Questo lavoro spiega come trasformare i mitocondri del lievito utilizzando un metodo biolistico. Mostriamo anche come selezionare e purificare i trasformanti e come introdurre la mutazione desiderata nella posizione target all'interno del genoma mitocondriale.
È richiesta un abbonamento a JoVE per visualizzare questo contenuto. Accedi o inizia la tua prova gratuita.
Articolo metodologico
Trasformazione mitocondriale in Baker
* These authors contributed equally
In questo articolo
Sommario
Abstract
Il lievito di birra Saccharomyces cerevisiae è stato ampiamente utilizzato per decenni per comprendere la biologia mitocondriale. Questo modello ha fornito conoscenze sulle vie mitocondriali essenziali e conservate tra gli eucarioti e sulle vie specifiche dei funghi o dei lieviti. Una delle molte capacità di S. cerevisiae è la capacità di manipolare il genoma mitocondriale, che finora è possibile solo in S. cerevisiae e nelle alghe unicellulari Chlamydomonas reinhardtii. La trasformazione biolistica dei mitocondri del lievito ci permette di introdurre mutazioni sito-dirette, effettuare riarrangiamenti genici e introdurre reporter. Questi approcci sono utilizzati principalmente per comprendere i meccanismi di due processi altamente coordinati nei mitocondri: la traduzione da parte dei mitoribosomi e l'assemblaggio di complessi respiratori e ATP sintasi. Tuttavia, la trasformazione mitocondriale può potenzialmente essere utilizzata per studiare altri percorsi. Nel presente lavoro, mostriamo come trasformare i mitocondri del lievito mediante bombardamento di microproiettili ad alta velocità, selezionare e purificare il trasformante desiderato e introdurre la mutazione desiderata nel genoma mitocondriale.
Introduzione
Il lievito Saccharomyces cerevisiae è un modello ampiamente riconosciuto utilizzato per studiare la biogenesi mitocondriale. Poiché il lievito è un organismo anaerobio e facoltativo, è possibile studiare ampiamente le cause e le conseguenze dell'introduzione di mutazioni che compromettono la respirazione. Inoltre, questo organismo possiede strumenti genetici e biochimici amichevoli per studiare le vie mitocondriali. Tuttavia, una delle risorse più potenti per esplorare i meccanismi dell'assemblaggio dei complessi respiratori e della sintesi proteica mitocondriale è la capacità di trasformare i mitocondri e modificare il genoma dell'organello. In precedenza, è stato utile introdurre nel DNA mitocondriale (mtDNA) mutazioni puntiformi o piccole delezioni/inserzioni 1,2,3,4,5, eliminare i geni 6,7, effettuare riarrangiamenti genici 7,8, aggiungere epitopi alle proteine mitocondriali 9,10, trasferire geni dal nucleo ai mitocondri11,12, e introducono geni reporter come BarStar13, GFP14,15, luciferasi16 e il più utilizzato ARG8m17,18. Le modificazioni del genoma mitocondriale ci hanno permesso di sezionare e identificare meccanismi che altrimenti sarebbero stati difficili da comprendere. Ad esempio, il gene reporter ARG8m inserito nel locus COX1 nel DNA mitocondriale è stato fondamentale per capire che Mss51 ha un duplice ruolo nella biogenesi di Cox1. In primo luogo, è un attivatore traduzionale dell'mRNA COX1 e, in secondo luogo, è un chaperone di assemblaggio per la proteinaCox1 7,19 di nuova produzione. Questo lavoro presenta un metodo dettagliato per trasformare i mitocondri di S. cerevisiae. Sebbene il protocollo di trasformazione mitocondriale sia stato pubblicato in precedenza il 16,20,21,22,23, un approccio visivo attraverso un video è essenziale per comprendere a fondo le diverse fasi e i dettagli del metodo. Il metodo si compone di varie fasi e si articola in quattro fasi generali:

Figura 1: Panoramica della procedura di trasformazione mitocondriale mediante bombardamento di microproiettili ad alta velocità: 1) Le particelle di tungsteno vengono sterilizzate e preparate prima del rivestimento del DNA. 2) Due diversi plasmidi vengono precipitati sulla superficie dei WP. Uno è un plasmide batterico contenente il costrutto che sarà diretto alla matrice mitocondriale. L'altro è un vettore di espressione del lievito nucleare che trasporta un marcatore di auxotrofia. 3) Un ceppo di lievito recettore privo di DNA mitocondriale (rho0) viene coltivato su una fonte di carbonio fermentativa come il galattosio o il raffinosio, che non esercita alcuna repressione del glucosio dell'espressione genica mitocondriale34,35. La coltura è diffusa su piastre di Petri contenenti il mezzo di bombardamento. 4) I WP rivestiti con plasmidi vengono sparati al ceppo del recettore mediante bombardamento di microproiettili ad alta velocità. 5) Le colonie di Rho- sintetiche positive contenenti il plasmide mitocondriale vengono selezionate mediante accoppiamento con un ceppo tester. 6) Il costrutto mitocondriale è integrato nel genoma mitocondriale nel locus desiderato accoppiando il ceppo sintetico di Rho- (donatore) con il ceppo accettore mediante un processo noto come citoduzione. 7) Il recettore positivo, il ceppo aploide che trasporta il costrutto mitocondriale, viene selezionato e purificato in diversi mezzi. Abbreviazioni: WPs = particelle di tungsteno; mtDNA = DNA mitocondriale. Clicca qui per visualizzare una versione più grande di questa figura.
Trasformazione di cellule con il costrutto di DNA destinato ad integrarsi nel genoma mitocondriale (Figura 1, passaggi 1-4)
Sebbene sia possibile trasformare direttamente un lievito contenente un genoma mitocondriale completo (rho+), la trasformazione è 10-20 volte più efficiente se le cellule mancano di DNA mitocondriale (rho0)24. Le particelle di tungsteno (WP) sono rivestite con due diversi plasmidi che saranno co-trasformati. Il primo è un vettore di espressione di lievito 2 μ che trasporta un marcatore di auxotrofia, come LEU2 o URA3 (ad esempio, YEp351 o YEp352, rispettivamente). Se l'introduzione biolistica del DNA nelle cellule di lievito ha successo, i trasformanti cresceranno sul mezzo di auxotrofia (cioè un mezzo privo di leucina o uracile). Questo plasmide è utile per effettuare la prima selezione delle cellule che hanno acquisito il plasmide nucleare; in caso contrario, il numero di colonie risultanti saturerebbe la piastra. Il secondo plasmide è un plasmide batterico (come pBluescript o simili) contenente la costruzione mitocondriale destinata ad essere integrata nel genoma mitocondriale. Il costrutto deve contenere almeno 100 nt di sequenze mitocondriali fiancheggianti 5' e 3' per la ricombinazione con la regione mitocondriale di interesse. Nella nostra esperienza, è più probabile che sequenze fiancheggianti più grandi si ricombinino con successo con il locus bersaglio nel genoma mitocondriale.
Un esempio specifico è mostrato nella Figura 225. In questo esempio, l'obiettivo era quello di eliminare la regione del gene COX1 mitocondriale che codifica per gli ultimi 15 amminoacidi della proteina corrispondente (Cox1ΔC15) (Figura 2A). Il plasmide batterico portatore della mutazione COX1ΔC15 conteneva rispettivamente 395 nt e 990 nt delle regioni 5' e 3' non tradotte del gene. Il plasmide è stato derivato da pBluescript (pXPM61) e, insieme al plasmide YEp352 a 2 μ, sono stati coprecipitati sulla superficie dei WP (Figura 2B). I WP sono stati quindi introdotti mediante bombardamento di microproiettili nel ceppo ricevente selezionato (Figura 2C). Questo ceppo, chiamato NAB6926, è un ceppo MATa, rho0 che porta gli alleli kar1-1 e ade2 (l'importanza di queste caratteristiche è discussa di seguito). Le cellule sono state piastrate su un terreno di bombardamento privo di uracile per selezionare quelle che hanno acquisito il plasmide a 2 μ (Figura 2C). Le cellule sono state coltivate per 5-7 notti a 30 °C.
Selezione delle cellule che hanno acquisito il plasmide batterico contenente il costrutto mitocondriale e il plasmide nucleare 2 μ che trasporta il marcatore di auxotrofia (Figura 1, fase 5)
Le colonie positive manterranno molte copie del plasmide batterico nei loro mitocondri22. Poiché le cellule trasformate sono originariamente rho0, nessuna sequenza mitocondriale supporta la traduzione del costrutto mitocondriale presente nel plasmide; quindi, il gene mitocondriale trasformato non sarà espresso. È necessario accoppiare i trasformanti con un ceppo tester per rilevare le colonie di lievito che hanno acquisito il plasmide mitocondriale. Il genoma mitocondriale del ceppo tester contiene una versione mutata non funzionale del gene di interesse. Dopo l'accoppiamento, i mitocondri si fonderanno e la sequenza mitocondriale inclusa nel plasmide trasformato si ricombinerà con il gene mitocondriale mutato del ceppo tester; di conseguenza, il recupero del gene WT ricostituirà la funzione. Il diploide risultante avrà un fenotipo positivo rilevabile (di solito la capacità di crescere in un mezzo respiratorio o un terreno privo di arginina). Le cellule positive che trasportano il plasmide batterico nei mitocondri sono chiamate "rho-cells sintetiche". Nell'esempio specifico della Figura 2D, le rho- cell sintetiche che trasportano il costrutto COX1ΔC15 (chiamato XPM199) sono state replicate su un terreno privo di uracile (questa è la piastra master da cui sono state purificate le colonie positive). Sono stati anche replicati su un prato del ceppo tester L4527 , che contiene la mutazione non funzionale cox1D369N. Dopo l'accoppiamento per due notti, il genoma mitocondriale di L45 e XPM199 si è ricombinato, dando luogo a un gene COX1 funzionale; Pertanto, i diploidi hanno recuperato la capacità di crescere sui mezzi respiratori. Dalla piastra principale, abbiamo raccolto le colonie positive. Sono stati striati su piastre prive di uracile e i test selettivi sono stati ripetuti per ottenere cellule Rho- sintetiche pure (Figura 2E). È importante notare che la piastra di prova serve solo per l'identificazione di colonie di rho-colonie sintetiche e i mutanti non possono essere recuperati da queste piastre.
Integrazione del costrutto nel genoma mitocondriale del ceppo previsto
Questo passaggio si ottiene mediante un processo chiamato citoduzione28,29 (Figura 1, passaggio 6). In questo approccio, il ceppo sintetico rho- (ceppo donatore) viene accoppiato con il ceppo accettore previsto del tipo di accoppiamento opposto. Un requisito essenziale è che almeno uno dei due ceppi di accoppiamento sia portatore della mutazione kar1-1 per impedire la fusione nucleare30. Quindi, l'accoppiamento delle due cellule produce uno zigote binucleato (Figura 3). La rete mitocondriale delle cellule parentali (donatore e accettore) si fonde e le molecole di DNA mitocondriale si ricombinano. Gli zigoti binucleati vengono incubati/recuperati per consentire la gemmazione, che produrrà cellule aploidi. Questi aploidi portano il background nucleare di una delle cellule parentali. Allo stesso modo, gli aploidi possono trasportare il DNA mitocondriale dalla cellula parentale o dal DNA mitocondriale ricombinato di interesse. Tuttavia, la mutazione kar1-1 non è efficace al 100% e alcuni veri diploidi si formeranno durante l'accoppiamento28,29. Il ceppo sintetico rho- (donatore, XPM199) portava l'allele kar1-1 nell'esempio. Come marcatore selettivo, aveva l'allele ade2, che lo rendeva un auxotropo per l'adenina (Figura 4). Il ceppo accettore era XPM10, un ceppo rho+ che portava il costrutto cox1Δ::ARG8m, dove il reporter ARG8m ha sostituito i codoni COX1 nel genoma mitocondriale7. La miscela di entrambe le colture cellulari è stata aggiunta a una piastra YPD come goccia per consentire l'accoppiamento. Dopo 3-5 ore, le cellule sono state osservate al microscopio ottico per rilevare la formazione di shmoos (Figura 3B), una forma cellulare associata all'accoppiamento. Dopo il tempo di incubazione/recupero, gli zigoti binucleati sono stati piastrati su un terreno privo di adenina per prevenire la crescita delle cellule del donatore.
Selezione del ceppo aploide che trasporta il genoma mitocondriale di interesse (Figura 1, fase 7)
Dopo la citoduzione è presente una miscela di cellule donatrici, accettori e diploidi. Pertanto, dopo l'incubazione/recupero degli zigoti binucleati, le cellule devono essere coltivate in diversi terreni selettivi per identificare e purificare gli aploidi di interesse. I terreni selettivi dipendono dai genotipi del donatore, dai ceppi accettori e dalla costruzione mitocondriale prevista. Tuttavia, in generale, il ragionamento per la scelta del terreno selettivo è: i) dopo l'incubazione/recupero, la miscela di citoduzione viene coltivata su un terreno selettivo dove il ceppo parentale donatore non può crescere. Nell'esempio specifico nella Figura 4A, B, il donatore (ceppo sintetico di Rho) trasporta l'allele ade2 non funzionale. Pertanto, la miscela di citoduzione deve essere incubata su una piastra media priva di adenina. Questa è la targa principale. ii) Una volta che le colonie crescono, la piastra master viene replicata nuovamente su un terreno privo di adenina (per generare una nuova piastra master da cui verranno purificate le colonie positive di interesse) e, successivamente, su un terreno in cui possono crescere solo i diploidi. Ciò è necessario per evitare un'ulteriore purificazione involontaria delle colonie diploidi. Nel caso dell'esempio della Figura 4C, solo i diploidi possono crescere su terreni privi di leucina. iii) La piastra master viene anche replicata su terreni dove cresceranno solo quegli aploidi accettori che incorporano il DNA mitocondriale di interesse. Nell'esempio della Figura 4C, gli aploidi crescono su mezzi respiratori contenenti etanolo/glicerolo come fonte di carbonio poiché la proteina Cox1ΔC15 è funzionale. Il ceppo rho+ risultante che portava il mtDNA di interesse è stato chiamato XPM20925. I ceppi utilizzati nella Figura 2 e nella Figura 4 sono elencati nella Tabella 1.
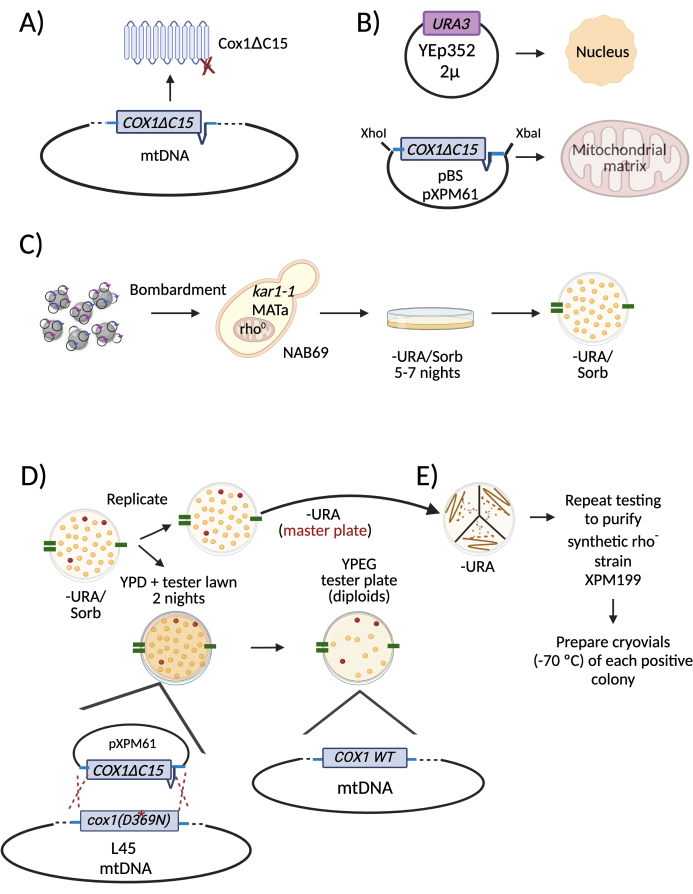
Figura 2: Diagramma che descrive un esempio specifico di trasformazione mitocondriale e selezione di cellule rho- -positive positive. (A) La modifica intenzionale del genoma mitocondriale era una delezione della regione che codifica per gli ultimi 15 amminoacidi della subunità Cox1 (Cox1ΔC15). (B) I WP sono stati rivestiti con due plasmidi per trasformare le cellule di lievito. Uno era il plasmide Yep352 a 2 μ che era diretto ed espresso nel nucleo. L'altro era il plasmide pXPM61, che contiene l'allele COX1ΔC15 più 395 nt e 990 nt dei COX1 5' e 3'-UTR, rispettivamente. (C) I WP sono stati introdotti in cellule del ceppo NAB69, che manca di DNA mitocondriale (ceppo rho0 ). Le colonie di trasformanti ottenute dalle piastre di bombardamento sono state replicate su un mezzo privo di uracile, il marcatore auxotrofico del plasmide nucleare YEp352. (D) Per selezionare le colonie rho- positive, la piastra -URA è stata replicata su un terreno privo di uracile. Questa era la piastra principale da cui venivano raccolte e isolate le colonie positive. È stato anche replicato su piastre con rich media (YPD) e un prato di un ceppo tester. Durante l'accoppiamento, il DNA mitocondriale sintetico è stato ricombinato con il DNA mitocondriale del ceppo tester, L4527, che porta una mutazione nel gene COX1 (D369N). I diploidi che crescevano sui mezzi respiratori contenevano il DNA trasformato. Le colonie corrispondenti venivano prelevate dalla piastra principale per riposarle e purificarle. Per aiutare a identificare le colonie positive nella piastra principale in tutte le repliche di placcatura, sono stati fatti dei segni con un pennarello indelebile sui bordi delle piastre (linee verdi). (E) Le colonie positive selezionate sono state conservate su un terreno privo di uracile. Questa era la nuova targa principale. Come in D, sono stati effettuati altri due cicli di test per purificare le colonie di rho- sintetiche. Abbreviazioni: WPs = particelle di tungsteno; mtDNA = DNA mitocondriale; -URA/Sorb = privo di uracile/ contenente Sorbitolo; WT = tipo selvaggio. Clicca qui per visualizzare una versione più grande di questa figura.

Figura 3: Diagramma che descrive la procedura di citoduzione. (A) Panoramica generale su come le cellule si accoppiano durante la citoduzione. Durante la citoduzione, i mitocondri dei ceppi donatore e accettore si fondono in modo che il DNA mitocondriale di entrambi i ceppi si ricombini. Poiché la fusione nucleare è ridotta a causa della mutazione kar1-1 30, si formano zigoti binucleari. Dopo un certo periodo di incubazione/recupero, vengono selezionate le gemme di zigoti binucleari e gli accettori aploidi contenenti la mutazione mitocondriale intenzionale. (B) L'accoppiamento del ceppo sintetico rho- (donatore) e del ceppo accettore attraverso la citoduzione permette la formazione di shmoos (frecce rosse), una forma caratteristica del lievito di accoppiamento. L'immagine è stata scattata al microscopio ottico con un obiettivo 100x. Barra della scala = 10 μm. Fare clic qui per visualizzare una versione più grande di questa figura.

Figura 4: Diagramma che descrive un esempio specifico di citoduzione per integrare la mutazione COX1ΔC15 nel genoma mitocondriale. (A) Le colture liquide del ceppo sintetico rho- (donatore, XPM199) e del ceppo di interesse (accettore, XPM10) sono state mescolate per accoppiarsi. Dopo la formazione dello shmoo, la miscela è stata recuperata in una coltura liquida per 2-4 ore. Successivamente, la miscela di citoduzione è stata spalmata su una piastra con un terreno privo di adenina per prevenire la crescita delle cellule del donatore. (B) Rappresentazione schematica degli eventi di ricombinazione del DNA mitocondriale dal donatore (XPM199) e dall'accettore (XPM10) durante la citodottazione. (C) La piastra master è stata replicata su diversi terreni selettivi per identificare e purificare quegli aploidi che integravano il gene mitocondriale previsto nel DNA dell'organello (XPM209)25. Abbreviazioni: -ADE = carente di adenina; -LEU = carente di leucina. Clicca qui per visualizzare una versione più grande di questa figura.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Protocollo
NOTA: Si consiglia di effettuare sei trasformazioni per ogni costrutto poiché l'efficienza della trasformazione mitocondriale è solitamente bassa. La composizione dei diversi mezzi di crescita è mostrata nella Tabella 2.
1. Preparazione delle particelle di tungsteno
- Pesare 30 mg di particelle di tungsteno da 0,7 μm (WP, microcarrier) in una microprovetta. Aggiungere 1,5 ml di etanolo al 70% (EtOH) per sterilizzare. Agitare i WP e lasciarli riposare per 10 minuti a temperatura ambiente.
- Centrifugare a 13.200 x g per 15 min a temperatura ambiente. Lavare i WP aggiungendo 1,5 ml di acqua sterile alle particelle, agitandole e centrifugando a 13.200 × g per 15 minuti a temperatura ambiente. Scartare il surnatante.
- Aggiungere 500 μL di glicerolo sterile al 50% (la concentrazione finale è di 60 μg di WP/μL).
NOTA: I WP possono essere conservati a -20 °C per almeno 6 mesi. Da questo stock, prelevare la quantità necessaria per sei trasformazioni (100 μl).
2. Rivestimento del DNA WPs
- Aggiungere 5 μg del plasmide a 2 μ e 15 μg del plasmide batterico contenente la sequenza mitocondriale a un microtubo su ghiaccio.
NOTA: Il volume finale non deve superare i 50 μl per evitare di diluire ulteriormente i reagenti necessari per il rivestimento del DNA. - Aggiungere 100 μl della sospensione di WP e vorticare per 5 s (6 mg di WP).
- Aggiungere 4 μL di spermidina 1 M. Brevemente vortice.
- Aggiungere 100 μl di 2,5 M CaCl2 ghiacciato, brevemente vortice. Incubare su ghiaccio per 10 min; Agitare brevemente il mix ogni 3 minuti.
NOTA: La soluzione di CaCl2 è sterilizzata con filtro e non deve essere sterilizzata in autoclave. - Centrifugare i WP per 30 s a 13.200 × g a 4 °C ed eliminare il surnatante. Lavare le particelle rispendendole delicatamente in 200 μL di 100% EtOH a -20 °C.
- Centrifugare i WP per 30 s a 13.200 × g a 4 °C ed eliminare il surnatante. Ripetere il lavaggio.
- Risospendere i WP in 60-70 μL di temperatura ambiente 100% EtOH utilizzando un puntale per pipetta; non vortice.
NOTA: Per garantire la qualità dei plasmidi, il rivestimento del DNA deve essere eseguito lo stesso giorno della trasformazione biolistica.
3. Preparazione del materiale biolistico
- Prima del bombardamento, sterilizzare sei supporti macrocarrier (Figura 5) in autoclave e asciugarli accuratamente. In alternativa, immergili in EtOH e sterilizzali usando una fiamma con l'aiuto di una pinza. Metteteli su un piatto di vetro sterile.
- Durante la precipitazione del DNA (10 minuti di incubazione su ghiaccio nella fase 2.4), inserire sei macrocarrier (o dischi volanti) in ciascuno dei sei supporti macrocarrier con l'aiuto di una pinza sterile.
NOTA: Non sterilizzare i macrocarrier. - Miscelare i WP rivestiti di DNA con la pipetta. Aggiungere 10 μl di WP su ciascuna superficie del macrocarrier e distribuire su tutta la superficie con il puntale della pipetta. Se necessario, aggiungere qualche microlitro in più di EtOH al 100% sulla superficie del macrocarrier per ottenere una distribuzione uniforme dei WP. Lasciare asciugare la sospensione a temperatura ambiente per ~20 min.
4. Preparazione di cellule di lievito e piastre di bombardamento
- Inoculare il ceppo del recettore rho0 su 2 mL di terreno YPR (Tabella 2). Coltiva per una notte a 30 °C in una ruota rotante.
- Diluire 300 μl di coltura in 30 mL di terreno YPR fresco. Coltivare a 30 °C e 200 giri/min su uno shaker rotante per due notti fino a quando la coltura non è satura.
- Centrifugare le cellule di lievito a 600 × g per 5 minuti a temperatura ambiente. Scartare il surnatante e risospendere le cellule di lievito in 600 μL di terreno YPD (Tabella 2).
- Utilizzando un manico di vetro sterile, stendere 100 μl di sospensione cellulare di lievito su una piastra di terreno di bombardamento solido.
NOTA: Il mezzo di bombardamento deve essere privo del marcatore di selezione del plasmide a 2 μ che verrà utilizzato per la trasformazione. - Ripetere il passaggio 4.4 per le altre cinque piastre.
- Incubare per 1-3 ore a temperatura ambiente prima del bombardamento per assicurarsi che il mezzo liquido sia completamente assorbito sulla superficie della piastra.
5. Generazione di un ceppo sintetico di Rho- mediante trasformazione biolistica
NOTA: Prima di iniziare, assicurarsi di leggere il manuale dell'utente dell'apparecchiatura biolistica. Descriveremo il protocollo dell'apparecchiatura di riferimento (Tabella dei materiali e Figura 5).
- Pulire la camera del sistema di erogazione di particelle biolistiche con etanolo al 70% per evitare contaminazioni e lasciarla riposare per almeno 10 minuti. Poco prima del bombardamento, pulire la superficie con un tovagliolo di carta pulito.
- Aprire le valvole del serbatoio dell'elio per impostare circa 2.000 psi.
- Accendere l'apparecchiatura e accendere la fonte di vuoto.
- Usando una pinza, posizionare il macrocarrier rivolto verso il basso sul supporto del macrocarrier.
NOTA: Non utilizzare la schermata di arresto fornita con l'apparecchiatura. - Avvitare il coperchio del macrocarrier sulla parte superiore del macrocarrier. Tutte le parti insieme costituiscono il sistema di lancio della microportante (Figura 5).
- Posizionare il sistema di lancio del microcarrier all'interno della camera a vuoto al quinto livello dal basso.
- Posizionare una delle piastre contenenti il prato rho0 strain al secondo livello dal fondo della camera. Assicurarsi che il piatto sia rivolto verso l'alto e sia senza coperchio.
- Utilizzando una pinza sterile, posizionare un disco di rottura sul cappuccio di fissaggio. Avvitare il tappo di ritegno sul tubo di accelerazione; Assicurarsi che il tappo di fissaggio sia ben saldo.
NOTA: Non trattare i dischi rotti con isopropanolo come suggerito nel manuale poiché abbiamo osservato che l'efficienza di trasformazione diminuisce. - Chiudere lo sportello della camera a vuoto.
- Mettere l'interruttore VAC/VENT/HOLD in posizione VAC . Quando viene raggiunto il vuoto di 25-28 inHg , portare l'interruttore VAC/VENT/HOLD in posizione HOLD .
NOTA: Tenere presente che il vuoto raggiungibile può variare in base al livello del mare. Abbiamo riscontrato il successo raggiungendo i 25 inHg. - Premi l'interruttore FIRE per sparare ai WP. Attendi che la pressione si accumuli nel tubo di accelerazione fino a raggiungere i 1.300 psi, quando il disco di rottura si romperà, emettendo un suono pop.
- Immediatamente dopo la rottura del disco di rottura, l'interruttore FIRE e il vuoto vengono rilasciati portando l'interruttore VAC/VENT/HOLD in posizione VENT .
- Con cautela, con una pinza sterile, rimuovere eventuali detriti del disco di rottura presenti sulla superficie della placca e coprire la placca con il suo coperchio.
- Ripetere la procedura per le restanti cinque piastre, posizionando un nuovo disco di rottura e un nuovo macrocarrier in ogni giro.
- Al termine, chiudere la valvola principale del serbatoio dell'elio.
- Chiudere la camera e creare un vuoto portando l'interruttore VAC/VENT/HOLD in posizione VAC . Liberare il sistema da qualsiasi pressione dell'elio premendo e rilasciando l'interruttore FIRE alcune volte. Ripetere con la porta aperta.
- Spegnere la pompa del vuoto e l'attrezzatura di bombardamento.
- Pulire il sistema di erogazione con il 70% di EtOH. Lavare i supporti macrocarrier con una soluzione SDS allo 0,1%; risciacquare con acqua distillata sterile ed EtOH al 100%.
6. Selezione sintetica delle colonie di rho-colonie
- Incubare le piastre di bombardamento per 5-7 notti a 30 °C.
NOTA: È importante controllare quotidianamente le piastre per verificare la presenza di contaminazioni. Se necessario, la regione contaminata può essere tagliata con una spatola sterile per evitare ulteriori contaminazioni. - Inoculare il ceppo tester del tipo di accoppiamento opposto in 2 mL di terreno YPD per una notte (vedere l'esempio specifico nella Figura 2D, E).
- Inoculare 150 μl di coltura di deformazione del tester su una piastra YPD. Utilizzando un manico di vetro sterile, stendere uniformemente il tester sulla superficie della piastra. Lasciare asciugare la piastra per almeno 5 minuti.
- Crea repliche delle piastre di bombardamento usando cuscinetti replicanti in velluto e un timbro replicatore.
- Replicare su una piastra di terreno di dropout corrispondente al marcatore di auxotrofia plasmidico a 2 μ trasformato. La crescita richiede un'incubazione notturna a 30 °C. Successivamente, conservare a 4 °C fino a nuovo utilizzo. Questa piastra è la piastra principale.
- Replicare sulla piastra YPD contenente il prato del tester dal passaggio 6.3. Incubare a 30 °C per due notti. Successivamente, replicare questa piastra sul terreno selettivo per rilevare la presenza del gene mitocondriale di interesse, ad esempio un mezzo respiratorio o un terreno privo di arginina, e incubare per una notte a 30 °C. Solo le cellule che ospitavano il plasmide batterico sintetico nei mitocondri cresceranno sul terreno selettivo dopo l'accoppiamento con il ceppo tester.
- Identificare sulla piastra principale (passaggio 6.4.1) le colonie corrispondenti che sono cresciute nel passaggio 6.4.2.
NOTA: Poiché la piastra di bombardamento (e quindi la piastra principale) è affollata di colonie trasformanti, può essere difficile identificare quelle colonie positive osservate sulla piastra di accoppiamento del tester. Per questo motivo, si consiglia vivamente di tracciare un paio di piccole linee su ciascun lato di tutte le piastre con un pennarello indelebile. Disegna linee simili sull'anello del timbro replicante. Queste linee saranno utili per orientare e localizzare le colonie positive sulla piastra principale (vedere l'esempio nella Figura 2D). - Purificare le colonie positive striandole dalla piastra master a una seconda piastra di dropout selettiva, come al punto 6.4.1. Incubare per due notti a 30 °C.
NOTA: È essenziale che lo striature consenta la crescita di singole colonie per garantire un ceppo puro. - Ripetere il processo di selezione (passaggi 6.2-6.5) per confermare la presenza del plasmide batterico nei mitocondri.
NOTA: Di solito, questo processo può essere ripetuto altre due volte per selezionare ceppi sintetici stabili. - Una volta che il ceppo sintetico rho- mantiene stabilmente il DNA plasmidico nei mitocondri, selezionare 3-5 diverse colonie positive e inocularle in 2 mL di YPD. Utilizzare questa coltura per preparare un ceppo crioviale (mescolando 600 μL di coltura e 600 μL di glicerolo al 50% da conservare a -70 °C) e per inserire la sequenza plasmidica nel mtDNA di interesse mediante citoduzione (passaggio 6.7).
NOTA: Poiché non vi è alcuna pressione selettiva per mantenere il plasmide trasformato nei mitocondri dal ceppo sintetico di Rhostrain, il plasmide può essere facilmente perso. Pertanto, si consiglia di effettuare la citoduzione il prima possibile.
7. Integrazione della costruzione presente nel ceppo sintetico di rho- nel sito bersaglio nel genoma mitocondriale mediante citoduzione
- Inoculare due provette con 3 mL di terreno YPD, una con le cellule donatrici (cellule rho- sintetiche) e una con le cellule accettore (cellula di lievito dove è prevista la costruzione finale). Incubare per una notte a 30 °C.
- Miscelare 750 μl del ceppo donatore e 250 μl del ceppo recettore in una microprovetta sterile (rapporto 3:1).
- Centrifugare la miscela per 1 minuto a 13.200 × g; Eliminare il surnatante. Utilizzando un puntale per pipetta da 1 mL con l'estremità tagliata, prelevare una goccia di pellet cellulare e posizionarla su una piastra YPD. Incubare a 30 °C per 2-4 ore.
NOTA: Per evitare la contaminazione incrociata, non mettere più di due sospensioni cellulari in una singola piastra (vedere l'esempio nella Figura 4A). - Prelevare una piccola quantità della miscela di cellule, risospenderla in 15 μL di acqua sterile su un vetrino e posizionare un vetrino coprioggetti. Verificare al microscopio ottico la presenza di shmoo con obiettivo 40x o 100x; questa forma caratteristica si manifesta quando sono presenti due tipi di accoppiamento (Figura 3B).
- Se sono presenti shmoo, risospendere una piccola quantità (~0,5 mm3) della massa cellulare in 2 mL di terreno YPD. Incubare per 2 ore a 30 °C in una ruota rotante per consentire il recupero degli zigoti binucleati.
- Agitare la miscela e diluire 10 μl della sospensione cellulare in 990 μl di acqua sterile (diluizione 1:100). Utilizzare perle di vetro o un manico di vetro sterile per distribuire 100 μl di diluizione cellulare su un terreno di dropout in cui crescono solo il ceppo accettore (e i diploidi sporadici). Incubare per 2-3 notti a 30 °C.
- Replicare le colonie risultanti sui terreni selettivi necessari, come spiegato nell'introduzione (fase 4; vedere la Figura 4C per un esempio specifico).
- Dopo l'identificazione delle colonie positive, rimuoverle sullo stesso terreno selettivo per purificare il ceppo aploide che trasporta il mtDNA di interesse.
- Selezionare almeno due colonie positive e farle crescere su 2 mL di terreno YPD a 30 °C per una notte. Effettuare un backup criogenico mescolando 600 μl di glicerolo al 50% con 600 μl di coltura YPD satura. Conservare a -70 °C.
- Isolare il DNA dei ceppi risultanti 31,32. Amplificare la regione desiderata mediante PCR e sequenziare per confermare la presenza della mutazione mitocondriale.
NOTA: Ogni colonia positiva è una replica tecnica che deve essere confermata in modo indipendente per garantire la corretta sequenza nel genoma mitocondriale.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Risultati
Questa sezione presenta alcuni risultati rappresentativi delle diverse fasi della trasformazione mitocondriale. La Figura 6 mostra una procedura di bombardamento. Le cellule rho- sintetiche portavano un plasmide batterico con il gene reporter ARG8m, che sostituirà la sequenza codificante di un gene mitocondriale (Figura 6A). Dopo il bombardamento, la placca è stata replicata su un mezzo privo di uracile (-URA); questa è la ...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Discussione
Il presente lavoro descrive come trasformare con successo i mitocondri dal lievito S. cerevisiae. Il processo, dal bombardamento di microproiettili ad alta velocità fino alla purificazione del ceppo di lievito previsto, richiede ~8-12 settimane, a seconda di quanti cicli di purificazione del ceppo sintetico di rho- sono necessari. Alcuni dei passaggi critici del metodo sono i seguenti. In primo luogo, più grandi sono le regioni fiancheggianti aggiunte intorno al sito di mutazione nel costrutto genico ...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Dichiarazioni
Gli autori non hanno conflitti di interesse da rivelare.
Ringraziamenti
Questa pubblicazione è stata sostenuta da Programa de Apoyo a Proyectos de Investigación e Innovación Tecnológica (PAPIIT), UNAM [IN223623 a XP-M]. UPD è un borsista CONAHCYT (CCU:883299). Vogliamo ringraziare la dottoressa Ariann Mendoza-Martínez per l'aiuto tecnico con le immagini del microscopio ottico. Licenze Biorender: DU26OMVLUU (Figura 2); BK26TH9GXH (Figura 3); GD26TH80R5 (Figura 4); PU26THARYD (Figura 7); ML26THAIFG (Figura 9).
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Puntali per pipette da 1 mL | Axygen | T-1000-B | |
| Microprovetta da 1,5 mL | Axygen | MCT-150-C | |
| 10 μ L puntali per pipette | Axygen | T-10-C | |
| 15 mL provetta a fondo conico | Axygen | SCT-25ML-25-S | |
| 200 μ L puntali per pipette | Axygen | T-200-Y | |
| 50 mL fondo conico provetta | Axygen | SCT-50ML-25-S | |
| AfiII | New England BioLabs | R0520S | |
| Agarose | SeaKem | 50004 | |
| Bilancia analitica | OHAUS | ARA520 | |
| Autoclave | TOMY | ES-315 | |
| Bacto agar | BD | 214010 | |
| Bacto peptone | BD | 211677 | |
| Supporto per macrocarrier biolisitico | BIO-RAD | 1652322 | |
| Bruciatore Bunsen | VWR | 89038-528 | |
| Cloruro di calcio | Fisher Scientific | C79-500 | |
| CSM -ADE | Formedium | DCS0049 | |
| CSM -ARG | Formedium | DCS0059 | |
| CSM -LEU | Formedium | DCS0099 | |
| CSM -URA | Formedium | ||
| Pallone di vetro per colture | KIMAX KIMBLE | 25615 | |
| Tubo di vetro per colture | Pyrex | 9820 | |
| Destrosio | BD | 215520 | |
| Etanolo | JT Baker | 9000 | |
| Pinze | Millipore | 620006 | |
| Perle di vetro | Sigma | Z265926 | |
| Manico in vetro | Sigma | S4647 | |
| Glicerolo | JT BAKER | 2136-01 | |
| Serbatoio di elio grado 5 (99,99 %) | - | - | |
| HSTaq Kit | PCR BIO | ||
| Microcentrifuga | Eppendorf | 022620100 | |
| NdeI | New England BioLabs | R0111L | |
| Agitatore orbitale | New Brunswick scientific | NB-G25 | |
| Provette per PCR | Axygen | PCR-02-C | |
| PDS-1000/He TM Sistema di somministrazione di particelle biolistiche | BIO-RAD | 165-2257 | |
| Piastre di Petri (100X10) | BD | 252777 | |
| QIAprep Spin Miniprep | Qiagen | 27106 | |
| Raffinose | Formedium | RAF03 | |
| Replica plater | Scienceware | Z363391 | |
| Dischi di rottura 1350 Psi | BIO-RAD | 1652330 | |
| Sorbitolo | Sigma | S7547 | |
| Spermidina | Sigma | S0266 | |
| T4 DNA Ligasi | Thermo Scientific | EL0011 | |
| Rotatore per colture tissutali | Thermo Scientific | 88882015 | |
| Microcarrier di tungsteno M10 | BIO-RAD | 1652266 | |
| Pompa per vuoto con capacità di 100 l/min | - | ||
| Cuscinetti in velluto | Bel-Art | H37848-0002 | |
| Vortice | Scientifc Industries | SI-0236 | |
| Bastone per aplicativi in legno | PROMA | 1820060 | |
| Estratto di lievito | BD | 212750 | |
| Lievito a base azotata senza aminoacidi | BD | 291920 |
Riferimenti
- Bonnefoy, N., Fox, T. D. In vivo analysis of mutated initiation codons in the mitochondrial COX2 gene of Saccharomyces cerevisiae fused to the reporter gene ARG8m reveals lack of downstream reinitiation. Mol Gen Genet. 262 (6), 1036-1046 (2000).
- Franco, L. V. R., Su, C. H., McStay, G. P., Yu, G. J., Tzagoloff, A. Cox2p of yeast cytochrome oxidase assembles as a stand-alone subunit with the Cox1p and Cox3p modules. J Biol Chem. 293 (43), 16899-16911 (2018).
- Flores-Mireles, D., et al. The cytochrome b carboxyl terminal region is necessary for mitochondrial complex III assembly. Life Sci Alliance. 6 (7), (2023).
- Rubalcava-Gracia, D., Vázquez-Acevedo, M., Funes, S., Pérez-Martínez, X., González-Halphen, D. Mitochondrial versus nuclear gene expression and membrane protein assembly: the case of subunit 2 of yeast cytochrome. Mol Biol Cell. 29 (7), 820-833 (2018).
- García-Villegas, R., et al. The Cox1 C-terminal domain is a central regulator of cytochrome c oxidase biogenesis in yeast mitochondria. J Biol Chem. 292 (26), 10912-10925 (2017).
- Rak, M., et al. Yeast cells lacking the mitochondrial gene encoding the ATP synthase subunit 6 exhibit a selective loss of complex IV and unusual mitochondrial morphology. J Biol Chem. 282 (15), 10853-10864 (2007).
- Perez-Martinez, X., Broadley, S. A., Fox, T. D. Mss51p promotes mitochondrial Cox1p synthesis and interacts with newly synthesized Cox1p. EMBO J. 22 (21), 5951-5961 (2003).
- Sanchirico, M. E., Fox, T. D., Mason, T. L. Accumulation of mitochondrially synthesized Saccharomyces cerevisiae Cox2p and Cox3p depends on targeting information in untranslated portions of their mRNAs. EMBO J. 17 (19), 5796-5804 (1998).
- Saracco, S. A., Fox, T. D. Cox18p is required for export of the mitochondrially encoded Saccharomyces cerevisiae Cox2p C-tail and interacts with Pnt1p and Mss2p in the inner membrane. Mol Biol Cell. 13 (4), 1122-1131 (2002).
- McStay, G. P., Su, C. H., Thomas, S. M., Xu, J. T., Tzagoloff, A. Characterization of assembly intermediates containing subunit 1 of yeast cytochrome oxidase. J Biol Chem. 288 (37), 26546-26556 (2013).
- Golik, P., Bonnefoy, N., Szczepanek, T., Saint-Georges, Y., Lazowska, J. The Rieske FeS protein encoded and synthesized within mitochondria complements a deficiency in the nuclear gene. Proc Natl Acad Sci U S A. 100 (15), 8844-8849 (2003).
- Franco, L. V. R., et al. Allotopic expression of COX6 elucidates Atco-driven co-assembly of cytochrome oxidase and ATP synthase. Life Sci Alliance. 6 (11), e202301965(2023).
- Mireau, H., Arnal, N., Fox, T. D. Expression of Barstar as a selectable marker in yeast mitochondria. Mol Genet Genomics. 270 (1), 1-8 (2003).
- Cohen, J. S., Fox, T. D. Expression of green fluorescent protein from a recoded gene inserted into Saccharomyces cerevisiae mitochondrial DNA. Mitochondrion. 1 (2), 181-189 (2001).
- Suhm, T., et al. A novel system to monitor mitochondrial translation in yeast. Microb Cell. 5 (3), 158-164 (2018).
- Rzepka, M., Suhm, T., Ott, M. Incorporation of reporter genes into mitochondrial DNA in budding yeast. STAR Protoc. 3 (2), 101359(2022).
- Steele, D. F., Butler, C. A., Fox, T. D. Expression of a recoded nuclear gene inserted into yeast mitochondrial DNA is limited by mRNA-specific translational activation. Proc Natl Acad Sci U S A. 93 (11), 5253-5257 (1996).
- Flores-Mireles, D., Camacho-Villasana, Y., Pérez-Martínez, X. The ARG8m reporter for the study of yeast mitochondrial translation. Methods Mol Biol. 2661, 281-301 (2023).
- Perez-Martinez, X., Butler, C. A., Shingu-Vazquez, M., Fox, T. D. Dual functions of Mss51 couple synthesis of Cox1 to assembly of cytochrome c oxidase in Saccharomyces cerevisiae mitochondria. Mol Biol Cell. 20 (20), 4371-4380 (2009).
- Bonnefoy, N., Remacle, C., Fox, T. D. Genetic transformation of Saccharomyces cerevisiae and Chlamydomonas reinhardtii mitochondria. Methods Cell Biol. 80, 525-548 (2007).
- Veloso Ribeiro Franco, L., Barros, M. H. Biolistic transformation of the yeast Saccharomyces cerevisiae mitochondrial DNA. IUBMB Life. 75 (12), 972-982 (2023).
- Bonnefoy, N., Fox, T. D. Directed alteration of Saccharomyces cerevisiae mitochondrial DNA by biolistic transformation and homologous recombination. Methods Mol Biol. 372, 153-166 (2007).
- Butow, R. A., Henke, R. M., Moran, J. V., Belcher, S. M., Perlman, P. S. Transformation of Saccharomyces cerevisiae mitochondria using the biolistic gun. Methods Enzymol. 264, 265-278 (1996).
- Bonnefoy, N., Fox, T. D. Genetic transformation of Saccharomyces cerevisiae mitochondria. Methods Cell Biol. 65, 381-396 (2001).
- Shingú-Vázquez, M., et al. The carboxyl-terminal end of Cox1 is required for feedback assembly regulation of Cox1 synthesis in Saccharomyces cerevisiae mitochondria. J Biol Chem. 285 (45), 34382-34389 (2010).
- Bonnefoy, N., Bsat, N., Fox, T. D. Mitochondrial translation of Saccharomyces cerevisiae COX2 mRNA is controlled by the nucleotide sequence specifying the pre-Cox2p leader peptide. Mol Cell Biol. 21 (7), 2359-2372 (2001).
- Meunier, B., Lemarre, P., Colson, A. M. Genetic screening in Saccharomyces cerevisiae for large numbers of mitochondrial point mutations which affect structure and function of catalytic subunits of cytochrome-c oxidase. Eur J Biochem. 213 (1), 129-135 (1993).
- Dorweiler, J. E., Manogaran, A. L. Cytoduction and plasmiduction in yeast. Bio Protoc. 11 (17), 4146(2021).
- Zakharov, I. A., Yarovoy, B. P. Cytoduction as a new tool in studying the cytoplasmic heredity in yeast. Mol Cell Biochem. 14 (1-3), 15-18 (1977).
- Conde, J., Fink, G. R. A mutant of Saccharomyces cerevisiae defective for nuclear fusion. Proc Natl Acad Sci U S A. 73 (10), 3651-3655 (1976).
- Burke, D., Dawson, D., Stearns, T. Cold Spring Harbor Laboratory. Methods in yeast genetics : a Cold Spring Harbor Laboratory manual. 2000 ed. , Cold Spring Harbor Laboratory Press. (2000).
- Dunham, M. J., Gartenberg, M. R., Brown, G. W. : a. Methods in yeast genetics and genomics : a Cold Spring Harbor Laboratory course manual. 2015 edition. , Cold Spring Harbor Laboratory Press. (2015).
- Ding, M. G., et al. Chapter 27 An improved method for introducing point mutations into the mitochondrial cytochrome B gene to facilitate studying the role of cytochrome B in the formation of reactive oxygen species. Methods Enzymol. 456, 491-506 (2009).
- Klein, C. J. L., Olsson, L., Nielsen, J. Glucose control in Saccharomyces cerevisiae: the role of Mig1 in metabolic functions. Microbiology (Reading). 144, Pt 1 13-24 (1998).
- Rolland, F., Winderickx, J., Thevelein, J. M. Glucose-sensing and -signalling mechanisms in yeast. FEMS Yeast Res. 2 (2), 183-201 (2002).
- Gruschke, S., et al. The Cbp3-Cbp6 complex coordinates cytochrome b synthesis with bc(1) complex assembly in yeast mitochondria. J Cell Biol. 199 (1), 137-150 (2012).
- Seshadri, S. R., Banarjee, C., Barros, M. H., Fontanesi, F. The translational activator Sov1 coordinates mitochondrial gene expression with mitoribosome biogenesis. Nucleic Acids Res. 48 (12), 6759-6774 (2020).
- Rak, M., Tzagoloff, A. F1-dependent translation of mitochondrially encoded Atp6p and Atp8p subunits of yeast ATP synthase. Proc Natl Acad Sci U S A. 106 (44), 18509-18514 (2009).
- He, S., Fox, T. D. Mutations affecting a yeast mitochondrial inner membrane protein, pnt1p, block export of a mitochondrially synthesized fusion protein from the matrix. Mol Cell Biol. 19 (10), 6598-6607 (1999).
- Rak, M., et al. Regulation of mitochondrial translation of the ATP8/ATP6 mRNA by Smt1p. Mol Biol Cell. 27 (6), 919-929 (2016).
- Barrera-Paez, J. D., Moraes, C. T. Mitochondrial genome engineering coming-of-age. Trends Genet. 38 (8), 869-880 (2022).
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Ristampe e permessi
