In questo articolo, proponiamo un protocollo per la produzione di sferoidi ibridi utilizzando pinzette ottiche. Questo metodo consente un controllo preciso delle prime fasi del processo di formazione degli sferoidi, che non è raggiungibile con altri metodi.
È richiesta un abbonamento a JoVE per visualizzare questo contenuto. Accedi o inizia la tua prova gratuita.
Articolo metodologico
Utilizzo di pinzette ottiche per la generazione di sferoidi ibridi
In questo articolo
Sommario
Abstract
La coltura cellulare bidimensionale (2D) è ancora tra i modelli più comunemente utilizzati nella ricerca preclinica sul cancro. Tuttavia, i modelli in vitro tridimensionali (3D) sembrano valutare l'ambiente in vivo in modo più accurato, compresa una morfologia architettonica più rilevante, un microambiente e risposte ai farmaci.
L'intrappolamento ottico utilizza uno o più raggi laser focalizzati per manipolare in modo non invasivo la posizione, il movimento, l'interazione e la dinamica delle strutture su nanoscala e microscala. Le pinzette ottiche (OT) hanno trovato numerose applicazioni nella biologia cellulare; Tuttavia, il loro potenziale nella ricerca sul cancro è ancora sottovalutato. In questo articolo, raccomandiamo un protocollo non invasivo per la formazione di sferoidi linfoma-stromali con l'uso di pinzette ottiche. Questo metodo non solo costruisce gli sferoidi ibridi de novo , ma consente anche di controllare il numero di cellule attaccate e il tempo di formazione dell'adesione, fornendo un'importante fonte di informazioni per l'ingegneria tissutale. Inoltre, l'OT consente lo studio delle prime fasi della formazione di sferoidi ibridi, che non possono essere raggiunte con tecniche di massa standard. È importante sottolineare che il modello descritto può essere utilizzato per studiare i cambiamenti minimi nell'adesione indotta dai farmaci antitumorali. Questo protocollo può essere facilmente applicato ad altri tipi di cellule.
Introduzione
I modelli cellulari tridimensionali (3D) stanno accelerando la ricerca sul cancro perché assomigliano meglio al tessuto tumorale in diverse proprietà funzionali e strutturali. Questi includono, tra gli altri, la produzione di matrice extracellulare, l'interazione tra le cellule, il mantenimento dei gradienti di nutrienti e ossigeno e risposte simili ai trattamenti 1,2,3,4. Recentemente, per riflettere meglio le condizioni in vivo, sono stati sviluppati modelli 3D eterogenei avanzati che coinvolgono vari tipi di cellule 5,6,7.
Il linfoma non-Hodgkin a cellule B (B-NHL) è un gruppo eterogeneo di tumori maligni originati dai linfociti B, componenti integranti del sistema immunitario8. Caratterizzata da una vasta gamma di presentazioni cliniche e caratteristiche istologiche, la B-NHL comprende uno spettro di disturbi, che vanno dalle forme indolenti con un decorso clinico prolungato alle varianti aggressive che progrediscono rapidamente 9,10. La patogenesi del B-NHL e di altre neoplasie ematologiche è spesso legata all'impatto del microambiente tumorale11,12. Ad esempio, le cellule del linfoma spesso si diffondono al midollo osseo, causando potenzialmente complicazioni pericolose per la vita13. È stato riconosciuto che le cellule stromali mesenchimali (MSC), che sono i componenti chiave della nicchia del midollo osseo, influenzano la crescita e la progressione del tumore14, in gran parte attraverso interazioni dirette cellula-cellula 15,16,17; Pertanto, c'è un urgente bisogno di sviluppare modelli che permettano di studiare tali interazioni. In precedenza abbiamo stabilito che le MSC, quando co-coltivate su idrogel di agarosio con cellule di linfoma, si autoaggregano in sferoidi multicellulari, con le cellule stromali che formano il nucleo e sono uniformemente circondate da cellule di linfoma18. In questo articolo, presentiamo un protocollo per la fabbricazione di un modello 3D ibrido linfoma-cellule stromali utilizzando pinzette ottiche.
Oltre 35 anni fa, Ashkin riportò per la prima volta il fenomeno dell'intrappolamento ottico non invasivo di virus e batteri mediante un raggio laser focalizzato19. Al giorno d'oggi, le pinzette ottiche (OT) hanno un impatto dinamicamente crescente nel campo biomedico, compresa la ricerca sulla biologia cellulare 20,21,22,23. L'OT ha permesso di studiare non solo le proprietà fisico-meccaniche delle singole cellule 24,25,26, ma anche le interazioni dirette cellula-cellula a livello di singola cellula, e ulteriori disposizioni e strutturazioni cellulari 2D e 3D 27,28,29. La tecnica dell'intrappolamento ottico si basa sulle forze ottiche dell'ordine di pochi piconewton esercitate sotto forma di radiazione elettromagnetica (fotoni), che cambia la sua quantità di moto quando interagisce con la materia30. Di conseguenza, utilizzando uno o più raggi laser, gli operatori possono manipolare selettivamente le posizioni, il movimento e la dinamica degli oggetti su micro e nanoscala20. In pratica, la tecnica dell'intrappolamento ottico consente l'intrappolamento selettivo e non distruttivo delle cellule viventi, mettendole a contatto con la superficie di un'altra cellula o molecola e innescando l'inizio del processo di adesione31. Utilizzando le funzionalità di cui sopra, abbiamo prima tentato di posizionare otticamente una singola cellula di linfoma su un monostrato di cellule stromali per studiarne le proprietà adesive. Successivamente, abbiamo proceduto a valutare la capacità delle pinzette ottiche di ricreare fisicamente uno sferoide multicellulare in modalità tempo reale33. Per raggiungere questo obiettivo, le singole cellule del linfoma sono state intrappolate una per una e attaccate a uno sferoide stromale 3D precedentemente preparato. Un'altra applicabilità dell'intrappolamento ottico è stata quella di misurare il tempo minimo di adesione cellula-cellula e valutare i minimi cambiamenti di adesione derivanti dal trattamento antitumorale34,35. Sebbene i modelli 3D siano ampiamente utilizzati nella ricerca sul cancro, lo studio delle prime fasi della formazione degli sferoidi rimane impegnativo. Ciò è dovuto principalmente alla limitata disponibilità di metodi che consentono di toccare il micro-mondo con elevata precisione e impatto minimamente invasivo allo stesso tempo. Al contrario, il pieno potenziale dell'OT deve ancora essere raggiunto nell'ambito della disposizione e della struttura cellulare in 3D. Pertanto, in questo articolo, viene descritto passo dopo passo un flusso di lavoro combinato per generare un costrutto di linfoma 3D utilizzando tecniche 3D standard e manipolazioni in pinzette ottiche. È importante sottolineare che il protocollo può essere facilmente adattato per l'uso con altri tipi di cellule importanti nelle neoplasie ematopatologiche.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Protocollo
1. Fabbricazione di microstampi a base di gel di agarosio
NOTA: Le tecniche asettiche adeguate sono essenziali quando si maneggiano tutte le colture cellulari. Tutti i reagenti utilizzati in questo protocollo sono elencati nella Tabella dei Materiali. Preparare tre gel con MSC per un singolo esperimento, come mostrato nella Figura 1A.
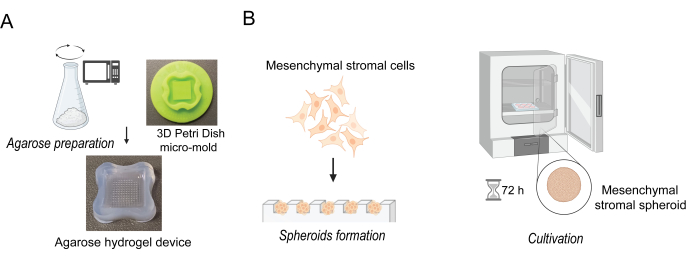
Figura 1: Preparazione di sferoidi di cellule stromali mesenchimali (MSC). (A) Illustrazione che illustra la fase di preparazione dei microstampi di agarosio. (B) Semina di cellule stromali mesenchimali (MSC) e coltivazione di sferoidi mesenchimali. Clicca qui per visualizzare una versione più grande di questa figura.
- Iniziate preparando i microstampi di agarosio. Sciacquare la piastra di Petri 3D per microstampo (vedi Tabella dei materiali) con acqua deionizzata (3x) e posizionarla sotto la lampada UV per 30 minuti per eseguire la sterilizzazione.
- Per prima cosa, preparare una soluzione di agarosio al 2%. Misurare 1 g di polvere di agarosio sterile pura di alta qualità (vedere la Tabella dei materiali) e metterla in una provetta conica sterile da 50 ml. Aggiungere 50 mL di soluzione sterile di cloruro di sodio allo 0,9% (vedere la Tabella dei materiali) all'agarosio e mescolare bene. Avvitare il coperchio del tubo conico finché non è sicuro ma ancora allentato.
- Utilizzare il forno a microonde per far bollire e sciogliere completamente la polvere di agarosio. Smetti di cuocere nel microonde ogni 10 s e agita con cura il tubo conico per assicurarti che l'agarosio si dissolva. Evitare di creare bolle durante la miscelazione o il pipettaggio dell'agarosio. Raffreddare l'agarosio a circa 70 °C.
NOTA: Assicurarsi che non vi siano residui di polvere traslucida non disciolta.
ATTENZIONE: L'agarosio fuso è estremamente caldo e può causare gravi ustioni cutanee. - Lavorare nella cabina a flusso laminare utilizzando tecniche asettiche. Preparare gli idrogel riempiendo microstampi precedentemente sterilizzati con 500 μL di agarosio. Aspirare eventuali bolle che potrebbero essere intrappolate nelle piccole caratteristiche del microstampo utilizzando una pipetta.
- Dopo 15 minuti di incubazione a temperatura ambiente, quando l'agarosio si è solidificato, rimuovere con cura i gel dai microstampi in una piastra sterile a 6 pozzetti. Non danneggiare la struttura del gel. Prima di procedere al passaggio successivo, controllare al microscopio se i microstampi sono stati preparati correttamente e assicurarsi che i bordi siano integri. Verificare la presenza di eventuali fessure attraverso le quali il fluido può fuoriuscire.
- Aggiungere una quantità sufficiente di soluzione salina tampone fosfato (PBS) per coprire completamente i microstampi prima di posizionare la piastra sotto una lampada UV per 30 minuti per la sterilizzazione.
NOTA: I microstampi di agarosio possono essere conservati prima dell'uso per un massimo di 2 settimane in un tubo conico coperto con 1x PBS in condizioni di frigorifero (4 °C). - Prima di utilizzare i microstampi per produrre sferoidi, equilibrare il gel coprendolo completamente in terreno RPMI (4,0 mL/pozzetto per una piastra a 6 pozzetti) e incubare per un minimo di 15 minuti.
2. Preparazione di sferoidi di cellule stromali mesenchimali (MSC)
- Coltura della linea cellulare HS-5 (vedi Tabella dei materiali), una linea cellulare stromale mesenchimale umana, in terreno di coltura RPMI 1640 integrato con il 10% di siero fetale bovino inattivato termicamente (FBS) e l'1% di penicillina-streptomicina (vedi Tabella dei materiali) in condizioni standard, garantendo un cambio del terreno ogni 48 ore.
- Quando le cellule HS-5 sono confluenti per circa il 90%, eseguire il passaggio cellulare come segue:
- Rimuovere il terreno di coltura utilizzando una pipetta sierologica.
- Lavare le celle aggiungendo 1x PBS e agitando e aspirando per rimuovere eventuali residui di fluido.
- Staccare le cellule dal fondo del pallone di coltura aggiungendo 2 mL di soluzione di tripsina-EDTA (vedere la Tabella dei materiali) al pallone di coltura cellulare e incubando a 37 °C per facilitare il distacco delle cellule.
- Arrestare la tripsinizzazione aggiungendo 2 mL di terreno di coltura completo.
- Utilizzando una pipetta da 5 mL, sospendere delicatamente le cellule e trasferirle in una provetta conica da 15 mL.
- Centrifugare la sospensione cellulare a 300 x g per 7 min. Rimuovere il surnatante e risospendere le cellule in 1 mL di terreno di coltura fresco.
- Prelevare 10 μl di pellet cellulare e trasferirlo in una provetta da 0,5 mL. Quindi, aggiungere 10 μl di soluzione di blu di tripano allo 0,4% (vedere Tabella dei materiali) e contare le cellule in un contatore automatico di celle (vedere Tabella dei materiali).
- Sulla base della densità cellulare ottenuta sopra, diluire le cellule a 2 x 10⁵ cellule/mL di terreno.
- Rimuovere il terreno di coltura cellulare dal microstampo di agarosio.
- Seminare con cura 190 μl della sospensione cellulare sopra menzionata (passaggio 2.2.8) nella camera di semina cellulare del microstampo di agarosio. Un singolo pozzetto conterrà circa 150 cellule (38.000 cellule/gel).
- Incubare le cellule in un microstampo di agarosio in un incubatore (5% CO2, 37 °C, atmosfera umida) per 30 minuti fino a quando le cellule non si depositano sul fondo del gel. Dopo 30 minuti, rimuovere la piastra contenente il microstampo dall'incubatore e aggiungere lentamente un ulteriore terreno all'esterno dei gel, coprendoli completamente (ad esempio, 4,0 mL/pozzetto per la piastra a 6 pozzetti).
NOTA: Non aggiungere il terreno direttamente sul microstampo in gel di agarosio, ma nella piastra di coltura, evitando di danneggiare gli sferoidi appena formati. - Porre il gel in un'incubatrice a 37 °C in un'atmosfera umida al 5% di CO2 per 72 ore fino alla formazione di sferoidi uniformi. (Figura 1B).
NOTA: Si consiglia di osservare la formazione di sferoidi per i successivi 3 giorni al microscopio invertito. In generale, le cellule stromali mesenchimali iniziano a formare sferoidi entro 24 ore, ma questo processo può essere più veloce o più lento con diversi passaggi e densità cellulari. Dopo 72 ore di incubazione su microstampo di agarosio, le cellule stromali mesenchimali formano sferoidi relativamente uniformi; Tuttavia, vale la pena notare che possono variare in dimensioni e forma nonostante siano incubati in condizioni identiche. Il mezzo deve essere sostituito quando passa da un colore rosso porpora al giallo.
3. Coltura di cellule di linfoma e preparazione per l'intrappolamento ottico
NOTA: Le linee cellulari ematologiche, comprese le cellule di linfoma, crescono liberamente nei terreni di coltura in fiasche progettate per la coltura in sospensione senza alcun attacco alla piastra di coltura o al recipiente. Per mantenere le proprietà cellulari ottimali, si consiglia di iniziare a preparare il campione non prima di 30 minuti prima della procedura di assemblaggio degli sferoidi ibridi utilizzando le pinzette ottiche. È importante sottolineare che il protocollo delineato in questa sezione è per la linea cellulare di linfoma umano Ri-1, ma un protocollo simile si applica ad altre linee cellulari di cancro ematologico.
- Coltura della linea cellulare di linfoma Ri-1 (vedi Tabella dei materiali) in terreno RPMI 1640 integrato con il 10% di FBS e l'1% di penicillina/streptomicina.
- Conservare le cellule del linfoma nell'incubatore in condizioni di coltura standard, tra cui 37 °C e aria umidificata con il 5% di CO2. Mantenere le colture tra 3-5 x 10⁵ cellule/mL nella fase logaritmica passando ogni 2-3 giorni.
- Raccogliere le cellule e trasferire la sospensione in una provetta di polistirene da 15 mL. Centrifugare le celle a 300 x g per 7 minuti a temperatura ambiente per ottenere un pellet di cella. Rimuovere il surnatante e aggiungere 10 mL di terreno fresco, pipettare delicatamente fino ad ottenere una sospensione omogenea.
- Aspirare 10 μl di sospensione cellulare in una nuova provetta da centrifuga e aggiungere 10 μl di blu di tripano. Pipettare bene la sospensione prima di trasferire 10 μl nella camera di conteggio per determinare la densità e la vitalità delle cellule (in genere superiore al 95%).
- Diluire la sospensione cellulare per raggiungere una densità finale di 1 x 10⁴ cellule/mL. Mantenere le cellule del linfoma a 37 °C fino a manipolazioni ottiche.
4. Configurazione del sistema di pinzette ottiche
NOTA: Il protocollo seguente è stato sviluppato specificamente per le pinzette ottiche personalizzate36 (Figura 2A). Tuttavia, questo test può essere utilizzato con altri sistemi di cattura disponibili in commercio. Indipendentemente dal tipo di apparecchiatura disponibile, i passaggi di base per la preparazione del sistema (ad esempio, l'avvio del laser e del software del computer, il montaggio del campione e la verifica della possibilità di spostare la cella in una trappola ottica) rimangono gli stessi. Tutti gli esperimenti sono stati condotti a temperatura ambiente, cioè 25 °C.
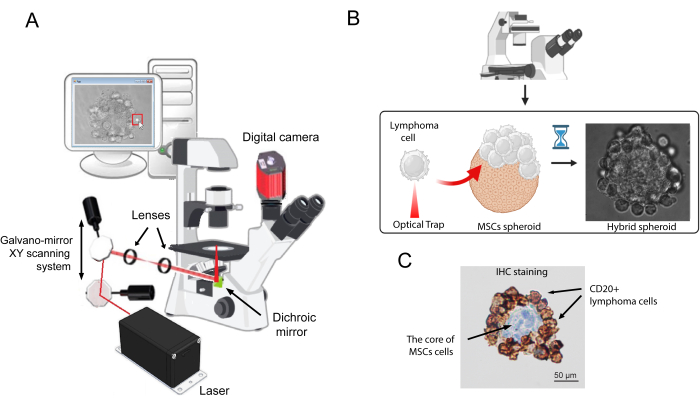
Figura 2: Uno schema che illustra il meccanismo di funzionamento della generazione di sferoidi ibridi mediante pinzette ottiche. (A) Configurazione di pinzette ottiche progettate su misura. (B) Il processo di attaccamento delle singole cellule di linfoma alla superficie dello sferoide delle MSC. Una singola cellula di linfoma è stata intrappolata otticamente e attaccata alla superficie di uno sferoide stromale fino a quando non si è formata una connessione stabile. Questo processo è continuato fino a quando l'intera superficie dello sferoide stromale è stata ricoperta da cellule di linfoma. (C) Un'immagine rappresentativa della colorazione immunoistochimica della sezione sferoidale ibrida è stata ottenuta utilizzando un anticorpo monoclonale di topo anti-CD20 contro CD20. L'immunocolorazione è stata eseguita utilizzando un anticorpo monoclonale di topo anti-umano contro il CD20 su un autocoloratore (vedi Tabella dei materiali), seguendo le istruzioni del produttore. Clicca qui per visualizzare una versione più grande di questa figura.
- Accendere la sorgente luminosa del microscopio.
- Indossare un vetro protettivo a prova di laser.
- Accendere il laser e impostare la potenza per ottenere una rigidità dell'intrappolamento di circa 50 pN/μm nel sistema di pinzette ottiche. Prima di procedere, attendere 10 minuti, lasciando che il raggio laser si stabilizzi.
NOTA: Nel sistema personalizzato, la rigidità della trappola viene raggiunta per la potenza del laser di 100 mW all'ingresso dell'obiettivo del microscopio misurata per un cordone di polistirene da 3 μm. La sua minima invasività sulle cellule di linfoma era stata precedentemente confermata32,33, pur mantenendo la capacità di manipolare le cellule viventi. - Nel frattempo, avvia il software del computer. Nella finestra del software viene visualizzata un'immagine del campione del microscopio. Usa gli indicatori visibili sullo schermo per spostare la trappola ottica nella direzione desiderata.
- Una volta che il sistema è pronto, aggiungere 30 μL di acqua deionizzata al centro dell'obiettivo inferiore.
NOTA: Il sistema costruito su misura utilizza un obiettivo ad immersione in acqua; Tuttavia, i supporti di immersione possono variare a seconda della configurazione dell'utente. - Posizionare una piastra per colture cellulari da 35 mm (vedere Tabella dei materiali) con un fondo di vetro sul tavolino del microscopio. Stabilizzare il piatto con i supporti.
- Sollevare l'obiettivo utilizzando la vite del microscopio micrometrico fino a quando la goccia d'acqua tocca il fondo di vetro del piatto.
- Utilizzando la vite micrometrica, regolare delicatamente il tavolino microscopico fino a quando non si vede il raggio laser nitidamente focalizzato in un unico punto luminoso sullo schermo. Un'immagine del campione del microscopio sarà presente nella finestra del software. Usa i marcatori visibili sullo schermo per spostare la trappola ottica in qualsiasi direzione desiderata.
- Aggiungere 100 μl di sospensione di cellule di linfoma precedentemente preparata (vedere punto 3.5) al centro della capsula con fondo di vetro. Lasciateli affondare sul fondo della pirofila per circa 5 minuti.
- Utilizzando i movimenti del tavolino del microscopio, trova una cellula di linfoma fluttuante. Consenti alla trappola ottica di colpire il campione facendo clic sul cursore della trappola sullo schermo. Prova a spostare la cella nella posizione desiderata. Una cellula, per essere utile per la manipolazione, deve essere in grado di muoversi facilmente nella direzione data.
NOTA: Secondo la nostra osservazione, tra il 5 e il 10% delle cellule di linfoma aggiunte al piatto di vetro si attaccheranno permanentemente al fondo dopo il periodo di incubazione. Questa percentuale aumenterà con la durata della manipolazione e può raggiungere il 30% dopo 60 minuti. Tuttavia, nonostante queste perdite, il numero di cellule inizialmente aggiunte al piatto consentirà sia un'efficace calibrazione del sistema che la copertura dello sferoide con cellule di linfoma.
5. Generazione di sferoidi ibridi mediante pinzette ottiche
- Rimuovere con cautela un singolo sferoide stromale da un pozzetto dello stampo di agarosio con una punta per pipetta (100-1000 μL) e posizionarlo su un piatto inferiore in vetro per microscopia da 35 mm.
- Aggiungere 2 mL di terreno di coltura RPMI e incubare per 10 minuti a 37 °C in condizioni standard. Durante questo periodo, lo sferoide si attaccherà delicatamente al vetro, impedendo il movimento durante la manipolazione.
- Posizionare la piastra contenente lo sferoide sul tavolino del microscopio e stabilizzare la piastra sul tavolino microscopico con i supporti.
- Aggiungere con cautela 100 μL di soluzione di cellule di linfoma a una densità finale di 1 x 10⁴ cellule/mL (passaggio 3.5). Lasciateli affondare sul fondo della pirofila per circa 5 minuti.
- Usando i movimenti del microscopio, trova una cellula di linfoma fluttuante. Consenti alla trappola ottica di colpire la cella selezionata facendo clic sul cursore della trappola sullo schermo. Una volta che la cellula è intrappolata e mobile, spostare il tavolino del microscopio per portare la cellula a contatto con la superficie sferoidale stromale.
- Inizia attaccando la cellula del linfoma alla superficie dello sferoide stromale per 10 s. Quindi, controlla se la cellula è attaccata in modo permanente con tre tentativi ripetuti di staccare la cellula del linfoma utilizzando le pinzette ottiche.
- Se il contatto cellulare è interrotto, attaccare nuovamente la cellula di linfoma alla superficie sferoidale utilizzando la trappola ottica; Tuttavia, questa volta per un periodo di tempo più lungo, circa 20 s.
NOTA: È essenziale determinare intervalli di tempo specifici per l'intrappolamento di singole cellule separatamente per ciascuna linea cellulare. Nelle manipolazioni preliminari, è stato stabilito che le cellule di linfoma della linea cellulare Ri-1 mostrano una forte proprietà adesiva agli sferoidi stromali, legandosi prevalentemente in 10-20 s alla sua superficie. Pertanto, gli intervalli di tempo di contatto specifici per l'intrappolamento di singole cellule Ri-1 erano di 10, 20 e 30 s. A causa della natura dispendiosa in termini di tempo della procedura, si consiglia di utilizzare linee cellulari con un tempo di adesione minimo non superiore a 30 s per la formazione di sferoidi con pinzette ottiche. - Ripetere la procedura con le cellule di linfoma successive fino a quando l'intera superficie dello sferoide stromale non è coperta da cellule di linfoma.
- Per coprire uniformemente la superficie disponibile dello sferoide stromale con cellule di linfoma, è necessario modificare la posizione della trappola ottica nel volume del campione microscopico. Cambiando il piano di imaging utilizzando la vite del microscopio micrometrico, è possibile modificare la posizione della trappola ottica, il che consente un movimento più profondo degli oggetti intrappolati nel campione.
- Per rappresentare meglio lo sferoide che si forma spontaneamente, coprire il nucleo delle cellule stromali con 2-3 strati di cellule di linfoma.
- Trasferire la capsula con fondo di vetro contenente lo sferoide in un'incubatrice per 1 ora di incubazione in condizioni standard.
NOTA: Lo sferoide ibrido può essere coltivato a lungo termine in 20 μL di terreno RPMI in una goccia sospesa.
6. Determinazione della vitalità degli sferoidi
- Valutare la vitalità dello sferoide cellulare utilizzando un kit di colorazione vivo/morto (vedi Tabella dei materiali). Rimuovere delicatamente il terreno di coltura e lavare direttamente lo sferoide con 100 μl di 1x PBS.
- Incubare lo sferoide in 100 μL di 1x soluzione di PBS contenente 1 μM di calceina-AM e 2 μM di omodimero di etidio-1 per 20 minuti a 37 °C.
- Osservare gli sferoidi utilizzando un microscopio a fluorescenza (vedi Tabella dei materiali) e catturare le immagini (vedi Tabella dei materiali).
NOTA: Non è necessario lavare lo sferoide dopo la colorazione. I livelli di fluorescenza di fondo sono intrinsecamente bassi con questo test perché i coloranti sono praticamente non fluorescenti prima di interagire con le cellule. - Utilizzando il programma ImageJ (vedere Tabella dei materiali), determinare la vitalità degli sferoidi calcolando il rapporto tra l'area colorata di verde (cellule vive) e l'area totale colorata di rosso (cellule morte) e verde.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Risultati
I nostri risultati precedenti hanno mostrato che le cellule stromali mesenchimali coltivate con cellule di linfoma costituiscono il nucleo stromale omogeneo a cui le cellule tumorali si attaccano uniformemente18. In questo studio, abbiamo ingegnerizzato con successo lo sferoide ibrido umano costituito da cellule stromali mesenchimali e cellule di linfoma utilizzando pinzette ottiche personalizzate. La Figura 2B mostra uno sferoide rappresentativo in un microscopio a c...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Discussione
In questo studio, gli sferoidi ibridi del nucleo stromale mesenchimale e delle cellule del linfoma sono stati ingegnerizzati in tempo reale con l'uso di pinzette ottiche. Le nuove tecnologie basate sul laser, compresi i sistemi di cattura, sono ora disponibili in commercio e stanno diventando sempre più popolari. Tuttavia, ad oggi, la maggior parte delle pinzette ottiche continua ad essere costituita da strumenti personalizzati; Pertanto, la calibrazione, le procedure operative e le geom...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Dichiarazioni
Gli autori dichiarano di non avere conflitti di interesse.
Ringraziamenti
Gli autori ringraziano sinceramente Nicholas Czarnik, la cui attenta revisione ha migliorato significativamente la chiarezza dello studio.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| µ-Piatto 35 mm, fondo alto in vetro | IBIDI | 81158 | |
| 12-256 mico-stampo 3D PetriDish | Microtissues Inc., RI, Stati Uniti | 12-256TR | |
| 3 µ m microsfere di polistirene | Polysciences | 17134-15 | |
| anti CD20 anticorpo (clone L26) | Dako | IS604 | |
| contatore di cellule automatizzato, EVE | NanoEntek | EVE/ EVE-MC | |
| Autostainer Link 48 | Dako | D09634 | |
| Fotocamera | Incubatore a CO2 Olympus | U-TV0.63XC | |
| CelCulture | Esco Technologies, Inc. | CCL | |
| , EVE | NanoEntek | NE-EVS | |
| Linea cellulare HS-5 | ATCC | CRL-3611 | |
| Linea cellulare Ri-1 | DSMZ | ACC 585 | |
| Siero fetale bovino | Gibco | A5256701 | |
| Microscopio a fluorescenza | Programma Olympus | BX43 | |
| ImageJ | National Institutes of Health, MD, USA | ||
| Microscopio invertito | Olympus | IX73 | |
| Live/Dead | Thermo Fisher Scientific | L3224 | |
| Penicillina-Streptomicina (10.000 U/mL) | Gibco | 15140122 | |
| soluzione salina tamponata con fosfato, pH 7,4 | Gibco | 10010023 | |
| RPMI 1640 Medium | Gibco | 11875093 | |
| Soluzione di cloruro di sodio | Sigma-Aldrich | 7647-14-5 | |
| 0,9 %, sterile | ITW ReITW Reagents, S.R.L.agents, S.R.L. | A1671 | |
| Soluzione di blu di tripano, 0,4% | 15250061 | Gibco | |
| TrypLE Express Enzyme (1X), senza rosso fenolo | Gibco | 12604013 | |
| Tripsina-EDTA (0,05%), rosso fenolo | Gibco | 25300096 | |
| UltraPure Agarose | Invitrogen | 16500500 | |
| Optical pinzette setup | |||
| Specchi dicroici | Thorlabs | DMSP805R | |
| Fotocamera digitale | Mikrotron GmbH | MC1362 | |
| Sistema di scansione XY Galvano-mirror | Thorlabs | GVS002 | |
| Microscopio invertito | Obiettivo Olympus | IX71 | |
| 1 | Obiettivo Thorlabs | AC254-050-B-ML | |
| 2 | Laser Thorlabs | AC508-200-B-ML | |
| Nd:YAG 1064 nm | Laser Quantum | Ventus |
Riferimenti
- Brancato, V., Oliveira, J. M., Correlo, V. M., Reis, R. L., Kundu, S. C. Could 3D models of cancer enhance drug screening. Biomaterials. 232, 119744(2020).
- Fontoura, J. C., et al. Comparison of 2D and 3D cell culture models for cell growth, gene expression and drug resistance. Mater Sci Eng. C. 107, 110264(2020).
- Kapałczyńska, M., et al. 2D and 3D cell cultures - a comparison of different types of cancer cell cultures. Arch Med Sci. 14 (4), 910-919 (2018).
- Duval, K., et al. Modeling physiological events in 2D vs. 3D cell culture. Physiology (Bethesda). 32 (4), 266-277 (2017).
- Barbosa, M. A. G., Xavier, C. P. R., Pereira, R. F., Petrikaitė, V., Vasconcelos, M. H. 3D cell culture models as recapitulators of the tumor microenvironment for the screening of anti-cancer drugs. Cancers (Basel). 14 (1), 190(2021).
- Jubelin, C., et al. Three-dimensional in vitro culture models in oncology research. Cell Biosci. 12, 155(2022).
- Pape, J., Emberton, M., Cheema, U. 3D cancer models: the need for a complex stroma, compartmentalization and stiffness. Front Bioeng Biotechnol. 9, 660502(2021).
- Singh, R., et al. Non-Hodgkin's lymphoma: A review. J Family Med Prim Care. 9 (4), 1834-1840 (2020).
- Campo, E., et al. The International consensus classification of mature lymphoid neoplasms: a report from the clinical advisory committee. Blood. 140 (11), Erratum in: Blood. 141 (4), 437 (2023). 1229-1253 (2022).
- Swerdlow, S. H., et al. The 2016 revision of the World Health Organization classification of lymphoid neoplasms. Blood. 127 (20), 2375-2390 (2016).
- Ng, W. L., Ansell, S. M., Mondello, P. Insights into the tumor microenvironment of B cell lymphoma. J Exp Clin Cancer Res. 41, 362(2022).
- Mancini, S. J. C., et al. Deciphering tumor niches: lessons from solid and hematological malignancies. Front Immunol. 12, 766275(2021).
- Zhang, Q. Y., Foucar, K. marrow involvement by Hodgkin and non-Hodgkin lymphomas. Hematol. Oncol Clin North Am. 23 (4), 873-902 (2009).
- Gao, Q., et al. marrow mesenchymal stromal cells: Identification, classification, and differentiation. Front Cell Dev Biol. 9, 787118(2022).
- Lwin, T., et al. Lymphoma cell adhesion-induced expression of B cell-activating factor of the TNF family in bone marrow stromal cells protects non-Hodgkin's B lymphoma cells from apoptosis. Leukemia. 23 (1), 170-177 (2009).
- Kumar, A., Bhattacharyya, J., Jaganathan, B. G. Adhesion to stromal cells mediates imatinib resistance in chronic myeloid leukemia through ERK and BMP signaling pathways. Sci Rep. 7 (1), 9535(2017).
- Cuiffo, B. G., Karnoub, A. E. Mesenchymal stem cells in tumor development: emerging roles and concepts. Cell Adh Migr. 6 (3), 220-230 (2012).
- Duś-Szachniewicz, K., Gdesz-Birula, K., Rymkiewicz, G. Development and characterization of 3D hybrid spheroids for the investigation of the crosstalk between B-Cell non-Hodgkin lymphomas and mesenchymal stromal cells. OncoTargets Ther. 15, 683-697 (2022).
- Ashkin, A., Dziedzic, J. M. Optical trapping and manipulation of viruses and bacteria. Science. 235, 1517-1520 (1987).
- Spyratou, E. Advanced biophotonics techniques: The role of optical tweezers for cells and molecules manipulation associated with cancer. Front Phys. 10, 247-285 (2022).
- Choudhary, D., Mossa, A., Jadhav, M., Cecconi, C. Bio-molecular applications of recent developments in optical tweezers. Biomolecules. 9 (1), 23(2019).
- Nussenzveig, H. M. Cell membrane biophysics with optical tweezers. Eur Biophys J. 47 (5), 499-514 (2018).
- Zhang, X., Ma, L., Zhang, Y. High-resolution optical tweezers for single-molecule manipulation. Yale J Biol Med. 86 (3), 367-383 (2013).
- Li, X., et al. Optical tweezers study of membrane fluidity in small cell lung cancer cells. Opt Express. 29 (8), 11976-11986 (2021).
- Wullkopf, L., et al. Cancer cell's ability to mechanically adjust to extracellular matrix stiffness correlates with their invasive potential. Mol Biol Cell. 29, 2378-2385 (2018).
- Yousafzai, M. S., et al. Effect of neighboring cells on cell stiffness measured by optical tweezers indentation. J Biomed Opt. 21 (5), 57004(2016).
- Gupta, S. K., et al. Quantification of cell-matrix interaction in 3D using optical tweezers. Multi-Scale Extracellular Matrix Mechanics and Mechanobiology. Studies in Mechanobiology, Tissue Engineering and Biomaterials. Zhang, Y. , Springer. Berlin/Heidelberg, Germany. 283-310 (2020).
- Ma, Z., et al. Laser patterning for the study of MSC cardiogenic differentiation at the single-cell level. Light Sci Appl. 2, 68(2013).
- Kirkham, G. R., et al. Precision assembly of complex cellular microenvironments using holographic optical tweezers. Sci Rep. 5, 8577(2015).
- Pesce, G., et al. Optical tweezers: theory and practice. Eur Phys J Plus. 135, 949(2020).
- Avsievicha, T., Zhua, R., Popovb, A., Bykova, A., Meglinski, I. The advancement of blood cell research by optical tweezers. Rev Phys. 5, 100043(2020).
- Duś-Szachniewicz, K., et al. Physiological hypoxia (physioxia) impairs the early adhesion of single lymphoma cell to marrow stromal cell and extracellular matrix. Optical tweezers study. Int J Mol Sci. 19, 1880(2018).
- Duś-Szachniewicz, K., Gdesz-Birula, K., Nowosielska, E., Ziółkowski, P., Drobczyński, S. Formation of lymphoma hybrid spheroids and drug testing in real time with the use of fluorescence optical tweezers. Cells. 11 (13), 2113(2022).
- Hu, S., Gou, X., Han, H., Leung, A. Y., Sun, D. Manipulating cell adhesions with optical tweezers for study of cell-to-cell interactions. J Biomed Nanotechnol. 9 (2), 281-285 (2013).
- Johansen, P., Fenaroli, F., Evensen, L., Griffiths, G., Koster, G. Optical micromanipulation of nanoparticles and cells inside living zebrafish. Nat Commun. 7, 10974(2016).
- Drobczyński, S., Duś-Szachniewicz, K. Real-time force measurement in double wavelength optical tweezers. J Opt Soc AmB. 34, 38-43 (2017).
- Pavlasova, G., Mraz, M. The regulation and function of CD20: an "enigma" of B-cell biology and targeted therapy. Haematologica. 105 (6), 1494-1506 (2020).
- Gieseler, J., et al. Optical tweezers- from calibration to applications: a tutorial. Adv Opt Mater. 13, 74-241 (2021).
- Bustamante, C. J., Chemla, Y. R., Liu, S., Wang, M. D. Optical tweezers in single-molecule biophysics. Nat Rev Methods Primers. 1, 25(2021).
- Mitrakas, A. G., et al. Applications and advances of multicellular tumor spheroids: Challenges in their development and analysis. Int J Mol Sci. 24 (8), 6949(2023).
- Malm, M., et al. Evolution from adherent to suspension: systems biology of HEK293 cell line development. Sci Rep. 10, 18996(2020).
- Ling, Y., et al. A cell-laden microfluidic hydrogel. Lab on a Chip. 7 (6), 756-762 (2007).
- Azizipour, N., Avazpour, R., Sawan, M., Ajji, A., Rosenzweig, H. Surface optimization and design adaptation toward spheroid formation on-chip. Sensors. 22 (9), 3191(2022).
- Ryu, N. E., Lee, S. H., Park, H. Spheroid culture system methods and applications for mesenchymal stem cells. Cells. 8 (12), 1620(2019).
- Han, S. J., Kwon, S., Kim, K. S. Challenges of applying multicellular tumor spheroids in preclinical phase. Cancer Cell Int. 21, 152(2021).
- Feng, Q., Li, D., Li, Q., Cao, X., Dong, H. Microgel assembly: Fabrication, characteristics, and application in tissue engineering and regenerative medicine. Bioact Mater. 9, 105-119 (2021).
- Volpe, G., et al. Roadmap for optical tweezers. J Phys Photonics. 5, 022501(2023).
- Pradhan, M., Pathak, S., Mathur, D., Ladiwala, U. Optically trapping tumor cells to assess differentiation and prognosis of cancers. Biomed Opt Express. 7, 943(2016).
- Duś-Szachniewicz, K., et al. Differentiation of single lymphoma primary cells and normal B-cells based on their adhesion to mesenchymal stromal cells in optical tweezers. Sci Rep. 9, 9885(2019).
- Gdesz-Birula, K., Drobczyński, S., Sarat, K., Duś-Szachniewicz, K. Sonidegib Inhibits the adhesion of acute myeloid leukemia to the bone marrow in hypoxia: An optical tweezer study. Biomedicines. 13, 578(2025).
- Matheson, A. B., et al. Optical tweezers with integrated multiplane microscopy (OpTIMuM): A new tool for 3D microrheology. Sci Rep. 11, 5614(2021).
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Ristampe e permessi
