Qui descriviamo un protocollo in vitro per modellare danni da ipossia/reossigenazione nelle cellule epiteliali tubulari prossimali altamente metaboliche. Questo modello è progettato per indurre danni indotti dallo stress metabolico, che possono essere misurati attraverso l'espressione di marcatori di danno prossimale dei tubuli e la valutazione della funzione respiratoria mitocondriale.
Articolo metodologico
Modellizzazione dell'ipossia/lesione da reossigenazione nelle cellule epiteliali tubolari prossimali
In questo articolo
Sommario
Abstract
Il trapianto di rene rappresenta circa il 60%-65% di tutti gli organi solidi trapiantati. La maggior parte dei reni donati viene prelevata da individui deceduti, richiedendo una conservazione a freddo prolungata, nota come causa di cattive esiti di trapianto. Nonostante le attuali strategie di conservazione, la lesione ischemia-reperfusione (IRI) rimane una conseguenza inevitabile dell'interruzione transitoria del flusso sanguigno, portando a una privazione di ossigeno e nutrienti. All'interno del nefrone, le cellule epiteliali tubulari prossimali (PTEC) del segmento S3 sono particolarmente suscettibili all'IRI a causa della loro elevata domanda metabolica e della dipendenza dalla fosforilazione ossidriale mitocondriale. A livello molecolare, l'IRI disturba il metabolismo mitocondriale e riduce la produzione di ATP, compromettendo i requisiti energetici delle cellule epiteliali tubolari prossimali (PTEC) e favorendo apoptosi e necrosi. Per indagare questi meccanismi e valutare potenziali strategie terapeutiche, sono essenziali modelli in vitro robusti e riproducibili dell'IRI renale che riproducano accuratamente la vulnerabilità metabolica dei PTEC. Qui descriviamo un protocollo per l'induzione e la valutazione della lesione da ipossia/reoxygenazione (H/R) nei PTEC murini immortalati (IM-PTECs). Il protocollo include informazioni dettagliate sulla composizione del mezzo e sulle condizioni di coltura necessarie per mantenere queste cellule, seguite dall'induzione del danno H/R tramite ipossia controllata e fasi di reossigenazione che imitano da vicino gli eventi di ischemia e reperfusione nei reni trapiantati. Questo modello fornisce una piattaforma preziosa per valutare gli effetti di diversi interventi sulle cellule epiteliali renali esposte a lesioni H/R. L'impatto di questi trattamenti può essere valutato attraverso l'analisi dell'espressione dei marcatori associati al danno PT, così come attraverso la valutazione della funzione respiratoria mitocondriale. Insieme, questi dati offrono intuizioni meccanicistiche sull'efficacia dei composti e sui processi di recupero cellulare, supportando lo sviluppo di terapie mirate per l'IRI renale.
Introduzione
Secondo il Global Observatory on Donation and Transplantation, il trapianto renale rappresenta circa il 60%-65% di tutti i trapianti di organi solidi nel mondo, con il numero di procedure eseguite nel 2023 quasi tre volte superiore a quello dei trapianti di fegato, quest'ultimo essendo il secondo tipo più comune. Nel 61% dei trapianti di rene eseguiti quell'anno, l'organo proveniva da donatorideceduti 1, il che comporta un periodo di conservazione più lungo rispetto ai trapianti da donatori viventi, dove il tempo di attesa è significativamente piùbreve 2. Durante questo periodo di conservazione, i reni vengono solitamente conservati tramite stoccaggio statico a freddo per rallentare il metabolismo cellulare, riducendo così il fabbisogno di ossigeno ed energia e quindi limitando il dannoischemico 3. Tuttavia, lo stoccaggio statico a freddo offre solo una protezione parziale, poiché non può sostenere completamente il metabolismo cellulare o la fornitura di ossigeno, portando a una progressiva disfunzione metabolica durante laconservazione 4,5. In alternativa, la preservazione normotermica ex vivo è emersa come una strategia valida per mantenere l'organo a una temperatura quasi fisiologica, supportando così il metabolismo cellulare e l'ossigenazione, e di conseguenza riducendo la lesione ischemia-reperfusione (IRI)6.
Tuttavia, durante il trapianto renale, la lesione renale acuta (AKI) dovuta all'IRI è una conseguenza inevitabile. L'IRI deriva dall'interruzione del flusso sanguigno attraverso l'organo, causando uno squilibrio tra la domanda e l'offerta di ossigeno enutrienti 7. Questo processo ha un impatto diretto sulla funzione del rene trapiantato e aumenta il rischio di rigetto acuto e una riduzione della funzione dell'innesto alungo termine 8,9.
I PTEC—particolarmente abbondanti nella corteccia renale—sono particolarmente vulnerabili all'IRI. Queste cellule costituiscono circa il 60%-70% dell'epitelio tubolare e sono responsabili del riassorbimento della maggior parte del filtrato glomerulare, inclusi acqua, ioni, glucosio e amminoacidi10. La loro elevata attività metabolica è supportata da un'estesa rete mitocondriale per soddisfare le esigenze di trasporto dipendentidall'ATP 11. Di conseguenza, sono estremamente sensibili a disturbi metabolici, come la privazione di ossigeno e la disfunzione mitocondriale, entrambe caratteristiche centralidell'IRI 12.
Durante l'IRI, la privazione di ossigeno interrompe la fosforilazione ossidativa mitocondriale, portando a un esaurimento dell'ATP e a una funzione di riassorbimentocompromessa 13,14. Questo avvia un passaggio metabolico dall'ossidazione degli acidi grassi (FAO) alla glicolisi anaerobica e l'attivazione della via del pentosio fosfato, che, pur essendo temporaneamente protettiva, è insufficiente a soddisfare pienamente le esigenze energetiche e redox di questecellule 15. Se la soppressione della FAO persiste durante la fase di riparazione, si accumulalipidici 16 e si sviluppanolipotossicità 17, danneggiando ulteriormente le cellule e compromettendone la capacitàrigenerativa 18. Questo stato metabolico disadattivo può infine portare all'atrofia tubolare, alla fibrosi interstiziale e alla progressione verso una malattia renalecronica 19.
Questo deficit metabolico, causato da FAO difettoso, ostacola la capacità di soddisfare le elevate esigenze energetiche del tubulorenale 17,19. La conseguente deplezione di ATP e l'accumulo di lipidi favoriscono la disfunzione mitocondriale e la generazione di specie reattive di ossigeno, che attivano la segnalazione pro-infiammatoria e l'infiltrazioneleucocitaria 20,21,22. L'infiammazione persistente e il danno ossidativo destabilizzano l'integrità mitocondriale, amplificando il deficit energetico e infine scatenando la morte cellulare apoptotica enecrotica 23,24. Durante questa fase di lesione acuta, biomarcatori specifici come la Mocolecola di Lesione Renale 1 (KIM-1) e la Lipocalina Associata alla Gelatinasi Neutrofila (NGAL) sono regolati al massimo, fungendo da indicatori sensibili del danno tubulare prossimale e dell'AKI25 precoce.
Dopo una lesione acuta, i meccanismi di riparazione maladattiva favoriscono un eccessivo deposito della matrice extracellulare, un segno distintivo della fibrosirenale 26. Tra i componenti della matrice extracellulare, il collagene, in particolare quello di tipo I (codificato dal gene Col1a1), si accumula nello spazio interstiziale, contribuendo all'atrofia tubolare e alla perdita del parenchimafunzionale 27. Questo rimodellamento fibrotico è in gran parte guidato dalla senescenza tubolare e dalla transizione parziale epiteliale a mesenchimale (pEMT) nelle cellule epiteliali tubolari, portando infine a un declino funzionalerenale 28,29,30. L'insorgenza della pEMT renale e della fibrosi favorisce la progressione dall'AKI alla malattia renale cronica (CKD), culminando in una perdita irreversibile della funzione renale e in una sopravvivenza compromessa dell'innesto31,32.
In questo protocollo, descriviamo un modello in vitro di lesione H/R utilizzando cellule epiteliali tubulari prossimali (IM-PTECs) immortalate con SV40 del muro, sottoposte a condizioni H/R controllate. La maggior parte degli studi preclinici sull'IRI renale si è tradizionalmente basata su modelli animali, che riproducono le complesse risposte vascolari e immunitarie del rene ma comportano costi più elevati, preoccupazioni etiche e una variabilità biologica notevolmente piùelevata 33,34. Queste limitazioni hanno rallentato lo sviluppo di sistemi complementari basati su celle validi per studi meccanicistici dettagliati e ad alto rendimento. Questa configurazione sperimentale consente la simulazione riproducibile della privazione e del ripristino di ossigeno, imitando caratteristiche chiave dell'IRI osservate nei reni trapiantati. Il modello rappresenta uno strumento prezioso per studiare i meccanismi cellulari e molecolari alla base della lesione tubolare, dell'espressione dei biomarcatori e delle risposte fibrotiche in un ambiente controllato. Inoltre, fornisce una piattaforma rilevante per lo screening e la valutazione di potenziali strategie terapeutiche volte a prevenire o mitigare i danni ischemici e migliorare gli esiti post-trapianto.
Protocollo
Le cellule utilizzate in questo protocollo non sono state isolate nel contesto di questo studio. In precedenza erano stati isolati e messi a disposizione da altriricercatori 35. Pertanto, non furono effettuate nuove sperimentazioni sugli animali e non era richiesta l'approvazione etica per il presente lavoro.
1. Cultura IM-PTEC
- Prepara il mezzo L3 come descritto nella Tabella 1.
- Scongela una fiala di IM-PTEC. Coltivare circa 1 x 10⁶ cellule a 33 °C in un incubatore umidificato in condizioni standard (5% CO2, Oatmosferico 2) fino all'80% di confluenza (solitamente raggiunta dopo 3 giorni).
NOTA: Gli IM-PTEC sono isolati dai topi Immorto. Per un protocollo dettagliato sull'isolamento degli IM-PTEC, si prega di consultareil 35. - Cellule in sottocoltura 2 volte a settimana con un rapporto di suddivisione approssimativo 1:10. Per il passaggio di attraversamento, si stacca il monostrato aderente usando tripsina-EDTA allo 0,05% per 2-3 minuti a 33 °C, neutralizza con il mezzo di crescita completo e risemina in fiaschette di coltura fresca.
| Componente | Concentrazione in quantità/Media finali |
| DMEM/F12 | 500 mL |
| Siero fetale per vitelli (FCS) | 10% |
| Penicillina | 10.000 U/mL |
| Streptomicina | 10.000 μg/mL |
| L-glutamina | 0,02 μM |
| Insulina | 5 μg/mL |
| Transferrin | 5 μg/mL |
| Selenite di sodio | 5 μg/mL |
| Triiodotironina | 40 pg/mL |
| Idrocortisone | 36 ng/mL |
| Fattore di crescita epidermica | 20 ng/mL |
| Interferone γ (IFN-γ) | 10 ng/mL |
Tabella 1: Composizione media L3.
2. Cultura restrittiva degli IM-PTEC
- Subcoltura come descritto nel passaggio 1.3 e trasferimento dell'intera sospensione cellulare da una fiaschetta T-25 di IM-PTEC in una fiaschetta T-75 contenente circa 10 mL di mezzo L3 senza interferone-γ (IFN-γ). Coltura a 37 °C in condizioni standard fino all'80% di confluenza (solitamente raggiunta dopo 3 giorni).
- Subcoltura come descritto nel passaggio 1.3 e trasferire l'intera sospensione cellulare da una fiaschetta T-75 a due fiaschette T-175 contenenti circa 20 mL di mezzo L3 senza IFN-γ. Coltura a 37 °C in condizioni standard fino all'80% di confluenza (solitamente raggiunta dopo 3 giorni).
- Placcare IM-PTEC per esperimenti staccando cellule da colture confluenti usando tripsina-EDTA allo 0,05%, risospendendole in mezzo completo e seminando alla densità desiderata (circa 1 x 10⁵). Utilizzare piastre a 6 pozzi per l'analisi dell'espressione dei marcatori molecolari o micropiastre di coltura cellulare a 96 pozzi adatte per studi di respirazione mitocondriale.
NOTA: Per altri esperimenti, utilizzare un formato di coltura adeguato.- Quando si impiegano cellule in una micropiastra di coltura cellulare a 96 pozzi per studi di respirazione mitocondriale, lasciare vuoti i quattro pozzi agli angoli per usarli come correzione di fondo. Lascia la micropiastra per 1 ora a temperatura ambiente prima di metterla nell'incubatrice per permettere alle cellule di depositarsi.
3. Procedura di ipossia/riossigenazione (Figura 1)
- Rinfrescare gli IM-PTEC rimuovendo il materiale di coltura e aggiungendo un nuovo mezzo L3 senza IFN-γ (0,1 mL/pozzo per piastre a 96 pozzi o 2 mL/pozzo per piastre a 6 pozzi). Inserire le cellule in un incubatore per ipossia al 1% diO2, 5% di CO2, a 37 °C per 48 ore.
- Rimuovi le cellule dall'incubatore per ipossia e ricaricale con mezzo L3 senza IFN-γ. Inserire le cellule in un incubatore di colture cellulari a condizioni standard diO2 e al 5% diCO2 a 37 °C per 24 ore.
NOTA: Le condizioni ipossiche possono essere ottenute utilizzando sia un incubatore per ipossia sia una camera modulare per ipossia collegata a una fornitura di gas controllata.
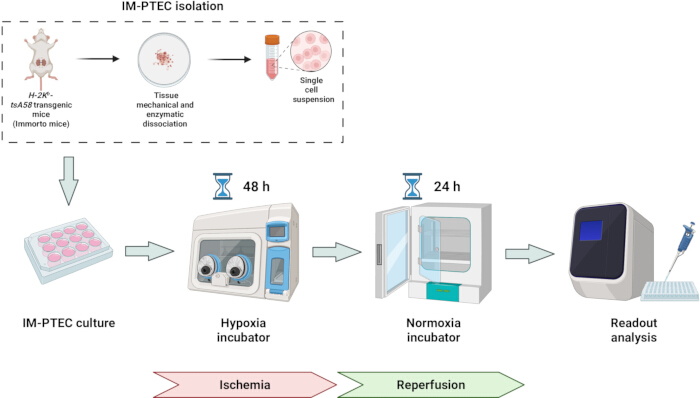
Figura 1: Rappresentazione schematica del modello H/R in vitro nelle cellule epiteliali tubolari prossimali immortalate (IM-PTECs). Gli IM-PTEC derivati da topi transgenici H-2Kb-tsA58 (Immorto) sono stati coltivati in condizioni normossiche, esposti all'ipossia (1%O2, 48 h) e successivamente riossigenati (condizioni standardO2, 24 ore) per l'analisi della lettura. Clicca qui per visualizzare una versione più grande di questa figura.
4. Analisi dell'espressione dei marcatori molecolari
- Isolamento dell'RNA
- Aggiungere 800 μL di reagente di isolamento RNA a ciascun pozzo di una piastra a 6 pozzi. Incuba per 5 minuti a temperatura ambiente. Trasferire i campioni in tubi microcentrifuga da 1,5 mL senza RNAsi.
- Aggiungi 200 μL di cloroformio e mescola bene per 15 secondi tramite pipetta. Incubare a temperatura ambiente per 2-3 minuti.
- Centrifuga a 12.000 x g a 4 °C per 12 minuti. Trasferire la fase superiore acquosa in un tubo microcentrifuga privo di RNAsi da 1,5 mL.
- Aggiungi 500 μL di isopropanolo. Incubare a temperatura ambiente per 10 minuti. Centrifuga a 12.000 x g a 4 °C per 10 minuti.
- Scartare il soprantantante e lavare il pellet con 1 mL di etanolo al 70%. Centrifuga a 5.000 x g a 4 °C per 5 minuti. Scartate il soprannatante.
- Asciuga il pellet all'aria. Sciogliere la pellet in 12 μL di acqua priva di RNAsi.
- Riscalda il campione a 56 °C per 15 minuti. Misurare la concentrazione di RNA in uno spettrofotometro UV-Vis a microvolume.
NOTA: Tieni sempre i campioni sul ghiaccio tra una fase di incubazione e l'altra per evitare la degradazione dell'RNA.
- Trascrizione inversa
- Sul ghiaccio, aggiungere i seguenti componenti di reazione a un tubo di microcentrifuga privo di RNAsi da 0,2 mL: 10 μL di Master Mix (2x), 2 μL di Enzyme Mix, 1-5 μg di RNA e fino a 20 μL di H2O privo di nucleasi.
- Mescola delicatamente e incuba a 25 °C per 10 minuti, seguita da un'incubazione a 50-55 °C per 10 minuti.
- Inattiva la reazione riscaldando a 85 °C per 5 minuti e lascia raffreddare sul ghiaccio. Diluire il cDNA a 1:5 o 1:10.
- PCR quantitativa in tempo reale (RT-qPCR)
- Preparare i set di primer mescolandoli a una concentrazione finale di 10 μM (Tabella 2).
- Per ogni gene da misurare, preparare un mix qPCR in tempo reale (RT) contenente i seguenti reagenti per pozzo: 5 μL di Master Mix RT-qPCR; 0,4 μL di primer frontale da 10 μM, 0,4 μL di primer inverso da 10 μM e 2,2 μL di H2Opriva di nucleasi.
- Aggiungere 8 μL della miscela RT-qPCR a ciascun pozzo di una piastra PCR da 384 pozzi. Aggiungi 2 μL di campione di cDNA a ciascun pozzo, lasciando una goccia sul bordo del pozzo.
- Dopo aver aggiunto tutti i campioni, batti delicatamente la piastra finché tutte le gocce cadono nei pozzi. Sigilla saldamente la piastra con la sua membrana. Fai ruotare la piastra PCR a 384 pozzi.
- Misurare in un sistema RT qPCR con il seguente programma: 98 °C per 30 secondi, 40 cicli a 98 °C per 10 secondi seguiti da 60 °C per 30 secondi e una curva di fusione a 95 °C.
| Gene | Sequenze di primer |
| Kim-1 | F: 5' - TGGTTGCCTTCCGTCTCTCT |
| R: 5' - TCAGCTCGGGAATGCACAA | |
| Ngal | F: 5' - ATGTCACCTCCCTCCTGTCGTCAG |
| R: 5' - GCCACTTGCACATTGTAGCTCTG | |
| Acta2 | F: 5' - GCCATCTTTTTTGGGATGGA |
| R: 5' - CCCCTGACAGGACGTTGTTA | |
| Col1a1 | F: 5' - CCTCAGGGTATTGCTGGACAAC |
| R: 5' - CAGAAGGTTTTTTTTGCCAGG |
Tabella 2: Sequenze di primer utilizzate per RT-qPCR.
5. Valutazione della funzione respiratoria mitocondriale
- Il giorno prima del test
- Attiva l'analizzatore del tasso di consumo di ossigeno (OCR)/tasso di acidificazione extracellulare (ECAR) e lascia che si scaldi almeno 5 ore prima dell'esperimento.
- Idratare una cartuccia sensore a 37 °C in un incubatore non CO2 durante la notte.
- Giorno del test
- Preparare il mezzo per il saggio per una micropiastra di coltura cellulare a 96 pozzi contenente: 33,4 mL di mezzo DMEM pH 7,4; 0,875 mL di glucosio 1 M (concentrazione finale 25 mM); 0,35 mL di piruvato 100 mM (concentrazione finale 1 mM); e 0,35 mL di Glutamina 200 mM (concentrazione finale 2 mM).
- Prepara soluzioni inibitrici come previsto nella Tabella 3.
- Rimuovi la cartuccia sensore assemblata dall'incubatrice. Carica 25 μL di ciascun inibitore nella corrispondente porta usando una pipetta multicanale e una guida di caricamento.
- Rimuovere il substrato di crescita della coltura cellulare dalla micropiastra della coltura cellulare. Aggiungi 175 μL di mezzo per il saggio preriscaldato (37 °C) a ciascun pozzo usando una pipetta multicanale.
- Posizionare la micropiastra della coltura cellulare in un incubatore nonCO2 a 37 °C per 45-60 minuti prima del test.
- Posizionare la piastra di calibrazione con la cartuccia carica del sensore nell'analizzatore OCR/ECAR per la calibrazione.
- Posizionare la micropiastra della coltura cellulare nello strumento per la misurazione.
- Dopo la corsa, conserva la micropiastra della coltura cellulare per la quantificazione della proteina totale per la normalizzazione dei dati.
| [Cartuccia] (μM) | [Medium per il saggio] (μM) | Porto A | Porto B | Porto C | |
| Oligomicina | 12 | 1.5 | 8,4 μL | ||
| FCCP | 9 | 1 | 6,3 μL | ||
| Antimicina A | 25 | 2.5 | 17,5 μL | ||
| Rotenone | 12.5 | 1.25 | 8,75 μL | ||
| Mezzo per il saggio | 3,5 mL | 3,5 mL |
Tabella 3: Soluzioni inibitrici per la valutazione della respirazione mitocondriale.
Risultati
Una validazione temporale è stata eseguita per determinare le condizioni ottimali di ipossia/reossigenazione (H/R) per riprodurre lesioni ischemiche negli IM-PTEC. L'attivazione della caspasi-3, un segno distintivo della lesione ischemia-reperfusione renale sia in vivo che in vitro, è stata utilizzata come indicatore della fedeltà del modello36,37. Abbiamo riscontrato che 48 ore di ipossia seguite da 24 ore di reossigenazione hanno prodotto il maggiore aumento dell'attività della caspasi-3. La vitalità cellulare, valutata dal saggio MTT, è rimasta comparabile a quella dei controlli normossici in queste condizioni, indicando che, sebbene fosse stata avviata la segnalazione apoptotica, le cellule rimanevano vitali per i successivi test farmacologici (Figura supplementare 1). Questo protocollo validato è stato poi utilizzato per indurre lesioni H/R tramite ipossia/reoxygenazione controllata degli IM-PTEC.
Dopo l'insulto ischemico, è stata eseguita una RT-qPCR per determinare l'espressione di diversi marcatori di danno renale (Figura 2). La RT-qPCR ha mostrato che, nel contesto dell'IRI, l'espressione di Kim-138,39 e Ngal40,41, noti marcatori della lesione renale acuta, era significativamente aumentata. Inoltre, l'espressione di Acta242,43 e Col1a1 44,45,46, marcatori della pEMT/fibrosi renale, è stata aumentata. Oltre a essere un marcatore renale pEMT/fibrosi, l'espressione di Col1a1 può essere correlata con la gravità47 della CKD. /p>
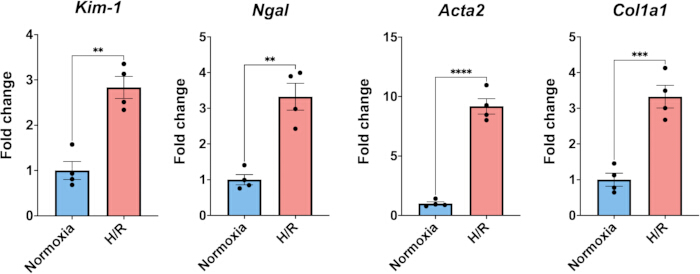
Figura 2: Espressione molecolare dei marcatori per lesioni renali sotto normoxia o ipossia/reoxygenazione (H/R). Dopo H/R, l'espressione dei marcatori molecolari della lesione renale Kim-1, Ngal, Acta2 e Col1a1 aumenta significativamente negli IM-PTEC. I dati sono presentati come media ± errore standard della media (SEM) da quattro repliche biologiche per condizione. La significatività statistica è stata valutata utilizzando un test Student a due code non accoppiato con t. I livelli di significatività sono indicati come segue: p < 0,05 (*), p < 0,01 (**), p < 0,001 (***) e p < 0,0001 (****). Clicca qui per visualizzare una versione più grande di questa figura.
Sono stati inoltre condotti studi sulla respirazione mitocondriale per determinare la capacità respiratoria mitocondriale dopo H/R (Figura 3). Attraverso la misurazione del Tasso di Consumo di Ossigeno (OCR), abbiamo determinato che, dopo la sfida ischemica, tutti i parametri della respirazione mitocondriale (respirazione basale, produzione di ATP, perdita di protoni, respirazione massima e capacità di riserva) sono stati ridotti, indicando un metabolismo mitocondriale ostacolato.
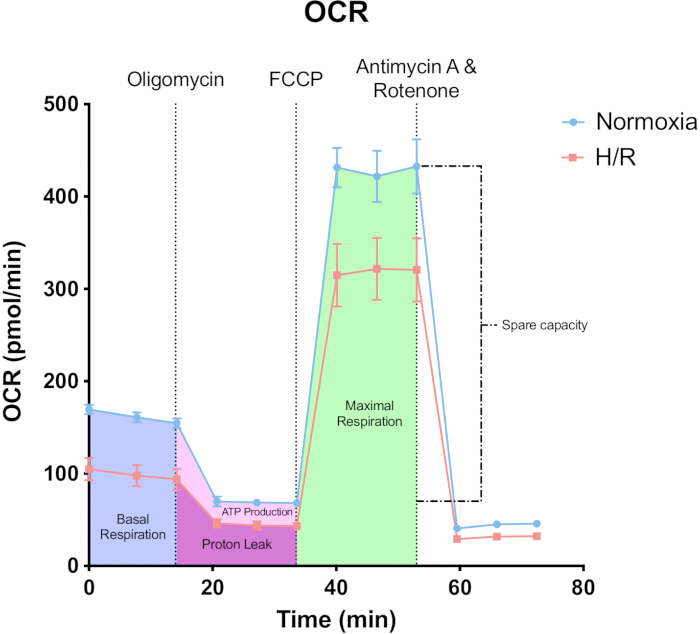
Figura 3: OCR (tasso di consumo di ossigeno) negli IM-PTEC in condizioni normossiche o ipossiche. Dopo ipossia/reoxygenazione (H/R), GLI IM-PTEC mostrano una funzione respiratoria mitocondriale ridotta. La respirazione mitocondriale è stata valutata aggiungendo sequenzialmente inibitori della catena di trasporto elettronico: oligomicina, FCCP (carbonil cianuro-p-trifluorometossifenilidrazona), antimicina A e rotenone. I dati sono presentati come media ± errore standard della media (SEM) da quattro repliche biologiche per condizione. Clicca qui per visualizzare una versione più grande di questa figura.
Questi risultati confermano che il protocollo H/R induce efficacemente alterazioni molecolari e metaboliche compatibili con lesioni renali ischemiche negli IM-PTEC48,49. Questo protocollo fornisce quindi un quadro utile per riprodurre condizioni simili alla ischemia renale in vitro.
Figura supplementare 1. Viabilità cellulare e attività della caspasi-3 in condizioni di normoxia e ipossia/riossigenazione (H/R). (A) Vitalità cellulare. La vitalità cellulare è stata valutata tramite test MTT dopo l'esposizione a normoxia o ipossia/reoxygenazione (H/R). I risultati sono espressi come viabilità relativa (%) normalizzata ai controlli normossici. (B) Caspasi tagliata-3. L'attività della caspasi-3 tagliata (proteina nmol/min/mg) è stata quantificata in cellule soggette a diverse durate di normoxia (N), ipossia (H) e reperfusione (R). I dati sono presentati come media ± SEM, e ogni punto rappresenta una replica biologica individuale. Clicca qui per scaricare questa figura.
Discussione
La maggior parte dei dati preclinici sull'AKI indotta da IRI renale è generata tramite modelli in vivo 50,51,52,53, a causa della mancanza di modelli in vitro consolidati. Questo, unito alla limitata disponibilità di linee cellulari tubolari tubolari prossimali murine ben caratterizzate, limita la ricerca in vitro, rendendo lo sviluppo di questo protocollo una risorsa preziosa. Questo metodo offre una piattaforma più accessibile e riproducibile per studiare i meccanismi di lesione renale H/R in condizioni controllate, riducendo al contempo la necessità di utilizzo animale.
Inoltre, questo protocollo utilizza prevalentemente apparecchiature standard di laboratorio, facilitandone l'implementazione senza la necessità di strumenti specializzati e costosi. L'unica eccezione è la necessità di un incubatore per l'ipossia, tipicamente disponibile nei laboratori di ricerca sul cancro per ricreare microambienti tumoraliipossici 54,55,56. Questa accessibilità favorisce un'adozione più ampia e promuove la riproducibilità tra i diversi laboratori.
Una considerazione fondamentale in questo protocollo è la corretta cultura degli IM-PTEC. Le cellule devono essere coltivate a 33 °C e integrate con IFN-γ per evitare la riduzione dell'attività SV40. Prima delle procedure sperimentali, gli IM-PTEC vengono poi spostati in condizioni restrittive per 7 giorni prima dell'inizio degli esperimenti. La coltura restrittiva si ottiene aumentando la temperatura a 37 °C e rimuovendo l'interferone-gamma (IFN-γ) dal mezzo per 1 settimana, il che riduce l'espressione dell'antigene T grande SV40 - una proteina virale codificata dal Virus Simio 40, usata per immortalare lecellule 35,57 - causando la perdita dello status di immortalità e favorendo un fenotipo58 più differenziato e fisiologicamente rilevante. In particolare, gli IM-PTEC possono sviluppare vacuoli citoplasmatici prominenti dopo diversi giorni di coltura; Se avviene la vacuolazione, l'idrossicortisone deve essere omesso dal mezzo di coltura per prevenire o invertire questo cambiamento.
Sebbene l'uso di PTEC immortalizzati offra il vantaggio di stabilità e facilità di manutenzione, i ricercatori potrebbero anche considerare l'uso di cellule epiteliali tubolari primarie prossimali per aumentare la rilevanza fisiologica. Tuttavia, i PTEC primari del topo presentano una maggiore variabilità donatorea donatore 59,60 e hanno una capacità proliferativalimitata 61,62, rendendoli meno adatti a esperimenti ad alto rendimento o a lungo termine. Il loro utilizzo può essere più appropriato per studi di validazione o per studiare risposte specifiche derivate dal paziente
Questo protocollo offre una piattaforma preziosa per indagare i meccanismi molecolari alla base della lesione H/R, identificare e valutare potenziali approcci terapeutici ed esplorare risposte cellulari come infiammazione, stress ossidativo e vie di morte cellulare in un ambientecontrollato 63,64.
Tuttavia, una limitazione importante di questo modello è che non riproduce alcune caratteristiche di ischemia osservate nel trapianto renale, come l'ipotermia e la privazione di nutrienti durante la conservazione afreddo 9. Queste condizioni influenzano notevolmente il metabolismo cellulare e i modelli di lesione, e la loro assenza può limitare la traduzione dei risultati al contestoclinico 65,66.
In conclusione, questo modello H/R in vitro negli IM-PTEC offre un approccio riproducibile, accessibile ed eticamente favorevole per studiare la lesione della ischemia-reperfusione renale in condizioni controllate. Sebbene non ricapitoli completamente la complessità dell'ischemia in vivo , rappresenta uno strumento complementare prezioso per chiarire i meccanismi cellulari, selezionare i candidati terapeutici e ridurre la dipendenza dalla sperimentazione sugli animali nella ricerca sui reni.
Dichiarazioni
Gli autori dichiarano di non avere conflitti di interesse con quest'opera da divulgare
Ringraziamenti
Mariano Marin-Blazquez fa parte del "Programa de Doctorado en Ciencias de la Salud" dell'Università Cattolica di Murcia (UCAM). Il lavoro nei gruppi Ruben Rabadan-Ros e Ruben Zapata-Perez è sostenuto da una sovvenzione del Ministerio de Ciencia, Innovación y Universidades - Proyectos de Generación de Conocimiento 2023 (PID2023-147560OA-I00). Ruben Rabadán-Ros è sostenuto da una sovvenzione della Fundación Séneca - Agencia de Ciencia y Tecnología de la Región de Murcia (22524/JLI/24, Ayudas a Proyectos para la Generación de Nuevo Liderazgo Científico Jóvenes Líderes en Investigación 2024). AT è finanziata da una sovvenzione NWO-FAPESP sulla Healthy Ageing realizzata da Zonmw (n. 457002002) e da una borsa Junior Talent da Nierstichting.
Gli autori ringrazionano con gratitudine l'Universidad de Murcia (UM) e l'Universidad Católica de Murcia (UCAM) per aver fornito accesso alle loro strutture dove sono stati registrati i filmati.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Placca qPCR a 384 pozzi | Biosistemi applicati | 4309849 | |
| Centrifuga | Ortoalresa | Biocen22R | |
| Cloroformio | VWR | 0757-500ML | |
| DMEM/F12 | Gibco | 21331020 | |
| Fattore di crescita epidermica | Sigma-Aldrich | E9644 | |
| Etanolo | PanReac AppliChem | 141086.1214 | |
| FCS | Biowest | S181B-500 | |
| Blocco riscaldante | Eppendorf | ThermoMixer C | |
| Idrocortisone | Sigma-Aldrich | H0135 | |
| Incubatore per ipossia | Memmert | ICO 50med | |
| IFN-γ | ProspecBIo | CYT-358 | |
| Incubatore | Memmert | ICO 105 | |
| Isopropanolo | VWR | 0918-1L | |
| ITSe | Gibco | 41400045 | |
| L-glutamina | Gibco | 25030081 | |
| Piotetta multicanale | Eppendorf | 3125000052 | |
| Incubatore non CO2 | |||
| Primer PCR | Eurofins Genomica | ||
| Penicillina - Streptomycina | Gibco | 15140-122 | |
| Mix Master qPCR | NZYTech | MB22303 | |
| Sistema qPCR in tempo reale | Biosistemi applicati | QuantStudio 5 | |
| Mix Master a trascrizione inversa | NZYTech | MB12502 | Contiene una miscela enzimatica |
| Acqua priva di RNAsi | HyClone | SH3053802 | |
| Seahorse XF Cell Mito Stress Test Kit | Agilent | 103015-100 | Contiene oligomicina, FCCP, antimicina A e rotenone |
| Cavallo marino XF DMEM medio | Agilent | 103575-100 | |
| Glucosio Seahorse XF | Agilent | 03577-100 | |
| Glutammina XF di cavalluccio marino | Agilent | 103579-100 | |
| Cavalluccio Marino XF Piruvato | Agilent | 103578-100 | |
| Analizzatore Seahorse XFe96 | Agilent | S7800BR | |
| Seahorse XFe96 FluxPak | Agilent | 103792-100 | Contiene micropiastra di coltura cellulare XFe96 e cartuccia sensore XFe96 |
| Thermal cycler | BIO-RAD | T100 Thermal Cycler | |
| Triiodotironina | Sigma-Aldrich | T5516 | |
| Trizol | Invitrogen | 15596026 | |
| Spettrofotometro UV-Vis | DeNovix | DS-11 |
Riferimenti
- Use of the data/quoting data. GODT. , Global Observatory on Donation and Transplantation. https://www.transplant-observatory.org/uses-of-dataquoting-data (2016).
- van de Laar, S. C., Lafranca, J. A., Minnee, R. C., Papalois, V., Dor, F. J. M. F. The Impact of Cold Ischaemia Time on Outcomes of Living Donor Kidney Transplantation: A Systematic Review and Meta-Analysis. J Clin Med. 11 (6), 1620(2022).
- Tingle, S. J., et al. Machine perfusion preservation versus static cold storage for deceased donor kidney transplantation. Cochrane Database Syst Rev. 3 (3), CD011671(2019).
- Jing, L., Yao, L., Zhao, M., Peng, L., Liu, M. Organ preservation: from the past to the future. Acta Pharmacol Sin. 39 (5), 845-857 (2018).
- Smith, T. B., Nicholson, M. L., Hosgood, S. A. Advances in Hypothermic and Normothermic Perfusion in Kidney Transplantation. Transplantology. 2 (4), 460-477 (2021).
- Montagud-Marrahi, E., et al. Ex vivo normothermic preservation of a kidney graft from uncontrolled donation after circulatory death over 73 hours. Front Bioeng Biotechnol. 11, 1330043(2023).
- Malek, M., Nematbakhsh, M. Renal ischemia/reperfusion injury; from pathophysiology to treatment. J Renal Inj Prev. 4 (2), 20-27 (2015).
- Ditonno, P., et al. Effects of ischemia-reperfusion injury in kidney transplantation: risk factors and early and long-term outcomes in a single center. Transplant Proc. 45 (7), 2641-2644 (2013).
- Salvadori, M., Rosso, G., Bertoni, E. Update on ischemia-reperfusion injury in kidney transplantation: Pathogenesis and treatment. World J Transplant. 5 (2), 52-67 (2015).
- Park, J., et al. Single-cell transcriptomics of the mouse kidney reveals potential cellular targets of kidney disease. Science. 360 (6390), 758-763 (2018).
- Curthoys, N. P., Moe, O. W. Proximal Tubule Function and Response to Acidosis. Clin J Am Soc Nephrol. 9 (9), 1627-1638 (2014).
- Bhargava, P., Schnellmann, R. G. Mitochondrial energetics in the kidney. Nat Rev Nephrol. 13 (10), 629-646 (2017).
- Erpicum, P., Rowart, P., Defraigne, J. O., Krzesinski, J. M., Jouret, F. What we need to know about lipid-associated injury in case of renal ischemia-reperfusion. Am J Physiol Renal Physiol. 315 (6), F1714-F1719 (2018).
- Vasko, R. Peroxisomes and Kidney Injury. Antioxid Redox Signal. 25 (4), 217-231 (2016).
- Lan, R., et al. Mitochondrial Pathology and Glycolytic Shift during Proximal Tubule Atrophy after Ischemic AKI. J Am Soc Nephrol. 27 (11), 3356-3367 (2016).
- Lipke, K., Kubis-Kubiak, A., Piwowar, A. Molecular Mechanism of Lipotoxicity as an Interesting Aspect in the Development of Pathological States-Current View of Knowledge. Cells. 11 (5), 844(2022).
- Jang, H. S., Noh, M. R., Kim, J., Padanilam, B. J. Defective Mitochondrial Fatty Acid Oxidation and Lipotoxicity in Kidney Diseases. Front. Med. 7, 65(2020).
- Rinaldi, A., et al. Impaired fatty acid metabolism perpetuates lipotoxicity along the transition to chronic kidney injury. JCI Insight. 7 (18), e161783(2022).
- Kang, H. M., et al. Defective fatty acid oxidation in renal tubular epithelial cells has a key role in kidney fibrosis development. Nat Med. 21 (1), 37-46 (2015).
- Chen, Y., et al. Mitochondrial metabolism and targeted treatment strategies in ischemic-induced acute kidney injury. Cell Death Discov. 10 (1), 69(2024).
- Bhatia, D., Capili, A., Choi, M. E. Mitochondrial dysfunction in kidney injury, inflammation, and disease: potential therapeutic approaches. Kidney Res Clin Pract. 39 (3), 244-258 (2020).
- Zhao, L., et al. Energy metabolic reprogramming regulates programmed cell death of renal tubular epithelial cells and might serve as a new therapeutic target for acute kidney injury. Front Cell Dev Biol. 11, 1276217(2023).
- Fontecha-Barriuso, M., et al. Tubular Mitochondrial Dysfunction, Oxidative Stress, and Progression of Chronic Kidney Disease. Antioxidants. 11 (7), 1356(2022).
- Wang, H., Zhang, S., Guo, J. Lipotoxic Proximal Tubular Injury: A Primary Event in Diabetic Kidney Disease. Front Med (Lausanne). 8, 751529(2021).
- Bhosale, S. J., Kulkarni, A. P. Biomarkers in Acute Kidney Injury. Indian J Crit Care Med. 24 (Suppl 3), S90-S93 (2020).
- van der Rijt, S., Leemans, J. C., Florquin, S., Houtkooper, R. H., Tammaro, A. Immunometabolic rewiring of tubular epithelial cells in kidney disease. Nat Rev Nephrol. 18 (9), 588-603 (2022).
- Liu, Y. Cellular and molecular mechanisms of renal fibrosis. Nat Rev Nephrol. 7 (12), 684-696 (2011).
- Lovisa, S., et al. Epithelial-to-mesenchymal transition induces cell cycle arrest and parenchymal damage in renal fibrosis. Nat Med. 21 (9), 998-1009 (2015).
- Luo, C., et al. Wnt9a Promotes Renal Fibrosis by Accelerating Cellular Senescence in Tubular Epithelial Cells. J Am Soc Nephrol. 29 (4), 1238-1256 (2018).
- Mylonas, K. J., et al. Cellular senescence inhibits renal regeneration after injury in mice, with senolytic treatment promoting repair. Sci Transl Med. 13 (594), eabb0203(2021).
- Mimura, I., Nangaku, M. The suffocating kidney: tubulointerstitial hypoxia in end-stage renal disease. Nat Rev Nephrol. 6 (11), 667-678 (2010).
- Fine, L. G., Norman, J. T. Chronic hypoxia as a mechanism of progression of chronic kidney diseases: from hypothesis to novel therapeutics. Kidney International. 74 (7), 867-872 (2008).
- Lerink, L. J. S., et al. Preclinical models versus clinical renal ischemia reperfusion injury: A systematic review based on metabolic signatures. American Journal of Transplantation. 22 (2), 344-370 (2022).
- Harwood, R., et al. Murine models of renal ischemia reperfusion injury: An opportunity for refinement using noninvasive monitoring methods. Physiol Rep. 10 (5), e15211(2022).
- Leemans, J. C., et al. Renal-associated TLR2 mediates ischemia/reperfusion injury in the kidney. J Clin Invest. 115 (10), 2894-2903 (2005).
- Havasi, A., Borkan, S. C. Apoptosis and acute kidney injury. Kidney Int. 80 (1), 29-40 (2011).
- Wang, X., Wang, W., Wang, J. Z., Yang, C., Liang, C. -Z. Effect of apigenin on apoptosis induced by renal ischemia/reperfusion injury in vivo and in vitro. Ren Fail. 40 (1), 498-505 (2018).
- Bonventre, J. V. Kidney injury molecule-1: a translational journey. Trans Am Clin Climatol Assoc. 125, discussion 299 293-299 (2014).
- Ichimura, T., et al. Kidney injury molecule-1 (KIM-1), a putative epithelial cell adhesion molecule containing a novel immunoglobulin domain, is up-regulated in renal cells after injury. J Biol Chem. 273 (7), 4135-4142 (1998).
- Clerico, A., Galli, C., Fortunato, A., Ronco, C. Neutrophil gelatinase-associated lipocalin (NGAL) as biomarker of acute kidney injury: a review of the laboratory characteristics and clinical evidences. Clin Chem Lab Med. 50 (9), 1505-1517 (2012).
- Xu, C., Lin, S., Mao, L., Li, Z. Neutrophil gelatinase-associated lipocalin as predictor of acute kidney injury requiring renal replacement therapy: A systematic review and meta-analysis. Front Med (Lausanne). 9, 859318(2022).
- Huang, R., Fu, P., Ma, L. Kidney fibrosis: from mechanisms to therapeutic medicines. Sig Transduct Target Ther. 8 (1), 1-20 (2023).
- Schreibing, F., Anslinger, T. M., Kramann, R. Fibrosis in Pathology of Heart and Kidney: From Deep RNA-Sequencing to Novel Molecular Targets. Circ Res. 132 (8), 1013-1033 (2023).
- Wang, Q., et al. CircCSPP1 Functions as a ceRNA to Promote Colorectal Carcinoma Cell EMT and Liver Metastasis by Upregulating COL1A1. Front Oncol. 10, 850(2020).
- Zhu, X., Luo, X., Jiang, S., Wang, H. Bone Morphogenetic Protein 1 Targeting COL1A1 and COL1A2 to Regulate the Epithelial-Mesenchymal Transition Process of Colon Cancer SW620 Cells. J Nanosci Nanotechnol. 20 (3), 1366-1374 (2020).
- Salimian, N., Peymani, M., Ghaedi, K., Hashemi, M., Rahimi, E. Collagen 1A1 (COL1A1) and Collagen11A1(COL11A1) as diagnostic biomarkers in Breast, colorectal and gastric cancers. Gene. 892, 147867(2024).
- Mavrogeorgis, E., et al. Collagen-Derived Peptides in CKD: A Link to Fibrosis. Toxins. 14 (1), 10(2022).
- Kurian, G. A., Pemaih, B. Standardization of in vitro Cell-based Model for Renal Ischemia and Reperfusion Injury. Indian J Pharm Sci. 76 (4), 348-353 (2014).
- Strazdauskas, A., et al. In Vitro Hypoxia/Reoxygenation Induces Mitochondrial Cardiolipin Remodeling in Human Kidney Cells. Int J Mol Sci. 25 (11), 6223(2024).
- Wang, H. J., Varner, A., AbouShwareb, T., Atala, A., Yoo, J. J. Ischemia/reperfusion-induced renal failure in rats as a model for evaluating cell therapies. Ren Fail. 34 (10), 1324-1332 (2012).
- Greite, R., et al. Renal ischemia-reperfusion injury causes hypertension and renal perfusion impairment in the CD1 mice which promotes progressive renal fibrosis. Am J Physiol Renal Physiol. 314 (5), F881-F892 (2018).
- Skrypnyk, N. I., Harris, R. C., de Caestecker, M. P. Ischemia-reperfusion Model of Acute Kidney Injury and Post Injury Fibrosis in Mice. J Vis Exp. (78), e50495(2013).
- Le Clef, N., Verhulst, A., D'Haese, P. C., Vervaet, B. A. Unilateral Renal Ischemia-Reperfusion as a Robust Model for Acute to Chronic Kidney Injury in Mice. PLoS One. 11 (3), e0152153(2016).
- Ma, R., He, X., Wang, H., Jia, W., Zeng, X. Hypoxic microenvironment promotes proliferation and invasion of non-small cell lung cancer A549 Cells through Wnt/β-catenin signaling pathway. Biomed Res. 29 (2), 268-273 (2018).
- Metsälä, O., et al. Transportable system enabling multiple irradiation studies under simultaneous hypoxia in vitro. Radiat Oncol. 13, 220(2018).
- Nushtaeva, A. A., et al. Establishment of primary human breast cancer cell lines using "pulsed hypoxia" method and development of metastatic tumor model in immunodeficient mice. Cancer Cell Int. 19 (1), 46(2019).
- Stokman, G., et al. Stem Cell Factor Expression after Renal Ischemia Promotes Tubular Epithelial Survival. PLoS One. 5 (12), e14386(2010).
- Stokman, G., et al. Epac-Rap signaling reduces cellular stress and ischemia-induced kidney failure. J Am Soc Nephrol. 22 (5), 859-872 (2011).
- Bejoy, J., Qian, E. S., Woodard, L. E. Tissue Culture Models of AKI: From Tubule Cells to Human Kidney Organoids. J Am Soc Nephrol. 33 (3), 487-501 (2022).
- Li, Y., et al. An in vitro method for the prediction of renal proximal tubular toxicity in humans. Toxicol Res. 2 (5), 352-365 (2013).
- Wilmer, M. J., et al. Novel conditionally immortalized human proximal tubule cell line expressing functional influx and efflux transporters. Cell Tissue Res. 339 (2), 449-457 (2010).
- Terryn, S., et al. A primary culture of mouse proximal tubular cells, established on collagen-coated membranes. Am J Physiol Renal Physiol. 293 (2), F476-F485 (2007).
- Zapata-Pérez, R., et al. Reduced nicotinamide mononucleotide is a new and potent NAD+ precursor in mammalian cells and mice. FASEB J. 35 (4), e21456(2021).
- Tammaro, A., et al. HDAC1/2 inhibitor therapy improves multiple organ systems in aged mice. iScience. 27 (1), 108681(2024).
- Verstraeten, L., Den abt, R., Ghesquière, B., Jochmans, I. Current Insights into the Metabolome during Hypothermic Kidney Perfusion-A Scoping Review. J Clin Med. 12 (11), 3613(2023).
- Turkmen, K., et al. Apoptosis and Autophagy in Cold Preservation Ischemia. Transplantation. 91 (11), 1192(2011).
Ristampe e permessi
