Questo articolo presenta un protocollo per la coltivazione dei neuroni recettori olfattivi delle falene, consentendo la sopravvivenza e la differenziazione a lungo termine. Questo approccio offre un'alternativa alle registrazioni in situ altamente impegnative, utilizzando dissociazione enzimatica e meccanica con una tecnica di coltura a colonna sospesa, permettendo studi funzionali come le registrazioni patch-clamp.
Articolo metodologico
Colture primarie dei neuroni recettori olfattivi delle falene
In questo articolo
Sommario
Abstract
Gli insetti dipendono in modo critico dal loro olfatto per molti comportamenti legati all'accoppiamento, all'alimentazione e alle interazioni sociali. Hanno evoluto neuroni recettori olfattivi (ORN) altamente sensibili. Sebbene le registrazioni extracellulari in situ siano comunemente utilizzate per analizzare il profilo di risposta, le proprietà codificanti e la fisiologia di queste cellule, un'analisi dettagliata delle loro vie di trasduzione del segnale richiede registrazioni patch-clamp. Per facilitare l'uso di questa tecnica elettrofisiologica e un buon controllo della composizione delle soluzioni ORN intra- ed extracellulari, questo articolo descrive un protocollo per la coltivazione degli ORN degli insetti. Poiché gli ORN degli insetti sono strettamente avvolti da cellule accessorie, impedendo qualsiasi dissociazione acuta degli ORN adulti e l'accesso diretto alle loro membrane, questo protocollo descrive la dissezione delle cellule antennali dalle pupe della falena, prima della differenziazione degli ORN. Le antenne in sviluppo vengono dissociate enzimaticamente e meccanicamente e poi colte a testa in giù con la 'tecnica della colonna sospesa' in un mezzo condizionato che supporta la differenziazione e la sopravvivenza degli ORN per diverse settimane. Gli ORN coltivati con questo metodo sono adatti a saggi funzionali come le registrazioni patch-clamp.
Introduzione
Gli insetti si affidano fortemente all'olfazione per orientarsi nell'ambiente, localizzare le fonti di cibo, identificare i partner ed evitare ipredatori 1,2. Il loro sistema olfattivo è straordinariamente efficiente e finemente calibrato, permettendo di rilevare un'ampia gamma di segnali chimici volatili con alta sensibilità especificità 3. Gli odoranti sono rilevati principalmente dai neuroni recettori olfattivi (ORN), che si trovano nelle sensille situate sulle antenne, gli organi olfattivi principali, così come sui palpi mascellari, che fungono da strutture olfative secondarie nei Dipteri come zanzare e Drosophila4.
Per indagare i meccanismi molecolari alla base della trasduzione del segnale olfattivo, è essenziale l'accesso elettrofisiologico diretto ai singoli ORN. La registrazione patch-clamp, una tecnica di riferimento in neurofisiologia, consente una caratterizzazione funzionale dettagliata dei canali ionici, dei recettori e delle vie di segnalazione. Registrazioni in situ con patch-clamp da ORN di insetti sono possibili ma tecnicamente difficili a causa delle dimensioni ridotte, del denso impacchaggio all'interno delle cellule accessorie e dell'incapsulamento cuticulare di questi neuroni. Queste difficoltà sono state superate facendo patching di dendriti esterne estruse dalla falena gigante saturnide Antheraea polyphemus5 o patchando ORN da preparazione semi-intatta o a fetta antennale in Drosophila 6,7. Sebbene le registrazioni in situ permettano di registrare neuroni normalmente differenziati, questi approcci presentano notevoli difficoltà tecniche, sottolineando la necessità di approcci alternativi che offrano condizioni sperimentali più accessibili.
Questo articolo descrive un protocollo robusto per la coltivazione degli ORN da antenne di falena. Il protocollo sembra applicabile a un'ampia gamma di Lepidotteri, anche se non è ancora stato testato su altri gruppi di insetti. Il metodo consente il mantenimento e la crescita degli ORN in vitro, offrendo così accesso diretto a queste cellule per studi patch-clamp 8,9,10, nonché per studi farmacologici e di imaging. Questo sistema di coltura offre una piattaforma preziosa per l'analisi funzionale delle vie di trasduzione olfattiva e dei componenti molecolari coinvolti, bypassando molte delle limitazioni associate alle registrazioni in situ.
Protocollo
Non sono richieste dichiarazioni di approvazione etica e di conformità per studi che coinvolgono insetti. Colture primarie di insetti ORN sono state descritte sulla falena falcone del tabacco Manduca sexta (Lepidoptera, Sphingidae)11, sull'ape mellifera Apis mellifera12 e sulla falena cavolo Mamestra brassicae (Lepidoptera, Noctuidae)13. I protocolli descritti mostrano alcune somiglianze (dissezione dalla fase pupale) e differenze (mezzo di coltura, superficie di crescita). Il protocollo descritto qui è stato utilizzato con successo senza modifiche per le colture di ORN di diverse specie di falene, M. brassicae, Spodoptera littoralis, Bombyx mori e Agrotis ipsilon. Tutti i passaggi vengono eseguiti sotto la cappa a flusso laminare (le sezioni da 2 a 8 devono essere eseguite in modo asetttico).
1. Insetti
- Larve posteriori di S. littoralis (Lepidoptera: Noctuidae) con una dieta artificiale e mantenute a 22-24 °C, umidità relativa del 60-70% e sotto un ciclo luce:buio di 16:8 ore come descrittoin precedenza 14.
- Separare maschi e femmine allo stadio di pupa. Dopo l'emergenza, tieni i maschi adulti separati dalle femmine in scatole di plastica e fornisci loro libero accesso a una soluzione di saccarosio al 20%.
- Raccogli nuove pupe ogni giorno e mantienile a 22 °C. In queste condizioni, la pupazione dura 14-16 giorni. Esegui esperimenti con maschi o femmine.
2. Preparazione del mezzo condizionato della cultura della Grazia
NOTA: Il mezzo di Grace utilizzato per la coltivazione degli ORN delle falene è condizionato su una linea cellulare di Manduca sexta (MRRL-CH115; questa linea cellulare è disponibile su richiesta). Subcoltura delle cellule MRRL-CH1 ogni 3 settimane (circa 80% di confluenza) a 20 °C sotto aria normale. Non permettere alle cellule di superare il 90% di confluenza, poiché ciò porta al distacco delle cellule e a un aumento dei livelli di morte cellulare. Ad ogni passaggio, esegui i seguenti passaggi.
- Distogliere delicatamente le cellule aderenti dalla superficie inferiore di una fiaschetta usando una pipetta da 10 mL.
- Distribuire 1,5 mL della sospensione cellulare in 4 fiaschette e aggiungere 6,2 mL di mezzo di Grace integrato con il 10% di siero bovino fetale (FBS) in ogni fiaschetta.
- Due giorni dopo il passaggio cellulare, se non c'è contaminazione nelle ultime fiaschette preparate, raccogliere il mezzo di coltura dalle restanti 3 fiaschette del passaggio precedente. Filtrare (0,2 μm) e conservare il mezzo di Grace condizionato a 5 °C. Usalo fino a 6 mesi.
3. Preparazione del papain
NOTA: La papaina deve essere conservata in aliquote concentrate (100 mL a 10 mg/mL) e a -80 °C per minimizzare la perdita di attività enzimatica nel tempo. Pertanto, le aliquote dei solventi papaina devono essere preparate separatamente. Etilenediamina, acido tetraacetico (EDTA) e L-Cisteina sono aggiunti allapapaina attiva 16. Quando mescolato con papaina, la loro concentrazione finale è 0,5 mM di EDTA, 1 mM di Cistetina e 1 mg/mL di papaina (~10 U/mL).
- Aliquote di papaina: Diluire papaina (25 mg) in 2,5 mL di Soluzione Salina Bilanciata Hanks sterile (HBSS) con il 20% di glicerolo. Tieni in aliquote da 100 μL a -80 °C.
- Aliquote solventi di papaina: Pipetta 27 mL di mannitolo e regola la pressione osmotica a 380 mOsmol/L con mannilo. Aggiungi 5,6 mg di EDTA e 5,3 mg di L-Cisteina. Regola il pH a 6,7. Sterilizza usando filtri a basso legame da 0,2 μm. Tieni in aliquote di 900 μL a -20 °C.
4. Preparazione dei mezzi culturali
NOTA: Tutti i media sono sterili. Le sterilizzazioni vengono effettuate utilizzando filtri sterili da 0,2 μm.
- 3+2 medio:
- Aggiungi 3 parti di substrato di Leibovitz (16,4 mL), 2 parti di medium di Grace (11 mL) e il 2% di penicillina-streptomicina (0,6 mL) in un tubo da 30 mL. Regola la pressione osmotica a 370 mOsmol/L (circa 150 mg di mannitolo) e il pH a 6,7 (NaOH 1 M).
- Dai 28 mL risultanti di mezzo 3+2, filtrare e trasferire 5 mL a un tubo da 7 mL. Aggiungere qualche cristallo di feniltiourea (circa 1-2 mg) ai restanti 23 mL del mezzo 3+2, poi sterilizzare e trasferire 1,5 mL in un tubo da 7 mL (tubo #1) e in 6 piastre di Petri poi usate per dissezionare le pupe e quindi chiamate 'piastre di dissezione'.
NOTA: La feniltiourea inibisce l'attivitàossidasi 17,18,19 che porterebbe a un annerimento dei tessuti antennali.
- Media 3+2 condizionata:
- Aggiungi 67 mg di mannitolo a un tubo da 30 mL e 9 mL di mezzo e filtro di Leibovitz (0,2 μm). Poi aggiungi 2 parti di medium Grace condizionato.
- Regolare la quantità di mannitolo in base alla pressione osmotica dei mezzi di Leibovitz e Grace in modo che la pressione osmotica del mezzo condizionato 3+2 sia 370 ± 15 mOsmol/L (tubo #2).
- Mezzo HBSS: Aggiungi 12 mL di HBSS e 0,25 mL di penicillina-estreptomicina. Regolare la pressione osmotica a 370 mOsmol/L (circa 216 mg di manitolo), pH a 6,7 (HCl 1 M) e sterilizzare (tubo #3).
- Mezzo HBSS-EGTA: Aggiungere 2 mg di glicole etilenico-bis (β-aminoetil etere)-N,N,N′,N′-acido tetraacetico (EGTA) e 2 mL della soluzione HBSS preparata in un tubo da 7 mL. Regola il pH a 6,7 (NaOH 1 M) e sterilizza (tubo #4).
5. Dissezione delle pupe (Figura 1)
NOTA: Pulire periodicamente le pinze con etanolo al 70% e carta assorbente, poi accenderle rapidamente con la fiamma. La dissezione su uno sfondo nero facilita la visualizzazione dell'antenna.
- Sciacquare le pupe di 2,5-3 giorni sotto acqua del rubinetto e poi sotto acqua distillata.
- Introduci 20-25 pupe in una piastra di Petri sotto la cappa a flusso laminare.
- Sotto il cofano, fiamma 2 becher. Riempine uno con etanolo al 70% e l'altro con acqua distillata sterile (autoclave).
- Prendi 4 pupe con la pinza e immergile per circa 10 secondi in etanolo al 70%, poi in acqua distillata sterile e trasferile nel coperchio di una piastra di Petri disseczionale.
- Tagliare la cuticola attorno a ogni antenna con pinze fiammeggiate e trasferire la coppia di antenne su una piastra disseczionale riempita con mezzo 3+2 (Figura 1A,B).
- Nel mezzo 3+2, rimuovere tutti i tessuti che coprono i tubi dove avviene lo sviluppo antennale in modo che rimangano solo l'antenna e la cuticola pupale (Figura 1C), e poi trasferire le antenne (Figura 1D) su una nuova antena riempita con mezzo 3+2.
NOTA: La Figura 1E-J mostra le immagini del processo di dissezione. - Apri il tubo dove si sviluppa l'antenna con le pinze fini e rimuovi delicatamente l'antenna. Rimuovere ogni antenna in un unico pezzo rende più facili i successivi risciacqui (passaggi 7.1-7.9), poiché sono più soggetti a sprofondare sul fondo del tubo.
- Usando una pipetta Pasteur sterile, aspira un po' di mezzo dalla piastra ed espellilo di nuovo nella ciotola per bagnare la superficie interna della pipetta. Questo aiuta a ridurre la tendenza delle antenne ad attaccarsi al vetro all'interno della pipetta. Successivamente, trasferire le antenne dissezionate con la pipetta nel tubo da 7 mL riempito con 1,5 mL di 3+2 (tubo #1).
- Ripeti i passaggi 5.4 -5.8 per 20 pupe e raccogli 20 coppie di antenne nel tubo #1.
6. Preparazione delle piastre di Petri
NOTA: Le cellule antennali vengono coltivate utilizzando la tecnica della colonnasospesa 20. Questo richiede la preparazione delle piastre di Petri. Si può fare in anticipo.
- Taglia pezzi di vetro (6-7 mm × 6-7 mm) da una slitta. Conservale nell'etanolo.
- Sotto il cofano, fiamma i pezzi di vetro, immergile immediatamente in vaselina sterile (autoclavata) (ad esempio vaselina) e posizionali nelle piastre di Petri come mostrato nella Figura 2A.
7. Dissociazione e placcatura delle cellule
NOTA: Per le sostituzioni del mezzo descritte di seguito, è importante rimuovere quanta più media possibile utilizzando una pipetta Pasteur sterile, senza scartare alcun tessuto antennale. Il braccio di una sorgente di luce fredda aiuta a visualizzare più chiaramente le antenne che galleggiano nel mezzo. La dissociazione enzimatica e la triturazione meccanica vengono effettuate in modo sequenziale e non simultaneo per evitare di centrifugare le cellule antennali per rimuovere la papaina.
- Metti un'aliquota di papain e un'aliquota di solvente papain a temperatura ambiente.
- Sostituisci il medium 3+2 nel tubo #1 con l'antenna dissezionata con 1 mL di HBSS (dal tubo #3) e attendi 10 minuti.
- Sostituisci il medium HBSS con 1 mL di HBSS-EGTA (dal tubo #4) e attendi 5 minuti.
- Sostituisci il medium HBSS-EGTA con 1 mL di HBSS e aspetta 5 minuti.
- Sostituisci il medium HBSS con 1 mL di HBSS e aspetta 5 minuti.
- Trasferire il solvente della papaina (900 μL) all'aliquota della papaina (100 μL). Regolare il pH della diluizione risultante della papaina (0,2-0,5 μL HCl 1M) se il suo colore non è lo stesso del giallo della soluzione 3+2. Non misurare il pH, perché questo contaminerebbe la soluzione.
- Sostituisci il mezzo HBSS con 1 mL di soluzione di papaina appena diluita e incuba per 10-15 minuti. Esegui la digestione enzimatica a temperatura ambiente.
- Sostituire la soluzione di papaina con 1 mL di HBSS + 50 μL di FBS e attendere 5 minuti per inattivare l'attività della papaina.
- Risciacqua due volte con 1 mL di HBSS per 5 minuti.
- Sostituisci il medium HBSS con 1 mL di medium 3+2.
- Lucidare a fuoco la punta di una pipetta Pasteur con un bruciatore Bunsen per ridurre il diametro dell'apertura a 50-100 μm (può essere valutato a occhio stretto con sufficiente pratica).
- Dissociare meccanicamente le cellule antennali pipettando delicatamente avanti e indietro il mezzo con la pipetta Pasteur lucidata al fuoco finché non è visibile alcun gruppo cellulare. Il mezzo deve apparire confuso.
- Aggiungere 2 mL di mezzo 3+2 e risospendere le cellule nel mezzo con una pipetta Pasteur per garantire una densità cellulare omogenea.
- Dividere la sospensione della cella in 20 piastre di Petri (circa 150 μL per piatto) (Figura 2B).
- Lascia che le celle si stabilizzino per 45 minuti.
- Sostituire il mezzo 3+2 in ogni piatto con 150 μL di mezzo 3+2 condizionato integrato con il 5% di FBS.
- Aggiungi un copricapo (Figura 2C) e sigilla i piatti con Parafilm.
- Inverti i piatti (Figura 2D) e tienili tra due strati umidificati di tessuto assorbente a 20 °C in un incubatore.
8. Cambiamento del mezzo culturale
NOTA: Sostituisci metà del substrato colturale ogni 4-7 giorni.
- Ispeziona i piatti per cercare eventuali contaminazioni. Questo di solito comporta un cambiamento di colore (da giallo a rossastro).
- Apri i piatti e rimuovi delicatamente le coperture. Con una micropipetta P100, rimuovere 75 μL di mezzo e sostituirli con 85 μL di medium 3+2 fresco condizionato integrato con FBS al 5%.
- Rimetti le coperture, sigilla i piatti con Parafilm e conservali come prima tra strati umidificati di tessuto assorbente a 20 °C in un incubatore.
Risultati
Questo protocollo consente agli ORN degli insetti di essere mantenuti vivi in coltura per 3-5 settimane. Gli ORN sono facilmente riconoscibili per la loro morfologia, caratterizzata da un piccolo corpo cellulare rotondo o a mandorla e da processi sottili (neuriti), chiaramente visibili dopo solo un giorno di coltura (Figura 3A) e che continuano ad estendersi per diversi giorni (Figura 3B-D). Due popolazioni di neuroni possono essere distinte in base alla dimensione del loro soma: 5-7 μm per la maggior parte dei neuroni e 10-12 μm per la minoranza (Figura 3D). Molto probabilmente, i neuroni piccoli sono ORN, mentre i neuroni grandi sono neuroni meccanosensoriali. I neuroni sono monopolari o bipolari e si manifestano singolarmente, in piccoli gruppi o all'interno di expiantili antenali non dissociati. L'identità neuronale di queste cellule è stata confermata dall'immunocitochimica con anticorpianti-HRP 13 (Figura 4), uno strumento di riferimento per la marcatura dei neuroni nella neurobiologia degliinsetti 21. Dopo 2 settimane, le cellule non neuronali, molto probabilmente gliali, formano uno strato continuo sulla superficie del vaso su cui gli ORN crescono ed estendono le loro neuriti (Figura 5A,B).
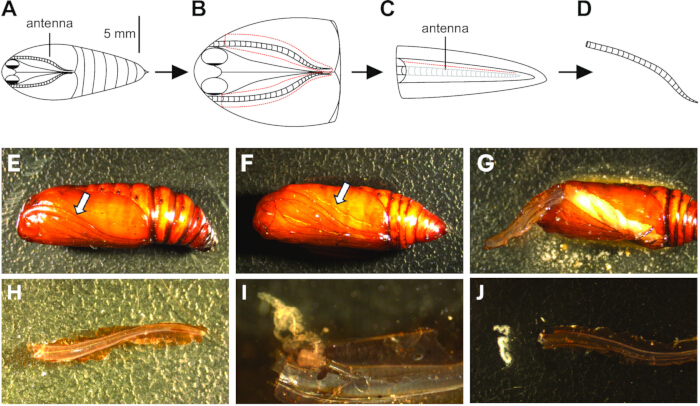
Figura 1: Dissezione delle pupe. (A) Lato ventrale di una pupa. (B) La cuticola è tagliata attorno a entrambe le antenne (linea tratteggiata rossa), facendo attenzione a non penetrare troppo in profondità nella pupa e a perforare i tessuti adulti in fase di sviluppo. Ogni antenna viene delicatamente rimossa e trasferita su una pianta riempita con mezzo 3+2. (C) Tutti i tessuti non antennali rimasti attaccati alla cuticola pupale vengono rimossi e l'antenna viene trasferita in una nuova piattaforma con mezzo pulito 3+2. La membrana trasparente che ricopre l'antenna in via di sviluppo viene accuratamente tagliata (linea tratteggiata rossa). (D) L'antenna viene rimossa delicatamente. (E) Immagine che mostra l'equivalente di A. La freccia bianca punta verso l'antenna. (F) Immagine che mostra l'equivalente di B. La freccia bianca indica l'incisione fatta nella cuticola. (G) L'antenna viene sollevata delicatamente (H) e poi rimossa. (I) Dopo aver diviso la membrana in cui si sviluppa, l'antenna viene spinta dalla parte distale verso la base (J) e poi rimossa. Clicca qui per visualizzare una versione più grande di questa figura.
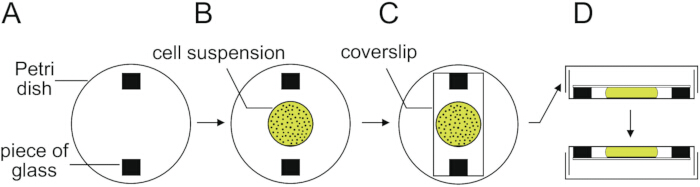
Figura 2: La tecnica della colonna sospesa utilizzata per coltivare celle antennali. (A) Due pezzi di vetro vengono incollati con vaselina sterile sul fondo di piatti da 35 mm. (B) La sospensione della cella viene delicatamente placcata al centro della piastra e lasciata fissare la piastra per 45 minuti. (C) Dopo aver cambiato il mezzo di coltura, una copertura sterile viene depositata con cura sui pezzi di vetro, coprendo e mantenendo la sospensione della cella in posizione. (D) La piastra di Petri viene infine chiusa dal coperchio e sigillata con una striscia di Parafilm. Clicca qui per visualizzare una versione più grande di questa figura.
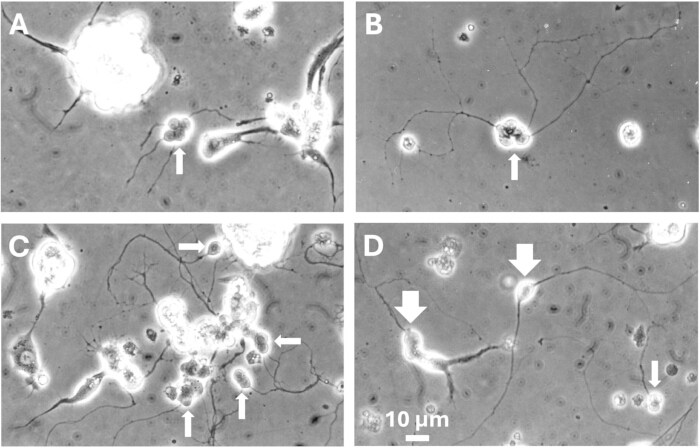
Figura 3: Vedute delle giovani culture dalle antenne di M. brassicae. (A) Dopo 1 giorno, le neuriti iniziano ad allungarsi. (B) Dopo 2 giorni, i neuriti appaiono più estesi. (C,D) Dopo 5 giorni, la rete neuritale diventa più densa. Gli ORN (frecce bianche) sono facilmente distinguibili per la loro morfologia. Si trovano da soli o in piccoli gruppi. I grandi cluster cellulari, come quelli visibili in (C), sono molto probabilmente eximpianti antennali non dissociati. Possono contenere neuroni, come dimostrano le neuriti che ne emergono. I neuroni piccoli sono indicati con frecce piccole (A-D) e 2 neuroni grandi sono indicati con frecce grandi (D). La scala (10 μm) è la stessa da A a Re. Clicca qui per visualizzare una versione più grande di questa figura.
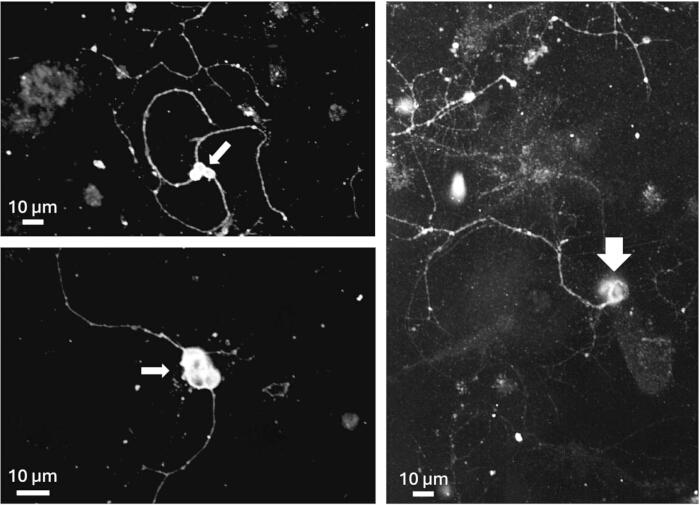
Figura 4: Colorazione anti-HRP su neuroni piccoli (freccia piccola) e grandi (freccia grande). L'esperimento è stato condotto su colture di 5 giorni fa. Barra di scala: 10 μm. Per il protocollo dettagliato, vedi13. Clicca qui per visualizzare una versione più grande di questa figura.
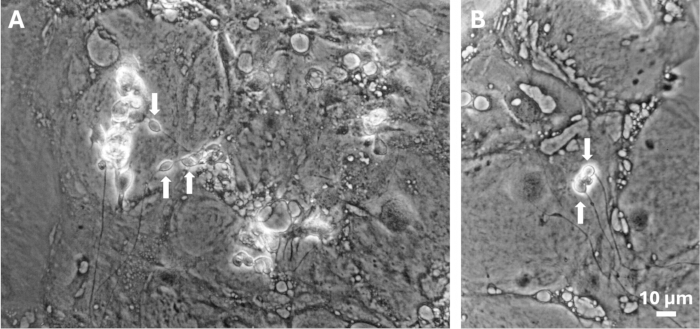
Figura 5: Viste di antiche colture dalle antenne di M. brassicae. (A,B) Dopo 2 settimane di coltura, la superficie del piatto è coperta da uno strato denso di cellule non neuronali. Le frecce bianche indicano gli ORN. La scala (10 μm) è la stessa in A e B. Clicca qui per visualizzare una versione più grande di questa figura.
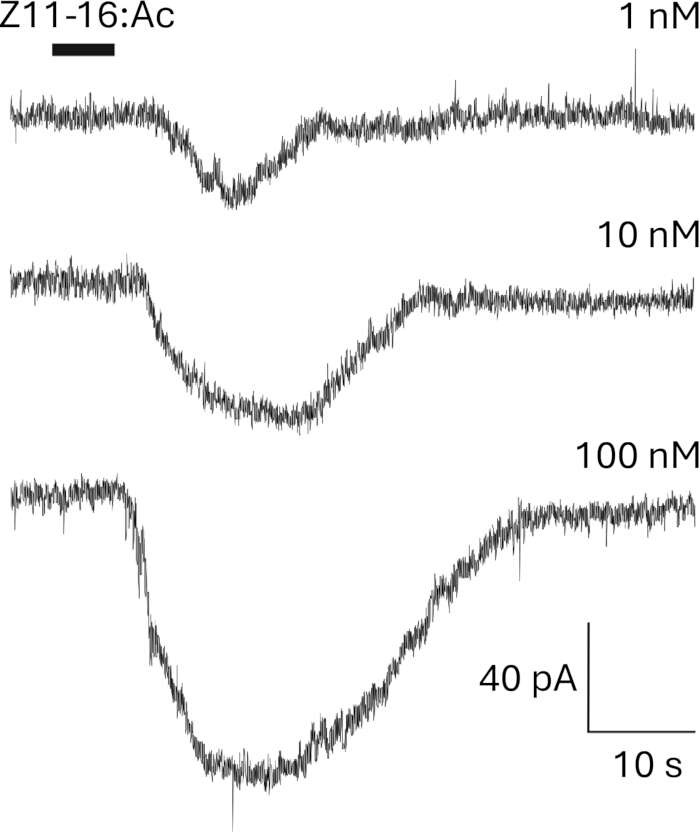
Figura 6: I neuroni in coltura per almeno 2 settimane rispondono agli stimoli odoranti. Le risposte allo Z11-16:Ac, il principale composto feromonico di M. brassicae, possono essere registrate nella configurazione a cellule intere della tecnica patch-clamp. Z11-16:Ac è stato disciolto nel dimetilsolfosido (DMSO) con una concentrazione finale non superiore allo 0,1%. Clicca qui per visualizzare una versione più grande di questa figura.
Discussione
I passaggi chiave del protocollo sono i seguenti: (i) Dissezione delle pupe nella giusta fase dello sviluppo. Quando le pupe sono troppo giovani, c'è pochissimo tessuto antennale ed è molto difficile da raccogliere perché è sciolto e si disperde molto rapidamente. Quando le pupe sono troppo vecchie, le dissezione antennali sono molto più semplici, ma gli ORN non sopravvivono in vitro. Nelle 3 diverse specie da cui abbiamo preparato colture primarie di ORN, abbiamo stabilito sperimentalmente che la fase ottimale per la dissezione delle pupe dura solo mezza giornata, tra 2,5 e 3 giorni quando le pupe vengono mantenute a 20 °C. (ii) Mescolando i mezzi L-15 di Grace e Leibovitz. Il mezzo di Grace è comunemente usato per supportare la crescita delle cellule degli insetti, mentre il mezzo L-15 di Leibovitz supporta la crescita dei neuroni. (iii) Rimozione della FBS durante la placcatura delle celle. Se è necessaria l'integrazione del mezzo con FBS, il mezzo utilizzato per seminare le piastre di Petri con la sospensione cellulare deve essere privo di FBS, poiché la sua presenza inibisce l'attacco cellulare e quindi la sopravvivenza cellulare. (iv) Coltivazione delle celle antennali ad alta densità. Questo è cruciale per la sopravvivenza degli ORN. (v) Uso della tecnica della colonna sospesa. Promuove una migliore crescita cellulare e prolunga significativamente la durata delle colture.
Un possibile problema di risoluzione dei problemi nel protocollo è che il tempo di incubazione con la papaina (10-15 min) deve essere regolato in base al lotto di papain e al tempo trascorso dalla preparazione delle aliquote da 100 μL di papaina, poiché la papain perde gradualmente attività anche se conservata a -80 °C. Poiché l'aspetto delle antenne non cambia in modo visibile durante l'incubazione del papain, il tempo di incubazione non può essere valutato tramite ispezione visiva.
La questione fondamentale riguarda la differenziazione degli ORN in vitro. Con il protocollo descritto, gli ORN possono sopravvivere per 3-5 settimane. Considerando che le antenne vengono raccolte circa 10 giorni prima dell'emergenza adulta, e che gli ORN diventano pienamente funzionali 1-2 giorni prima dell'emergenza — come misurato dalle registrazioni EAG e single sensillum (osservazione personale) — questo periodo di sopravvivenza fornisce teoricamente tempo sufficiente per la loro differenziazione in vitro. Gli ORN sono stati trovati in grado di esprimere una grande diversità di canaliionici 8,9,10,14,22,23,24,25,26. Rispondono agli stimoli olfattivi in modo dipendente dalla dose (Figura 6), indicando che seguono almeno parzialmente il loro normale percorso di differenziazione in vitro.
Gli ORN degli insetti sono avvolti da tre celluleaccessorie 27 che delimitano il compartimento sensibile e controllano la composizione ionica e proteica della linfa sensillare in cui sono immerse le dendriti ORN. Queste cellule accessorie sintetizzano, in particolare, proteine di legame olfattiva (OBP). In uno studio precedente, abbiamo osservato un'elevata espressione di OBP in colture di 3-4 settimane fa, suggerendo che anche le cellule accessorie differenziano invitro 13. Un limite della coltura è che il dendrite degli ORN coltivati non si trova nella linfa sensibile, un mezzo con una concentrazione di K+ più alta e una concentrazione di Na+ più bassa rispetto all'emolinfa28,29, il che crea un potenziale transepiteliale tra questi due compartimenti30. Al contrario, la coltura cellulare fornisce accesso alle cellule accessorie per la caratterizzazione elettrofisiologica, un approccio che, per quanto ne sappiamo, non era mai stato adottato prima.
Curiosamente, i test preliminari condotti su S. littoralis suggeriscono che il protocollo sia adatto anche per la coltivazione delle cellule della proboscide della falena. Sono stati osservati neuroni di forma simile, che sono molto probabilmente neuroni recettori gustativi, sebbene in piccoli numeri.
Le colture primarie forniscono facile accesso agli ORN degli insetti per la registrazione con patch-clamp. Il principale svantaggio è doppio: le cellule devono essere coltivate ad alta densità, il che significa che molte antenne devono essere dissezionate; Queste sono culture primarie, il che significa che nuove culture devono essere preparate regolarmente. Ne vale la pena, però, perché nonostante le loro piccole dimensioni, riparare tali neuroni è relativamente facile, a patto che la coltura sia di buona qualità.
Dichiarazioni
Gli autori non hanno nulla da rivelare.
Ringraziamenti
Gli autori desiderano ringraziare Monika Stengl per il dono della linea cellulare MRRL-CH1.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Siringhe da 10 mL | Avantor | N/A | |
| Siringhe da 2,5 mL | Avantor | N/A | |
| 21 mm x 26 mm coperture & nbsp; | Avantor | WVR - 631-1335 | |
| Carrelli in vetro 76 mm x 26 mm | Avantor | WVR - 631-9460 | Spessore: 1 mm e plusmn; 0,05 mm |
| Acrodisc Supor PF, 0,8/0,2 μ m, 25 mm | Avantor | WVR - 514-4102 | Filtri a siringa a basso legame |
| Autoclave | Nessuna marca specifica | N/A | |
| Bruciatore Bunsen | Nessuna marca specifica | N/A | Deve essere azionabile tramite un pedale |
| Corning Piatti di coltura Falcon Easy-Grip 35 mm x 10 mm. Corning 353001 | Avantor | WVR - 734-0005 | Piastre di Petri sterili per la coltivazione delle cellule |
| D-Mannitol | Sigma-Aldrich | M9546 | Conserva a temperatura ambiente |
| Pinza Dumont #5 | N/A | ||
| EGTA | Sigma-Aldrich | E4378 | Conserva a temperatura ambiente |
| Falcon: 50 mL, 25 cm², sigillatura del tappo, tessuto coltivato e trattato | Avantor | WVR - 734-0009 | Fiaschette per colture cellulari |
| Siero bovino fetale | ThermoFisher Scientific | A3160801 | Conserva a -20 ° C |
| Il mezzo per insetti di Grace integrato con idrolizzato di latalbumina e lievurato (1x)-Gibco | ThermoFisher Scientific | 11605045 | Integratore di Grace's Insect medium. Conserva alle 5 & deg; C |
| HBSS senza calcio e magnesio-Gibco | ThermoFisher Scientific | 14170138 | Soluzione salina bilanciata di Hanks (HBSS). Conserva alle 5 & deg; C |
| Pipetti Serologici Avvolti Singolarmente, Falcon | Avantor | WVR - 734-0352 | Pipette sterili e usa e getta da 10 mL |
| Pipetti Serologici Avvolti Singolarmente, Falcon | Avantor | WVR - 734-0343 | Pipette sterili usa e getta da 25 mL |
| L15 media - Gibco & nbsp; | ThermoFisher Scientific | 11415056 | Il L-15 medio di Leibovitz. Conserva alle 5 & deg; C |
| Cappuccio per coltura tissutale laminare | Nessuna marca specifica | N/A | |
| N-Feniltiourea | Sigma-Aldrich | P7629 | Conserva a temperatura ambiente |
| Papain | Sigma-Aldrich | P5306 | Polvere liofilizzata, riempita asepticamente. conserva le aliquote a -80 ° C |
| Parafilm | Sigma-Aldrich | P7793 | |
| Pipette Pasteur tappate con cotone - 150 mm | Nessuna marca specifica | A autoclave così com'è (con tappo di cotone) e conservato in una scatola di sterilizzazione sotto il cofano | |
| Penicillina-streptomicina | Sigma-Aldrich | P4333 | Penicillina-streptomicina: 5000 UI/ml + 5000 & micro; g/ml. Conserva a -20° C in 1 mL di aliquote sterili |
| Misuratore di pH | Nessuna marca specifica | ||
| Controllore a pipetta | Avantor | WVR - 612-7179 | Un'alternativa economica è l'uso di pipette manuali controllori (ad esempio Pipette Pump o Bel-Art Pipette Pumps) |
| Incubatore refrigerato | PHC Europe | Modello MIR-154-PE | Un sistema di aggiustamento della concentrazione CO2 è non necessaria per regolare il pH dei mezzi di coltura per insetti |
| Stereomicroscopio | Nessuna marca specifica | ingrandimento da 10x a 64x equipaggiato con una sorgente di luce fredda e guide luminose flessibili | |
| Piastre di Petri sterili per dissezionare pupe | Avantor | WVR - 391-0868 | Qualsiasi piatto sterile può essere usato |
| Contenitori di sterilina con tappo a vite, 30 mL | Avantor | WVR - 215-0321 | Tubi sterili da 30 mL |
| Contenitori di sterilina con tappo a vite, 7 mL | Avantor | WVR - 215-0328 | Tubi sterili da 7 mL |
| Vaselina | Sigma-Aldrich | Conservare in modo asettico a temperatura ambiente; Vaselina |
Riferimenti
- Gadenne, C., Barrozo, R., Anton, S. Plasticity in insect olfaction: To smell or not to smell. Annu Rev Entomol. 61, 317-333 (2016).
- Hansson, B. S. Olfaction in lepidoptera. Experientia. 51, 1003-1027 (1995).
- De Bruyne, M., Baker, T. C. Odor detection in insects: Volatile codes. J Chem Ecol. 34 (7), 882-897 (2008).
- Ayer, R. K., Carlson, J. Olfactory physiology in the Drosophila antenna and maxillary palp: Acj6 distinguishes two classes of odorant pathways. J Neurobiol. 23 (8), 965-982 (1992).
- Zufall, F., Hatt, H. Dual activation of a sex pheromone-dependent ion channel from insect olfactory dendrites by protein kinase C activators and cyclic GMP. Proc Natl Acad Sci U S A. 88, 8520-8524 (1991).
- Dubin, A. E., Harris, G. L. Voltage-activated and odor-modulated conductances in olfactory neurons of Drosophila melanogaster. J Neurobiol. 32, 123-137 (1997).
- Cao, L. H., et al. Distinct signaling of Drosophila chemoreceptors in olfactory sensory neurons. Proc Natl Acad Sci U S A. 113 (7), E902-E911 (2016).
- Kadala, A., Charreton, M., Jakob, I., Le Conte, Y., Collet, C. A use-dependent sodium current modification induced by type I pyrethroid insecticides in honeybee antennal olfactory receptor neurons. Neurotoxicology. 32 (3), 320-330 (2011).
- Lucas, P., Shimahara, T. Voltage- and calcium-activated currents in cultured olfactory receptor neurons of male Mamestra brassicae (lepidoptera). Chem Senses. 27 (7), 599-610 (2002).
- Stengl, M. Intracellular-messenger-mediated cation channels in cultured olfactory receptor neurons. J Exp Biol. 178, 125-147 (1993).
- Stengl, M., Hildebrand, J. G. Insect olfactory neurons in vitro: Morphological and immunocytochemical characterization of male-specific antennal receptor cells from developing antennae of male Manduca sexta. J Neurosci. 10 (3), 837-847 (1990).
- Gascuel, J., Masson, C., Bermudez, I., Beadle, D. J. Morphological analysis of honeybee antennal cells growing in primary cell cultures. Tissue Cell. 26 (4), 551-558 (1994).
- Lucas, P., Nagnan-Le Meillour, P. Primary culture of antennal cells of Mamestra brassicae: Morphology of cell types and evidence for biosynthesis of pheromone-binding proteins in vitro. Cell Tissue Res. 289 (2), 375-382 (1997).
- Pézier, A., et al. Calcium activates a chloride conductance likely involved in olfactory receptor neuron repolarisation in the moth Spodoptera littoralis. J Neurosci. 30 (18), 6323-6333 (2010).
- Eide, P. E., Caldwell, J. M., Marks, E. P. Establishment of two cell lines from embryonic tissue of the tobacco hornworm, Manduca sexta (L). In Vitro. 11 (6), 395-399 (1975).
- Huettner, J. E., Baughman, R. W. Primary culture of identified neurons from the visual cortex of postnatal rats. J Neurosci. 6 (10), 3044-3060 (1986).
- Ryazanova, A. D., Alekseev, A. A., Slepneva, I. A. The phenylthiourea is a competitive inhibitor of the enzymatic oxidation of dopa by phenoloxidase. J Enzyme Inhib Med Chem. 27 (1), 78-83 (2012).
- Hunt, A. J., Sherman, K. D., Weintraub, S. T. Characterization of phenoloxidases from larval cuticle of Sarcophaga bullata and a comparison with cuticular enzymes from other species. Can J Zool. 65 (11), 2501-2508 (1987).
- Zufelato, M. S., Lourenco, A. P., Simoes, Z. L., Jorge, J. A., Bitondi, M. M. Phenoloxidase activity in Apis mellifera honey bee pupae, and ecdysteroid-dependent expression of the prophenoloxidase mRNA. Insect Biochem Mol Biol. 34 (12), 1257-1268 (2004).
- Lees, G., Beadle, D. J. Cell Culture Approaches to Invertebrate Neuroscience. Beadle, D. J., Lees, G., Kater, S. B. , Academic Press. London. 109-147 (1988).
- Jan, L. Y., Jan, Y. N. Antibodies to horseradish peroxidase as specific neuronal markers in Drosophila and in grasshopper embryos. Proc Natl Acad Sci U S A. 79 (8), 2700-2704 (1982).
- Pézier, A., Acquistapace, A., Renou, M., Rospars, J. P., Lucas, P. Ca2+ stabilizes the membrane potential of moth olfactory receptor neurons at rest and is essential for their fast repolarization. Chem Senses. 32 (4), 305-317 (2007).
- Dolzer, J., Krannich, S., Stengl, M. Pharmacological investigation of protein kinase C- and cGMP-dependent ion channels in cultured olfactory receptor neurons of the hawkmoth Manduca sexta. Chem Senses. 33 (9), 803-813 (2008).
- Krannich, S., Stengl, M. Cyclic nucleotide-activated currents in cultured olfactory receptor neurons of the hawkmoth Manduca sexta. J Neurophysiol. 100 (5), 2866-2877 (2008).
- Stengl, M. Inositol-triphosphate-dependent calcium currents precede cation currents in insect olfactory receptor neurons in vitro. J Comp Physiol A. 174 (2), 187-194 (1994).
- Laurent, S., Masson, C., Jakob, I. Whole-cell recording from honeybee olfactory receptor neurons: Ionic currents, membrane excitability and odourant response in developing worker bee and drone. Eur J Neurosci. 15 (7), 1139-1152 (2002).
- Steinbrecht, R. A. Pheromone Biochemistry. Prestwich, G. D., Blomquist, G. J. , Academic Press. Orlando. 353-384 (1987).
- Kaissling, K. E. R. H. Wright Lectures on Insect Olfaction. , Simon Fraser University, Burnaby. B.C., Canada. (1987).
- Kaissling, K. E., Thorson, J. Receptors for Neurotransmitters, Hormones and Pheromones in Insects. Sattelle, D. B., Hall, L. M., Hildebrand, J. G. , Elsevier, North Holland Biomedical Press. Amsterdam. 261-282 (1980).
- Gu, Y., Lucas, P., Rospars, J. P. Computational model of the insect pheromone transduction cascade. PLoS Comput Biol. 5 (3), e1000321(2009).