Utilizzando l'imaging in time-lapse, si può seguire l'intero processo di rigenerazione degli sferoidi di Hydra . Questo protocollo descrive la generazione degli sferoidi Hydra , discute una varietà di strategie di montaggio e dettaglia come eseguire imaging a lungo termine e in tempo reale utilizzando microscopia confocale a disco rotante e microscopia a fluorescenza a foglio luminoso.
È richiesta un abbonamento a JoVE per visualizzare questo contenuto. Accedi o inizia la tua prova gratuita.
Articolo metodologico
Preparazione e immagini dal vivo degli Sferoidi Idra in Rigenerazione
In questo articolo
Sommario
Abstract
Hydra è rinomata per la sua eccezionale capacità rigenerativa. In modo sorprendente, piccoli frammenti rigeneranti di tessuto Idra , chiamati sferoidi Idra , possono stabilire un organizer de novo. Una volta stabilito, questo organizzatore indirizza il tessuto circostante a distinguersi nelle strutture orali appropriate. Nel giro di pochi giorni, lo sferoide può svilupparsi in un piccolo polipo completamente modellato. La scala temporale relativamente breve di questo processo consente l'imaging continuo in time-lapse dell'intero processo, offrendo un'opportunità unica per studiare la dinamica spaziotemporale della rigenerazione. Qui presentiamo un flusso di lavoro dettagliato e mostriamo risultati rappresentativi per generare dataset time-lapse di sferoidi Hydra in rigenerazione. Il protocollo include una procedura dettagliata per la generazione degli sferoidi e linee guida per la selezione dei campioni ottimali per l'imaging. Discutiamo strategie di montaggio adatte all'imaging a lungo termine di campioni vivi e dimostriamo approcci di imaging utilizzando sia microscopi confocali a disco rotante che microscopi a foglio luminoso. I principi qui descritti sono ampiamente applicabili ad altri sistemi modello in cui processi morfogenetici dinamici possono essere studiati utilizzando immagini a lungo termine.
Introduzione
L'Idra è un piccolo polipo d'acqua dolce, noto soprattutto per la sua eccezionale capacità rigenerativa. Frammenti di tessuto estratti dal centro del corpo si piegano in uno sferoide cavo composto dai due strati epiteliali dell'Idra, l'ectoderma e l'endoderma. Durante la rigenerazione, questi sferoidi Idra istituiscono un organizer de novo1. Nel giro di circa 3 giorni, l'asse del corpo si allunga e le cellule alle estremità della testa e del piede si differenziano. Grazie a questo arco temporale relativamente breve, l'intero processo rigenerativo può essere catturato tramite immagini dal vivo. I dataset time-lapse sono stati fondamentali nel rivelare i cicli caratteristici di inflazione e deflazione che attraversano gli sferoidi Idra durante larigenerazione 2. L'allungamento del tessuto generato da queste oscillazioni meccaniche guidate osmoticamente contribuisce alla localizzazione dell'organizzatore3.
Un imaging live a lungo termine di successo richiede un'acquisizione rapida dell'immagine per evitare artefatti di movimento, minimizzando al contempo l'esposizione alla luce per evitare danni fotografici al campione. La microscopia confocale a scansione a punto singolo classica non soddisfa questi requisiti. Tuttavia, sono state sviluppate tecniche avanzate. In questo protocollo, ci concentreremo su due modalità molto popolari: la microscopia confocale a disco rotante (SDCM) e la microscopia a fluorescenza a foglio luminoso (LSFM). SDCM utilizza un disco che ruota rapidamente con una serie di fori4. Questo design consente l'eccitazione e la rilevazione simultanea di più punti all'interno del campione, mantenendo la confocalità. Questa acquisizione parallela accelera notevolmente l'immagini, permettendo così la cattura senza movimento di campioni in movimento. Come ulteriore beneficio, l'esposizione ridotta riduce significativamente la fototossicità. Tuttavia, a causa della limitata profondità di immagini, l'imaging in tempo reale di strutture più grandi è una sfida.
LSFM prende il nome dal sottile foglio di luce usato per eccitare i fluorofori solo all'interno di questo piano5. A differenza di un foro stenopeico, che crea una risoluzione assiale limitando la luce rilevata, i microscopi a foglio luminoso stabiliscono la risoluzione assiale limitando invece il volume eccitato. L'obiettivo di rilevamento è posizionato ortogonalmente, raccogliendo fluorescenza a un angolo di 90° rispetto alla lastra luminosa. Questo permette a una fotocamera di raccogliere il segnale di fluorescenza dall'intero piano illuminato in un'unica esposizione, aumentando la velocità di acquisizione e minimizzando la fototossicità. Le comuni geometrie LSFM che si basano attorno a uno o due obiettivi di rilevamento posizionati orizzontalmente hanno il vantaggio aggiuntivo che lo stesso campione può essere fotografato da più angolazioni. Se il microscopio è dotato di due obiettivi di rilevamento, i campioni possono essere fotografiati simultaneamente da due lati6. In alternativa, un campione può essere girato per ottenere viste da più angolazioni.
Le tecniche di imaging utilizzate per studiare l'Idra viva sono avanzate notevolmente negli ultimi anni, permettendo di osservare cambiamenti morfologici associati alla rigenerazione fino alla dinamica dell'attivitàneuronale 7,8,9,10. Qui espandiamo i protocolliprecedentemente pubblicati 6,11, con un focus sulla dimostrazione dei diversi approcci per l'imaging live degli sferoidi di Hydra in rigenerazione. Descriviamo metodi per generare sferoidi di Idra da piccoli frammenti di tessuto e forniamo linee guida per identificare campioni correttamente piegati. Sono illustrate istruzioni passo dopo passo per tre strategie di montaggio comunemente utilizzate per l'imaging dal vivo. Per l'imaging su microscopio rovesciato, una geometria comune per la SDCM, gli sferoidi sono tipicamente montati in pozzi di agarosio. Questo permette loro di muoversi e ruotare liberamente restando all'interno del campo visivo. Il fluoroetilene propilene (FEP) è comunemente usato per il montaggio perché il suo indice di rifrazione (1,34) è vicino a quello dell'acqua (1,33). La lamina FEP può essere termoformata in camere di imaging personalizzate, su misura per esigenze sperimentali specifiche. Analogamente, l'inserimento di sferoidi nell'agarosio all'interno dei capillari di vetro è un approccio standard per la LSFM. Anche se questa tecnica limita il numero di campioni per capillare, facilita la rotazione necessaria per il rilevamento multiview. Infine, dimostriamo come eseguire immagini dal vivo utilizzando sia SDCM che LSFM, discutendo le considerazioni chiave per la selezione della tecnica appropriata in base agli obiettivi sperimentali. Sebbene questo protocollo sia ottimizzato per Hydra, i suoi principi di base sono ampiamente applicabili ad altri sistemi modello che si basano sull'imaging a lungo termine per studiare processi morfogenetici dinamici.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Protocollo
Tutte le procedure descritte sono state eseguite in conformità con le linee guida etiche delle normative nazionali svizzere per la ricerca animale. Prima di iniziare l'esperimento, Hydra dovrebbe essere nutrita normalmente, 3 volte a settimana, per almeno 2 settimane. L'Idra usata per gli esperimenti dovrebbe esseresana 12, senza organi sessuali e senza germogliare. Anche l'Idra recentemente gemmata e riconoscibile per la sua lunghezza più corta rispetto alle altre Idre della colonia, dovrebbe essere evitata.
1. Preparazione degli sferoidi dell'Idra (Figura 1)
- Inizia preparando un piatto con mezzo di dissociazione (DM; per la ricetta vedi Tabella 1). Il DM dovrebbe essere a temperatura ambiente per l'esperimento.
- Prepara il resto dello spazio di lavoro: posiziona il coperchio di una piastra di coltura cellulare da 10 cm sotto lo stereoscopio e riempila con uno strato di mezzo Hydra (HM; per la ricetta vedi Tabella 1). Il piatto di coltura cellulare stesso può essere utilizzato per raccogliere tessuto Hydra residuo. Infine, raccogli l'Idra e mettila in un piatto vicino allo stereoscopio.
- Usa una pipetta Pasteur in vetro per spostare un'Idra sul coperchio sotto lo stereoscopio. Si consiglia di smussare le pipette Pasteur. Per ottenere questo risultato, tieni rapidamente la punta in fiamme.
- Spesso, l'Idra galleggia sulla superficie del mezzo; ripipetta l'Idra finché non affonda sul fondo del coperchio.
- Divide l'Idra in due creando un unico taglio retto tra le regioni del corpo B2 e B3 (Figura 1A,B). Sii coerente nella parte del corpo da cui sono stati tagliati gli sferoidi, poiché questo influenza fortemente il comportamento degli sferoidi.
NOTA: Se non è necessario tagliare una parte specifica del corpo, usa sferoidi dal centro dell'asse del corpo. Per gli animali con un fenotipo forte (ad esempio, animali con molte teste ectopiche), cerca le regioni del corpo che più assomigliano al centro dell'asse corporeo. - Aspetta che l'Idra sia completamente rilassata dopo il taglio. Se necessario, ripipetta le parti galleggianti del corpo per farle affondare di nuovo.
- Una volta che il tessuto diviso si è rilassato, l'estremità tagliata del tessuto rimarrà gonfia. Fai un secondo taglio dove termina il gonfiore per generare un anello di tessuto (Figura 1C). Gli anelli di tessuto possono essere tagliati da ciascuna delle metà dell'Idra .
- Rimuovi le restanti estremità della testa e dei piedi dal coperchio. Queste parti del corpo rimanenti possono essere lasciate a rigenerarsi. Una volta che l'Idra si è rigenerata correttamente e è stata nutrita per almeno 2 settimane, potrà essere riutilizzata per altri esperimenti.
- Taglia gli anelli del tessuto. Taglia gli anelli aperti in più pezzi di tessuto (Figura 1D). Punta a pezzi di tessuto rettangolari di ~100-150 μm per ~300-500 μm.
NOTA: Il numero di pezzi che possono essere tagliati per anello è variabile. Ad esempio, le Idre della ceppa 105 sono tipicamente molto più sottili delle Idre della ceppa AEP. Se un anello di tessuto è troppo piccolo per generare due pezzi di tessuto adeguati, ritaglia l'anello aperto per ottenere un pezzo di tessuto di dimensioni appropriate e scarta l'altro pezzo più piccolo. - Sposta i pezzi di tessuto nel DM a temperatura ambiente. Minimizza la quantità di HM che viene spostata insieme ai pezzi di tessuto.
- Lascia che gli sferoidi si pieghino in DM per 3-4 ore. Valuta se gli sferoidi si sono piegati correttamente. Gli sferoidi piegati con successo dovrebbero avere una forma arrotondata e essere completamente coperti dall'ectoderma (Figura 2A-D).
NOTA: Se più della metà degli sferoidi non si è ancora ripiegata con successo, lascia gli sferoidi in DM per altri 30 minuti. - Seleziona sferoidi piegati con diametro di 250-350 μm (Figura 2E-H). Evita gli sferoidi contaminati da materiali esogeni come le fibre plastiche. Sposta gli sferoidi selezionati su HM prima di montarli.
NOTA: Se l'esperimento sarà eseguito in un mezzo integrato (ad esempio, trattamento farmacologico), spostare immediatamente gli sferoidi in questo mezzo invece. Tieni presente che una volta che gli sferoidi vengono spostati nella HM, inizieranno a oscillare.
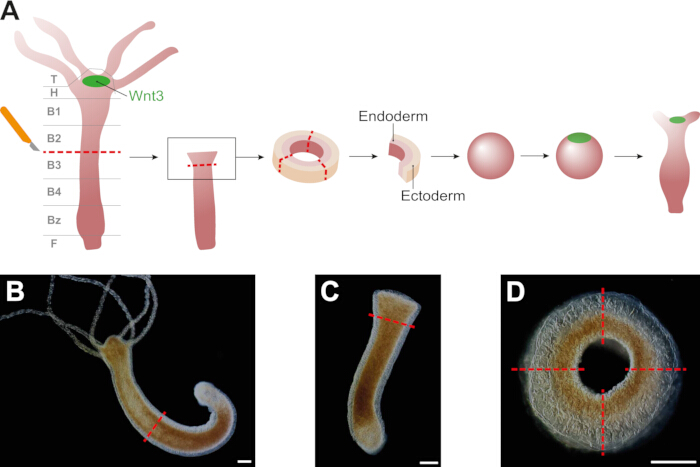
Figura 1: Preparazione degli sferoidi idri . (A) Schema che mostra la generazione degli sferoidi dell'Idra . Gli sferoidi rompono la simmetria ristabilendo un organizzatore Wnt3+ che guida la formazione, l'allungamento e la differenziazione degli assi. (B) Il primo taglio viene effettuato a metà corpo, al confine tra le regioni B2 e B3, come indicato in (A). (C) Ogni metà risultante viene tagliata nuovamente appena sotto la regione gonfia. (D) Gli anelli di tessuto prodotti vengono poi tagliati e divisi in 2-4 pezzi di tessuto a seconda della dimensione dell'anello. Barre di scala: 250 μm. Clicca qui per visualizzare una versione più grande di questa figura.
| Medium | Composizione | Temperatura di stoccaggio | ||
| Mezzo di dissociazione (DM) | 3,6 mM di KCl, 6 mM di CaCl2, 1,2 mM di MgSO4, 6 mM di citrato di sodio, 6 mM di piruvato di sodio, 4 mM di glucosio e 12,5 mM di TES (pH 6,9) | 4 °C | ||
| Medio idra (HM) | 1 mM CaCl2, 0,2 mM NaHCO3, 0,02 mM KCl, 0,02 mM MgCl2 e 0,2 mM tris-HCl (pH 7,4) | Temperatura ambiente | ||
Tabella 1: Composizioni multimediali e archiviazione.
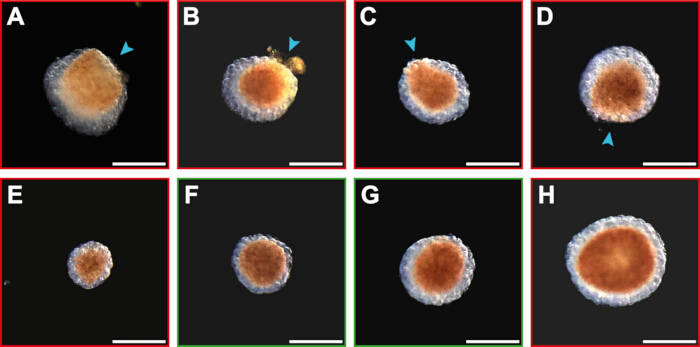
Figura 2: Panoramica degli sferoidi non spiegati e piegati. (A-D) Gli sferoidi non piegati sono disposti dal meno piegato al quasi completamente piegato. Gli sferoidi non ripiegati sono riconosciuti da una regione in cui l'ectoderma non copre l'endoderma (indicato da punte di freccia blu). (E) Esempio di uno sferoide troppo piccolo. (F-G) Sferoidi piegati di dimensioni ottimali (250-350 μm). (H) Esempio di uno sferoide troppo grande. Le immagini sono state acquisite su una piastra d'imaging a 4 pozzi con fondo di vetro utilizzando il microscopio ibrido Revolve di Echo (RVL2-K), utilizzando la modalità invertita con un obiettivo 4.0x e una telecamera a luce a trasmissione (a colori). Barre di scala: 250 μm. Clicca qui per visualizzare una versione più grande di questa figura.
2. Strategie di montaggio
NOTA: La combinazione tra la disposizione del microscopio e il design sperimentale determina la strategia di montaggio più adatta per un esperimento. Qui descriviamo una varietà di tecniche di montaggio che possono essere utilizzate per applicazioni diverse.
- Montaggio in pozzi di agarosio (Figura 3A)
- Prepara l'1% di agarosio in HM bollendo la miscela finché l'agarosio non si è completamente dissolto.
NOTA: Una scorta di agarosio all'1% può essere preparata in anticipo e conservata in una bottiglia di vetro ben chiusa per 1 mese. Consigliamo di non riscaldare l'agarosio più di 5 volte. Tuttavia, i pozzi di agarosio dovrebbero essere preparati il giorno dell'esperimento. - Mentre l'agarosio è ancora liquido, ricopri completamente il fondo di una lastra di imaging a 4 pozzi con uno strato spesso 2 mm.
NOTA: Anche altre lastre di imaging possono essere adatte a seconda dell'impianto di imaging e del numero di condizioni da testare. Per gli esperimenti con un trattamento, assicurati di compensare l'agarosio. Le sostanze chimiche termostabili possono essere miscelate direttamente nell'agarosio. Prepara una soluzione di agarosio al 2% e, dopo la bollitura, mescolala con una soluzione 2x della sostanza chimica desiderata. Copri l'agarosio con una soluzione 1x come al solito. Se la sostanza non è termostabile, si regola la concentrazione della sostanza tenendo conto del volume di agarosio nella lastra di imaging e si utilizza questa soluzione per coprire l'agarosio. - Lascia che l'agarosio si solidifici completamente. Poi, crea pozzi nell'agarosio. Lasciare almeno 10 mm di agaroso tra ciascuno dei pozzi per garantirne l'integrità strutturale.
- Mentre tenete premuto lo stantuffo, spingete la punta di una pipetta P1000 nell'agarosio finché non tocca il fondo della piastra di immagini.
NOTA: La dimensione dei pozzi di agarosio può essere regolata, ad esempio, usando una punta di dimensioni diverse o un timbro. È importante che i campioni abbiano abbastanza spazio per muoversi. - Tieni la pipetta dritta verso l'alto e a filo con il fondo della piastra di immagini. Poi, muovi e ruota la punta della pipetta per tagliare l'agarosio.
- Rilascia lo sturalavandini della pipetta e contemporaneamente rimuovi lentamente la punta dall'agarosio spostandola dritta verso l'alto.
- Mentre tenete premuto lo stantuffo, spingete la punta di una pipetta P1000 nell'agarosio finché non tocca il fondo della piastra di immagini.
- Ripeti il processo di produzione di pozzi finché non sono stati creati abbastanza pozzi. Se la pipetta viene rimossa troppo rapidamente o l'agarosio non viene completamente tagliato prima della rimozione, un po' di agarosio rimarrà sul fondo del pozzo. Evita di usare questi pozzi perché influenzeranno la qualità dell'imaging.
- Copri l'agarosio con uno strato sottile di HM. Per evitare l'evaporazione del mezzo, si utilizza una piastra di imaging con coperchio.
- Rilascia eventuali bolle d'aria che potrebbero essersi formate nei pozzi di agarosio toccando le bolle d'aria con una punta di pipetta P20.
- Sposta gli sferoidi dell'Idra uno per uno nella piastra d'immagini. Se uno sferoide non cade immediatamente in un pozzo, dirige lo sferoide nella direzione del pozzo spingendolo delicatamente con la pipetta.
NOTA: Due sferoidi possono finire nello stesso pozzo. Rimuovi entrambi gli sferoidi tramite aspirazione e riprova a montarli. Tieni presente che la riaspirazione degli sferoidi può causare danni agli sferoidi e/o al pozzo dell'agarosio. Se succede, continua a usare diversi pozzi e nuovi sferoidi. - Immagini i campioni con un microscopio rovesciato (Figura 4A).
- Prepara l'1% di agarosio in HM bollendo la miscela finché l'agarosio non si è completamente dissolto.
- Montaggio nei pozzi FEP (Figura 3B)
- Prepara pipette di vetro personalizzate che verranno utilizzate per rimuovere le bolle d'aria dai pozzi FEP (Figura Supplementare 1).
- Riscalda una pipetta Pasteur di vetro con la fiamma in un punto che permetta comunque di tenere l'estremità della punta. Continua a ruotare la pipetta per riscaldarla in modo uniforme.
- Quando il vetro inizia ad ammorbidirsi, allunga rapidamente la punta della pipetta mentre la togli dalla fiamma.
- Rompi l'area diradata per creare una nuova punta di pipetta di circa 0,4-0,5 mm. Tocca rapidamente la punta della pipetta nella fiamma per attenuarla; Assicurati che questo non chiuda la pipetta.
- Riscalda la pipetta Pasteur di vetro nel punto in cui si allarga. Non ruotare la pipetta, ma spostarla fuori dalla fiamma quando la punta della pipetta inizia ad affondare. Tieni la pipetta orizzontalmente finché non si è indurita a forma di L.
- Creare camere FEP termoformando a vuoto con lamina FEP su stampi di alluminiopersonalizzati 6. Le dimensioni degli stampi possono essere adattate per adattarsi a diverse dimensioni di campioni o camere da microscopio. Per gli sferoidi Idra , i pozzi con diametro di 0,5 mm sono i più adatti.
- Taglia la lamina FEP in fogli di 15 x 15 cm. Fissa la lamina FEP all'interno della termoformatrice e scaldala per 8 minuti.
- Metti gli stampi in alluminio sotto la carta stagnola. Sotto vuoto, forma la lamina intorno agli stampi per 30 secondi.
- Taglia manualmente le camere dalla lamina FEP termoformata.
- Rendi la camera FEP priva di polvere usando aria compressa. Riempi la camera FEP con HM.
NOTA: Tipicamente, le camere FEP non hanno un coperchio. Questo significa che parte del mezzo evaporerà durante l'acquisizione delle imagingi. Se l'evaporazione del mezzo causerà problemi, progetta una camera che possa essere chiusa - Rilascia le bolle d'aria dai pozzi usando le pipette di vetro già preparate. Usa un movimento di raccolta per spingere la bolla d'aria fuori dal pozzo con la punta della pipetta.
- Una volta che tutti i pozzi sono liberi dalle bolle, sposta gli sferoidi dell'Idra uno per uno nella camera FEP. Se uno sferoide non cade in un pozzo, spingilo dentro con una pipetta.
NOTA: Se due sferidi cadono nello stesso pozzo, rimuovi entrambi tramite aspirazione di pipetta e rimontali. Il design dei pozzi FEP determinerà quale tipo di microscopio utilizzare per l'imaging. In generale, sono adatti microscopi con uno o più obiettivi di rilevamento posizionati orizzontalmente (Figura 4B).
- Prepara pipette di vetro personalizzate che verranno utilizzate per rimuovere le bolle d'aria dai pozzi FEP (Figura Supplementare 1).
- Montaggio con agarosio incorporato nei capillari di vetro (Figura 3C)
- Prepara agarosio a basso punto di fusione all'1% in HM bollendo la miscela finché l'agarosio a basso punto di fusione non si è completamente dissolto. Sposta 1 mL di agarosio liquido in un tubo per microcentrifuga.
NOTA: Una scorta di agarosio a basso punto di fusione all'1% può essere preparata in anticipo e conservata in una bottiglia di vetro ben chiusa per 1 mese. Se necessario, l'agarosio può essere mantenuto in stato liquido mantenendolo a 37 °C. Tuttavia, non riscaldare attivamente l'agarosio non appena vengono aggiunti i campioni. Considera di integrare l'agarosio con un trattamento (vedi Protocollo step 2.1.2) o con perline fluorescenti in questo passaggio. Le perline possono essere utilizzate per la ricostruzione multiview. - Sposta 2-4 sferoidi nell'agarosio. Inserire completamente una biella del pistone in un capillare di vetro; La biella del pistone dovrebbe adattarsi perfettamente.
- Inserire l'estremità del capillare nell'agaroso e, tirando lentamente verso l'alto la biella del pistone, tirare l'agarosio verso l'alto nel capillare. Inizia ad aspirare un po' di agarosio senza sferoidi, poi senza fermarti, carica gli sferoidi incorporati nell'agarosio nel capillare.
NOTA: Per ottenere i migliori risultati di imaging, i singoli sferoidi devono essere ben separati e posizionati alla base della colonna dell'agarosio (Figura 3C).
- Prepara agarosio a basso punto di fusione all'1% in HM bollendo la miscela finché l'agarosio a basso punto di fusione non si è completamente dissolto. Sposta 1 mL di agarosio liquido in un tubo per microcentrifuga.
- Togli il capillare dall'agaroso e pulisci l'esterno con carta velina. Tenere il capillare orizzontale e ruotarlo finché l'agarosio non si sarà indurito; Questo aiuterà a mantenere gli sferoidi al centro della colonna dell'agarosio.
- Posiziona i capillari pieni di agarosio in HM per mantenere idratati i campioni. I campioni montati in capillari di vetro devono essere fotografiati con un microscopio con uno o più obiettivi di rilevamento posizionati orizzontalmente (Figura 4C).
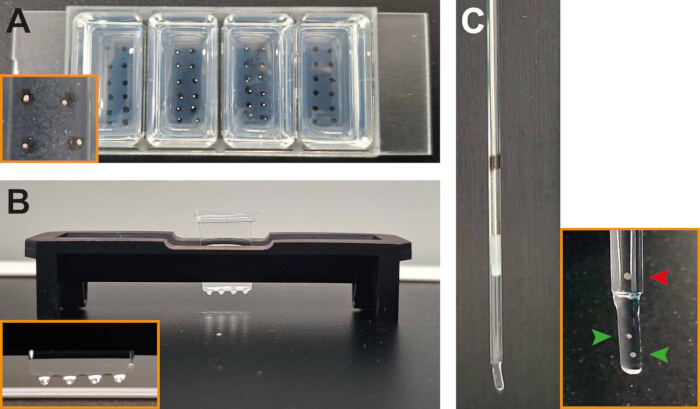
Figura 3: Montaggio degli sferoidi Hydra per immagini dal vivo. (A) Pozzi d'agaroso con (due camere centrali) e senza (camere esterne) sferidi. (B) Sferoidi montati nei pozzi FEP. (C) Sferoidi incastonati nell'agaroso e montati in un capillare di vetro. Per l'imaging, la colonna di agarosio viene leggermente spinta fuori dal capillare di vetro. Pertanto, gli sferoidi dovrebbero essere posizionati vicino alla base della colonna di agarosio (punte di freccia verdi), pur rimanendo ben separati. Gli sferoidi situati troppo lontani dal fondo (punta di freccia rossa) non possono essere visualizzati efficacemente. Clicca qui per visualizzare una versione più grande di questa figura.
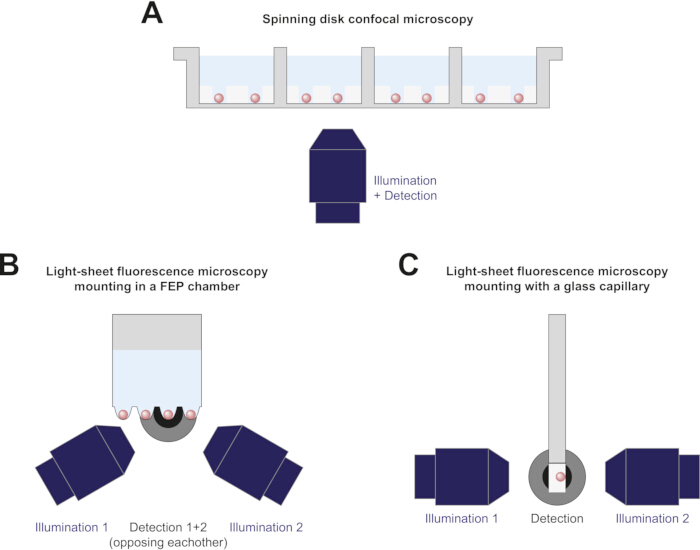
Figura 4: Diagrammi schematici di sistemi di imaging adatti alle strategie di montaggio descritte. (A) Sferoidi montati in pozzi di agarosio e fotografiati su un microscopio confocale a disco rotante rovesciato. (B) Sferoidi montati in una camera FEP e fotografiati utilizzando un microscopio a fluorescenza a foglio luminoso adatto per l'imagingmulti-pozzo 6. Per chiarezza, il secondo obiettivo di rilevamento, posizionato di fronte all'obiettivo di rilevamento 1, non viene mostrato. (C) Uno sferoide incorporato nell'agarosio e montato in un capillare di vetro per la microscopia a foglio luminoso utilizzando un microscopio con una configurazione alternativa rispetto a (B). Clicca qui per visualizzare una versione più grande di questa figura.
3. Microscopia confocale a disco rotante
- Immagini i campioni su un microscopio rovesciato dotato di un'unità a disco rotante. Imposta la temperatura della camera del microscopio a 18-21 °C. Se il microscopio non può essere raffreddato, raffredda invece la stanza.
- Scegli un obiettivo con un campo visivo che copra l'intero campione. Per i campioni montati in pozzi di agarosio, il campo visivo dovrebbe idealmente coprire l'intero pozzo.
NOTA: L'uso di un obiettivo asciutto è preferito, specialmente per i dataset time-lapse con più campioni. - Metti il portacampioni nel palco del microscopio. Accendi la luce trasmessa e imposta il tempo di esposizione.
- Seleziona la lunghezza d'onda del laser, la potenza del laser e il tempo di esposizione per i fluorofori presenti nel campione. Seleziona una combinazione di potenza laser e tempo di esposizione il più basso possibile per ridurre il rischio di fototossicità ma abbastanza alto da ottenere un buon rapporto segnale-rumore.
NOTA: I campioni vivi possono muoversi significativamente durante l'imaging. Quando possibile, eseguire l'acquisizione simultanea di fluorescenza e luce trasmessa, o fluorescenza a doppio laser, utilizzando due telecamere. Se vengono visualizzati più di due canali, si dà priorità all'acquisizione simultanea dei canali dove la sovrapposizione precisa è più importante. - Trova tutti i campioni e impostali come più posizioni di imaging. Per ogni campione, si crea uno stack z che inizia dal piano più vicino all'obiettivo e termina nel primo piano fuori fuoco. Per gli sferoidi Idra è consigliata una dimensione di passo di 2 μm.
NOTA: La creazione di uno z-stack non è sempre necessaria. Ad esempio, esaminando il comportamento oscillatorio degli sferoidi idra in rigenerazione, un singolo piano focalizzato sul piano equatoriale dei campioni è sufficiente. Quando i campioni di Hydra saranno sprofondati correttamente sul fondo del pozzo di agarosio e sarà stato scelto un obiettivo appropriato, questo aereo dovrebbe trovarsi entro la distanza di lavoro dell'obiettivo. - Imposta i parametri del time-lapse. Un tempo di 60-70 ore con immagini ogni 10 minuti è adatto per visualizzare la rigenerazione completa degli sferoidi di Hydra . Inizia a fare l'imaging.
4. Microscopia a fluorescenza a foglio luminoso
- Immagini i campioni con un microscopio a foglio luminoso con obiettivi di rilevamento posizionati orizzontalmente.
- Prima di iniziare, allinea la lastra luminosa creata dagli obiettivi di illuminazione. Imposta la temperatura della camera del microscopio a 18-21 °C. Se il microscopio non può essere raffreddato, raffredda invece la stanza.
- Scegli un obiettivo di rilevamento che possa inserire l'intero campione nel suo campo visivo. Quando i campioni hanno spazio per muoversi, scegli un obiettivo di rilevamento che lo consenta.
- Metti il portacampioni nel microscopio. Se i campioni sono montati in un capillare di vetro, spingi il pistone verso il basso finché i campioni non sono fuori dal vetro per visualizzare solo attraverso l'agarosio (Figura 3C).
- Impostare le impostazioni del microscopio per luce trasmessa, fluorescenza, posizioni multiple e time-lapse come descritto nella sezione 3 (microscopia confocale a disco rotante).
- Se il microscopio non è dotato di obiettivi di rilevamento multipli, impostare la rilevazione multiview per rilevare il campione da più angolazioni. Quando più della metà del campione può essere rilevata all'interno di uno z-stack, bastano due viste separate da un angolo di 180°. In alternativa, usa da tre a cinque punteggi.
- Configurare pile z con una dimensione di passo appropriata, per gli sferoidi Hydra è consigliata una dimensione di passo di 2 μm. La z-stack dovrebbe coprire completamente il campione. Quando si effettuano immagini di campioni che si muovono liberamente nei pozzi FEP, si crea uno z-stack che copre l'intero pozzo. Inizia a fare l'imaging.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Risultati
Abbiamo generato con successo dataset a lungo termine per la rigenerazione degli sferoidi Hydra utilizzando sia la microscopia confocale a disco rotante (SDCM) sia la microscopia a foglio luminoso (LSFM). La rigenerazione avveniva normalmente in entrambi i sistemi di imaging: gli sferoidi rompevano la simmetria, si allungavano e sviluppavano tentacoli e un piede entro 3 giorni (Figura 5A, Figura 6A, Video Supple...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Discussione
Sia SDCM che LSFM sono particolarmente adatte per generare dataset time-lapse a lungo termine di sferoidi Hydra in rigenerazione. I principi ottici su cui si basa ciascuna tecnica sono distinti e, di conseguenza, offrono vantaggi e limitazioni uniche (Tabella 2). La SDCM è preferita quando non è richiesta una vista completa e ad alta risoluzione del campione. Più campioni possono essere visualizzati in un singolo esperimento, rendendolo particolarmente utile per...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Dichiarazioni
Gli autori dichiarano di non avere conflitti di interesse.
Ringraziamenti
Vorremmo ringraziare Laure Plantard della Facility for Advanced Imaging and Microscopy del FMI per il suo prezioso contributo. Questo lavoro è stato sostenuto dalla Novartis Research Foundation.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| 20×/0.8 Plan-Apochromat objective | Zeiss | 440640-9903-000 | Per microscopia confocale a disco rotante |
| 20x/1.0 W Plan-Apochromat water dipping objective | Zeiss | 421452-9700-000 | Utilizzato come obiettivo di rilevamento nel Zeiss Lightsheet 7 |
| Supporto stampato in 3D per il montaggio della camera FEP | su misura | ||
| Piastra di imaging a fondo in vetro a 4 pozzetti (#1.5H) | Ibidi | 80427 | |
| Agarosio | Carl Roth | 3810.4 | |
| Stampo in alluminio per camera FEP | su misura | ||
| Cloruro di calcio | Sigma-Aldrich | C4901 | |
| Aria in bomboletta | Durable | POWERCLEAN STANDARD 400 | |
| Piatto per coltura cellulare (6 cm) | Thermo Fisher Scientific | 150288 | |
| D-(+)-glucosio | Sigma-Aldrich | G8769 | |
| Foglio FEP (spessore 127 μm) | Adtech Polymer Engineering | ||
| FluoSpheres modificate con carbossilato (0,2 μm, rosso scuro) | Thermo Fisher Scientific | F8807 | |
| Capitello di vetro | Brand | 701904 | |
| Pipetta Pasteur in vetro (150 mm) | VWR | 612-1701 | |
| Hydra vulgaris | |||
| Software di imaging | Visitron | VisiView | Per microscopia confocale a disco rotante |
| Microscopio a luce invertita | Zeiss | Axio observer 7 | Per microscopia confocale a disco rotante |
| Microscopio a foglio di luce | Leica | Viventis Deep LS2 | |
| Microscopio a foglio di luce | Zeiss | Lightsheet 7 | |
| Agarosio a basso punto di fusione | Thermo Fisher Scientific | R0801 | |
| Cloruro di magnesio | Sigma-Aldrich | M8266 | |
| Solfato di magnesio | Sigma-Aldrich | M2643 | |
| Microscalpello | pfm medical | 200300745 | |
| Palpebra per pipetta | |||
| Piston rod transferpettor | Brand | 701932 | |
| Cloruro di potassio | Sigma-Aldrich | P9333 | |
| Bruciatore Bunsen di sicurezza | INTEGRA Biosciences | FIREBOY plus | |
| Camere sCMOS | Photometrics | Prime 95B | Per microscopia confocale a disco rotante |
| Bicarbonato di sodio | Fluka Analytical, Sigma-Aldrich | 71630 | |
| Citrato di sodio diidrato | Sigma-Aldrich | W302600 | |
| Piruvato di sodio | Sigma-Aldrich | P2256 | |
| Unità di scansione confocale a disco rotante (pinhole da 50 μm) | Yokogawa | CSU-W1 | Per microscopia confocale a disco rotante |
| Stereoscopio | Leica | M80 | |
| TES | Sigma-Aldrich | T1375 | |
| Termoformatrice | Yuyao Jintai Machine Factory | Jintai JT-18 | |
| Piatto per coltura tissutale (10 cm) | VWR | 734-2321 | |
| Buffer Tris-HCl | Roche Diagnostics | 10812846001 |
Riferimenti
- Bode, P. M., Bode, H. R. Formation of pattern in regenerating tissue pieces of hydra attenuata: I. Head-body proportion regulation. Dev Biol. 78 (2), 484-496 (1980).
- Fütterer, C., Colombo, C., Jülicher, F., Ott, A. Morphogenetic oscillations during symmetry breaking of regenerating hydra vulgaris cells. Europhys Lett. 64 (1), 137(2003).
- Weevers, S. L., et al. Mechanochemical patterning localizes the organizer of a luminal epithelium. Sci Adv. 11 (26), eadu2286(2025).
- Oreopoulos, J., Berman, R., Browne, M. Chapter 9 - Spinning-disk confocal microscopy: present technology and future trends. Meth Cell Biol. 123, 153-175 (2014).
- Stelzer, E. H. K., et al. Light sheet fluorescence microscopy. Nat Rev Meth Primers. 1 (1), 73(2021).
- Moos, F., et al. Open-top multisample dual-view light-sheet microscope for live imaging of large multicellular systems. Nat Meth. 21 (5), 798-803 (2024).
- Soriano, J., Colombo, C., Ott, A. Hydra molecular network reaches criticality at the symmetry-breaking axis-defining moment. Phys Rev Lett. 97 (25), 258102(2006).
- Livshits, A., Shani-Zerbib, L., Maroudas-Sacks, Y., Braun, E., Keren, K. Structural inheritance of the actin cytoskeletal organization determines the body axis in regenerating hydra. Cell Rep. 18 (6), 1410-1421 (2017).
- Hanson, A., et al. Automatic monitoring of neural activity with single-cell resolution in behaving hydra. Sc Rep. 14 (1), 5083(2024).
- Escobar, A., et al. Terminal differentiation precedes functional circuit integration in the peduncle neurons in regenerating hydra vulgaris. Neural Dev. 19 (1), 18(2024).
- Ferenc, J., Tsiairis, C. D. Studying Mechanical Oscillations During Whole-Body Regeneration in Hydra. Whole-Body Regenerat. 2450, 619-633 (2022).
- Bossert, P., Galliot, B. How to use hydra as a model system to teach biology in the classroom. Int J Dev Biol. 56 (6-8), 637-652 (2012).
- Jemielita, M., Taormina, M. J., Delaurier, A., Kimmel, C. B., Parthasarathy, R. Comparing phototoxicity during the development of a zebrafish craniofacial bone using confocal and light sheet fluorescence microscopy techniques. J Biophotonics. 6 (11-12), 920-928 (2013).
- Icha, J., Weber, M., Waters, J. C., Norden, C. Phototoxicity in live fluorescence microscopy, and how to avoid it. Bioessays. 39 (8), 1700003(2017).
- Ravichandran, Y., Vogg, M., Kruse, K., Pearce, D. J. G., Roux, A. Topology changes of hydra define actin orientation defects as organizers of morphogenesis. Sci Adv. 11 (3), eadr9855(2025).
- Maroudas-Sacks, Y., Garion, L., Suganthan, S., Popović, M., Keren, K. Confinement modulates axial patterning in regenerating hydra. PRX Life. 2 (4), 043007(2024).
- Bailles, A., et al. Anisotropic stretch biases the self-organization of actin fibers in multicellular hydra aggregates. Proc Natl Acad Sci. 122 (32), e2423437122(2025).
- Luu, P., Fraser, S. E., Schneider, F. More than double the fun with two-photon excitation microscopy. Comm Biol. 7 (1), 364(2024).
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Ristampe e permessi
