Questo protocollo descrive i passaggi essenziali per la coltivazione delle cellule T primarie, inclusi il loro isolamento, attivazione, espansione e trasfezione transitoria tramite elettroporazione dell'mRNA. Inoltre, viene proposto un flusso di lavoro e un pannello di anticorpi per l'analisi citometrica a flusso del fenotipo, dei marcatori di attivazione, della vitalità e dell'espressione del recettore antigenico chimerico (CAR).
Articolo metodologico
Isolamento, coltivazione e trasfezione transitoria delle cellule T primarie umane per generare cellule T del recettore antigenico chimerico (CAR)
In questo articolo
Sommario
Abstract
Per valutare l'efficacia e la potenza delle cellule T del recettore dell'antigene chimerico (CAR), è essenziale isolare, attivare, espandere, caratterizzare e ingegnerizzare geneticamente le cellule T primarie umane. Rispetto alle linee cellulari T comuni, le cellule primarie possono fornire un sistema modello più realistico, poiché sono altamente variabili, capaci di uccidere le cellule T mediate e di differenziarsi. Qui forniamo un protocollo passo dopo passo per tutte le fasi essenziali per la coltivazione delle cellule T primarie, inclusa la loro isolamento dai prodotti ematici, l'attivazione, l'espansione in vitro e la trasfezione transitoria. Descriviamo differenze nella cinetica di espansione e nella differenziazione delle cellule T primarie all'attivazione con due reagenti diversi e forniamo un pannello di anticorpi per l'analisi citometrica a flusso del fenotipo e dello stato di attivazione delle cellule T. Forniamo istruzioni dettagliate per l'elettroporazione delle cellule T umane con mRNA che codifica per un CAR e per la valutazione della cinetica di espressione del CAR nel tempo. Questo protocollo fornisce raccomandazioni su momenti temporali ideali per i test di potenza e efficacia a valle delle cellule CAR T e sull'influenza di diverse quantità di mRNA sull'intensità del segnale. Data la natura transitoria di questo metodo, offre una possibilità rapida e facile da implementare per testare e confrontare in parallelo molti costrutti CAR.
Introduzione
Le cellule T umane primarie rappresentano un modello fisiologicamente rilevante e versatile per lo studio della biologia delle cellule T e per lo sviluppo e la valutazione delle terapie cellulari, inclusa l'ingegneria CAR. A differenza delle linee cellulari immortalate, le cellule T derivate da donatori sani riflettono da vicino la diversità funzionale, gli stati di attivazione, la diversità fenotipica e la dinamica di segnalazione delle cellule T in vivo, fornendo una rappresentazione più accurata delle risposte immunitarie e delle prestazioniterapeutiche 1,2. Inoltre, la linea di cellule T Jurkat più comunemente utilizzata, derivata da una leucemia linfoblastica, è stata segnalata come presentando instabilità genomica in colture prolungate, un fenomeno comune nelle linee cellulari. 3 Sebbene le linee di cellule T, incluse le linee cellularireporter 4, possano essere strumenti preziosi per lo screening precoce e consentire una lettura rapida, l'uso delle cellule T primarie dai pazienti riflette più da vicino l'applicazione finale. Tuttavia, la disponibilità limitata e la qualità subottimale delle cellule T derivate dal paziente spesso ne limitano l'applicabilità, soprattutto nelle prime fasi dello sviluppo preclinico del prodotto 5,6,7. L'utilizzo di cellule provenienti da donatori sani riduce ulteriormente la variabilità introdotta da alterazioni immunitarie correlate alla malattia e trattamenti precedenti, permettendo una valutazione riproducibile della funzione, dell'attivazione e dell'espressione dei transgeni delle cellule T tra più donatori.
Dato che sono disponibili le cellule T primarie, i protocolli per l'isolamento, l'attivazione e l'espansione delle cellule T primarie sono prerequisiti fondamentali per la loro manipolazione genetica e i loro saghi funzionali. Le strategie di attivazione più comuni impiegano sfere magnetiche rivestite di anticorpi, reagenti polimerici contenenti agonisti delle cellule T o formulazioni di anticorpi solubili. Di solito, i reagenti di attivazione imitano l'attivazione fisiologica del recettore delle cellule T (TCR) attraverso il complesso CD3 e la segnalazione co-stimolante tramite CD28, che ricorda un'attivazione più forte rispetto a quella che si fa solo tramite CD38. L'attivazione con sfere CD3/28 consente un controllo preciso della forza di attivazione e del rapporto perla-cellula. Dopo una fase iniziale di stimolazione, le sfere possono essere rimosse o conservate nella coltura per un'attivazione continua. Le cellule T si espandono tipicamente rapidamente per tre o quattro settimane prima che la crescita cellulare rallenti. Al contrario, TransAct contiene una matrice polimerica colloidale, e il reagente in eccesso può essere semplicemente rimosso tramite centrifugazione e scambio del soprandante. Pertanto, offre un'alternativa che consente un'attivazione omogenea in coltura e somiglia all'attivazione delle cellule T con uno stimolo inferiore rispetto alle sfere CD3/28. Tuttavia, la proliferazione viene indotta per circa due settimane e la ristimolazione è necessaria per periodi di espansione più lunghi. Dopo l'attivazione iniziale delle cellule T con un reagente di attivazione, le cellule T vengono coltivate ed espanse in vitro per una a quattro settimane prima di poter essere utilizzate per esperimenti. In particolare, il tipo di reagente di attivazione, la scelta delle citochine 9,10,11 e il periodo di espansione influenzano il numero assoluto di cellule T, il fenotipo e lo stato di attivazione. Tipicamente, condizioni ottimali come la concentrazione del reagente, la densità di coltura, l'integrazione di citochine e il tempo di espansione dovrebbero essere inizialmente testate ed empiricamente determinate per ottenere una proliferazione robusta senza causare morte cellulare indotta dall'attivazione o esaurimento delle cellule T. Qui facciamo un confronto affiancato di due diversi protocolli di attivazione e il loro effetto sulla differenziazione e sul profilo di attivazione delle cellule T umane primarie, per supportare le decisioni sulla scelta del reagente di attivazione e la tempistica degli esperimenti.
Inoltre, suggeriamo un pannello citometrico a flusso utile per analizzare la composizione fenotipica e lo stato di attivazione delle cellule T, supportando la pianificazione sperimentale. Per la modifica genetica delle cellule T primarie, la trasfezione transitoria tramite elettroporazione dell'acido ribonucleico messaggero (mRNA) rappresenta un'alternativa sicura, efficiente e flessibile alla trasduzionevirale 12. Sebbene i vettori lentivirali permettano un'espressione stabile e a lungo termine dei transgeni, richiedono complesse misure di biosicurezza, coinvolgono l'integrazione nel genoma ospite e possono portare a un'espressione variabile a seconda del sito di integrazione. Inoltre, la produzione di supernanti lentivirali, seguita dalla trasduzione delle cellule T e dalla selezione delle cellule trasdotte, richiede molto tempo. Al contrario, l'elettroporazione dell'mRNA consente un'espressione rapida e transitoria dei geni target senza integrazione genomica o componenti virali, riducendo così il carico regolatorio e consentendo test rapidi e iterativi dei costrutti. Questo è particolarmente vantaggioso nelle fasi iniziali di sviluppo, in cui vengono selezionati e valutati più candidati CAR. In pubblicazioni recenti, la trasfezione con mRNA è stata esplorata come piattaforma terapeutica 13,14,15. Suggeriamo che la trasfezione transitoria con mRNA16 sia un approccio facile da implementare, specialmente per laboratori senza la possibilità di condurre lavori lentivirali in un ambiente di biosicurezza livello 2 (BSL-2). Un confronto affiancato di diversi regimi di attivazione prima della trasduzione lentivirale è disponibilealtrove 17.
Questo protocollo descrive l'isolamento, l'attivazione, la coltivazione, l'espansione e la trasfezione transitoria delle cellule T umane primarie utilizzando sfere anti-CD3/28 o TransAct per l'attivazione e l'elettroporazione dell'mRNA per l'espressione transitoria di CAR. Il flusso di lavoro delineato consente la generazione riproducibile di cellule CAR T funzionali adatte ad applicazioni a valle come saghi di citotossicità, caratterizzazione fenotipica o modellazione in vitro di terapie adottive per cellule T.
Protocollo
Questo protocollo segue le linee guida etiche dell'Università Medica di Vienna. Le proposte etiche sono state approvate dal comitato etico dell'Università Medica di Vienna (1087/2025 e 1198/2025).
1. Isolamento delle cellule T primarie dai prodotti ematici
NOTA: Il materiale di partenza può essere sangue intero, prodotto per aferesi o camere di riduzione dei leucociti. Mantenere il campione a 4 °C fino alla lavorazione e iniziare l'isolamento il prima possibile, ma al massimo entro 24 ore dalla raccolta del campione. Sono disponibili diverse strategie di isolamento per l'isolamento delle cellule T, inclusa selezione negativa e positiva. Le sezioni 1.1 e 1.2 introducono due protocolli diversi per offrire opzioni per l'isolamento delle cellule T. La manipolazione dei prodotti ematici dovrebbe essere effettuata in un armadietto di sicurezza biologica, mantenendo il campione a temperatura ambiente (RT) durante la lavorazione.
- Isolamento delle cellule T tramite selezione negativa tramite centrifugazione a gradiente di densità
- Secondo le istruzioni del kit, aggiungere la quantità richiesta del cocktail di anticorpi per mL di campione. Incuba per il tempo previsto in RT. Per il kit di arricchimento delle cellule T umane proposto: utilizzare 50 μL di cocktail di anticorpi per mL di campione e incubare per 20 minuti in RT (ad esempio, per 5 mL di campione, aggiungere 250 μL di cocktail di anticorpi).
NOTA: Per questo kit specifico, è necessario un minimo di globuli rossi (RBC) per un isolamento efficace delle cellule T (il rapporto minimo raccomandato è di 100 RBC per cellula nucleata). Questo avviene tipicamente quando come materiale di partenza vengono utilizzate camere di riduzione del sangue intero o leucociti. Per l'uso del prodotto dell'aferesi, questa strategia di isolamento potrebbe non avere successo poiché il rapporto RBC è tipicamente troppo basso. Pertanto, si raccomanda un isolamento preventivo delle cellule mononucleari del sangue periferico (PBMC) seguito da una fase di isolamento delle cellule T come descritto nella sezione 1.2. - Prepara il mezzo denso (Ficoll, Pancoll o simile) in un tubo appropriato. Per volumi di campione inferiori a 3 mL, si utilizzano 3 mL di mezzo denso (in un tubo centrifugatore da 15 mL). Per volumi di campione di 4 mL e superiori, si utilizzano 15 mL di mezzo denso (in un tubo centrifugatore da 50 mL).
- Al termine del tempo di incubazione, diluire il campione con un volume uguale di soluzione salina tamponata con fosfato (PBS) contenente il 2% di siero fetale bovino (FBS) e mescolare tramite pipetta. Questo corrisponde a una diluizione 1:2 (ad esempio, diluire 3 mL di campione con 3 mL di PBS con FBS al 2%). Sovrapposizione con cura il campione diluito sopra il mezzo denso utilizzando una pipetta sierologica e un ausilio per la pipettatura, con la velocità di pipettura impostata al minimo.
- Tieni il tubo a un angolo di 45° per aumentare la superficie del mezzo di densità e sostenere lo strato.
- Centrifuga il campione a 1.200 x g, RT, per 20 minuti. Spegni il freno della centrifuga o impostalo al minimo. Dopo la centrifugazione, dovrebbe essere visibile uno strato bianco tra l'interfaccia del mezzo denso e il plasma. Questo anello bianco e torbido contiene le cellule T desiderate.
- Preleva le cellule T raccogliendo con cura lo strato utilizzando una pipetta sterile di trasferimento o una pipetta sierologica da 2 mL e trasferendole su un tubo fresco. Disturbare il meno possibile gli strati per evitare di trasportare il mezzo denso o il plasma.
- Continua con la sezione 1.3.
- Secondo le istruzioni del kit, aggiungere la quantità richiesta del cocktail di anticorpi per mL di campione. Incuba per il tempo previsto in RT. Per il kit di arricchimento delle cellule T umane proposto: utilizzare 50 μL di cocktail di anticorpi per mL di campione e incubare per 20 minuti in RT (ad esempio, per 5 mL di campione, aggiungere 250 μL di cocktail di anticorpi).
- Isolamento delle cellule T tramite selezione positiva utilizzando un kit di flusso gravitazionale
- Eseguire un passaggio di isolamento del gradiente di densità per estrarre i PBMC dal campione: preparare il mezzo denso secondo la sezione 1.1.2. Diluire il campione con un volume uguale di PBS con il 2% di FBS. Questo corrisponde a una diluizione 1:2 (ad esempio, diluire 3 mL di campione con 3 mL di PBS + FBS al 2%).
- Sovrapposizione con cura il campione diluito sopra il mezzo denso utilizzando una pipetta sierologica e un ausilio per la pipettatura, con la velocità di pipettura impostata al minimo. Tieni il tubo a un angolo di 45° per aumentare la superficie del mezzo di densità e sostenere lo strato.
- Centrifuga a 400 x g, RT, per 30 minuti con la frenata disattivata o impostata al minimo. Dopo la centrifugazione, uno strato bianco dovrebbe essere visibile all'interfaccia tra il mezzo denso e il plasma. Questo anello bianco e torbido contiene i PBMC, poiché la loro densità è inferiore a quella dei globuli rossi.
- Raccogli i PBMC raccogliendo con cura lo strato bianco e torbido e trasferendoli in un tubo fresco. Usa una pipetta sterile di trasferimento o una pipetta sierologica da 2 mL per questo passaggio e disturba gli strati il meno possibile.
- Lava le cellule raccolte: aggiungi 20 mL di PBS con il 2% di FBS. Conta le celle e calcola il numero totale delle celle. Centrifugare a 300 x g, 4 °C, per 10 minuti, con il fretto acceso. D'ora in poi, tieni le cellule sul ghiaccio e lavora con i reagenti raffreddati.
- Pipette dal soprantantante. I seguenti calcoli sono utilizzati per un massimo di 1 x 10⁷ celle e possono essere ingranditi di conseguenza. Risospendere la pellet cellulare in 80 μL di PBS con albumina sierica bovina (BSA) allo 0,5% e 2 mM di acido etilendediaminetetraacetico (EDTA).
- Mescola 10 μL di microsfere CD4 con 10 μL di microsfere CD8. Aggiungi la miscela di perline ai PBMC sospesosi. Mescola bene e incuba per 15 minuti a 4 °C.
- Nel frattempo, posizionare la colonna di flusso gravitazionale nel campo magnetico di un dispositivo di separazione appropriato. Prepara la colonna risciacquandola con 3 mL di PBS con BSA ed EDTA.
- Dopo la fase di incubazione, lavare le cellule aggiungendo 2 mL di PBS con BSA ed EDTA. Centrifuga a 300 x g, 4 °C, per 10 minuti. Scartare il supernatore e risospendere fino a 10⁸ celle in 500 μL di PBS con BSA ed EDTA.
- Applica la sospensione a celle sulla colonna. Le celle marcate sono trattenute nella colonna dal dispositivo di separazione magnetica. Il flusso contiene celle non marcate (PBMC doppio negativo CD4 e CD8) e può essere raccolto se desiderato. Lava la colonna 3 volte risciacquandola con 3 x 3 mL di PBS con BSA ed EDTA. Aggiungi un nuovo buffer non appena la colonna è vuota.
- Per eluire le celle marcate, rimuovere la colonna di flusso gravitazionale dal separatore magnetico e posizionare il suo scarico sopra un tubo di raccolta fresco. Pipettare 5 mL di PBS contenente BSA ed EDTA sulla colonna, poi spingere saldamente lo sturalavandini per eluire le celle. Continua con la sezione 1.3.
NOTA: I kit di anticorpi magnetici sono disponibili sia come kit a cellule T pan sia per specifici sottoinsiemi di cellule T e possono essere kit di selezione positiva o negativa. In ogni caso, le celle marcate sono trattenute dal dispositivo di separazione magnetica. Per la selezione positiva, le cellule T (o i loro sottoinsiemi) vengono marcate con sfere magnetiche tramite il loro anticorpo affine. Per la selezione negativa, tutte le cellule che non appartengono alla popolazione specificata di cellule T sono etichettate con sfere magnetiche. Le cellule T si trovano quindi nel flusso attraverso il canale.
- Congelamento delle cellule T isolate
- Lavare le cellule T con 20 mL di PBS e FBS al 2%. Centrifuga a 300 x g, RT, per 10 minuti. La rottura può essere riattivata. Scartate il soprannatante.
- Sospendere cellule in 5-10 mL di PBS con FBS al 2%. Per utilizzare direttamente le cellule per la coltivazione, procedere con la sezione 2.4. Per congelare le cellule, procedi con la sezione seguente.
NOTA: Il congelamento delle cellule non è necessario se le cellule T isolate vengono utilizzate immediatamente per l'attivazione e la coltivazione. - Contare le celle risospese e centrifugare a 300 x g, 4 °C, per 10 minuti. Nel frattempo, calcola il numero di celle da congelare. Una cellula T aliquota dovrebbe contenere 5-20 x 106 cellule. Preparare il numero richiesto di criofiale etichettate così come il mezzo di congelamento (vedi Tabella 1).
- Dopo la centrifugazione, scartare il sovrantaente e la pipetta dal liquido rimasto. Lavora in fretta d'ora in poi.
- Risospendere il pellet cellulare in 1 mL di mezzo congelante pre-raffreddato per ogni aliquota (ad esempio, se sono preparati cinque aliquote, risospendere il pellet in 5 mL di mezzo congelante). Sospensione di 1 mL di cellule in ogni crio-fiala. Congela immediatamente le crio-fiale a -80 °C.
NOTA: Si consiglia di congelare a un ritmo controllato. Per raggiungere questo risultato, utilizza contenitori di congelamento appropriati. Trasferire le cellule all'azoto liquido dopo il congelamento a -80 °C (ad esempio, il giorno successivo o entro due settimane).
| Componente | Concentrazione finale |
| Dimetil solfossido | 10 % (v/v) |
| Siero bovino fetale | 45% (v/v) |
| RPMI 1640 con rosso fenolico | 45% (v/v) |
Tabella 1: Composizione del mezzo di congelamento. Il mezzo congelante viene utilizzato per preservare l'integrità e la vitalità della cellula durante il congelamento e la conservazione.
2. Scongelamento, attivazione ed espansione delle cellule T primarie
- Esegui tutti i passaggi in condizioni di lavoro sterili utilizzando un armadietto di sicurezza biologica.
- Preriscaldare il Roswell Park Memorial Institute (RPMI) 1640 medium senza additivi a 37 °C e trasferire 20 mL in un tubo centrifuga. Scongelare un'aliquota di cellule T congelate sottoponendo rapidamente il tubo ad acqua calda. Smettere di scongelare quando una piccola pallina di ghiaccio è ancora visibile all'interno della crio-fiala.
- Aggiungi immediatamente 1 mL di RPMI pre-riscaldato alla sospensione della cella e trasferiscilo con cura nel tubo della centrifuga. Risciacqua la crio-fiala con 1 mL di RPMI. Evitare ulteriori passaggi di risospensione, che sottoporrebbero le celle a stress di taglio.
- Celle centrifughe a 300 x g, RT, per 5 minuti. Scartate il soprannatante. Risospendere il pellet cellulare in mezzo intero di cellule T. Il mezzo intero per cellule T è composto da RPMI 1640 con FBS al 10%, 1% di penicillina/streptomicina, 5 ng/mL di interleucina 7 (IL-7) e 10 ng/mL di interleucina 15 (IL-15) ( vedi Tabella 2).
- Conta le celle sospense. Cellule di seme in mezzo intero di cellule T a una densità di 1 x 10⁶ cellule/mL in una piastra di pozzo appropriata. Aggiungi la quantità richiesta di reagente di attivazione, come indicato nel manuale di rispetto. Ad esempio, per attivare 1 x 10⁶ cellule, si concentrano cellule in 1 mL di mezzo intero per cellule T in una piastra a 24 pozzi. Aggiungi 25 μL di perle CD3/28 o 10 μL di reagente TransAct.
NOTA: Se le cellule non sono abbastanza dense (cioè il numero di cellule è inferiore a 1 x 10⁶ cellule/mL), centrifugare nuovamente con le stesse condizioni di prima. Risospendere il pellet nella quantità appropriata di mezzo intero a cellule T per raggiungere una densità di 1 x 10⁶ cellule/mL. - Incubare le cellule a 37 °C in un incubatore con un ambiente al 5% di CO2 per un massimo di tre settimane. Contare le cellule ogni 2-3 giorni e regolare la densità a 0,3-0,5 x 10⁶ cellule/mL aggiungendo nuovo mezzo completo per cellule T. La densità cellulare non dovrebbe superare 1,5 x 10⁶ cellule/mL, poiché le cellule T primarie potrebbero non tornare alla fase di crescita esponenziale se vengono coltivate ad alta densità.
NOTA: Soprattutto nei primi giorni dopo l'attivazione, potrebbero essere visibili cluster cellulari macroscopici (vedi Figura 2D). Ciò è prevedibile, poiché le cellule si raggruppano attorno al reagente di attivazione quando la proliferazione viene inizializzata. Generalmente, le cellule saranno pronte all'uso circa una settimana dopo l'attivazione. Tuttavia, il tempismo dipende dall'allestimento sperimentale e dal numero richiesto di celle. Si raccomanda di utilizzare le cellule T sempre nello stesso intervallo dopo l'attivazione per le repliche biologiche (cioè 9-12 giorni dopo l'attivazione).
| Componente | Concentrazione finale |
| Siero bovino fetale | 10 % (v/v) |
| Interleucina 15 (IL-15) | 10 ng/mL |
| Interleucina 7 (IL-7) | 5 ng/mL |
| Penicillina/Streptomicina 10.000 U/mL | 1% (v/v) |
| RPMI 1640 con rosso fenolico | NA |
Tabella 2: Composizione del mezzo intero di cellule T. Mezzo utilizzato per la coltivazione delle cellule T umane primarie dopo l'attivazione.
3. Colorazione per fenomeno e marcatori di attivazione
- Contare le cellule T. Usa 0,1 x 10⁶ cellule per ogni reazione di colorazione. Calcola il volume richiesto della sospensione della cella e trasferiscilo in un tubo a fondo arrotondato in polistirene appropriato.
NOTA: Il numero di cellule colorate può essere ridotto a un minimo di 50.000 cellule se necessario. È possibile colorare più cellule della quantità necessaria, purché gli anticorpi siano in eccesso molare, come descrittoin precedenza 18,19. - Lavare le cellule una volta aggiungendo direttamente 1 mL di tampone di colorazione, costituito da PBS con 0,5% di FBS. Centrifugare a 300 x g, 4 °C, per 5 minuti. D'ora in poi, tieni le cellule sul ghiaccio e lavora con reagenti raffreddati.
- Nel frattempo, preparare un mix master di anticorpi per tutte le tubette come descritto nella Tabella 3. Diluire gli anticorpi fino alla concentrazione finale nel tampone di colorazione. La colorazione viene eseguita in un volume di 50 μL per provetta. Mescola bene, ad esempio, tramite vortex.
NOTA: Questo protocollo può essere combinato con altri esperimenti di colorazione, come la colorazione per l'espressione CAR come descritto nella sezione 6. Si può aggiungere un colorante vivo/morto per facilitare il gating per le cellule vive. In questo caso, gli spettri di emissione devono essere scelti di conseguenza per evitare sovrapposizioni con gli altri fluorofori utilizzati. - Dopo la centrifugazione, scartare il sovrantaente e la pipetta dal liquido rimasto. Risospendere ogni pellet in 50 μL del mix master degli anticorpi.
- Incubare i tubi a 4 °C al buio per almeno 30 minuti. Questa fase di incubazione può essere prolungata fino a diverse ore.
- Lava le cellule aggiungendo 1 mL di tampone di colorazione direttamente alla reazione di colorazione. Centrifugare a 300 x g, 4 °C, per 5 minuti e scartare il soprantantante. Ripeti questa sezione con le stesse condizioni. Dopo il secondo passaggio di lavaggio, si elimina il surnatante, lasciando una piccola quantità di residuo di tampone nei tubi per evitare che le cellule si secchino.
- Tieni le cellule colorate in pellet e sul ghiaccio fino alla misurazione. Sospendere il pellet in 100 μL di tampone di colorazione poco prima della misurazione.
NOTA: Questo protocollo è ottimizzato per la colorazione effettuata in tubi a fondo rotondo da 5 mL. La colorazione in piastre a 96 pozzi è anche possibile utilizzando un protocollo leggermente adattato. Poiché le lastre hanno un volume di lavoro inferiore, sono consigliate due fasi di lavaggio da 200 μL prima della macchiatura. Se per pozzo viene seminata più di 50 μL di sospensione per pozzo, si scartano le celle a pellet e si scartano il soprandanante prima di procedere con le fasi di lavaggio. La tintura viene inoltre eseguita a 50 μL per pozzo. Dopo la tintura, esegui tre passaggi di lavaggio invece di due con un tampone di colorazione da 200 μL. La centrifugazione viene eseguita con le stesse impostazioni descritte sopra.
| Colore laser | Laser λ (nm) | Filtro a emissione | Gamma del filtro (nm) | Colorante fluorescente | Antigene | Diluizione finale | Tipo di marcatore |
| Violet | 405 | 450/45 | 427.5–472.5 | VioBlue | CD45 | 1:100 | Pan leucocita |
| Violet | 405 | 525/40 | 505–545 | VioGreen | CD69 | 1:50 | Attivazione |
| Violet | 405 | 610/20 | 600–620 | Vio Bright V600 | CD45RA | 1:100 | Fenotipo |
| Blu | 488 | 525/40 | 500–545 | FITC | CD8 | 1:100 | Fenotipo |
| Blu | 488 | 690/50 | 665–715 | PerCP–Vio 700 | CD154 | 1:50 | Attivazione |
| Giallo/verde | 561 | 585/42 | 564–606 | PE | CD134 | 1:50 | Attivazione |
| Giallo/verde | 561 | 675/30 | 660–690 | PE–Vio 670 | CD3 | 1:100 | Cellula Pan T |
| Giallo/verde | 561 | 780/60 | 750–810 | PE–Vio 770 | CD25 | 1:50 | Attivazione |
| Rosso | 638 | 660/20 | 650–670 | APC | CD137 | 1:50 | Attivazione |
| Rosso | 638 | 712/25 | 699.5–724.5 | Vio Bright R720 | CD62L | 1:100 | Fenotipo |
| Rosso | 638 | 780/60 | 750–810 | APC–Vio 770 | CD4 | 1:100 | Fenotipo |
Tabella 3: Panoramica del pannello di anticorpi e fluorofori proposti per l'analisi dell'espressione primaria delle cellule T del fenotipo e dei marcatori di attivazione. Per eseguire questo esperimento è necessario un citometro a flusso con almeno 4 laser e la corrispondente configurazione del filtro. Se la configurazione del dispositivo è diversa, i fluorofori devono essere regolati di conseguenza.
4. Trascrizione in vitro del DNA che codifica per CAR per generare mRNA
- Progettare un modello di DNA adatto per la trascrizione in vitro (IVT) in mRNA. Includere un promotore T7 per la RNA polimerasi T7, una sequenza di Kozak, un codone iniziale, una sequenza peptidica segnale, la sequenza CAR desiderata e un codone di stop (Figura 1).
NOTA: La sequenza di Kozak è un motivo di riconoscimento fondamentale per l'inizio della traduzione proteica, supportando il corretto assemblaggio di un codone iniziale da parte del ribosoma. Il peptide segnale è necessario per il corretto trattamento della CAR nel Golgi e per l'incorporazione nella membrana plasmatica. Per rilevare l'espressione CAR, è utile includere un tag sulla parte extracellulare del CAR (ad esempio, un tag DYKDDDDK o un tag MAP). Alcuni CAR possono anche essere rilevati utilizzando il loro antigene cognato solubile coniugato con un fluoroforo, oppure anticorpi contro altre strutture comuni, come il dominio linker scFv (ad esempio, anticorpo linker anti-G4S o anticorpo linker anti-Whitlow). - Amplificare il DNA tramite reazione a catena della polimerasi (PCR) utilizzando primer che affiancano la struttura CAR, incluso il promotore T7. Per la IVT, è necessario 1 μg di CAR-DNA. Verifica la lunghezza corretta del prodotto PCR eseguendo elettroforesi analitica su gel di agarosio. Purificare il prodotto PCR tramite la purificazione a colonna utilizzando un kit PCR e di pulizia del DNA prima di procedere con la IVT. Il DNA può essere immagazzinato a -20 °C.
NOTA: Può essere utile includere 5-10 nucleotidi casuali nelle regioni del primer prima e dopo il trascrizione per ottenere un miglior legame della polimerasi. Poiché è necessaria una grande quantità di DNA per la TVI, il volume della reazione PCR può essere aumentato di conseguenza. - Utilizza un kit IVT che include un passaggio di coda poli (A) per generare mRNA poliadenilato. Esegui la IVT in un armadietto di sicurezza biologica e pulisci accuratamente le superfici con disinfettante. Segui le istruzioni del kit per eseguire l'IVT.
NOTA: Allungare il passaggio di trascrizione fino a alcune ore può aumentare la resa di mRNA. La durata della fase di poliadenilazione dovrebbe essere mantenuta costante tra i campioni, poiché influenza direttamente la lunghezza della coda poli (A). Questo può, a sua volta, influenzare la stabilità e l'efficienza dell'espressione dell'mRNA invivo20. - Purificare l'mRNA utilizzando un kit di pulizia dell'RNA a colonna e determinare la concentrazione di mRNA purificato utilizzando un dispositivo appropriato.
NOTA: Esistono diversi modi per valutare la qualità dell'mRNA trascritto, inclusa l'elettroforesi analitica su gel prima e dopo il passaggio di cola poli (A) e metodi basati sul rapporto di assorbanza per determinare la concentrazione di mRNA. Il rapporto A260/230 raccomandato è 2,0-2,2; valori inferiori a 1,8 indicano contaminazione e potenziali scarse prestazioni nei test di espressione. L'importanza delle modifiche e purificazioni dell'mRNA prima dell'elettroporazione è descrittaaltrove 21,22,23. - Aliquota 3-5 μg di mRNA purificato (la quantità finale di mRNA utilizzata negli esperimenti per un'elettroporazione) e immagazzina aliquote a -80 °C. Evita cicli ripetuti di congelamento-scongelamento.

Figura 1: Rappresentazione schematica dei componenti del template di DNA necessari per la generazione di un mRNA per la trasfezione delle cellule T. Il DNA modello per la TVI dovrebbe contenere un promotore T7, la sequenza di Kozak, un codone iniziale seguito da un peptide segnale per consentire la secrezione della proteina nello spazio extracellulare, la sequenza CAR desiderata e un codone di stop. Abbreviazioni; mRNA = acido ribonucleico messaggero; DNA = acido desossiribonucleico; CAR = recettore antigenico chimerico; IVT = trascrizione in vitro . Clicca qui per visualizzare una versione più grande di questa figura.
5. Trasfezione transitoria delle cellule T primarie tramite elettroporazione dell'mRNA
- Un giorno prima della trasfezione, diluire le cellule T a una densità di 0,3 x 10⁶ cellule/mL in mezzo intero di cellule T (vedi Tabella 2). Le cellule dovrebbero trovarsi nella fase di crescita esponenziale il giorno della trasfezione (cioè a una densità inferiore a 1 x 10⁶ cellule/mL) per un'espressione efficiente della CAR.
- Il giorno della trasfezione, si preriscalda tutti i mezzi necessari a 37 °C.
- Contare le cellule T e calcolare il volume richiesto. Usa 1-5 x10 6 cellule per ogni CAR-mRNA.
NOTA: Si consiglia sempre di includere una trasfezione "MOCK" (cioè le cellule T che subiscono la procedura di trasfezione, ma senza aggiungere mRNA). Queste cellule possono anche essere utilizzate come controlli negativi per colorazioni ed esperimenti. Mantieni costante il numero di cellulari all'interno di un esperimento. - Trasferire il volume richiesto della sospensione a cellule T in un tubo centrifugo conico. Centrifuga a 300 x g, RT, per 5 minuti. Scartate il soprannatante. Tutti i passaggi di centrifugazione nelle sezioni seguenti vengono ripetuti in queste condizioni.
NOTA: Se il volume richiesto supera la capacità di un singolo tubo centrifugo conico, può essere suddiviso in parti uguali su due o più tubi. In questo caso, sospendere tutti i pellet in un volume totale di 20 mL di medium RPMI e accumularli durante il primo passaggio di lavaggio (sezione 5.6). - Preparare un mezzo completo per cellule T in una piastra di pozzo appropriata per il recupero delle cellule T dopo l'elettroporazione.
NOTA: Utilizzare queste considerazioni per il calcolo: le celle dovrebbero essere seminate a una densità di circa 0,5-1,0 x 10⁶ celle/mL dopo l'elettroporazione. Circa un terzo a metà delle cellule muore durante o dopo l'elettroporazione. Ad esempio, se per elettroporazione vengono usate 2 x 10⁶ celle, si prevede che rimangano almeno 1 x 10⁶ celle. Per raggiungere la densità cellulare richiesta, si utilizzano 2,0 mL di mezzo intero per cellule T (in una piastra a 12 pozzi). Preriscaldare la piastra contenente il mezzo delle cellule T a 37 °C fino all'esecuzione dell'elettroporazione. - Esegui il primo passaggio di lavaggio con 20 mL di RPMI con rosso di fenolo e senza integratori. Pipetta RPMI sopra le celle, centrifuga a 300 x g, RT, per 5 minuti, e scarta il soprantantante.
- Esegui il secondo passaggio di lavaggio con 20 mL di RPMI senza fenolo rosso e senza integratori come descritto sopra.
NOTA: Se per l'elettroporazione vengono utilizzate cellule T provenienti da diversi donatori, le cellule possono essere preparate in parallelo fino alla sezione 5.8. Utilizzare solo un lotto di cellule T per eseguire l'ultimo passaggio di lavaggio (sezione 5.8). Lasciare le altre celle in pellet senza scartare il sovrandanante e procedere con l'ultimo passaggio di lavaggio quando il primo ciclo di elettroporazione è terminato. - Eseguire il terzo passaggio di lavaggio con 20 mL di mezzo siero ridotto come descritto sopra.
- Durante l'ultimo passaggio di centrifugazione, raccogli tutte le aliquote di mRNA necessarie dal congelatore e conservale nel ghiaccio. Etichetta le cuvette di elettroporazione e la piastra con il substrato già riscaldato.
- Imposta le condizioni sul dispositivo di elettroporazione. Qui viene utilizzato un sistema totale Gene Pulser Xcell. Le impostazioni del protocollo per le cellule T primarie dovrebbero essere:
Protocollo a onda quadrata: Tensione: 500 V, numero di impulsi: 1, Durata dell'impulso: 5 ms, Intervallo dell'impulso: 0, Diametro della cuvetta: 4 mm
NOTA: Questo protocollo è ottimizzato per le cellule T primarie. Altri tipi di cellule potrebbero richiedere l'adattamento delle impostazioni, in particolare della durata dell'impulso. - Scartare completamente il soprandanzante pipettando via il liquido residuo senza disturbare il pellet. Risospendere il pellet cellulare in 100 μL di mezzo siero ridotto per ogni elettroporazione (ad esempio, se vengono effettuate cinque elettroporazioni, risospendere il pellet in un volume totale di 500 μL).
- Utilizzare 100 μL di sospensione a cellule T e 3-5 μg di mRNA per elettroporazione. Prepara solo un'elettroporazione alla volta. Aggiungi la sospensione delle cellule T al tubo contenente mRNA, mescola delicatamente. Evita di pipettare su e giù. Lavora in fretta d'ora in poi.
NOTA: Il volume dell'mRNA aggiunto non deve superare i 10 μL. La quantità di mRNA può essere regolata se necessario. Quando si confrontano CAR o esperimenti, si utilizza sempre lo stesso numero di cellule e mRNA per ogni elettroporazione. Questo è importante, poiché la quantità di mRNA è direttamente collegata ai livelli di espressione del CAR (vedi Figura 5). - Trasferire la miscela mRNA/cellule T su una cuvetta di elettroporazione. Assicurati che la sospensione copra il fondo della cuvetta. Non fare pipette su e giù.
- Trasferire rapidamente la cuvetta contenente la miscela mRNA/cellule T al dispositivo di elettroporazione ed eseguire l'elettroporazione con le impostazioni preparate nella sezione 5.11.
- Dopo l'elettroporazione, si recuperano con cura le cellule T in un mezzo T completo preriscaldato aggiungendo 100 μL di mezzo dalla piastra del pozzo alla cuvetta, quindi trasferindo le celle di nuovo alla piastra di riferimento. Sciacquo la cuvetta con 100 μL di substrato.
NOTA: Le cellule sono sensibili allo stress di taglio dopo l'elettroporazione. Evita i passaggi ripetuti di risarczione. - Ripeti le sezioni 5.12 a 5.15 per tutti i costrutti di mRNA.
- Incubare le cellule T trasfettate a 37 °C con il 5% diCO2. Se viene preparato un altro lotto di cellule T, continua con la sezione 5.8 con questo lotto ora.
- Esegui il rispettivo esperimento entro 24 ore.
NOTA: L'espressione del CAR sarà rilevabile già 3-6 ore dopo l'elettroporazione. I livelli di espressione di picco e la cinetica possono dipendere dal costrutto dell'mRNA e dovrebbero essere testati in esperimenti preliminari. Protocolli dettagliati che descrivono possibili saghi di potenza a valle, come l'analisi della citotossicità delle cellule CAR T o dei livelli di secrezione di citochine in co-coltura con cellule bersaglio tumorali, sono disponibili altrove 23,24,25,26,27.
6. Analisi dell'espressione del CAR dopo l'elettroporazione
- 6-24 ore dopo l'elettroporazione, risospendere e contare le cellule T. Usa 50.000-100.000 celle per ogni reazione di colorazione. Trasferire il volume richiesto della sospensione delle celle su un tubo a fondo rotondo in polistirolo appropriato. Le sezioni seguenti possono essere eseguite all'esterno di un armadietto di sicurezza biologica.
- Lavare le cellule aggiungendo 1 mL di tampone di colorazione, costituito da PBS con 0,5% di FBS. Centrifugare a 300 x g, 4 °C, per 5 minuti. D'ora in poi, tieni le cellule sul ghiaccio e lavora con reagenti raffreddati.
- Prepara un master mixture con tutti gli anticorpi utilizzati nel pannello di colorazione. Includere un anticorpo che consenta la rilevazione CAR (ad esempio, tramite un tag peptidico incorporato come un DYKDDDDK-tag). Diluire gli anticorpi come raccomandato in un volume finale di colorazione di 50 μL (ad esempio, per ottenere una diluizione 1:50, si aggiungono 1 μL di anticorpo a 49 μL di tampone per ogni provetta).
NOTA: La colorazione per l'espressione di CAR può essere eseguita esclusivamente con un anticorpo di rilevamento CAR o combinata con colorazione fenotipica e di marcatori di attivazione. L'anticorpo, così come il fluoroforo coniugato, possono essere regolati. Quando si scambiano anticorpi e/o fluorofori, si considerano gli spettri rispettivi di eccitazione ed emissione. L'APC è compatibile con il colorante proposto 7-aminoactinomicina D (7-AAD) per la colorazione concorrente di vitalità. - Dopo la centrifugazione, si elimina completamente il sovrandanante tramite pipetta via il liquido residuo senza disturbare la pellet cellulare. Risospendere ogni pellet in 50 μL della miscela di anticorpi preparata.
- Incubare i tubi a 4 °C al buio per almeno 30 minuti. Questa fase di incubazione può essere prolungata fino a diverse ore.
- Lava le celle aggiungendo 1 mL di tampone di colorazione direttamente al tubo. Centrifugare a 300 x g, 4 °C, per 5 minuti e scartare completamente il sovrantantante pipettando via il liquido residuo. Risospendere i pellet cellulari in 100 μL di tampone di colorazione per tubo.
- Prima di iniziare la misurazione, aggiungi 2 μL di soluzione 7-AAD ai tubi e mescola bene. Incubare per 10 minuti a RT al buio. Procedete immediatamente alla misurazione.
NOTA: Non incubare cellule con 7-AAD per più di 15 minuti, poiché questo potrebbe alterare i risultati. Per ottenere tempi di incubazione omogenei, si consideri l'aggiunta di 7-AAD in sequenza o in lotti. Questo protocollo è ottimizzato per la colorazione effettuata in tubi a fondo rotondo da 5 mL. La colorazione nelle piastre a 96 pozzi può essere eseguita anche utilizzando un protocollo leggermente modificato. Poiché le lastre hanno un volume di lavoro inferiore (massimo 250 μL), sono consigliate due fasi di lavaggio con 200 μL di tampone prima della tintura. Se vengono seminati più di 50 μL di cellule per pozzo, si bloccano le cellule e si scarta il sovrantantante prima di procedere con le fasi di lavaggio. La tintura viene inoltre eseguita a 50 μL per pozzo. Dopo l'incubazione, eseguire due lavaggi con tampone di colorazione da 200 μL. La centrifugazione viene eseguita con le stesse impostazioni descritte sopra.
Risultati
Attivazione ed espansione delle cellule T primarie umane
Le cellule T primarie sono state scongelate e attivate al giorno 0 con globuli CD3/28 o TransAct, espanse per 23 giorni e contate ogni 2-3 giorni (Figura 2A). Nei giorni di conteggio, le densità cellulari sono state regolate a 0,3-0,5 x 10⁶ cellule/mL. Nei giorni 0/2/5/9/14/20, le cellule T sono state utilizzate per l'analisi citometrica a flusso per valutare il fenotipo e l'espressione dei marcatori di attivazione. Entro la prima settimana dall'attivazione, le cellule T proliferarono ed espansero rapidamente con entrambi i reagenti di attivazione (Figura 2B), con un'espansione di pieghe leggermente inferiore nei giorni successivi per le cellule T attivate da TransAct (Figura 2C). In particolare, l'attivazione delle cellule T è stata visibile anche tramite analisi microscopica, con cluster di cellule T che si formano attorno ai reagenti di attivazione (Figura 2D).
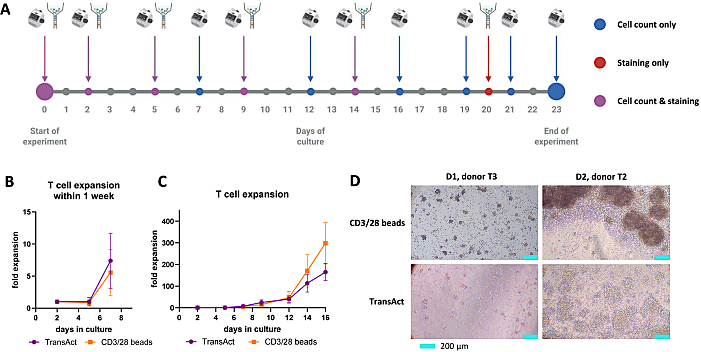
Figura 2: Attivazione ed espansione delle cellule T primarie utilizzando due diversi reagenti di attivazione. (A) Rappresentazione schematica della linea temporale sperimentale. Le cellule sono state attivate con perle CD3/28 o TransAct al giorno 0 e coltivate per 23 giorni. I puntini blu rappresentano i giorni in cui le cellule sono state contate, i puntini rossi i giorni in cui le cellule sono state analizzate tramite citometria di flusso, e i puntini viola indicano i giorni in cui entrambe le analisi sono state effettuate. (B) e (C) espansione delle cellule T primarie durante (B) la prima settimana o (C) entro 16 giorni dalla coltura. I valori indicano la deviazione media ± standard di 4 (CD3/28 perle) o 3 (TransAct) diversi donatori sani di cellule T sane. (D) Immagini microscopiche rappresentative delle cellule T attivate con raggruppamento cellulare visibile nei giorni 1 e 2 dopo l'attivazione. Le immagini sono state scattate con un microscopio rovesciato. Il righello corrisponde a 200 μm. Clicca qui per visualizzare una versione più grande di questa figura.
Colorazione del fenotipo e dei marcatori di attivazione delle cellule T
Per l'analisi citometrica in flusso, è stata applicata la seguente strategia di gating (Figura 3): È stato applicato un primo gate (FSC-Altezza vs. SSC-Altezza) per rimuovere detriti cellulari e perle, seguito dal gating per singole celle (FSC-Larghezza vs. SSC-Area). La percentuale di celle CD3+ dovrebbe essere nell'intervallo del 98-100%. Ulteriori sotto-gating hanno fornito la percentuale di cellule T CD4 + (helper) e CD8+ (citotossiche), che sono state ulteriormente selezionate per diversi sottoinsiemi fenotipici di cellule T utilizzando i marcatori CD45RA e CD62L. Le cellule T CD3+ sono state inoltre analizzate per l'espressione dei marcatori di attivazione (CD25/CD69/CD134/CD137/CD154).
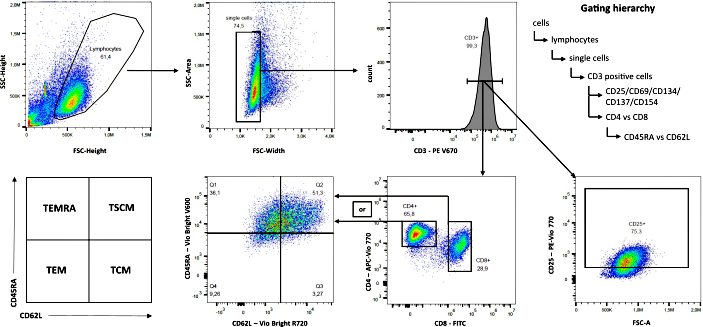
Figura 3: Strategia di gating per l'analisi citometrica a flusso. Sono mostrati i dot plot rappresentativi di un donatore di cellule T attivato con perle CD3/28 al giorno 5 (n = 4). Abbreviazioni; TEMRA = celle di memoria effettori T che riesprimono CD45RA; TSCM = cellule T a memoria simili a cellule staminali; TEM = cellule T della memoria effettore; TCM = cellule T della memoria centrale. Clicca qui per visualizzare una versione più grande di questa figura.
Dopo l'attivazione con le sfere CD3/28, la percentuale di cellule T CD4+ rispetto a quelle CD8+ è diminuita nel tempo, con il 74,3% (± 7,4%) delle cellule T CD4+ al giorno 5, che è diminuito al 14,6% (± 3,4%) al giorno 20 dopo l'attivazione. Le cellule T CD8+ sono aumentate dal 20,7% (± 6,4%) al giorno 5 all'82,4% (± 3,1%) al giorno 20 (Figura 4A). Tendenze simili sono state rilevate dopo l'attivazione con TransAct, con percentuali leggermente inferiori di cellule T CD8+ al giorno 20 (72,5% ± 0,7%). Pertanto, l'espansione leggermente più lenta delle cellule T osservata dopo l'attivazione con TransAct corrispondeva a una percentuale più bassa di celle CD8+ e a una percentuale più alta di celle CD4+ durante il periodo di espansione. Le differenze nella composizione fenotipica delle cellule T erano simili per entrambi i reagenti di attivazione (Figura 4B). Tuttavia, le frequenze delle cellule di memoria effettori T che riesprimono CD45RA (TEMRA) erano complessivamente più elevate per le celle CD8+ rispetto a quelle CD4+ . In concordanza, le cellule T CD4+ hanno mostrato percentuali più elevate di cellule T a memoria centrale (TCM) e cellule T a memoria simili a cellule staminali (TSCM) (Figura 4B).
CD134 è stato l'unico marcatore di attivazione già aumentato dopo lo scongelamento delle cellule T, con il 37,6% (± 4,1%) delle cellule T CD134+ attivate con sfere CD3/28 e il 36,1% (±4,4%) delle cellule T CD134+ per le cellule T attivate da TransAct (Figura 4C). In entrambe le strategie di attivazione, CD25, CD69 e CD134 erano fortemente aumentati al secondo giorno. Per le perle CD3/28, l'espressione CD69 e CD134 ha raggiunto il picco al giorno 2, mentre CD25 ha raggiunto il picco al giorno 5. Risultati simili sono stati osservati per le cellule T attivate da TransAct. CD134 e CD154 sono stati aumentati solo al giorno 14 sia per le sfere CD3/28 sia per le cellule attivate da TransAct. Nel complesso, le tendenze osservate sono state molto simili tra i due reagenti di attivazione. Tuttavia, l'espressione di CD69 al giorno 14 era leggermente più alta nelle cellule T attivate con CD3/28 rispetto alle loro controparti TransAct (97,1% ± 0,9% contro 86,5% ± 5,1%). Questo corrisponde al prolungato tasso di espansione elevato osservato nelle cellule attivate da perle CD3/28. In sintesi, il pannello dei marcatori di attivazione proposto include marcatori che vengono aumentati sia nei primi che nei momenti successivi dopo l'attivazione, con sensibilità variabile tra i diversi marcatori di attivazione, ma nel complesso, tendenze simili per entrambi i reagenti di attivazione.
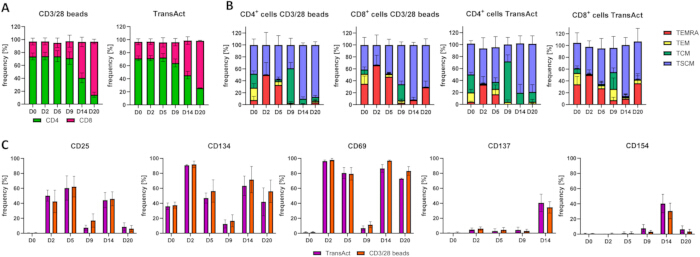
Figura 4: Analisi del fenotipo delle cellule T e dell'espressione dei marcatori di attivazione con diversi reagenti di attivazione durante un periodo di coltivazione di 20 giorni. (A) Percentuali di cellule T CD4+/CD8+ durante la coltivazione dopo l'attivazione con perle CD3/28 (a sinistra) o TransAct (a destra). (B) Differenziazione delle cellule T dopo l'attivazione con perle CD3/28 (due pannelli sinistri) o TransAct (due pannelli destra), ciascuno per celle CD4+ o CD8+. Il fenotipo è stato valutato utilizzando i marcatori CD45RA e CD62L. TEMRA: CD45RA+ CD62L-, TEM: CD45RA- CD62L-, TCM: CD45RA-CD62L+, TSCM: CD45RA+ CD62L+. (C) Espressione dei marcatori di attivazione dopo l'attivazione con perle CD3/28 o TransAct e durante il periodo di espansione. Vengono mostrate frequenze [%] della popolazione madre delle cellule T CD3+ (media ± deviazione standard di 4 [globuli CD3/28] o 3 [TransAct] diversi donatori sani di cellule T sane). Abbreviazioni; TEMRA = celle di memoria effettori T che riesprimono CD45RA; TSCM = cellule T a memoria simili a cellule staminali; TEM = cellule T della memoria effettore; TCM = cellule T della memoria centrale. Clicca qui per visualizzare una versione più grande di questa figura.
Transfezione transitoria delle cellule T primarie e analisi dell'espressione di CAR
Le cellule T primarie sono state trasfettate con mRNA tramite elettroporazione al giorno 7 dopo l'attivazione con sfere CD3/28 o TransAct. Come modello, è stato utilizzato mRNA che codifica per un CAR di seconda generazione che mira il proteoglicano 4 del solfato di condroitina (CSPG4) con un dominio co-stimolante CD28 e un dominio di segnalazione CD3ζ. È stato incluso un DYKDDDDK-tag (flag-tag) per consentire il rilevamento citometrico a flusso. La vitalità delle cellule T e l'espressione della CAR sono state valutate 3, 6, 24 e 48 ore dopo l'elettroporazione. La colorazione è stata eseguita come descritto nella sezione 6 del protocollo.
Sebbene la vitalità sia delle cellule T attivate da perle CD3/28 che di quelle attivate da TransAct fosse bassa 3 ore dopo l'elettroporazione, complessivamente la vitalità delle cellule CAR T trasfettate variava dal 51 all'85% e non differiva significativamente tra le due strategie di attivazione (Figura 5A). Il CAR era già rilevabile a questo punto precoce dopo l'elettroporazione. Sebbene la percentuale di cellule CAR+ sia diminuita gradualmente nel tempo, la frequenza più alta di celle CAR+ era rilevabile entro 24 ore dopo l'elettroporazione (Figura 5B, pannello sinistro). In particolare, l'intensità del segnale è rimasta stabile nelle prime 6 ore dopo l'elettroporazione e è diminuita gradualmente successivamente (Figura 5B, pannello destro). L'espressione CAR era quasi assente dopo 48 ore, dimostrando la natura transitoria della manipolazione cellulare e l'importanza di scegliere una finestra temporale precoce per i saghi a valle. I dot plot rappresentativi per l'espressione CAR di un donatore sono mostrati nella Figura 5C. Per entrambi i reagenti di attivazione, il rapporto CD4/CD8 non è differito tra cellule CAR e MOCK-trasfettate (Figura 5D). In linea con i nostri precedenti risultati, le cellule T attivate con le sfere CD3/28 mostravano una frequenza leggermente superiore di cellule T CD8+ rispetto a quelle attivate con TransAct. Per l'analisi fenotipica, viene mostrato un donatore rappresentativo a causa delle grandi variazioni dipendenti dal donatore (Figura 5E). Sebbene sia il reagente di attivazione sia lo stato CD4/CD8 influenzino il fenotipo delle cellule T, l'espressione di CAR non provoca un cambiamento nel fenotipo rispetto alle cellule trasfettate tramite MOCK.
Per valutare l'influenza della concentrazione di mRNA sui livelli di espressione, le cellule T primarie sono state trasfettate con mRNA codificante per una versione mutante di GFP (muGFP) utilizzando 0,1, 0,3, 1, 3 o 6 μg di mRNA. Il segnale GFP è stato misurato tramite citometria di flusso 24 ore dopo l'elettroporazione. Come previsto, quantità già basse di mRNA di 0,1 μg portarono a un segnale rilevabile di GFP, con un aumento graduale dell'intensità del segnale con l'aumentare delle quantità di mRNA. Nei nostri esperimenti, 1 μg di mRNA era già saturo, e quantità maggiori (3 e 6 μg di mRNA) non hanno portato a un aumento del segnale GFP (Figura 5F). Questo evidenzia la possibilità di utilizzare quantità variabili di mRNA per titolare i livelli di espressione, il che può essere utile per testare l'influenza di diversi livelli di espressione antigenica CAR- o addiritturabersaglio 28.
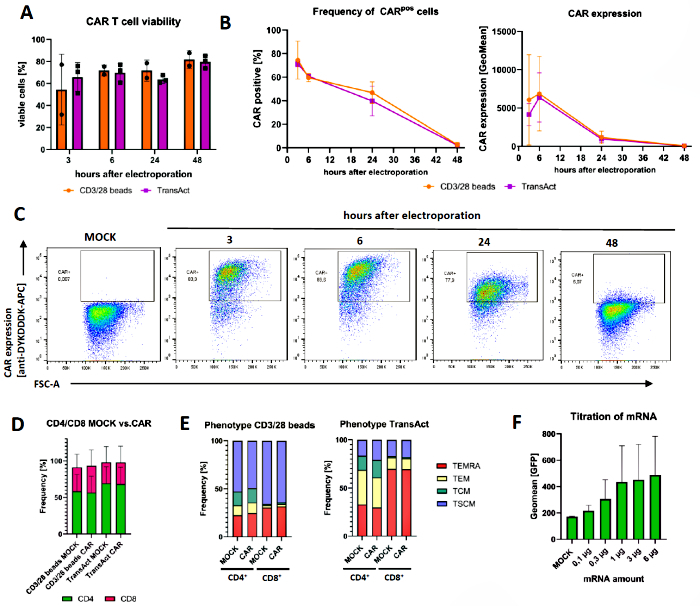
Figura 5: Cinetica di espressione delle CAR e analisi fenotipica delle cellule CAR T trasfettate. (A) Vitalità delle cellule T CAR dopo l'elettroporazione con mRNA codificante per CAR. 2 μL di 7-AAD in 100 μL di tampone di colorazione sono stati utilizzati per valutare la vitalità dopo 10 minuti di incubazione. n = 2-3 donatori individuali (B) Colorazione per l'espressione di CAR con un anticorpo anti-DYKDDDDK (coniugato con APC, diluizione finale 1:50). Dopo il gating sulle cellule vitali, è stata analizzata la percentuale di cellule CAR-positive rispetto ai controlli trasmessi con MOCK (pannello sinistro) o l'intensità mediana geometrica della fluorescenza (GeoMedia, pannello destro) dell'intera popolazione. Sono mostrate medie di n = 3 donatori individuali ± S.D. (C) Dot plot rappresentative di un donatore da (B) che dimostrano la cinetica dell'espressione CAR nel tempo. (D) Analisi delle cellule T CD4+/CD8+ e confronto tra le cellule T trasfettate da MOCK e le cellule T trasfettate da CAR e due diverse strategie di attivazione 24 ore dopo l'elettroporazione. Sono mostrate medie di n = 3 donatori individuali ± S.D. (E) Analisi fenotipica delle cellule T trasfectate con MOCK e CAR mostrate in (B) 24 ore dopo l'elettroporazione. Viene mostrato un donatore rappresentativo di n = 3. (F) Analisi dell'espressione di muGFP 24 ore dopo l'elettroporazione con diverse quantità di mRNA. Il gating per le cellule vive è stato effettuato prima che la GeoMedia per la GFP fosse quantificata. Sono mostrate medie di n = 3 donatori ± abbreviazioni S.D.; CAR = recettore antigenico chimerico; mRNA = acido ribonucleico messaggero; 7-AAD = 7-aminoactinomica; RT = temperatura ambiente; muGFP = proteina fluorescente verde mutante; S.D. = deviazione standard. Clicca qui per visualizzare una versione più grande di questa figura.
Discussione
L'isolamento e la coltivazione delle cellule T umane primarie forniscono la base per studi in vitro e in vivo. È ben stabilito che, all'attivazione e all'espansione in vitro, le cellule T si differenziano in un fenotipo simile a quello di un effettore, e che la scelta degli integratori di citochine influisce fortemente su tali destini di differenziazione. Le cellule CAR T coltivate con IL-7 e IL-15 hanno mostrato una maggiore persistenza e una migliore attività antitumorale nei modelli topini rispetto alle cellule T espanse conIL-229. Pertanto, la scelta sia dei reagenti di attivazione sia degli integratori di citochine è importante per ottenere cellule T con il fenotipo desiderato. Abbiamo confrontato due reagenti di attivazione (perle CD3/28 e TransAct), che influenzano differenzialmente la cinetica di espansione delle cellule T, la resa e il rapporto CD4/CD8, su un periodo di espansione di tre settimane. In generale, le cellule T si sono espanse dopo l'attivazione delle perle CD3/28 hanno mostrato una percentuale più alta di CD8+ e frequenze più basse di celle CD4+ rispetto all'attivazione di TransAct. Poiché le cellule T CD8⁺ si differenziano preferentemente verso un fenotipo TEMRA simile a quello di un effettore, la selezione del reagente è una variabile chiave che dovrebbe corrispondere agli obiettivi dell'esperimento. Oltre ai marcatori fenotipici della superficie, la regolazione all'alto dei marcatori di attivazione fornisce informazioni sullo stato delle cellule T e sulle funzioni degli effettori. Sia CD25 che CD69 sono marcatori di attivazione sensibili e sono tipicamente aumentati nei primi momenti di attivazione. Sono comunemente utilizzati per valutare l'attivazione delle cellule T, ma anche di altri tipi cellulari, come le cellule natural killer (NK) 30,31,32. Al contrario, i marker di attivazione CD137 e CD154 hanno mostrato un'espressione più bassa nelle cellule T espanse, evidenziando il loro potenziale di valutare la regolazione specifica al rialzo nelle cellule CAR T durante la co-coltura con le cellule target. In particolare, quando si applica il pannello dei marcatori di attivazione per valutare l'attività delle cellule T CAR in co-coltura con le cellule target (cioè cellule tumorali), è necessaria una scelta attenta dei marcatori di attivazione per evitare un'elevata espressione di fondo di tali marcatori sulle cellule T anche in assenza di cellule bersaglio.
Quando si lavora con le cellule T primarie, bisogna essere consapevoli che i loro profili di espansione e differenziazione dipendono fortemente dal donatore. Tuttavia, la conservazione del campione iniziale a 4 °C prima dell'isolamento delle cellule T e un tempo di gestione complessivo breve migliorano la resa e la qualità delle celle isolate. La vitalità cellulare è influenzata dalla durata delle fasi di congelamento e scongelamento, poiché il mezzo di congelamento contiene crioprotettori come il dimetilsolfossido (DMSO). Sebbene il DMSO sia fondamentale per preservare le strutture cellulari al momento del congelamento, è tossico per le cellule a temperatura ambiente. Pertanto, è necessaria una gestione rapida e una diluizione del DMSO dopo lo scongelamento. Quando si elettroporano le cellule T, queste sono più sensibili dopo l'impulso elettrico, che mira a rendere la parete cellulare permeabile all'mRNA. Maneggiare le cellule con cura, evitando ulteriori stress di taglio e lavorando con soluzioni preriscaldate, può aumentare notevolmente il recupero e la vitalità cellulare. Può essere utile aggiungere un mRNA di controllo positivo, come un CAR di espressione nota o una proteina reporter come la GFP, durante il test di un nuovo progetto CAR. Si raccomanda inoltre di includere almeno le cellule trasfettate MOCK (cioè cellule elettroporate senza mRNA) come controllo negativo. Per i saggi funzionali, può essere utilizzato l'mRNA che codifica per un CAR diretto contro un bersaglio diverso per valutare l'attivazione specifica del CAR.
Poiché la cinetica di espressione può dipendere dalla sequenza dell'mRNA, valutare la cinetica singolarmente è uno strumento prezioso per scegliere il momento ideale per la conduzione di saggi a valle. Questo metodo di trasfezione è principalmente pensato come un modo rapido e semplice per selezionare in parallelo più costrutti CAR. A causa del breve intervallo di tempo durante il quale la CAR viene espressa sulla superficie delle cellule T, non possono essere condotti saggi a lungo termine. Tuttavia, da esperimenti preliminari di trasfezione, si può determinare quale sia il miglior design CAR per procedere con la trasduzione virale, se desiderato.
Infine, gli anticorpi o i loro fluorofori coniugati possono essere sostituiti per adattarsi all'impostazione sperimentale. Tuttavia, è fondamentale considerare gli spettri di eccitazione e emissione dei fluorofori per interpretare i risultati in modo affidabile. Inoltre, in esperimenti preliminari può essere effettuata una colorazione singola con un anticorpo alla volta per garantire la corretta compensazione di un pannello multicolore. Sebbene non abbiamo richiesto una compensazione spettrale per il pannello di anticorpi proposto, potrebbe essere necessario impostare una matrice di compensazione quando il pannello viene modificato.
Il protocollo IVT e di elettroporazione presentato offre un'alternativa semplice e flessibile alla trasduzione virale per introdurre costrutti CAR nelle cellule T primarie umane. Poiché si basa interamente sulla somministrazione basata su RNA, può essere eseguita in laboratori senza accesso all'infrastruttura BSL-2, riducendo significativamente la barriera per la ricerca sulle cellule CAR T. Sebbene la trasduzione virale sia molto efficiente e sia utilizzata prevalentemente nel campo della CAR, è accompagnata da preoccupazioni di sicurezza legate all'integrazione genomica, una possibile causa di neoplasie secondarie, oltre a una produzione laboriosa ecostosa 33,34. Inoltre, la natura transitoria dell'espressione CAR rende questo approccio particolarmente adatto per uno screening rapido e parallelo di più progettiCAR, permettendo ai ricercatori di confrontare le prestazioni dei costrutti in modo ad alta produttività. Lo svantaggio di questo metodo è il tempo limitato di espressione del CAR, che tipicamente raggiunge il picco intorno alle 6-12 ore dopo l'elettroporazione 22,24,35,36. Con la trasfezione transitoria, colture a lungo termine, come i test ripetuti di stimolazione, non possono essere eseguite a causa della riduzione della regolazione CAR. Tuttavia, suggeriamo di identificare i costrutti CAR più promettenti con elettroporazione dell'mRNA prima di considerare il passaggio a sistemi di espressione stabili con un numero limitato di candidati.
L'elettroporazione dell'mRNA nelle cellule primarie è una tecnologia versatile per esprimere proteine come antigeni in diversi tipi cellulari, tra cui PBMC, cellule T, cellule B, cellule NK e celluledendritiche 37. In particolare, un'altra possibilità per la consegna transitoria di CAR sono le nanoparticelle lipidiche (LNP)36,38, che permettono la consegna di mRNA o DNA codificante per CAR nelle cellule T senza vettori virali e consentono l'espressione di CAR senza integrazione. Al contrario, il sistema trasposone della Bella Addormentata 39,40,41 raggiunge un'integrazione stabile senza la necessità di componenti virali. La scelta più adatta per la trasfezione o la trasduzione delle cellule T dipende dall'applicazione prevista e dalle considerazioni relative alla scalabilità e alla produzione. Le cellule CAR basate su mRNA sono state utilizzate con successo in studi preclinici e clinici contro una varietà di entità diverse, tra cui malignità ematologiche e solide e malattieautoimmuni 42,43,44. Le CAR espresse transitoriamente offrono vantaggi rispetto alle CAR espresse stabilmente, poiché l'espressione superficiale limitata può prevenire o ridurre gli effetticollaterali 25.
In sintesi, questo flusso di lavoro fornisce un protocollo semplice e passo dopo passo per l'isolamento, attivazione, coltivazione, analisi e trasfezione delle cellule T primarie per generare cellule CAR. È semplice da implementare, non richiede strutture di laboratorio BSL-2 e può essere facilmente integrato in laboratori dotati di strutture standard di biologia molecolare e coltura cellulare.
Dichiarazioni
Gli autori dichiarano di non avere conflitto di interessi.
Ringraziamenti
Questo lavoro è stato finanziato dall'Austrian Science Fund (Progetto FWF ESP 465-B). Riconosciamo le Strutture Core dell'Università Medica, Unità di Citometria del Fluxo. Ringraziamo tutti i donatori volontari sani per la loro partecipazione e la donazione del campione, e il team infermieristico per il loro supporto.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| 1.5 mL Microcentrifuge Tubes, High Performance | VWR | 525-1164 | |
| 12-well plates, flat bottom, TC-treated | VWR | 734-2324 | |
| 24-well plates, flat bottom, TC-treated | VWR | 734-2325 | |
| 6-well plates, flat bottom, TC-treated | VWR | 734-2323 | |
| 7-AAD staining solution | Miltenyi Biotec | 130-111-568 | |
| Anti-Flag DYKDDDDK Antibody, APC, REAfinity | Miltenyi Biotec | 130-119-584 | |
| BD FACSCanto II Clinical Flow Cytometry System | BD Biosciences | FACSCanto II | |
| Bovine Serum Albumin | Merck | A4503-10G | Per isolamento per gravità |
| CD134 (OX40) Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-126-048 | Coniugato: PE |
| CD137 (4-1BB) Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-110-764 | Coniugato: APC |
| CD154 (CD40L) Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-114-142 | Coniugato: PerCP-VIO 700 |
| CD25 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-114-541 | Coniugato: PE-Vio 770 |
| CD3 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-132-352 | Coniugato: PE-Vio 670 |
| CD4 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-113-223 | Coniugato: APC-Vio 770 |
| CD4 MicroBeads, human | Miltenyi Biotec | 130-045-101 | Per isolamento per gravità |
| CD45 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-110-775 | Coniugato: VioBlue |
| CD45RA Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-132-270 | Coniugato: Vio Bright V600 |
| CD62L Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-127-499 | Coniugato: Vio Bright R720 |
| CD69 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-112-800 | Coniugato: VioGreen |
| CD8 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-110-677 | Coniugato: FITC |
| CD8 MicroBeads, human | Miltenyi Biotec | 130-045-201 | Per isolamento per gravità |
| Cellstar 96 Well Suspension Culture Plate, U-bottom | Greiner Bio-one | 650 185 | |
| Centrifuge 5810 R | Eppendorf | 5811000015 | |
| CO2 incubator ICO150 | Memmert | ICO150 | |
| CoolNat Ice Machine | Ziegra Eismaschinen GmbH | ZBE 30-10 | |
| Corning CoolCell Freezer Container | Corning | CLS432000 | |
| Counting chamber, Bürker-Türk pattern, BLAUBRAND | Brand | 719520 | |
| CryoPure tubes, 2 mL, QuickSeal screw cap | Sarstedt | 72,380 | |
| CytoFLEX LX Flow Cytometer | Beckmann Coulter | C11185 | |
| Deoxynucleotide (dNTP) Solution Mix | New England Biolabs | N0447S | |
| Dimethyl sulfoxide (DMSO) Cell culture grade | AppliChem | A3672 | |
| DPBS, no calcium, no magnesium | Gibco | 14190-144 | |
| Dynabeads Human T-Activator CD3/CD28 | Gibco | 11131D | |
| Electroporation Cuvettes with 4 mm gap size, yellow cap | VWR | 732-1137 | |
| Eppendorf Research plus pipette, 0.1–2.5 μL | Eppendorf | 3123000012 | |
| Eppendorf Research plus pipette, 100–1000 μL | Eppendorf | 3123000063 | |
| Eppendorf Research plus pipette, 2–20 μL | Eppendorf | 3123000039 | |
| Eppendorf Research plus pipette, 20–200 μL | Eppendorf | 3123000055 | |
| Ethylenediaminetetraacetic acid (EDTA) | Merck | E6758-100G | Per isolamento per gravità |
| Falcon 15 mL PP Centrifuge Tube, Conical Bottom | Corning | 352196 | |
| Falcon 5 mL Round Bottom Polystyrene Test Tube | Corning | 352008 | |
| Falcon 50 mL PP Centrifuge Tube, Conical Bottom | Corning | 325098 | |
| Fetal Bovine Serum, Value FBS | Gibco | A52567-01 | |
| Ficoll PM 400 | Sigma-Aldrich | F4375-10G | Per isolamento per gradiente di densità |
| Fisherbrand Sterile Graduated Transfer Pipets | Fisher Scientific | 13469108 | |
| Gene Pulser Xcell Total System | BioRad | 1652660 | con modulo PC e modulo CE |
| HiScribe T7 ARCA mRNA Kit (with tailing) | New England Biolabs | E2060S | |
| Human IL-15, research grade | Miltenyi Biotec | 130-093-955 | |
| Human IL-7, research grade | Miltenyi Biotec | 130-095-367 | |
| Integra Biosciences Corp PIPETBOY acu 2 pipet aid | Fisher Scientific | NC0085685 | |
| LE Agarose | Biozym | 840004 | |
| LS Columns | Miltenyi Biotec | 130-042-401 | Per isolamento per gravità |
| Microplate, 96 well, PS, V-bottom, clear, non-binding | Greiner Bio-one | 651901 | |
| Monarch RNA Cleanup Kit (50 μg) | New England Biolabs | T2040S | |
| Monarch Spin PCR & DNA Cleanup Kit | New England Biolabs | T1130S | |
| MSC-Advantage Class II Biological Safety Cabinet | Thermo Scientific |
Riferimenti
- Bartelt, R. R., Cruz-Orcutt, N., Collins, M., Houtman, J. C. Comparison of T cell receptor-induced proximal signaling and downstream functions in immortalized and primary T cells. PLoS One. 4 (5), e5430(2009).
- Smeets, R. L., et al. Molecular pathway profiling of T lymphocyte signal transduction pathways; Th1 and Th2 genomic fingerprints are defined by TCR and CD28-mediated signaling. BMC Immunol. 13 (12), (2012).
- Wilson, A., et al. Jurkat T-cell lines exhibit marked genomic instability affecting karyotype, mutational profile, gene expression, immunophenotype and function. Sci Rep. 15 (1), 22426(2025).
- Dobersberger, M., et al. An engineering strategy to target activated EGFR with CAR T cells. Cell Rep Methods. 4 (4), 100728(2024).
- Van Bruggen, J. A. C., et al. Chronic lymphocytic leukemia cells impair mitochondrial fitness in CD8+ T cells and impede CAR T-cell efficacy. Blood. 134 (1), 44-58 (2019).
- Hoffmann, J. M., et al. Differences in expansion potential of naive chimeric antigen receptor T cells from healthy donors and untreated chronic lymphocytic leukemia patients. Front Immunol. 8 (1956), (2017).
- Zhang, D. K. Y., et al. Enhancing CAR-T cell functionality in a patient-specific manner. Nat Commun. 14 (1), 506(2023).
- Li, Y., Kurlander, R. J. Comparison of anti-CD3 and anti-CD28-coated beads with soluble anti-CD3 for expanding human T cells: differing impact on CD8 T cell phenotype and responsiveness to restimulation. J Transl Med. 8 (104), (2010).
- Xu, X. J., et al. Multiparameter comparative analysis reveals differential impacts of various cytokines on CART cell phenotype and function ex vivo and in vivo. Oncotarget. 7 (50), 82354-82368 (2016).
- Cornish, G. H., Sinclair, L. V., Cantrell, D. A. Differential regulation of T-cell growth by IL-2 and IL-15. Blood. 108 (2), 600-608 (2006).
- Zhou, J., et al. Chimeric antigen receptor T (CAR-T) cells expanded with IL-7/IL-15 mediate superior antitumor effects. Protein Cell. 10 (10), 764-769 (2019).
- Foster, J. B., Barrett, D. M., Kariko, K. The emerging role of in vitro-transcribed mRNA in adoptive T cell immunotherapy. Mol Ther. 27 (4), 747-756 (2019).
- Becker, S. A., et al. Enhancing the effectiveness of gammadelta T cells by mRNA transfection of chimeric antigen receptors or bispecific T cell engagers. Mol Ther Oncolytics. 29, 145-157 (2023).
- Wiesinger, M., et al. Clinical-scale production of CAR-T cells for the treatment of melanoma patients by mRNA transfection of a CSPG4-specific CAR under full GMP compliance. Cancers (Basel). 11 (8), 1198(2019).
- Wu, J., Wu, W., Zhou, B., Li, B. Chimeric antigen receptor therapy meets mRNA technology. Trends Biotechnol. 42 (2), 228-240 (2024).
- Sahin, U., Kariko, K., Tureci, O. mRNA-based therapeutics--developing a new class of drugs. Nat Rev Drug Discov. 13 (10), 759-780 (2014).
- Underwood, S., et al. T cell activators exhibit distinct downstream effects on chimeric antigen receptor T cell phenotype and function. Immunohorizons. 8 (6), 404-414 (2024).
- Zajc, C. U., Teufl, M., Traxlmayr, M. W. Affinity and stability analysis of yeast displayed proteins. Methods Mol Biol. 2491, 155-173 (2022).
- Seigner, J., et al. Solving the mystery of the FMC63-CD19 affinity. Sci Rep. 13 (1), 23024(2023).
- Jalkanen, A. L., Coleman, S. J., Wilusz, J. Determinants and implications of mRNA poly(A) tail size--does this protein make my tail look big. Semin Cell Dev Biol. 34, 24-32 (2014).
- Foster, J. B., et al. Purification of mRNA encoding a chimeric antigen receptor is critical for the generation of a robust T-Cell response. Hum Gene Ther. 30 (2), 168-178 (2019).
- Kitte, R., et al. Optimal chimeric antigen receptor (CAR)-mRNA for transient CAR T cell generation. Int J Mol Sci. 26 (3), 965(2025).
- Kiesgen, S., Messinger, J. C., Chintala, N. K., Tano, Z., Adusumilli, P. S. Comparative analysis of assays to measure CAR T-cell-mediated cytotoxicity. Nat Protoc. 16 (3), 1331-1342 (2021).
- Hu, L., et al. A nonviral approach to generate transient chimeric antigen receptor T cells using mRNA for cancer immunotherapy. J Vis Exp. (216), e67548(2025).
- Foster, J. B., et al. Transient mRNA CAR T cells targeting GD2 provide dose-adjusted efficacy against diffuse midline glioma and high grade glioma models. Neuro Oncol. 27 (10), 2684-2696 (2025).
- Usheva, Z. I., Petersen, D. L., Barington, T., Mouritzen, P., Barnkob, M. B. Droplet-based cytotoxicity assay to assess chimeric antigen receptor T cells at the single-cell level. J Vis Exp. (217), e67657(2025).
- Subham, S., et al. Rapid in vitro cytotoxicity evaluation of Jurkat expressing chimeric antigen receptor using fluorescent imaging. J Vis Exp. (200), e65560(2023).
- Zhao, Y., et al. High-efficiency transfection of primary human and mouse T lymphocytes using RNA electroporation. Mol Ther. 13 (1), 151-159 (2006).
- Xu, Y., et al. Closely related T-memory stem cells correlate with in vivo expansion of CAR.CD19-T cells and are preserved by IL-7 and IL-15. Blood. 123 (24), 3750-3759 (2014).
- Clausen, J., et al. Functional significance of the activation-associated receptors CD25 and CD69 on human NK-cells and NK-like T-cells. Immunobiology. 207 (2), 85-93 (2003).
- Poloni, C., et al. T-cell activation-induced marker assays in health and disease. Immunol Cell Biol. 101 (6), 491-503 (2023).
- Rotta, G., et al. Protocol for flow cytometry immunophenotyping of human antigen-specific T cells by activation-induced marker and Th1 cytokine detection. STAR Protoc. 6 (1), 103343(2025).
- Elsallab, M., et al. Second primary malignancies after commercial CAR T-cell therapy: analysis of the FDA adverse events reporting system. Blood. 143 (20), 2099-2105 (2024).
- Verdun, N., Marks, P. Secondary cancers after chimeric antigen receptor T-cell therapy. N Engl J Med. 390 (7), 584-586 (2024).
- Krug, C., et al. Stability and activity of MCSP-specific chimeric antigen receptors (CARs) depend on the scFv antigen-binding domain and the protein backbone. Cancer Immunol Immunother. 64 (12), 1623-1635 (2015).
- Kitte, R., et al. Lipid nanoparticles outperform electroporation in mRNA-based CAR T cell engineering. Mol Ther Methods Clin Dev. 31, 101139(2023).
- Sauerer, T., et al. Electroporation of mRNA as a universal technology platform to transfect a variety of primary cells with antigens and functional proteins. Methods Mol Biol. 2786, 219-235 (2024).
- Bimbo, J. F., et al. T cell-specific non-viral DNA delivery and in vivo CAR-T generation using targeted lipid nanoparticles. J Immunother Cancer. 13 (7), (2025).
- Hudecek, M., et al. Going non-viral: the Sleeping Beauty transposon system breaks on through to the clinical side. Crit Rev Biochem Mol Biol. 52 (4), 355-380 (2017).
- Prommersberger, S., et al. Minicircles for CAR T cell production by sleeping beauty transposition: a technological overview. Methods Mol Biol. 2521, 25-39 (2022).
- Aronovich, E. L., McIvor, R. S., Hackett, P. B. The Sleeping Beauty transposon system: a non-viral vector for gene therapy. Hum Mol Genet. 20 (R1), R14-R20 (2011).
- Soundara Rajan, T., Gugliandolo, A., Bramanti, P., Mazzon, E. In vitro-Transcribed mRNA chimeric antigen receptor T cell (IVT mRNA CAR T) therapy in hematologic and solid tumor management: A preclinical update. Int J Mol Sci. 21 (18), (2020).
- Granit, V., et al. Safety and clinical activity of autologous RNA chimeric antigen receptor T-cell therapy in myasthenia gravis (MG-001): a prospective, multicentre, open-label, non-randomised phase 1b/2a study. Lancet Neurol. 22 (7), 578-590 (2023).
- Dagher, O. K., et al. Preclinical efficacy of multi-targeting mRNA-based CAR T cell therapy in resection models of glioblastoma. Mol Ther Nucleic Acids. 36 (3), 102676(2025).
Ristampe e permessi
