L'obiettivo di questo protocollo è consentire la misurazione quantitativa della durata della fluorescenza delle sonde di Riboglow per flussi di lavoro di imaging RNA riproducibili in vitro, in cellule di mammiferi vivi e in modelli cellulari tridimensionali. Descriviamo i flussi di lavoro di preparazione del campione, consegna delle sonde, acquisizione dati e analisi quantitativa per estrarre misurazioni di durata di fluorescenza non polarizzate.
Articolo metodologico
Caratterizzazione delle sonde di Riboglow In Vitro come base per l'imaging a vita della fluorescenza in cellule di mammiferi vivi e modelli cellulari tridimensionali
* These authors contributed equally
† These authors contributed equally
In questo articolo
Sommario
Abstract
Quasi l'80% del genoma umano viene trascritto in RNA, mentre meno del 2% codifica per proteine, indicando che la maggior parte dei trascriverti mammiferi non codifica e partecipa a diversi processi regolatori. Pertanto, rilevare e visualizzare quantitativamente le molecole di RNA nei sistemi cellulari di mammiferi vivi è fondamentale per comprendere la dinamica e le interazioni con l'RNA, ma rimane tecnicamente impegnativo, specialmente in ambienti cellulari complessi. Riboglow è un biosensore a RNA codificato geneticamente in cui un piccolo attamino a RNA si lega a una sonda a piccola molecola, generando un'attivazione quantificabile a durata della fluorescenza rilevabile tramite microscopia di imaging a durata della fluorescenza (FLIM). Qui presentiamo un flusso di lavoro dettagliato per Riboglow-FLIM, che include la preparazione del campione, l'acquisizione di immagini e l'analisi quantitativa dei dataset FLIM. L'obiettivo di questo protocollo è consentire la rilevazione quantitativa basata sulla durata della fluorescenza basata sulla durata della fluorescenza utilizzando Riboglow in ambienti controllati e a cellule vive. Il protocollo è dimostrato in vitro, dove vengono misurati i cambiamenti di vita dipendenti dall'RNA, e nelle cellule di mammiferi vivi, dove si stabiliscono l'acquisizione di FLIM, la selezione della regione di interesse e l'analisi subcellulare. Un'implementazione di successo richiede un controllo attento dei parametri sperimentali e di acquisizione. Vengono evidenziate le considerazioni chiave per l'implementazione riproducibile. Insieme, questo protocollo funge da riferimento pratico per implementare Riboglow-FLIM e valutare quantitativamente la visualizzazione dell'RNA nelle cellule vive.
Introduzione
Negli ultimi anni, i progressi nella comprensione del ruolo degli RNA nella funzione cellulare hanno creato una crescente necessità di visualizzare gli RNA nelle cellule vive, in particolare negli stati patologici. Tuttavia, l'assenza di RNA naturalmente fluorescenti rende necessari sistemi di marcatura ingegnerizzati, spesso combinati con sonde fluorogeniche esogene. Di conseguenza, sono stati sviluppati diversi approcci di imaging dell'RNA per consentire la visualizzazione della localizzazione, della dinamica e delle interazioni dell'RNA nei sistemi viventi.
Una delle principali classi di metodi di imaging RNA si basa su tag codificati geneticamente. I sistemi fluoroforo-aptamine e le strategie di marcatura basate su proteine, come il sistema MS2 della proteina di rivestimento del batteriofagio (MCP), restano ampiamente utilizzati 1,2. Nel sistema MS2, gli anelli stetali dell'RNA sono legati da proteine di rivestimento batteriofagico fuse a proteine fluorescenti per tracciare i trascriverti nelle cellule vive. Sebbene utile, questo approccio richiede tag RNA relativamente grandi e la produzione di componenti proteici aggiuntivi, che possono disturbare il comportamento nativo dell'RNA 1,2,3. I sistemi di fluorophoro aptamer, inclusiSpinach 4 e le successive varianti come Broccoli5, Corn6, Mango7 ePepper 8, permettono l'attivazione diretta della fluorescenza al momento del legame dei liganti e offrono dimensioni ridotte del tag. Tuttavia, questi sistemi possono soffrire di intensità del segnale limitata, fluorescenza di fondo e difficoltà nel multiplexing in ambienti cellularicomplessi 3.
Le strategie alternative includono sistemi di spegnimento del fluoroferano e approcci basati sull'ibridazione. I sistemi di squenzer fluoroforo, incluso RhoBAST, producono fluorescenza in caso di interruzione della tempra dopo il legame dell'RNA, ma possono mostrare segnale di fondo e sensibilità alla concentrazionedella sonda 3,9. I metodi di imaging a RNA basati su ibridazione, come smFISH e i beacon molecolari, offrono un'elevata specificità ma richiedono la somministrazione tramite sonda e sono spesso limitati nell'imaging a lungo termine delle cellule vive a causa della cinetica di legame e delle interazioni fuori target 10,11,12. Collettivamente, questi approcci evidenziano le principali sfide nell'imaging dell'RNA a cellulevive 3,13,14. Nonostante questi progressi, manca un flusso di lavoro standardizzato per l'imaging quantitativo basato sulla fluorescenza basata sulla durata della fluorescenza in sistemi biologici complessi.
Riboglow cerca di superare molte di queste limitazioni. Riboglow è un sistema di marcatura a RNA codificato geneticamente che combina un "tag" di aptamero RNA derivato da riboswitch corto con una "sonda" sintetica a piccola molecola cobalamina (Cbl)-fluoroforo, permettendo la visualizzazione degli RNA di cellulevive 15. Cbl, un quenzer naturale, si separa spazialmente dal fluoroforo al momento del lego del tag, generando un "accensione" di fluorescenza quantificabile inintensità 15. L'espansione di Riboglow nella microscopia di imaging a durata di fluorescenza (FLIM) ha rivelato una lettura in gran parte indipendente dalla concentrazione del fluoroforo e dall'intensità di eccitazione, tamponando la variabilità della consegna della sonda e le differenze tra utenti16,17. Ancora più importante, variare l'attamo dell'RNA produce durate di fluorescenza uniche, come visualizzato tramite FLIM16. Queste durate ortogonali permettono l'imaging multiplex dell'RNA, consentendo di visualizzare due RNA con un singolo fluoroforo16. La piattaforma è stata validata su diversi modelli di mammiferi, inclusi U-2 OS, HeLa, MDA-MB-231 e cellule HOS, e con la visualizzazione simultanea dell'mRNA ACTB e dell'LNnRNANORAD 15,16,17. Più recentemente, Riboglow è stato utilizzato per visualizzare RNA in embrioni animali vivi18. Insieme, questi studi stabiliscono Riboglow come un sistema compatto e versatile per l'imaging quantitativo multiplexato di RNA.
Nei sistemi biologici, il FLIM è stato ampiamente applicato per studiare le interazioni molecolari, il metabolismo e la dinamica cellulare nei sistemi viventi grazie alla sua sensibilità all'ambiente molecolare locale e alla relativa robustezza alla variabilitàsperimentale 19. FLIM misura il tasso di decadimento dello stato eccitato da un campione fluorescente, tipicamente utilizzando il conteggio a fotoni singoli correlato nel tempo (TCSPC). Il TCSPC misura il tempo tra l'eccitazione laser di un campione e l'arrivo del fotone emesso al rivelatore, compilando le durate acquisite dei fotoni in una distribuzione dei tempi di arrivo dei fotoni per ogni misurazione. L'imaging basato sulla durata della vita offre un vantaggio importante riducendo la dipendenza dalle concentrazioni per le parti fluorogeniche del sistema, inclusi il carico di sonda nelle cellule, il livello di espressione dell'RNA e le variazioni del percorso ottico. Tuttavia, gli esperimenti FLIM sono concettualmente e tecnicamente impegnativi, richiedendo un controllo attento dell'acquisizione dei fotoni, dei modelli di adattamento e dei flussi di lavoro di analisi.
Qui viene presentato un protocollo dettagliato per Riboglow-FLIM, che descrive i flussi di lavoro per la preparazione del campione, l'acquisizione di immagini e l'analisi quantitativa di dataset di durata della fluorescenza. L'obiettivo di questo studio è stabilire un flusso di lavoro riproducibile per l'imaging quantitativo Riboglow-FLIM attraverso sistemi biologici. Riboglow-FLIM è più adatto per confronti quantitativi e richiede hardware specializzato e competenze di analisi FLIM. Il protocollo è dimostrato in vitro, dove vengono misurati i cambiamenti della durata della vita dipendenti dall'RNA, e nelle cellule vive di mammiferi e nei sistemi cellulari 3D dove si stabiliscono l'acquisizione FLIM, la selezione della regione di interesse e l'estrazione quantitativa durante la durata della vita utilizzando sonde Riboglow. Questo protocollo pone le fondamenta importanti per stabilire flussi di lavoro e principi di acquisizione FLIM per un'analisi quantitativa e imparziale dei dati FLIM, consentendo applicazioni future per Riboglow-FLIM o altri sistemi basati su FLIM. Si pone enfasi sulle scelte di progettazione sperimentale, sulla raccolta imparziale dei dati e sulle sfide comuni incontrate durante l'acquisizione e l'analisi FLIM. Sebbene in precedenza siano state riportate dimostrazioni di rilevamento dell'RNA nelle cellule utilizzando costrutti trasfectati marcati con Riboglow, nessuna fornisce un flusso di lavoro di acquisizione e analisi passo dopo passo, specialmente tra sistemi 2D e 3D. Insieme, questo lavoro fornisce una risorsa per implementare Riboglow-FLIM come strumento per l'imaging di RNA a cellule vive.
Protocollo
1. Preparazione e purificazione dell'RNA
- Assemblare i componenti della reazione di trascrizione in vitro in un tubo microcentrifuga sterile da 1,6 mL come specificato dalle istruzioni del produttore per il kit di sintesi di RNA in vitro .
NOTA: L'RNA utilizzato per questi esperimenti è stato sintetizzato utilizzando il kit di trascrizione ad alta resa TranscriptAid T7 (Thermo Fisher Scientific). La sintesi dell'RNA può essere effettuata utilizzando qualsiasi protocollo consolidato, inclusi altri kit commerciali disponibili, come giàdimostrato 17,20,21.- In breve, combinare buffer di reazione di trascrizione, NTP, miscela enzimatica, DNA modello e acqua priva di nucleasi per un volume totale di 20 μL.
- Inserire il tubo e il contenuto in un incubatore a 37 °C per almeno 4 ore e fino a tutta la notte. Purificare l'RNA sintetizzato utilizzando una colonna di pulizia dell'RNA come specificato dalle istruzioni del produttore per il kit di pulizia dell'RNA.
NOTA: Il protocollo di pulizia dell'RNA utilizzato per questi esperimenti è stato il Monarch RNA Cleanup Kit (New England Biolabs). La pulizia dell'RNA può essere effettuata utilizzando qualsiasi protocollo consolidato che porti a RNA purificato (qui, definito dai valori A260/A230 e A260/A280 superiori a 2.0), inclusi altri kit commerciali disponibili, come giàdimostrato 17,20,21. Tutti i passaggi della centrifuga per la pulizia della colonna RNA durano 1 minuto a 16.000 x g, salvo diversa indicazione.- In breve, portare il volume totale dell'RNA sintetizzato a 50 μL con acqua priva di nucleasi, poi aggiungere 100 μL di tampone di legame seguiti da 150 μL di etanolo al 100%.
- Carica tutti i 300 μL nella colonna e inseriscili in un tubo di raccolta. Centrifuga la colonna e scarta il flusso di passaggio.
- Aggiungi 500 μL di tampone di lavaggio alla colonna e alla centrifuga. Scartare il flow-through.
- Ripeti il passo 1.2.3 ancora una volta.
- Rimuovi il tubo di raccolta dalla colonna e fissa un tubo sterile per microcentrifuga da 1,6 mL.
- Aggiungi 15 μL di acqua senza nucleasi alla colonna e lascia riposare a temperatura ambiente per 1 minuto.
- Eludi tramite centrifugazione nel tubo della microcentrifuga e scarta la colonna.
- Misurare la concentrazione e la purezza dell'RNA purificato utilizzando uno spettrofotometro a microvolume.
- Svuotare lo spettrofotometro usando 1 μL di acqua priva di nucleasi.
- Carica 1 μL del campione di RNA purificato sul piedistallo del campione e misura.
- Registrare la concentrazione e la purezza del campione, indicate dai valori A260/A230 e A260/A280.
- Conserva l'RNA purificato a -80 °C.
2. Sonde Riboglow
NOTA: La procedura di sintesi per tutte le sonde di Riboglow incluse in questo metodo si trova nella letteratura precedentementepubblicata 21.
- Conservare le scorte di sonda (95 μM) in microtubi senza RNasi e protetti dalla luce a -20 °C quando non in uso.
- Scongelare immediatamente prima dell'uso e diluire a 4,5 μM in un tampone RNA (100 mM KCl, 10 mM NaCl, 1 mM MgCl₂, 40 mM HEPES, pH 8,0) per esperimenti di imaging.
3. Preparazione del campione in vitro
NOTA: Tutti i passaggi che coinvolgono l'RNA purificato devono essere effettuati in un ambiente privo di RNasi, come una cappa termica regolarmente trattata con denaturante RNasi.
- Prepara la soluzione in vitro di RNA e sonda di Riboglow.
- In un tubo microcentrifuga privo di RNasi, si combina il campione di RNA purificato con la sonda Riboglow (Cbl-3xGly-ATTO590 o Cbl-5xGly-ATTO590) fino a una concentrazione finale di 5,0 μM RNA e 4,5 μM della sonda Riboglow in tampone RNA (100 mM KCl, 10 mM NaCl, 1 mMMgCl 2, 40 mM HEPES pH 8,0). Muovi delicatamente il mix per omogeneizzare con pipette.
NOTA: È importante che ci sia una concentrazione maggiore di RNA rispetto alla sonda di Riboglow in soluzione per garantire che la sonda sia satura di RNA. Se le concentrazioni di RNA o sonda sono in dubbio, la concentrazione di RNA può aumentare oppure quella della sonda può essere ridotta per garantire una saturazione21.
- In un tubo microcentrifuga privo di RNasi, si combina il campione di RNA purificato con la sonda Riboglow (Cbl-3xGly-ATTO590 o Cbl-5xGly-ATTO590) fino a una concentrazione finale di 5,0 μM RNA e 4,5 μM della sonda Riboglow in tampone RNA (100 mM KCl, 10 mM NaCl, 1 mMMgCl 2, 40 mM HEPES pH 8,0). Muovi delicatamente il mix per omogeneizzare con pipette.
- Avvolgi il tubo o il rack per tubi in carta stagnola e incuba la soluzione a temperatura ambiente per almeno 20 minuti. Procedere immediatamente all'imaging FLIM (Passo 6) dopo l'incubazione.
4. Coltura cellulare
NOTA: In questi esperimenti vengono utilizzate sia le linee cellulari HeLa che U-2 OS. I loro protocolli di coltivazione e caricamento della sonda sono identici. Il lavoro di coltura cellulare dovrebbe essere completato in un armadietto di biosicurezza (BSC) con tecniche asettiche standard definite dagli standard e dalle procedure di un ambiente di laboratorio BSL-2.
- Scongelare rapidamente le aliquote cellulari congelate in un criotubo a 37 °C e posizionare un mezzo di coltura cellulare in un bagno d'acqua a 37 °C.
- Al criotubo aggiungi un volume uguale di materiale di coltura cellulare riscaldato. Pipetta su e giù delicatamente per sospendere le cellule.
- Aggiungi la sospensione cellulare a un piatto di coltura tessutale da 90 mm e porta il volume totale del materiale di coltura cellulare a 10 mL. Incubare le cellule in un incubatore umidificato a 37 °C e al 5% diCO2 almeno durante la notte affinché le cellule diventino aderenti.
- Visualizza le cellule al microscopio lucinico per determinarne l'aderenza e la confluenza.
- Quando la confluenza raggiunge l'80–90%, le cellule del passaggio.
- Aspirare il mezzo di coltura cellulare dalla piastra da 90 mm. Lava le cellule aggiungendo 4 mL di soluzione salina tamponata con fosfato (1 X PBS) e distribuiscila sulle cellule dondolando delicatamente il piatto da un lato all'altro.
- Aspira il PBS e aggiungi 2 mL di reagente dissociante. Rimettere il piatto nell'incubatrice umidificata e lasciare che le cellule si stacchino per 5–10 minuti.
- Durante l'incubazione delle cellule, prepara almeno una nuova piastra aggiungendo 8 mL di materiale per colture cellulari. Etichetta la targa con data, linea cellulare e numero di passaggio.
- Dopo 5–10 minuti, visualizza il distacco al microscopio ottico. Le cellule staccate dovrebbero muoversi nel mezzo.
- Rimuovere la lastra di cellule staccate e trasferire circa un volume uguale di materiale di coltura cellulare fresca sulla placca/le placca/e. Trasferire tra 1 e 3 mL delle cellule sospese nei nuovi paraboli a seconda degli obiettivi di sperimentazione futuri.
NOTA: Le diverse linee cellulari hanno periodi di crescita e sensibilità differenti. Per le celle HeLa e U-2 OS, trasferire ~1 mL di sospensione cellulare da una piastra completamente confluente a una nuova placca richiederà circa 4 giorni per tornare completamente confluente.
- Per l'imaging cellulare, inserire le cellule su piastre di imaging da 35 mm e lavarle/far passare come descritto sopra.
5. Caricamento a perle con sonda Riboglow
- Quando le cellule hanno raggiunto una confluenza di imaging appropriata, rimuovere la piastra da 35 mm dall'incubatrice e aspirare il mezzo. Lavare le cellule con 1 mL di PBS 1X come descritto sopra, con T-motions, e aspirare il PBS.
- Aggiungere 3 μL di sonda Riboglow da 30 μM come tre gocce distribuite uniformemente sulle celle. Inclinare la piastra in modo rotazionale per distribuire uniformemente la soluzione della sonda sulla superficie della cellula.
NOTA: La concentrazione della sonda di Riboglow può variare da 5 a 30 μM. Per gli esperimenti descritti qui, è stato utilizzato il materiale a 30 μM. Tuttavia, 5 μM è comunemente utilizzato per campioni di cellule trasfettate. - Aggiungi uno strato sottile di perline di vetro al piatto usando un distributore di perline.
NOTA: Assicurati che le perline formino un monostrato sopra le celle ed evita di aggiungerne troppe, poiché potrebbero diventare difficili da rimuovere. - Batti con decisione il fondo del piatto contro la superficie del banco 8–10 volte per facilitare il carico delleperline.
- Scopri rapidamente la piastra e aggiungi un nuovo substrato di coltura cellulare. Riportare la piastra nell'incubatore umidificato per 10 minuti per permettere alla sonda di entrare nelle cellule.
- Dopo 10 minuti, rimuovi la piastra e aspira il mezzo di coltura cellulare, cercando di rimuovere quante più sfere di vetro possibile.
- Lava ripetutamente il piatto con PBS per rimuovere le restanti perline di vetro.
- Tieni il piatto inclinato, somministra un piccolo volume di PBS in cima e lascialo scorrere giù, raccogliendo perline lungo il percorso. Aspira il PBS con delle perline sul fondo della piatta. Ripeti 3–5 volte se necessario per rimuovere la maggior parte delle perline rimaste.
NOTA: Non essere troppo energici con i getti PBS durante questo passaggio, poiché le cellule aderenti potrebbero staccarsi in modo aggressivo. Se alcune perle rimangono dopo diversi lavaggi, è meglio provare a fare immagini con esse piuttosto che lavare accidentalmente troppe cellule.
- Tieni il piatto inclinato, somministra un piccolo volume di PBS in cima e lascialo scorrere giù, raccogliendo perline lungo il percorso. Aspira il PBS con delle perline sul fondo della piatta. Ripeti 3–5 volte se necessario per rimuovere la maggior parte delle perline rimaste.
- Aggiungi 1 mL di supporto di imaging trasparente integrato con FBS al 10% al piatto di imaging e incuba per 10 minuti. Procedi all'imaging FLIM (Passo 6). L'imaging dovrebbe essere completato entro 3 ore dal caricamento della perla.
NOTA: La procedura di caricamento delle perle per l'introduzione di molecole fluorescenti nelle cellule aderenti dei mammiferi è stata adattata da un protocollo descrittoaltrove 22.
6. Imaging FLIM
NOTA: Questo protocollo è adattato per l'uso con un microscopio confocale Nikon Ti2 Eclipse AX equipaggiato con hardware FLIM/FCS e software NIS-Elements (vedi i dettagli nella Tabella dei Materiali).
- Accendi il microscopio nella seguente sequenza: microscopio a scansione laser confocale, unità di controllo del microscopio, poi il sistema FLIM basato sul conteggio dei fotoni singoli correlato nel tempo (TCSPC), che include l'unità di combinazione laser, il rivelatore fotomoltiplicatore e il timer degli eventi.
- Dopo l'avvio del microscopio, accendi il computer desktop e apri il software per acquisizione e analisi delle immagini.
- Nelle opzioni di avvio, scegli "AX con PicoQuant". Aspetta che il software di acquisizione e analisi delle immagini si avvii.
- Una volta avviato, seleziona "AX FLIM e FCS".
- Installare un microscopio per l'acquisizione di dati a vita della fluorescenza.
- Sulla sezione AX pad:
- Assicurati che Galvano venga selezionato.
- Imposta la media a 1.
- Imposta il tempo di permanenza a 2.
- Sulla sezione di potenza laser:
- Abbassa i singoli cursori laser al 3–4%.
- Imposta il cursore Tutti i Laser a zero.
- Sul pad TI2:
- Assicurati di selezionare un obiettivo 20x .
- In Area di scansione, seleziona 512 x 512.
- Assicurati che i rilevatori corretti siano attivi. Esempio per un sistema a 2 laser:
- Rilevatore 1 per il laser a 560 nm.
- Rilevatore 2 per il laser a 640 nm.
NOTA: A seconda dell'esperimento, possono essere utilizzati uno o più laser. Clicca con il tasto destro sui rilevatori per accenderli/disattivarli.
- Definisci il percorso del file dati.
- Vai in fondo alla sezione controller, clicca su "Configura".
- Vai alla scheda FCS PicoQuant/FLIM .
- Sotto "Percorso workspace" clicca sul simbolo della cartella a destra.
- Seleziona una posizione e crea una nuova cartella per gli esperimenti della giornata.
- Chiudi la sezione di configurazione.
- Sulla sezione AX pad:
- Seleziona "Live" finché non appare la finestra di acquisizione dell'immagine, poi seleziona di nuovo "Live" per mettere in pausa la raccolta dei fotoni.
- Inizia a configurare finestre di raccolta dati FLIM.
- Clicca con il tasto destro sulla finestra dell'immagine live e clicca su "PicoQuant Plugin".
- Abilitare:
- Curva di decadimento dello show
- Traccia dell'ora dello spettacolo
- Mostra le statistiche FLIM
NOTA: È necessario cliccare con il tasto destro sull'immagine live ogni volta per tutte e tre queste finestre.
- Procedere alla sottosezione del protocollo appropriata a seconda del tipo di campione da fotografare.
7. Raccolta dati in vitro
- Carica il campione FLIM in vitro .
- Procurati un tappeto scorrevole nero e una copertura. Metti un copricapo sul pad scorrevole.
- Posizionare una goccia da 5–20 μL del campione in vitro sul copertino.
- Carica il tampone per vedute sul palco del microscopio.
NOTA: Goccioline più grandi di ~20 μL sono preferibili a goccioline piccole poiché impiegano più tempo a evaporare. L'evaporazione può essere ulteriormente rallentata coprendo la goccia con un piccolo cappuccio o un oggetto di forma simile. - Usando il joystick, manovra visivamente l'obiettivo al centro della goccia.
- Seleziona "Live" e guarda il pad di tracciamento temporale. Mostrerà il numero di fotoni ricevuti dai rivelatori in un dato momento.
- Trova l'altezza Z corretta della goccia del campione.
- Continuare a regolare l'altezza Z finché il segnale di traccia temporale non raggiunge un massimo.
- Inizia ad aumentare la potenza del laser mentre osserva la velocità di conteggio sotto il cursore del rilevatore. Il conteggio dei bersagli al secondo (CPS) varia, ma è preferibile acquisire 1.000-10.000 fotoni/fotogramma.
- Inizia a spostare l'altezza Z verso il basso e poi indietro verso l'alto per vedere di nuovo la traccia del tempo massimo. Questo rappresenta l'interfaccia slide-droplet.
- Guarda l'altezza assoluta Z nell'angolo in basso a destra e aumentala di ~20 μm per spostare la messa a fuoco al centro della caduta. Il segnale di traccia temporale dovrebbe diminuire leggermente e poi stabilizzarsi.
NOTA: Quando si raggiunge la corretta altezza Z, aumentare o diminuire marginalmente l'altezza z non cambierà sostanzialmente la traccia temporale o il colore medio dell'immagine live. Inoltre, il bordo della goccia può essere trovato selezionando il pulsante "mouse XY" in cima alla finestra live e spostando l'immagine.
- Determina le impostazioni di acquisizione.
- Guarda la curva di decadimento e vedi a quale fotone raggiunge il picco. Questo rappresenta il numero totale di fotoni acquisiti in tre fotori. Usando questo numero, determina quanti fotogrammi sono necessari per ogni acquisizione. Per l'analisi FLIM in vitro, si desiderano 10-5 fotoni totali. 10–15 fotogrammi per acquisizione dovrebbero essere sufficienti.
- In base al numero determinato di fotogrammi, imposta il valore "Cattura".
- Per ogni cattura, metti in pausa l'immagine in tempo reale, seleziona "Cattura", permette di raccogliere i dati, poi premi di nuovo "Live" e usa il pulsante "mouse XY" per navigare in un nuovo punto.
- Ripeti il Passaggio 7.5 per le repliche tecniche finché non sono stati raccolti abbastanza dati.
NOTA: Ogni cattura individuale porterà infine a un valore di durata di fluorescenza per quel campione. Per raccogliere quindici punti dati nella vita, completare il passaggio 7.5 quindici volte in totale. - Dopo che tutti i dati sono stati raccolti, chiudi i software di acquisizione e analisi delle immagini ed esporta dati di microscopia a durata di fluorescenza (FLIM).
- Apri File Explorer e naviga fino alla posizione precedentemente definita per i dati.
NOTA: Ogni sessione di raccolta dati FLIM porterà a una singola cartella .sptw, dove si possono trovare tutti i dati di quella sessione. NIS Elements nomina automaticamente la cartella con la data dell'esperimento, e le singole acquisizioni saranno indicate in base al momento dell'acquisizione. - Esporta la cartella .sptw e procedi all'elaborazione FLIM.
- Apri File Explorer e naviga fino alla posizione precedentemente definita per i dati.
8. Raccolta dati di celle 2D
- Se non è già fatto, imposta la corretta disposizione laser per l'esperimento cellulare.
- Vai su "Impostazioni esperimenti" in alto a destra della pagina, accanto ai laser.
- Clicca su "Aggiungi" accanto alla scatola multicanale del colorante.
- Aggiungi i coloranti desiderati.
NOTA: La maggior parte delle sonde Riboglow utilizza il fluoroforo ATTO 590, quindi questo colorante dovrebbe essere aggiunto per la maggior parte degli esperimenti Riboglow. - Clicca su Modalità Esperto.
- Qui, regola quale rivelatore riceve quali spettri di emissione. Idealmente, gli spettri di emissione con eccitazione/emissione sovrapposti dovrebbero essere indirizzati verso rivelatori diversi. I rivelatori GaAsP sono preferiti rispetto ai rivelatori MA, poiché non sono sintonizzabili.
- A sinistra, cambia l'ordine di passaggio per minimizzare la diafonia tra coloranti con eccitazione/emissione sovrapposta.
- Salva le impostazioni e dai un nome alla nuova configurazione del laser. Selezionalo per l'esperimento.
NOTA: Questo passaggio deve essere completato solo una volta per profilo, deve essere salvato nel profilo utente per esperimenti futuri.
- Apri la finestra Panoramica XYZ navigando su Visualizza > Controlli di Acquisizione > Panoramica XYZ. Questa vista mostra dove sul palco viene scattata ogni immagine e aiuta a prevenire duplicati accidentali.
- Procedi al caricamento del campione.
- Prima di caricare la piastra di immagini, assicurarsi che sia stata aggiunta una colorazione nucleare a cellule vive. Il colorante impiega ~30 secondi per penetrare nelle cellule e permette di visualizzare i nuclei.
- Posiziona il piatto di imaging sul microscopio. Spingi il piatto il più possibile in basso a sinistra sul palco del microscopio. Attacca il campione allo stadio se usano obiettivi non aerei per evitare la deriva xy.
NOTA: È necessario fissare il campione al palco del microscopio per impedire che la parabola si muova quando si usano obiettivi non aerei. - Passa al canale DAPI e inizia ad aumentare l'altezza Z usando la manopola sul lato del controller. Procedi lentamente finché i nuclei cellulari non si mettono a fuoco.
- Regola le "carote" sul controller del microscopio per regolare la sensibilità della manopola di altezza Z.
- Se le cellule non entrano in vista, potrebbe essere necessario regolare le coordinate XY su un'area della piastra con nuclei.
- Imposta la messa a fuoco automatica del PFS su "On" nel pannello di controllo del microscopio.
- Sul lato destro del pannello AX, seleziona la lente d'ingrandimento accanto al pulsante PFS. Il microscopio inizierà a regolare per normalizzare l'altezza Z. Una volta completato, il pulsante PFS dovrebbe illuminarsi e indicare "messo a fuoco" per indicare che il PFS è acceso.
NOTA: Il Sistema Perfect Focus (PFS) minimizza la deriva Z causata dal movimento dello stadio XY o da esperimenti prolungati. Quando il PFS è selezionato, usa 2 velocità per qualsiasi regolazione dell'altezza Z poiché il PFS compensa automaticamente le regolazioni più piccole.
- Sul lato destro del pannello AX, seleziona la lente d'ingrandimento accanto al pulsante PFS. Il microscopio inizierà a regolare per normalizzare l'altezza Z. Una volta completato, il pulsante PFS dovrebbe illuminarsi e indicare "messo a fuoco" per indicare che il PFS è acceso.
- Prima di iniziare la raccolta dei dati delle celle, assicurati che il rivelatore AX venga utilizzato per cercare le celle, e non i rilevatori FLIM/FCS.
- Quando cerchi le celle, usa il canale DAPI per trovare le aree delle celle, poi passa al canale ATTO 590 per trovare celle che sono state effettivamente caricate con perle.
NOTA: L'efficienza nel caricamento delle perle è significativamente inferiore (nelle nostre mani, ~30% delle celle sono caricate a perle) rispetto all'efficienza della colorazione nucleare, quindi non tutte le celle con nuclei fluorescenti avranno ATTO 590. - Una volta identificata una cella, fai doppio clic su di essa per centrarla nel frame. In alternativa, clicca con il tasto destro sulla finestra di acquisizione e clicca su "sposta questo punto al centro".
- Una volta che la cella è centrata, passa a "AX FLIM e FCS."
- In basso a destra dello schermo, assicurati che sia selezionato "512 x 512".
- Nella piccola finestra in basso a destra, regola il telaio per adattarlo alla cella cliccando e trascinando gli angoli. Lascia che il telaio di nuova dimensione diventi rosso. Clicca con il tasto destro all'interno dell'inquadratura oppure seleziona "Live" finché il fotogramma non diventa verde, indicando che la regolazione è stata completata.
- Regola il numero di catture al valore desiderato.
NOTA: Almeno 10-4 fotoni totali sono ideali per esperimenti cellulari. Per gli esperimenti subcellulari, 10 opiù fotoni totali sono ideali poiché una grande percentuale di fotoni viene esclusa quando viene definita la regione di interesse (ROI). Per un frame 512 x 512, normalmente ~30 frame sono sufficienti per un'acquisizione cellulare. Ottenere più o meno catture aumenterà rispettivamente la risoluzione o la velocità di cattura. - Seleziona "Cattura". Con la cattura dovrebbe apparire una nuova finestra. La casella di progresso della cattura sul lato destro dello schermo dovrebbe apparire vicino alla casella di input di cattura.
- Nel frattempo, apri il software di analisi per microscopia a durata di fluorescenza (FLIM) e naviga verso il percorso corretto del file. Le acquisizioni FLIM popoleranno automaticamente la finestra del software di analisi FLIM e potranno essere rinominate man mano che vengono acquisite.
- Dopo la cattura, torna al rilevatore AX e seleziona "Live" per cercare una nuova cella. La dimensione della finestra AX FLIM/FCS può essere regolata in qualsiasi momento per tenere conto di celle più grandi o più piccole.
- Continuare ad acquisire nuove cellule entro il periodo di imaging di 3 ore.
- Al termine, esporta il file .sptw creato seguendo il Passaggio 7 in "Raccolta dati In Vitro ".
- Procedi all'elaborazione FLIM quando hai finito.
9. 3D Raccolta dati FLIM cellulari Z-Stack
- Impostazione completa del laser, regolazione dell'altezza Z e ricerca delle celle come descritto in 2D Cell Data Collection, passaggi 8.1 - 8.12.
- In cima all'area impostazioni, passa alla scheda "ND Acquisition".
- Seleziona la casella "XY", dovrebbe apparire una tabella.
- Se ci sono coordinate nella tabella, clicca su "Cancella valori" in alto a destra della tabella.
- Clicca su "Aggiungi" in cima alla tabella per aggiungere la cella alla tabella.
- Questo dovrebbe popolare le coordinate XY attuali dello stadio e il valore Z/valore PFS.
- Clicca la casella "Z" sopra la tabella.
- Usando il rilevatore live e il microscopo, scorri fino al fondo della cella vicino alla placca. Una volta trovato il fondo della cella, clicca sul pulsante giallo "Bottom" accanto al cubo per usare questa altezza Z come base della cella.
- Ripeti questo processo con la parte superiore della cella, cliccando sul pulsante "Top" dopo aver navigato fino alla cima della cella usando il controller del microscopio.
- Sotto il cubo, clicca sul pulsante accanto alla casella "Passo". Questo riempirà la casella step con il numero raccomandato di passi per l'altezza definita Z.
NOTA: Aumentare il numero di passi aumenterà la risoluzione finale sull'asse Z così come il tempo di acquisizione. Ogni fetta della cella deve anche essere analizzata individualmente per determinare il paesaggio della durata dell'intera cellula, quindi questo tempo di analisi dell'immagine dovrebbe essere considerato anche nel decidere il numero di passaggi per cella. Vedi "Sottosezione: Elaborazione FLIM Cellulare" per dettagli completi sul processo di adattamento FLIM prima di decidere il numero di fasi per l'esperimento Z-stack. - Tornando nella scheda "Acquisizione", cambia il numero di frame a circa la metà del numero normale.
NOTA: Questo serve principalmente a risparmiare tempo, poiché la qualità di ogni singola sezione Z-stack conta meno per la qualità dell'immagine finale. Per mantenere una qualità dell'immagine rigorosa, seleziona un numero normale o anche più alto di catture per fetta. Questo allungherà i tempi di acquisizione. - Tornando nella tabella "ND Acquisition", seleziona "Esegui ora".
- Permettere al microscopio di acquisire tutte le fette della cellula; Il tempo di acquisizione varierà a seconda del numero selezionato di fette e delle catture per fetta.
- Una volta raccolta l'immagine, salvala come file .nd2 e visualizzala in 3D usando il pulsante "Mostra Vista Volume" in alto nella finestra di acquisizione.
- Se è necessario acquisire immagini confocali per la pila Z cellulare, scatta un'immagine identica della cellula utilizzando i rivelatori AX.
- Passa ai rilevatori AX selezionando "AX" vicino alla parte superiore del pannello di controllo.
- Tornando alla tabella "ND Acquisition", seleziona "Esegui ora". L'immagine confocale richiederà pochissimo tempo per essere acquisita rispetto all'immagine FLIM.
- Al termine, esporta i file .sptw creati seguendo il Passaggio 7 nella sezione "Raccolta dati FLIM In Vitro ".
- L'immagine confocale può essere esportata come file .nd2 e salvata in una posizione nota del computer.
- Procedi a "Elaborazione FLIM" una volta terminato.
10. Elaborazione FLIM
- Elaborazione FLIM Generale/In Vitro
NOTA: Per modifiche di protocollo specifiche per i dati cellulari FLIM, come la selezione dei ROI, vedi Cellular FLIM Processing (vedi Passaggio 10.2).- Avvia il software di analisi FLIM.
NOTA: Se la chiave software di analisi FLIM è collegata allo stesso computer del microscopio, il microscopio deve essere completamente acceso affinché il software possa avviarsi. Se la chiave software si trova su un computer separato, il software potrebbe mostrare il messaggio di errore "Avvio del dispositivo fallito. Non è possibile connettere TCSPC", che può essere archiviato in sicurezza. - Apri il file FLIM .sptw nel software di analisi FLIM usando uno dei seguenti metodi:
- In alto dello schermo, naviga su File > Open Workspace > [seleziona la posizione file .sptw].
- Clicca e trascina il file .sptw dalla sua posizione salvata e inseriscilo nella finestra del software di analisi FLIM nella grande casella bianca a sinistra della finestra.
NOTA: Perché un software di analisi FLIM riconosca le cartelle FLIM, devono terminare con ".sptw" e contenere un file WSLog. Assicurati che questi identificatori non vengano rimossi durante il rinominamento o lo spostamento delle cartelle dei dati. Quando viene caricata con successo, piccoli quadrati verdi occuperanno la finestra a sinistra, rappresentando singole acquisizioni di dati.
- Clicca un solo clic su una delle acquisizioni verdi.
- Naviga fino a Analisi > Imaging > FLIM e seleziona "Inizia". Il file FLIM inizierà a caricarsi.
- Una volta caricata, la barra di scala generata automaticamente può essere rimossa cliccando con il tasto destro sulla finestra del campione e deselezionando l'opzione "Mostra barra di scala".
- Seleziona le seguenti opzioni a tendina nella scheda Decay Fitting:
- Modello di adattamento: riconvoluzione N-esponenziale
- Decadimento: Decadimento Generale
- IRF: IRF calcolato
NOTA: Le immagini FLIM in vitro sono solitamente omogenee e non richiedono un ROI. Tuttavia, potrebbero esserci caratteristiche dell'immagine indesiderate da omettere. Se sì, definisci un ROI cliccando con il tasto destro sulla finestra di esempio e selezionando una delle diverse opzioni di disegno del ROI. Clicca e tieni premuto per definire un'area. I valori esclusi dovrebbero diventare monocromatici, mentre quelli selezionati dovrebbero rimanere colorati. Un IRF calcolato viene utilizzato per la coerenza; tuttavia, l'IRF misurato può fornire una maggiore precisione per alcune condizioni sperimentali e dovrebbe essere considerato quando disponibile17.
- In basso, seleziona il pulsante arancione "Initial Fit". Il software calcola una linea di miglior adattamento e la traccia in nero accanto ai dati della curva di decadimento verde.
- Analizza l'adattamento e i residui risultanti e determina la qualità dell'adattamento.
- Sotto la curva di decadimento osserva i residui generati e determina la qualità dell'adattamento. I residui casuali, simili a rumori, indicano un adattamento di buona qualità, mentre caratteristiche linearie distinte e pendenze lisce indicano un calcheggio.
- Il valore χ2 per valutare la qualità dell'adattamento si trova in basso a destra della tabella di montaggio. Il χ2 si avvicina a 1 man mano che l'adattamento migliora.
NOTA: Il grafico dei residui è semplicemente una rappresentazione lineare della sovrapposizione tra la curva di decadimento calcolata (linea nera) e la curva di decadimento misurata (verde). Questo significa che la qualità della vestibilità può essere valutata osservando quanto bene si allineano le due curve. Ulteriori dettagli sull'adattamento dei dati FLIM sono forniti in una recentepubblicazione 23.
- Regola il numero di parametri per aumentare la qualità della vestibilità secondo necessità.
- Accanto a "Parametri del modello", aumenta il valore di n di 1 e seleziona "Avvistato iniziale". La nuova curva verrà calcolata e verranno visualizzati i nuovi residui e il valore di χ2 .
- Valuta la qualità di questa nuova misurazione e determina se sono necessari parametri aggiuntivi.
- Ripeti i passaggi 10.1.9.1. fino al 10.1.9.2. fino a quando il decadimento modellato non raggiunge una qualità ottimale.
NOTA: Il numero di parametri dovrebbe essere minimizzato ottenendo la massima qualità di adattamento possibile. Se due parametri producono qualità di adattamento quasi identiche, si deve utilizzare il numero più basso di parametri. Teoricamente, il numero di parametri del modello corrisponde al numero di specie produttrici a vita nel campione. In pratica, il numero ideale di parametri aumenta con la complessità crescente del sistema visualizzato. - Dopo aver determinato il numero finale di parametri, può essere registrato il tempo di vita ponderatoτ AvAmp (τ AvAmp [ns]) dalla tabella Decay Fitting.
NOTA: L'ampiezza media Tau (τAvAmp) e l'intensità media Tau (τAvInt) sono entrambe misure della durata media della fluorescenza di un campione. Tuttavia, i calcoli utilizzati per determinare ogni valore sono diversi e i due non sono intercambiabili. In generale, τAvAmp è una metrica più accurata per i sistemibiologici 23. - Per acquisire l'immagine FLIM adattata del campione, si effettua una sottrazione di background utilizzando i dati adattati ed esegui un adattamento FLIM.
- Per le caselle bianche nella tabella Decay Fitting, deseleziona tutte le caselle tranne quelle τn[ns]. Il numero di caselle τn[ns] corrisponderà al numero di parametri di adattamento determinati.
- Cambia il valore del BkgrDec[Cnts] a zero.
- Immediatamente a sinistra della finestra di campione, seleziona "FLIM Fit". Il software inizierà a adattarsi al campione.
- Dopo l'adattamento, le impostazioni di falsa scala di colore e intensità possono essere regolate modificando le legende a destra della finestra campione.
- L'immagine campione può essere esportata come Bitmap per ulteriori elaborazioni dell'immagine cliccando con il tasto destro > Esporta > Bitmap o Bitmap con Colorscale.
- Avvia il software di analisi FLIM.
- Elaborazione FLIM cellulare
- Completare i passaggi 10.1.1 - 10.1.5 in generale/Elaborazione FLIM in vitro .
- Definisci un ROI cellulare cliccando con il tasto destro nella finestra di visualizzazione di esempio e selezionando una delle opzioni di disegno del ROI.
NOTA: A causa delle loro forme irregolari, l'uso dell'opzione Free ROI è spesso l'opzione migliore per definire le cellule. Un'area da un ROI può essere esclusa tenendo premuto CTRL mentre si definisce un'area. Un'area aggiuntiva può essere aggiunta a un ROI già selezionato tenendo premuto SHIFT. Quando si analizzano i compartimenti subcellulari, le colorazioni fluorescenti visibili nelle immagini confocali potrebbero non essere visibili nell'immagine FLIM successiva. In queste situazioni, è consigliabile utilizzare l'immagine confocale come riferimento per disegnare i ROI nell'immagine FLIM. - Seleziona le seguenti opzioni a tendina nella scheda Decay Fitting:
- Modello di adattamento: riconvoluzione N-esponenziale
- Decadenza: ROI
- IRF: IRF calcolato
- Completare il resto della procedura in Elaborazione FLIM Generale/In Vitro, passaggi 7-13.
Risultati
Una panoramica grafica completa del flusso di lavoro sperimentale è disponibile nella Figura 1. Per minimizzare il bias sperimentale, i dataset possono essere analizzati in modo cieco. Ad esempio, tutte le identità dei campioni sono state tenute nascoste ai ricercatori durante la raccolta e l'elaborazione dei dati. Di conseguenza, i gruppi sperimentali sono etichettati con l'identificatore assegnato (gruppo A, gruppo B, ecc.) e le loro vere identità sono definite nelle didascalie di testo e figura.
Dopo la purificazione del Tag RNA A, la durata della fluorescenza in vitro di due sonde Riboglow, Cbl-3xGly-ATTO590 (3xGly) e Cbl-5xGly-ATTO590 (5xGly), è stata misurata in presenza e assenza del Tag RNA A. Le sonde 3xGly e 5xGly sono identiche tranne che per il numero di ripetizioni monomeriche di glicina nei loro segmenti di collegamento, tre per 3xGly e cinque per 5xGly (Figura 2D). La durata della fluorescenza in vitro è stata raccolta e analizzata utilizzando i metodi sopra descritti, e il decadimento complessivo è stato analizzato senza selezione ROI (Figura 2E-2G). Dopo la riconvoluzione n-esponenziale, i valoridi τ AvAmp sono stati estratti e tracciati per gruppo sperimentale (Figura 3B). Per ogni gruppo sono state prodotte finestre rappresentative di acquisizione FLIM con scale di colore normalizzate false e risultano allineate con i valori raccolti diτ AvAmp corrispondenti al loro tipo specifico di campione (Figura 3A e 3B). Come previsto, i campioni in vitro a vita contenenti il Tag RNA A (gruppi B e C) avevano valori di durata della fluorescenza significativamente più alti rispetto a quelli senza Tag RNA A (gruppi A e D). Le curve di decadimento rappresentative per ogni gruppo sperimentale mostrano ulteriormente che la presenza del tag RNA A aumenta la durata estratta in vitro (Figura 3C). Per i campioni senza RNA A Tag, le loro curve di decadimento sono spostate a sinistra, indicando valori medi di vita più brevi rispetto ai campioni con il RNA A Tag.
Per indagare la durata della fluorescenza nelle cellule vive, è stato eseguito il carico di perle delle cellule HeLa aderenti come descritto sopra con le sonde di Riboglow 3xGly e 5xGly (Figura 4A). L'analisi FLIM è stata utilizzata per determinare se le diverse sonde di Riboglow producevano segnali unici a durata di vita nelle cellule vive. Le cellule sono state selezionate per la misurazione FLIM in base alla presenza della sonda Riboglow carica e allo stato generale della cellula. Le cellule sono state selezionate sulla base del carico confermato della sonda e della morfologia normale prima dell'analisi della durata della vita, indipendentemente dall'esito della fluorescenza nella durata della vita. I dati FLIM raccolti sono stati analizzati utilizzando ROI per limitare i segnali di fluorescenza fuori bersaglio (Figura 2H, Figura 4B). I risultati hanno mostrato che la durata della fluorescenza cellulare delle cellule cariche di perle con 3xGly (gruppo E) era significativamente inferiore rispetto a quelle caricate con 5xGly (gruppo F, Figura 4D). Questa tendenza può essere ulteriormente visualizzata attraverso curve di decadimento rappresentative dei due gruppi campionari, dove una cellula carica di 3xGly presenta una curva di decadimento spostata a sinistra rispetto a quella caricata di 5xGly, indicando una durata media di fluorescenza inferiore (Figura 4C). Questi risultati dimostrano l'utilità dei protocolli descritti nell'estrarre la durata della vita cellulare delle sonde di Riboglow da immagini cellulari 2D.
Abbiamo quindi puntato a risolvere il Riboglow-FLIM nei compartimenti subcellulari. Ad esempio, abbiamo scelto i segnali FLIM nucleari rispetto a quelli citosolici. La durata della vita dei nuclei cellulari è stata raccolta e confrontata con la durata della vita citosolica per indagare le variazioni tra i compartimenti cellulari (Figura 5). Sono state raccolte immagini confocali di cellule con colorazioni nucleari blu insieme a immagini FLIM e utilizzate per determinare i ROI nucleari e dei citosoli (Figura 2J, Figura 5C). L'analisi FLIM dei nuclei cellulari e dei citosoli caricati con 3xGly e 5xGly ha rivelato una differenza significativa di durata tra i compartimenti subcellulari in entrambi i gruppi (Figura 5F). In linea con le osservazioni precedenti, il nucleo delle cellule caricate con la sonda di Riboglow ha durate di fluorescenza costantemente più elevate rispetto al citosolo della stessa cellula. La durata del nucleo era, in media, 0,18 ns e 0,13 ns superiore rispetto al citosolo per 3xGly e 5xGly, rispettivamente. È importante notare che la finestra di acquisizione della falsa scala di colore, le curve di decadimento e i valori estratti diτ AvAmp mostrano tutti la stessa tendenza di vita della fluorescenza (Figura 5C-Figura 5F). Queste differenze nella durata della vita nucleare rispetto a quella citosolica erano piccole ma costantemente rilevate attraverso il nostro robusto flusso di lavoro di analisi dei dati.
Per dimostrare l'utilità del FLIM in sistemi sempre più complessi, sono stati raccolti e analizzati Z-stack cellulari 3D. Un totale di quattro celle sono state fotografate in tre dimensioni utilizzando fette Z-stack, con un numero di fette che variava da 10 a 15 per cella. Per ogni fetta cellulare, sono stati raccolti i ROI del nucleo e del citosol, e i valori diτ AvAmp estratti per tutte le fette sono stati tracciati e analizzati utilizzando un test t accoppiato (Figura 5A e 5B, 5G). I risultati di tutti gli esperimenti hanno mostrato che non vi era differenza significativa tra la durata della vita del nucleo e del citosolo in queste cellule. Ciò potrebbe essere dovuto alla riduzione del conteggio dei fotoni per Z-slice e alla dimensione limitata del campione, che può ridurre la potenza statistica e la risoluzione della durata della durata nell'analisi 3D. Questi dati evidenziano l'importanza della dimensione del campione e del conteggio dei fotoni nella raccolta dati FLIM, dove analisi multiple cellulari con conteggi di fotoni più elevati per cattura rivelano differenze di durata che non sono visibili negli esperimenti a singola cellula e a fotoni più bassi (Figure 5F e 5G).
Insieme, questi risultati dimostrano l'utilità del protocollo descritto nella raccolta e analisi dei dati FLIM prodotti dal sistema Riboglow in diversi contesti biomolecolari rilevanti.
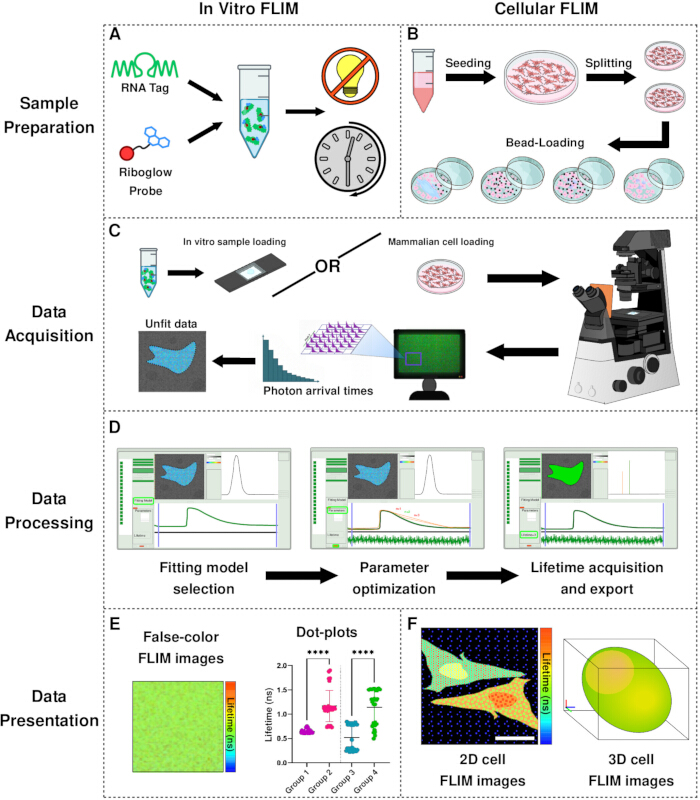
Figura 1: Panoramica del flusso di lavoro sperimentale. A-B) Flusso di lavoro di preparazione del campione per campioni in vitro (A) e cellule mammiferiche (B). C) Flusso di lavoro FLIM per l'acquisizione dati. D) Flusso di lavoro di elaborazione dati FLIM. I dati raccolti vengono adattati tramite riconvoluzione n-esponenziale, il numero di parametri di fitting viene determinato per ogni acquisizione e il valore finale della durata viene determinato ed esportato. E-F) Visualizzazione dati FLIM. I dati in vitro (E) sono presentati come immagini FLIM a falso colore o punt-plot a vita, mentre i dati cellulari (F) sono presentati come immagini FLIM cellulari 2D o 3D. Clicca qui per visualizzare una versione più grande di questa figura.
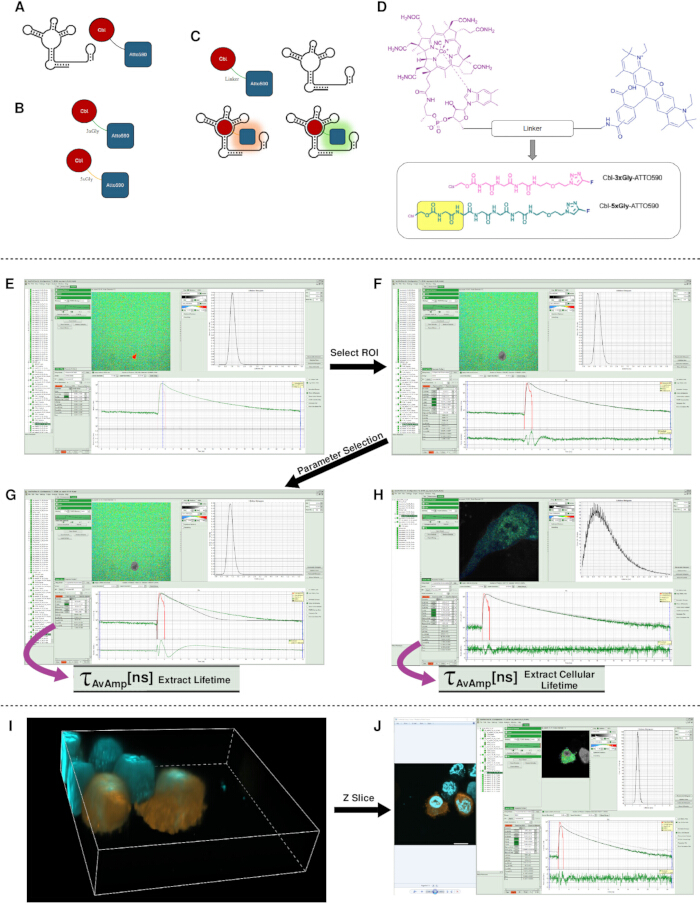
Figura 2: Piattaforma Riboglow, serie di linker e flusso di lavoro di adattamento FLIM. A-B) Cartone animato delle sonde di Riboglow e del tag RNA A. C) Illustrazione del legame della sonda di Riboglow al tag di RNA aptamer (A Tag), che porta a un aumento dell'intensità e della durata della fluorescenza alla formazione del complesso. D) Serie di linker di Riboglow per questo studio. Cbl (prugna) è accoppiato covalentemente a un fluoroferano (blu) tramite un collegamento chimico variabile. 5xGly contiene due residui aggiuntivi di glicina, come evidenziato in giallo. E-J) Elaborazione dati FLIM tramite SymPhoTime 64. E-G) I dati FLIM vengono importati in SymPhoTime 64(E). Viene selezionata una regione di interesse pulita (ROI) (F) e le curve di decadimento vengono quindi adattate utilizzando un modello di riconvoluzione n-esponenziale (G). L'adattamento ottimale viene utilizzato per ottenere la durata media ponderata in ampiezza (τAvAmp). H) Analisi FLIM cellulare 2D del 3xGly temprato nelle celle U-2 OS, mostrando un adattamento per n = 3. I) Rendering volumicoso 3D delle celle HeLa etichettate con 5xGly e DAPI temprati. J) Flusso di lavoro Z-stack per l'analisi FLIM tra nucleo e citosol, dimostrando come le corrispondenti z-slice confocali guidino un posizionamento preciso del ROI per l'adattamento a vita specifica per compartimento. Clicca qui per visualizzare una versione più grande di questa figura.
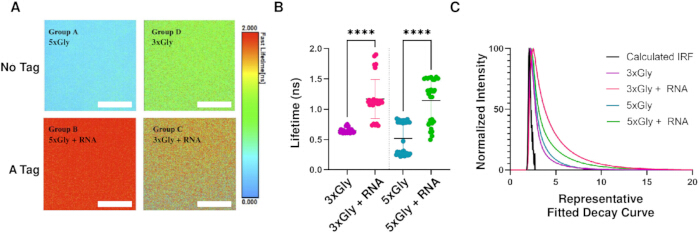
Figura 3: Valutazione della durata della fluorescenza di due varianti di sonda in vitro +/- RNA. A) Visualizzazione quantitativa delle sonde di Riboglow tramite microscopia di imaging a fluorescenza a durata di vita (FLIM) in vitro , in presenza o assenza del Tag RNA A. Barra di scala = 50 μm. B) Grafico dei valori di τ AvAmp per campioni in vitro 3xGly e 5xGly, con e senza Tag RNA A. Ogni punto rappresenta un'acquisizione FLIM. Le barre di errore rappresentano media e SD. L'ANOVA unidirezionale con Tukey HSD post hoc mostra differenze significative nella durata della vita (****p < 0,0001). C) Curve rappresentative di decadimento in vitro per sonde 5xGly e 3xGly con e senza RNA-A. Clicca qui per visualizzare una versione più grande di questa figura.
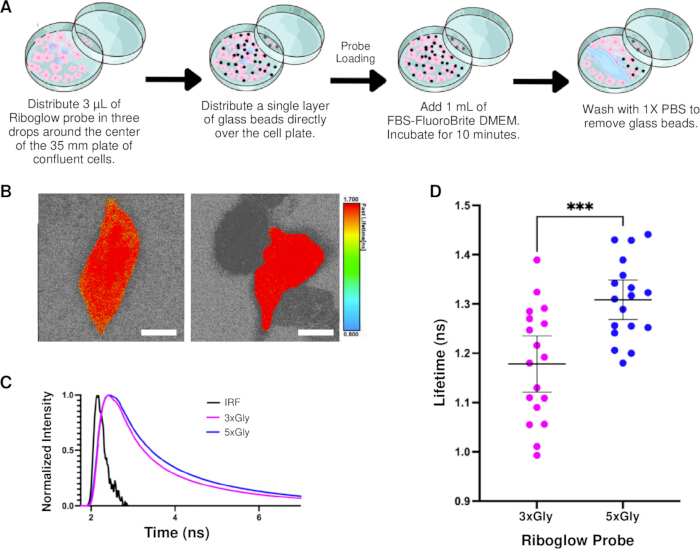
Figura 4: Imaging a fluorescenza durante la durata delle cellule HeLa con sonde Riboglow 3xGly (Gruppo E) e 5xGly (Gruppo F). (A) Panoramica del processo di caricamento della sonda. (B) Immagini di acquisizione cellulare del Gruppo E (a sinistra) e F (a destra). Barra della scala = 10 μm. (C) Curve di decadimento a durata di vita adattate estratte dai Gruppi E e F e tracciate con l'IRF. (D) Durata della fluorescenza per il Gruppo E (n=18 cellule) e il Gruppo F (n=18 cellule) nelle cellule HeLa con barre di errore media e CI 95% mostrate. Il test t non accoppiato rivela una differenza significativa nella durata della vita tra cellule cariche con 3xGly e 5xGly,*** p < 0,0005. Clicca qui per visualizzare una versione più grande di questa figura.
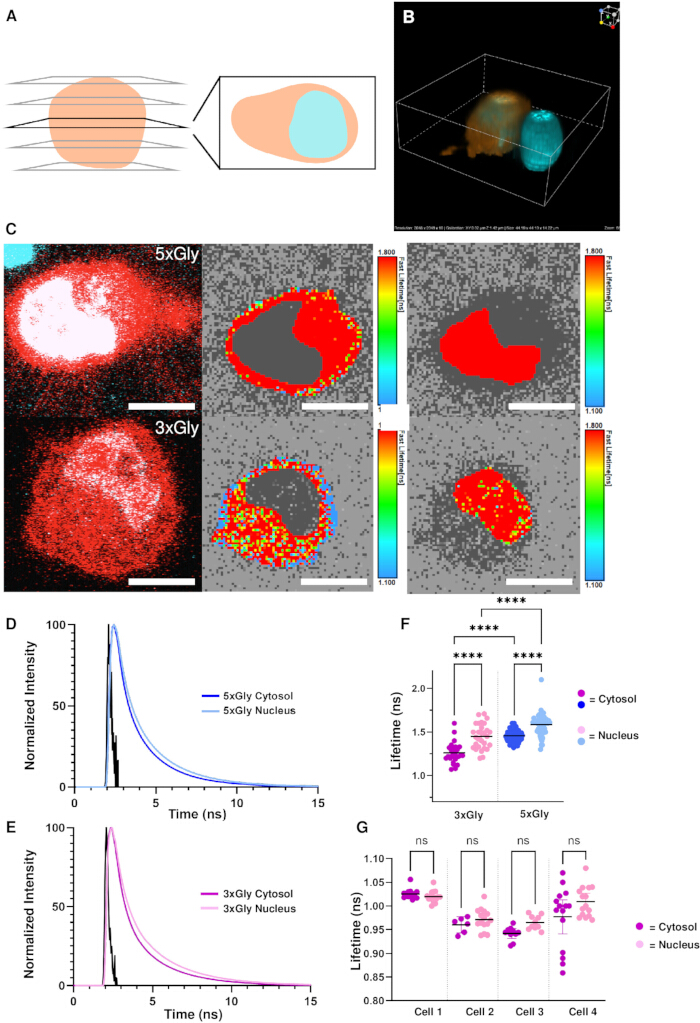
Figura 5: Analisi FLIM dei compartimenti subcellulari utilizzando sonde Riboglow 3xGly (Gruppo L) e 5xGly (Gruppo M). (A) Rappresentazione schematica dell'imaging a Z-stack. (B) Immagine renderizzata 3D di celle HeLa acquisite tramite immagini confocali Z-stack. Le cellule HeLa contenevano una colorazione nucleare blu (ciano) e erano caricate con sonda Riboglow (arancione). (C) Analisi FLIM delle cellule HeLa cariche a perle. Le immagini confocali (colonna sinistra) venivano utilizzate come riferimento per la selezione del ROI (colonne centrale, destra). Barre di scala = 10 μm. (D-E) Curve rappresentative di decadimento della fluorescenza estratte da ROI nucleari e citosolici delle cellule HeLa caricate con (D) 3xGly, o (E) 5xGly. Le curve mostrano il numero normalizzato di fotoni rispetto al tempo di decadimento e ogni decadimento è sovrapposto alla funzione di risposta dello strumento (IRF, nero). (F) Grafico dei punti che quantifica i tempi di vita della fluorescenza da ROI nucleari rispetto a quelli citosolici tra i due gruppi sperimentali. Ogni punto rappresenta un singolo ROI cellulare. ANOVA unidirezionale con Tukey HSD post hoc rivela differenze significative nella durata della vita tra nucleo e citosolo all'interno di entrambi i gruppi (****p < 0,0001). (G) Grafico a punto delle Z-stack di fluorescenza di quattro cellule. Ogni punto rappresenta un singolo ROI preso da una fetta di uno Z-stack cellulare. I ROI multipli derivati dalla stessa cellula sono stati trattati con cautela, poiché non sono repliche biologiche completamente indipendenti. Tutti i ROI sono stati definiti utilizzando l'immagine confocale come riferimento. I test t accoppiati non rivelano differenze significative nella durata della vita tra nucleo e citosolo all'interno di tutti gli stack Z cellulari ( ns p > 0,05). Clicca qui per visualizzare una versione più grande di questa figura.
Discussione
Riboglow-FLIM fornisce un quadro per l'imaging quantitativo dell'RNA sfruttando i rilevamenti della fluorescenza durante la vita. L'applicazione efficace di questo protocollo dipende in modo critico dal controllo attento dell'acquisizione dei fotoni, dell'adattamento del decadimento e del campionamento non distorto. Il conteggio dei fotoni deve essere bilanciato per garantire statistiche sufficienti per una riconvoluzione n-esponenziale affidabile, evitando al contempo saturazione del rivelatore, effetti di accumulo e fotosbiancamento che riducono artificialmente la durata estratta. In pratica, numeri di fotoni insufficienti portano più spesso a fallimenti di adattamento, specialmente quando si utilizzano ROI bassi nell'imaging cellulare, come nel tentativo di risolvere piccoli compartimenti cellulari, mentre un flusso eccessivo di fotoni comprime le curve di decadimento a causa delle limitazioni di binning del rilevamento TCSPC. Selezionare tempi di permanenza, numeri di frame e potenza laser appropriati basandosi sugli obiettivi sperimentali è quindi essenziale. Il tempo di permanenza e il numero di frame insieme determinano il bilancio totale di fotoni controllando quanto tempo ogni pixel viene campionato e quante volte il campo visivo viene rivisitato, rispettivamente, mentre la potenza del laser stabilisce la velocità di eccitazione e quindi la resa dei fotoni per periodo di permanenza, con conseguenze dirette per segnale-rumore, fotosbiancamento e accumulo. Altrettanto importante è evitare il sovrafitting delle curve di decadimento minimizzando i parametri del modello e confermando residui casuali, poiché la sovraparametrizzazione bizza sistematicamente i valori della durata del decadimento verso il basso. La scelta della metrica di durata è una considerazione analitica importante, poiché le medie ponderate per ampiezza (τAvAmp) e pesate per intensità (τAvInt) riflettono diversi aspetti del decadimento multiesponenziale e non sono intercambiabili. In linea con le linee guida precedenti, τAvAmp è usato qui perché rappresenta più direttamente i contributi frazionari dei componenti a durata di vita ed è più adatto a risolvere ambienti biologicieterogenei 23. È necessaria una determinazione accurata della funzione di risposta dello strumento (IRF) per un adattamento affidabile della riconvoluzione, specialmente durante la risoluzione di componenti a breve durata di vita. Un IRF calcolato viene utilizzato per mantenere la coerenza dell'adattamento sperimentale nel tempo, ma può introdurre errori sistematici se si discosta dalla risposta reale dello strumento. Dovrebbe essere effettuata una misurazione periodica dell'IRF utilizzando uno standard di iodio di potassio per verificare l'accordo tra IRF misurato e calcolato. Per gli esperimenti cellulari, il campionamento imparziale richiede la valutazione della salute cellulare e del carico delle sonde prima dell'estrazione a vita, poiché l'esclusione post hoc basata sugli esiti a vita introduce un bias di selezione. Il carico delle perle introduce ulteriore variabilità nella vitalità cellulare, e solo le cellule che mostrano morfologia normale e segnale di fluorescenza stabile, determinato da immagini in campo chiaro o confocali, dovrebbero essere incluse nell'analisi. Strutture irregolari come rotondare, sblebbing o celle dim devono essereescluse 22. Secondo la nostra esperienza, l'imaging è meglio effettuato entro circa 3 ore dal caricamento della perla per minimizzare lo stress cellulare, che può modificare le misurazioni della durata della fluorescenza nel tempo.
L'adattamento della curva di decadimento rappresenta la sfida di risoluzione dei problemi più comune negli esperimenti Riboglow-FLIM. Gli adattamenti falliti possono essere identificati da parametri non fisici come ampiezza di adattamento negativa (a n < 0 negli adattamenti FLIM), scarsa sovrapposizione tra decadimento adattato e misurato, o residui strutturati. In molti casi, la qualità dell'adattamento può essere migliorata regolando i confini temporali per escludere rumore a basso segnale o a tempo tardivo, preservando la regione lineare del decadimento su scala logaritmica. Sebbene questo approccio riduca leggermente la risoluzione durante la vita, influisce minimamente sulle medie di vita estratte e consente di conservare dataset altrimenti utilizzabili. Quando i guasti dell'adattamento persistono nonostante un numero sufficiente di fotoni e ottimizzazione al confine, è giustificata l'esclusione dell'acquisizione. Per studi cellulari su larga scala, modifiche di protocollo come la preselezione delle cellule tramite imaging confocale e l'automazione delle acquisizioni multipunto FLIM possono aumentare sostanzialmente la produttività, anche se questi approcci richiedono un controllo stabile della messa a fuoco utilizzando il sistema di messa a fuoco perfetto del microscopio per minimizzare la deriva Z durante sessioni di imaging prolungate. Questo protocollo è dimostrato su un sistema Nikon Ti2 Eclipse AX con hardware PicoQuant TCSPC, ma i principi generali di acquisizione e analisi sono trasferibili ad altre piattaforme FLIM come Leica SP8 o sistemi Abberior STEDYCON, a condizione che venga mantenuto un controllo equivalente sul conteggio dei fotoni, la risoluzione temporale e la configurazione del rivelatore. Sebbene qui SymPhoTime 64 venga utilizzato per l'analisi, i dataset FLIM esportati sono compatibili con altri pacchetti software di analisi che supportano formati basati su TCSPC, e gli utenti possono adattare i flussi di lavoro di conseguenza.
Diverse limitazioni del metodo dovrebbero essere considerate nella progettazione degli esperimenti. Innanzitutto, le regioni di interesse definite durante l'imaging confocale non possono essere trasferite direttamente nel software di analisi FLIM e devono invece essere ridisegnate manualmente per ogni dataset FLIM, introducendo ulteriori tempi di analisi e potenziale variabilità dipendente dall'utente. Inoltre, i flussi di lavoro attuali di elaborazione FLIM richiedono un'analisi individuale delle fette Z-stack poiché il fitting volumetrico della durata non è attualmente supportato in SymPhoTime 64, aumentando i tempi di analisi e frammentando le statistiche dei fotoni tra le slice. Questa frammentazione riduce il conteggio effettivo dei fotoni per misurazione e può diminuire la precisione di adattamento in regioni oscure o in piccoli compartimenti. Questa limitazione diventa significativa nell'imaging cellulare 3D, dove la riduzione del numero di fotoni per fetta e l'aumento della complessità del sistema diminuiscono la risoluzione a durata di vita. Poiché spesso vengono estratti più ROI dalla stessa cellula attraverso le fette, queste misurazioni non sono completamente indipendenti, il che riduce le ripetizioni biologiche effettive e dovrebbe essere considerata nell'interpretazione statistica. In linea con questo vincolo, dimensioni ridotte dei campioni negli esperimenti 3D possono oscurare differenze biologicamente significative nella durata della vita, evidenti nelle analisi a singola cellula o 2D a causa della riduzione del conteggio dei fotoni nei ROI definiti. Inoltre, localizzazioni subcellulari molto piccole o deboli sono difficili da adattare in modo affidabile quando la risoluzione spaziale o la densità di fotoni sono insufficienti, sottolineando ulteriormente il compromesso tra dettaglio spaziale e precisione durata di vita all'aumentare della complessità del campione.
Nonostante queste limitazioni, questo protocollo risponde a un bisogno insoddisfatto fornendo un flusso di lavoro dettagliato e standardizzato per l'implementazione di Riboglow-FLIM tra i tipi di campioni. Sebbene Riboglow sia stato precedentemente applicato utilizzando misurazioni basate sull'intensità, Riboglow-FLIM consente una lettura quantitativa e ambientale che è in gran parte indipendente dalla concentrazione della sonda e dal livello di espressione dell'RNA. In studi precedenti è stato riportato che la durata della fluorescenza offre vantaggi rispetto agli approcci basati sull'intensità, tra cui una minore sensibilità alla concentrazione della sonda, fotosbiancamento e differenze di percorso ottico. È importante sottolineare che non è stato pubblicato alcun protocollo standardizzato per l'acquisizione e l'analisi del Riboglow-FLIM, e il flusso di lavoro dettagliato qui presentato stabilisce un insieme di considerazioni sperimentali per la raccolta imparziale dei dati, l'adattamento della disciplina e l'interpretazione tra sistemi in vitro, cellulari e 3D.
La disponibilità di un protocollo Riboglow-FLIM convalidato amplia il kit sperimentale per studiare la dinamica, la localizzazione e la regolazione dell'RNA nelle cellule vive. Questo approccio è particolarmente adatto per esperimenti che richiedono confronti quantitativi tra compartimenti subcellulari, punti temporali o condizioni sperimentali, così come per l'imaging multiplexato di RNA utilizzando firme ortogonali a tempo di vita. Oltre alla biologia fondamentale dell'RNA, questo protocollo è facilmente applicabile agli studi di elaborazione, trasporto, risposta allo stress e regolazione trascrizionale dell'RNA in modelli biologici sempre più complessi. Con l'evoluzione dei software di strumentazione e analisi FLIM, la metodologia qui stabilita fornisce una base per estendere l'imaging a RNA basato sulla durata della vita in sistemi ad alta dimensione e in vivo.
Dichiarazioni
Gli autori non hanno conflitti di interesse da divulgare.
Ringraziamenti
Il lavoro nel laboratorio Braselmann è supportato dai National Institutes of Health (da R35GM150823 a E.B.), dalla Luce Foundation (E.B.) e dal Dipartimento di Chimica della Georgetown University (borsa di studio Espenscheid per L.K.S.). Questo lavoro faceva parte del corso di laboratorio CHEM 4505 presso la Georgetown University. Tutti gli studenti iscritti a CHEM 4505 hanno partecipato alla raccolta dati, all'analisi e allo sviluppo di questo manoscritto e sono elencati come coautori. Tutti gli autori ringraziano Sanuja Mohanaraj e il Dr. Rodrigo Maillard per il supporto durante lo sviluppo di questo manoscritto. Gli autori ringraziano inoltre Emerson Boggs e il dottor Clayton Hazelett per i loro feedback tecnici.
DISPONIBILITÀ DEI DATI
Tutti i dataset e i file di analisi saranno messi a disposizione in un repository (una cartella Box pubblica con riferimento a questo manoscritto) al momento della pubblicazione.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| 15 mL centrifuge tube | Abdos | P10402 | Usato per la coltura cellulare e per costruire il caricatore di perline |
| Cbl-3xGly-ATTO590 | N/A | N/A | Usato per la rilevazione di RNA nel sistema Riboglow, informazioni sulla sintesi disponibili qui: https://doi.org/10.1021/acschembio.5c00917 |
| Cbl-5xGly-ATTO590 | N/A | N/A | Usato per la rilevazione di RNA nel sistema Riboglow, informazioni sulla sintesi disponibili qui: https://doi.org/10.1021/acschembio.5c00918 |
| Cell detachment media | Gibco | 12605-28 | Usato per la divisione e il trasferimento delle cellule |
| Cell Imaging Dishes | Ibidi | 81218-200 | Usato per l'imaging di cellule vive |
| Cell Microscopy DMEM | Gibco | A1896701 | Usato per l'imaging di cellule vive |
| Confocal Microscope System | Nikon | AX | Usato per l'imaging confocale cellulare |
| DMEM | Gibco | 1195-092 | Usato per la coltura cellulare di mammiferi |
| FBS | Cytiva | SH30910.03 | Usato per il supplemento di siero DMEM |
| Fluorescence lifetime imaging (FLIM) analysis software | PicoQuant | SymPhoTime 64, versione 2.9, build 5818 | Usato per l'analisi FLIM |
| Glass beads | Millipore Sigma | G4649 | Usato per caricare le sonde Riboglow in perline nelle cellule vive |
| Glass Coverslips | VWR | 48368 062 | Usato per l'imaging in vitro. |
| HEPES | Sigma | H3375 | Usato per preparare il buffer RNA. |
| High Yield RNA Synthesis Kit | Thermo Scientific | K0441 | Kit di trascrizione RNA |
| Hybrid Photomultiplier Detector | PicoQuant | PMA Hybrid Series | Usato per il rilevamento di fotoni per tempo per la misurazione della durata della fluorescenza. |
| KCl | Fisher Scientific | BP366 | Usato per preparare il buffer RNA. |
| Live Cell Nuclei Stain | Invitrogen | R37605 | Usato per colorare i nuclei cellulari durante l'imaging di cellule vive |
| Mammalian Cell Cryo Tubes | Fisher Scientific | 12-567-501 | Usato per la conservazione delle cellule di mammiferi |
| MgCl2 | Sigma | M8266 | Usato per preparare il buffer RNA. |
| Microcentrifuge Tubes | Thermo Scientific | 90410 | Usato in generale nel lavoro in vitro e nella coltura cellulare |
| Microscope Base | Nikon | Ti2 Eclipse | Usato per l'imaging in vitro e cellulare. |
| Microscope Objective | Nikon | N Plan Apochromat | Usato per l'imaging in vitro e cellulare. |
| Microscope Operation Software/Image Acquisition and Analysis Software | Nikon | NIS-Elements, versione 6.20.02. | |
| Microvolume Spectrophotometer | Thermo Scientific | ND-2000 | Usato per la determinazione della concentrazione e della purezza di DNA e RNA |
| Multichannel Event Timer | PicoQuant | MultiHarp 150 | Usato per TCSPC per estrarre la durata della fluorescenza da campioni in vitro e cellulari. |
| NaCl | Fisher Scientific | BP358 | Usato per preparare il buffer RNA. |
| PBS, 1X | Corning | 21-040-CV | Usato per lavaggi cellulari e rimozione di perline |
| Pulsed Diode Laser and Laser Combining Unit | PicoQuant | Sepia PDL 828, PicoQuant LCU | Usato per l'eccitazione laser di campioni in vitro e cellulari. |
| RNA Cleanup Kit | New England Biolabs | T2050L | Kit di pulizia RNA |
| RNAse denaturant | Invitrogen | AM9780 | Usato per preparare un ambiente privo di RNAsi |
| Tissue Culture Dishes | Fisher Scientific | FB012923 | Usato per la coltura cellulare generale e la manutenzione |
Riferimenti
- Bertrand, E., Chartrand, P., Schaefer, M., Shenoy, S. M., Singer, R. H., et al. Localization of ASH1 mRNA Particles in Living Yeast. Molecular Cell. 2 (4), 437-445 (1998).
- Johansson, H. E., Liljas, L., Uhlenbeck, O. C. RNA Recognition by the MS2 Phage Coat Protein. Seminars in Virology. 8 (3), 176-185 (1997).
- Braselmann, E., Rathbun, C., Richards, E. M., Palmer, A. E. Illuminating RNA Biology: Tools for Imaging RNA in Live Mammalian Cells. Cell Chemical Biology. 27 (8), 891-903 (2020).
- Paige, J. S., Wu, K. Y., Jaffrey, S. R. RNA Mimics of Green Fluorescent Protein. Science. 333 (6042), 642-646 (2011).
- Filonov, G. S., Moon, J. D., Svensen, N., Jaffrey, S. R. Broccoli: Rapid Selection of an RNA Mimic of Green Fluorescent Protein by Fluorescence-Based Selection and Directed Evolution. Journal of the American Chemical Society. 136 (46), 16299-16308 (2014).
- Song, W., et al. Imaging RNA polymerase III transcription using a photostable RNA–fluorophore complex. Nature Chemical Biology. 13 (11), 1187-1194 (2017).
- Dolgosheina, E. V., et al. RNA Mango Aptamer-Fluorophore: A Bright, High-Affinity Complex for RNA Labeling and Tracking. ACS Chemical Biology. 9 (10), 2412-2420 (2014).
- Chen, X., et al. Visualizing RNA dynamics in live cells with bright and stable fluorescent RNAs. Nature Biotechnology. 37 (11), 1287-1293 (2019).
- Sunbul, M., et al. Super-resolution RNA imaging using a rhodamine-binding aptamer with fast exchange kinetics. Nature Biotechnology. 39 (6), 686-690 (2021).
- Chen, M., et al. A molecular beacon-based approach for live-cell imaging of RNA transcripts with minimal target engineering at the single-molecule level. Scientific Reports. 7 (1), 1550(2017).
- Raj, A., Van Den Bogaard, P., Rifkin, S. A., Van Oudenaarden, A., Tyagi, S. Imaging individual mRNA molecules using multiple singly labeled probes. Nature Methods. 5 (10), 877-879 (2008).
- Bratu, D. P., Cha, B. -J., Mhlanga, M. M., Kramer, F. R., Tyagi, S. Visualizing the distribution and transport of mRNAs in living cells. Proceedings of the National Academy of Sciences. 100 (23), 13308-13313 (2003).
- Zuo, F., et al. Imaging the dynamics of messenger RNA with a bright and stable green fluorescent RNA. Nature Chemical Biology. 20 (10), 1272-1281 (2024).
- Grün, F., et al. Super-Resolved Protein Imaging Using Bifunctional Light-Up Aptamers. Angewandte Chemie International Edition. 63 (51), e202412810(2024).
- Braselmann, E., et al. A multicolor riboswitch-based platform for imaging of RNA in live mammalian cells. Nature Chemical Biology. 14 (10), 964-971 (2018).
- Sarfraz, N., Moscoso, E., Oertel, T., Lee, H. J., Ranjit, S., et al. Visualizing orthogonal RNAs simultaneously in live mammalian cells by fluorescence lifetime imaging microscopy (FLIM). Nature Communications. 14 (1), 867(2023).
- Sarfraz, N., Shafik, L. K., Stickelman, Z. R., Shankar, U., Moscoso, E., et al. Evaluating Riboglow-FLIM probes for RNA sensing. RSC Chemical Biology. 5 (2), 109-116 (2024).
- Sarfraz, N., et al. Establishing Riboglow-FLIM to visualize noncoding RNAs inside live zebrafish embryos. Biophysical Reports. 3 (4), 100132(2023).
- Datta, R., Heaster, T. M., Sharick, J. T., Gillette, A. A., Skala, M. C. Fluorescence lifetime imaging microscopy: fundamentals and advances in instrumentation, analysis, and applications. Journal of Biomedical Optics. 25 (07), 1(2020).
- Stickelman, Z., Sarfraz, N., Rice, M. K., Lambeck, B. J., Milkovich, S., et al. Expanding the Riboglow-FLIM Toolbox with Different Fluorescence Lifetime-Producing RNA Tags. Biochemistry. 64 (11), 2429-2438 (2025).
- Shafik, L. K., et al. Evaluating Linker Architecture in RNA-Detecting Riboglow Probes and Effects on Fluorescence Turn-On. ACS Chemical Biology. 21 (2), 371-379 (2026).
- Cialek, C. A., Galindo, G., Koch, A. L., Saxton, M. N., Stasevich, T. J. Bead Loading Proteins and Nucleic Acids into Adherent Human Cells. Journal of Visualized Experiments. (172), e62559(2021).
- Sarfraz, N., Braselmann, E. Practical guide to fluorescence lifetime imaging microscopy. Molecular Biology of the Cell. 36 (6), tp1(2025).
Ristampe e permessi
