Due nuove varianti candidate di PCNT (c.5675A>G e c.9734G>T) sono state identificate in un bambino di 7 anni con grave insufficienza della crescita, ritardo dello sviluppo e anomalie dismorfiche. I risultati sono compatibili con un fenotipo atipico sospetto di nanismo primordiale correlato a PCNT. Entrambe le varianti rimangono classificate come varianti di significato incerto, in attesa di ulteriori conferme.
È richiesta un abbonamento a JoVE per visualizzare questo contenuto. Accedi o inizia la tua prova gratuita.
Case report
Sequenziamento dell'esoma completo identifica nuove varianti candidate di PCNT in un bambino con caratteristiche sovrapposte di MOPD II: un caso clinico
* These authors contributed equally
In questo articolo
Sommario
Abstract
Un bambino cinese di 7 anni ha presentato un grave deficit di crescita postnatale (altezza <3° percentile a 7 anni), ritardo globale dello sviluppo, disabilità intellettiva moderata e caratteristiche dismorfiche tipiche, tra cui ipertelorismo, fessure palpebrali corte, orecchie basse e un ponte nasale ampio. Un singolo elettrocardiogramma ha evidenziato un intervallo QT corretto ai limiti della normalità (QTc = 450 ms). Non sono state riscontrate aritmie, terapie farmacologiche prolungatrici del QT, alterazioni degli elettroliti o anamnesi familiare cardiaca rilevante. Questo reperto richiede un follow-up cardiologico longitudinale e non deve essere interpretato come sindrome del QT lungo definitiva. Il sequenziamento dell'esoma intero ha identificato due nuove varianti missenso nel gene PCNT (NM_006031.5): c.5675A>G (p.Glu1892Gly) nell'esone 28 e c.9734G>T (p.Arg3245Ile) nell'esone 45. Entrambe le varianti erano assenti da gnomAD, ExAC, il database del Progetto 1000 Genomi e dalle basi dati delle popolazioni cinesi, soddisfacendo il criterio ACMG PM2. Sebbene classificate come varianti di significato incerto (VUS) a causa della limitata evidenza funzionale e delle predizioni in silico contrastanti, le varianti si trovano in un gene associato al nanismo primordiale e sono accompagnate da un parziale sovraimpegno fenotipico con il nanismo primordiale osteodisplastico microcefalico di tipo II (MOPD II). Tuttavia, non era disponibile l'analisi della segregazione parentale; pertanto, la fase delle varianti non è potuta essere confermata e un meccanismo di malattia recessivo non è potuto essere stabilito. Questi risultati supportano la presenza di varianti candidate in PCNT in un fenotipo atipico di nanismo primordiale e illustrano l'utilità del sequenziamento dell'esoma intero per generare ipotesi molecolari verificabili nei disturbi della crescita geneticamente eterogenei. Al momento non può essere stabilita una diagnosi molecolare definitiva, e il reperto isolato di QTc ai limiti richiede ulteriore valutazione clinica.
Introduzione
La nanismo primordiale microcefalico osteodisplastico di tipo II (MOPD II) è un disturbo autosomico recessivo estremamente raro (prevalenza stimata <1:1.000.000) caratterizzato da grave insufficienza della crescita intrauterina e postnatale, microcefalia progressiva, displasia scheletrica e peculiarità craniofacciali distintive1,2. Nel 2008, il MOPD II è stato associato a varianti patogenetiche bialleliche nel gene PCNT (pericentrina)3. Nonostante questa caratterizzazione genetica, la diagnosi clinica rimane difficile a causa dell'elevata eterogeneità fenotipica, dell'espressività dipendente dall'età e del notevole sovrapporsi ad altri sindromi da nanismo primordiale, tra cui la sindrome di Seckel e la sindrome di Meier-Gorlin4. Gli approcci diagnostici convenzionali basati esclusivamente su criteri clinici spesso forniscono risultati inconcludenti, in particolare nei pazienti giovani che non hanno ancora sviluppato l'intero spettro fenotipico5.
Il sequenziamento dell'esoma (WES) si è affermato come un approccio diagnostico prezioso per i disturbi geneticamente eterogenei, offrendo vantaggi distinti rispetto ai test genici singoli eseguiti in modo sequenziale. Il WES consente l'analisi simultanea di oltre 20.000 geni codificanti proteine. Questo approccio fornisce diagnosi molecolari definitive nel circa 25%–40% dei disturbi della crescita precedentemente non diagnosticati, riducendo così i ritardi diagnostici6. A differenza del cariotipo o dell'analisi con microarray cromosomico, che rilevano principalmente varianti strutturali di grandi dimensioni, il WES identifica in modo efficiente varianti a singolo nucleotide (SNVs) e piccole inserzioni/delezioni (InDels) che potrebbero essere alla base di disturbi monogenici7. Nei casi clinicamente ambigui, il WES permette di stabilire una priorità tra le varianti candidate per successivi studi di segregazione e validazione funzionale, piuttosto che fornire una diagnosi molecolare definitiva autonoma. Questo approccio risulta particolarmente rilevante alla luce dello spettro mutazionale ampio del gene PCNT, che comprende numerose varianti distribuite lungo i suoi 47 esoni e mostra correlazioni incomplete tra genotipo e fenotipo3.
Questa relazione di caso descrive un bambino cinese di 7 anni in cui il WES ha identificato due nuove varianti missenso candidate nel gene PCNT (c.5675A>G e c.9734G>T). Il paziente presentava un grave deficit di crescita postnatale, ritardo globale dello sviluppo e dismorfismo craniofacciale caratteristico, ma in modo notevole non presentava microcefalia evidente alla valutazione iniziale, un tratto che tipicamente caratterizza il MOPD II classico. Tuttavia, il MOPD II è rimasto una delle principali ipotesi diagnostiche poiché la microcefalia nei disturbi correlati a PCNT spesso mostra una progressione dipendente dall'età, con alcuni individui affetti che sviluppano un significativo rallentamento della crescita cranica solo in età avanzata o nell'adolescenza4. Inoltre, la combinazione di grave bassa statura, caratteristiche craniofacciali tipiche, disabilità intellettiva e ritardo nella maturazione scheletrica si allinea strettamente allo spettro fenotipico principale dei nanismi primordiali correlati a PCNT. Questo caso evidenzia l'utilità del WES nella generazione di ipotesi molecolari verificabili in presentazioni cliniche atipiche e sottolinea l'importanza di un monitoraggio fenotipico longitudinale per risolvere l'incertezza diagnostica.
Presentazione del caso:
A un bambino di 7 anni è stato diagnosticato un grave deficit di crescita e un ritardo globale dello sviluppo, motivo per cui è stato indirizzato al Dipartimento di Genetica dell'Ospedale per la Salute Materno-Infantile di Changsha nell'aprile 2019. Il bambino era nato da genitori sani e non consanguinei (altezza del padre: 173 cm; altezza della madre: 160 cm). Non vi era alcuna storia familiare di condizioni simili né di consanguineità, anche se la nonna materna aveva una storia di diabete mellito.
L'anamnesi perinatale è caratterizzata da un parto avvenuto alla 38ª settimana di gestazione con un peso alla nascita di 2,5 kg. Sebbene il referto clinico iniziale abbia classificato questo peso come normale, esso corrisponde a circa il 10° percentile per l'età gestazionale, compatibile con un bambino piccolo per l'età gestazionale (SGA) piuttosto che con una grave restrizione della crescita intrauterina, tipicamente osservata nella forma classica di MOPD II. Fin dalla prima infanzia, il paziente ha mostrato un marcato deficit di crescita postnatale, con una velocità di crescita di soli 2–3 cm/anno. All'età di 7 anni (aprile 2019), l'altezza era di 103,5 cm (–4,04 DS), il peso era di 16,7 kg (<3° percentile) e la circonferenza occipito-frontale (OFC) era di 51,5 cm (punteggio Z: –1,2), secondo gli standard nazionali cinesi di crescita del 2009 e le tabelle di crescita specifiche per età e sesso della OFC.
Sono state eseguite radiografie del sondaggio scheletrico, comprese proiezioni anteroposteriori della mano e del polso sinistri, nel mese di aprile 2019. L'interpretazione radiografica effettuata da un radiologo pediatrico mediante l'atlante di Greulich–Pyle ha evidenziato un'età ossea di 6 anni a fronte di un'età cronologica di 7 anni e 1 mese. Il sondaggio scheletrico non ha rivelato segni di anomalie scheletriche caratteristiche della MOPD II, come displasia del collo del femore, svasatura metafisaria o avanzamento dell'età ossea dei carpali. La risonanza magnetica cerebrale (MRI) ha mostrato una struttura cerebrale e una mielinizzazione normali, senza malformazioni evidenti, contribuendo così ad escludere altre cause sindromiche di grave deficit di crescita e ritardo neuroevolutivo.
Il paziente ha mostrato un ritardo nei traguardi motori e del linguaggio. La valutazione cognitiva formale mediante la Scala di Intelligenza Wechsler per Bambini (WISC), eseguita all'età cronologica di 7 anni e 1 mese, ha evidenziato un Quoziente di Intelligenza Totale (FSIQ) pari a 50. Secondo il Manuale Diagnostico e Statistico dei Disturbi Mentali, Quinta Edizione (DSM-5), questo punteggio è compatibile con un disturbo dello spettro dell'intelligenza da lieve a moderato (lieve: 50–69; moderato: 35–49). L'esame fisico ha rivelato ipertelorismo, fessure palpebrali corte, orecchie basse e un dorso nasale ampio. Non è stata documentata microcefalia evidente alla valutazione iniziale. Un elettrocardiogramma basale a 12 derivazioni ha mostrato un intervallo QT corretto (QTc) ai limiti della normalità pari a 450 ms (Figura 1A, B). Il paziente non aveva storia di sincope, palpitazioni o aritmie documentate. Non vi era stato alcun uso di farmaci che prolungano il QT, le concentrazioni sieriche degli elettroliti erano nei limiti della norma e l’anamnesi familiare era negativa per morte cardiaca improvvisa o aritmie ereditarie. Sono stati raccomandati un elettrocardiogramma di controllo e una consulenza formale di cardiologia pediatrica.
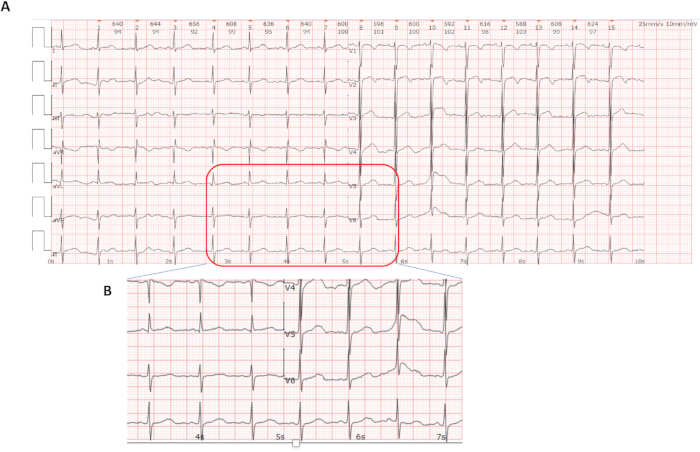
Figura 1: Elettrocardiogramma (ECG) rappresentativo ottenuto dal paziente durante la valutazione clinica iniziale. (A) ECG standard a 12 derivazioni registrato con una velocità della carta di 25 mm/s e una calibrazione di 10 mm/mV. Il tracciato mostra un ritmo sinusale normale con una frequenza cardiaca di 97 battiti/min. L'intervallo PR misura 116 ms, la durata del complesso QRS misura 78 ms e l'intervallo QT corretto (QTc), calcolato mediante la formula di Bazett, misura 450 ms. (B) Vista ingrandita delle derivazioni II, V5 e V6, che evidenzia la morfologia dell'onda T e l'intervallo QT. Nota: L'ECG rappresenta una singola registrazione basale ottenuta durante la valutazione clinica iniziale. Cliccare qui per visualizzare una versione ingrandita di questa figura.
La valutazione endocrina ha confermato un'età ossea ritardata. Un test di provocazione dell'ormone della crescita ha dimostrato una risposta normale di picco dell'ormone della crescita (12,39 ng/mL), escludendo la carenza di ormone della crescita come causa primaria della bassa statura. La funzione tiroidea era normale (TSH: 1,76 mIU/L; FT4: 21,93 pmol/L) e la risonanza magnetica dell'ipofisi ha mostrato una morfologia normale (4,5 × 9,1 × 3,1 mm). A seguito di questa valutazione, è stata avviata la terapia con ormone della crescita umano ricombinante (rhGH) il 28 luglio 2019, insieme a interventi sullo stile di vita, tra cui l'ottimizzazione delle proteine nella dieta, esercizi regolari a salti (ad es., saltare la corda) e un miglioramento dell'igiene del sonno.
Il sequenziamento dell'intero esoma (WES) eseguito utilizzando il DNA del sangue periferico ha identificato due nuove varianti missenso nel gene PCNT (NM_006031.5): c.5675A>G (p.Glu1892Gly) nell'esone 28 e c.9734G>T (p.Arg3245Ile) nell'esone 45. Entrambe le varianti non erano presenti nei principali database delle popolazioni (gnomAD, ExAC, il database del Progetto 1000 Genomi e il database genomico cinese specifico Shenzhou). Gli strumenti di previsione in silico hanno fornito risultati discordanti. La variante c.5675A>G è stata predetta dannosa da SIFT e possibilmente dannosa da PolyPhen-2 (punteggio PHRED CADD: 18,82), mentre la variante c.9734G>T è stata predetta tollerata o benigna (punteggio CADD: 7,87). L'analisi CNV-seq non ha identificato varianti patogenetiche nel numero di copie (Figura 2). Secondo le linee guida ACMG/AMP, entrambe le varianti sono state classificate come Varianti di Significato Incerto (VUS). I campioni di DNA parentali non erano disponibili; pertanto, non è stato possibile eseguire un'analisi di segregazione per determinare la fase delle due varianti.
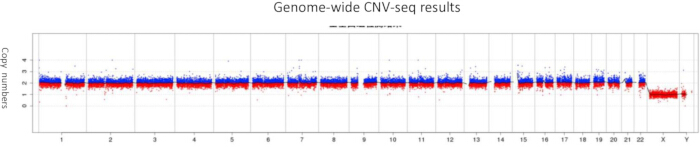
Figura 2: Analisi del sequenziamento dei varianti del numero di copie (CNV-seq). Grafico del CNV-seq su scala genomica generato a partire dal DNA ottenuto da sangue periferico del paziente. L'asse x rappresenta le coordinate genomiche (cromosomi 1–22, X e Y), mentre l'asse y rappresenta il rapporto tra le profondità di lettura in log2. Le linee tratteggiate orizzontali indicano le soglie per il guadagno del numero di copie (>0,3) e la perdita del numero di copie (<–0,3). Non sono state identificate aneuploidie cromosomiche né varianti patogeni del numero di copie superiori alla soglia di rilevamento di 100 kb. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Diagnosi, valutazione e piano:
Una valutazione clinica, radiologica, endocrina, cardiaca e genomica completa ha supportato una diagnosi di nanismo primordiale sospetto correlato a PCNT, con caratteristiche sovrapposte al nanismo primordiale osteodisplastico microcefalico di tipo II (MOPD II). La valutazione diagnostica ha incluso misurazioni antropometriche standardizzate, una valutazione neuroevolutiva che ha evidenziato ritardo globale dello sviluppo e disabilità intellettiva moderata, elettrocardiografia basale a 12 derivazioni, un esame scheletrico completo, una valutazione endocrina, risonanza magnetica cerebrale (RM), sequenziamento dei varianti del numero di copie (CNV-seq) e sequenziamento dell'esoma completo (WES) (Figura 3). Il CNV-seq ha escluso varianti patogeni del numero di copie e anomalie cromosomiche di grandi dimensioni, mentre il WES ha identificato due varianti missenso candidate nel gene PCNT. Secondo le linee guida ACMG/AMP, entrambe le varianti sono state classificate come varianti di significato incerto (VUS). Poiché non erano disponibili campioni di DNA parentale, non è stato possibile eseguire un'analisi di segregazione per determinare se le varianti fossero presenti in trans, impedendo così la conferma di una diagnosi molecolare recessiva.
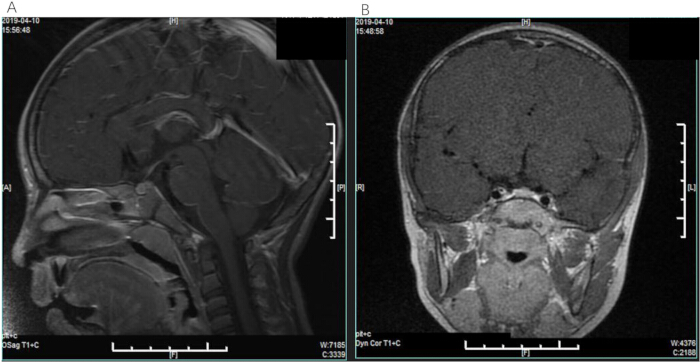
Figura 3: Risonanza magnetica cerebrale (RM) che mostra risultati intracranici normali. (A) Immagine pesata in T1 sagittale con contrasto che mostra strutture intracraniche mediali e tronco encefalico normali, senza potenziamento anomalo. (B) Immagine pesata in T1 coronale con contrasto che mostra parenchima cerebrale e regione sellare normali, senza evidenza di lesioni massive intracraniche. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Dopo la valutazione iniziale, è stata avviata la terapia con ormone della crescita umano ricombinante (rhGH) il 28 luglio 2019, insieme a interventi sullo stile di vita, tra cui l'ottimizzazione proteica della dieta, esercizi di salto regolari (ad esempio, saltare la corda) e un miglioramento dell'igiene del sonno. È stata fornita consulenza genetica alla famiglia riguardo alla classificazione attuale di variante di significato incerto (VUS), al rischio teorico di ricorrenza associato a un disturbo autosomico recessivo e alle opzioni riproduttive disponibili, inclusa la diagnosi prenatale e il test genetico preimpianto.
Poiché attualmente non esiste una terapia curativa per i disturbi correlati a PCNT, la gestione a lungo termine si concentra su un monitoraggio multidisciplinare. È stata raccomandata un'angiografia cerebrale mediante risonanza magnetica (MRA) annuale, da iniziare all'età di 5 anni, per i pazienti con MOPD II a causa del riconosciuto rischio di complicanze cerebrovascolari, inclusa la malattia di moyamoya, in conformità con le raccomandazioni pubblicate per il monitoraggio vascolare. Sono state raccomandate una ripetizione dell'elettrocardiogramma a 12 derivazioni e una valutazione formale da parte di un cardiologo pediatrico per determinare se l'intervallo QTc limite fosse riproducibile. L'intervento farmacologico non era indicato al momento della valutazione, ma sarebbe stato riesaminato in caso di prolungamento persistente del QTc (>460 ms) o di insorgenza di aritmie sintomatiche. Sono state inoltre raccomandate un'ulteriore valutazione endocrinologica, una valutazione dello sviluppo, terapia del linguaggio, terapia occupazionale e un supporto educativo personalizzato. La terapia con ormone della crescita dovrebbe continuare a essere valutata con cautela a causa dell'incerta efficacia e dei potenziali rischi vascolari teorici riportati nei disturbi correlati a PCNT.
I dati di follow-up longitudinale non erano disponibili poiché il paziente è andato perso al follow-up dopo la valutazione iniziale del 2019. Di conseguenza, non è stato possibile documentare il successivo monitoraggio endocrino, compresa la valutazione dell'efficacia dell'ormone della crescita ricombinante (rhGH) e delle concentrazioni di fattore di crescita simile all'insulina 1 (IGF-1), il progresso dello sviluppo, una ripetuta valutazione cardiaca e ulteriore consulenza genetica. Il decorso clinico a lungo termine e la risposta al trattamento, pertanto, rimangono sconosciuti.
La valutazione diagnostica è stata limitata dalla mancanza di campioni di DNA parentali per l'analisi di segregazione e dall'assenza di studi funzionali volti a determinare gli effetti biologici delle varianti di PCNT identificate. Di conseguenza, non è stato possibile stabilire la fase delle due varianti (in cis rispetto a in trans), non è stato possibile confermare l'eterozigosi composta e entrambe le varianti rimangono classificate come varianti di significato incerto (VUS). Inoltre, il sequenziamento dell'esoma non può escludere varianti patogene localizzate in regioni introniche profonde o regolatorie; pertanto, nelle indagini future potrebbe essere preso in considerazione il sequenziamento del genoma completo. Considerato il rischio riconosciuto di complicanze cerebrovascolari e metaboliche associate ai disturbi legati a PCNT, risulta appropriato un monitoraggio a lungo termine di tipo multidisciplinare.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Protocollo
Questo studio è stato condotto in stretta conformità con la Dichiarazione di Helsinki ed è stato approvato dal Comitato Etico dell'Ospedale di Changsha per la Salute Materna & Assistenza Sanitaria Pediatrica (Numero di Approvazione CSSFYBJYEC-SOP-005-F07V2.0). Il consenso informato scritto è stato ottenuto dai genitori del paziente sia per la partecipazione allo studio sia per la pubblicazione dei dati clinici e delle immagini associate. Tutti i dati e le immagini del paziente presentati in questo manoscritto sono stati rigorosamente desensibilizzati per proteggere la privacy del paziente. Gli strumenti di ricerca utilizzati in questo protocollo sono elencati nel Tabella dei materiali
1. Valutazione clinica iniziale e caratterizzazione fenotipica
- Le misurazioni antropometriche sono state effettuate con il paziente in posizione eretta, a piedi nudi, utilizzando stadiometri digitali calibrati e bilance elettroniche.
- Altezza e peso sono stati riportati sui parametri di crescita nazionali cinesi del 2009 per valutare lo stato di crescita. La circonferenza occipito-frontale (OFC) è stata misurata mediante un nastro metrico inestensibile e riportata su tabelle di crescita specifiche per età e sesso per valutare la microcefalia, definita come un valore di OFC inferiore a –2 DS o al di sotto del 3° percentile.
- È stata eseguita un’esame dismorfofologico completo da parte di un genetista clinico certificato per documentare le caratteristiche craniofacciali. La valutazione neuroevolutiva è stata condotta utilizzando la Scala di Intelligenza Wechsler per Bambini (WISC).
- Il Quoziente di Intelligenza Totale (FSIQ) è stato calcolato e interpretato secondo i criteri diagnostici del Manuale Diagnostico e Statistico dei Disturbi Mentali, Quinta Edizione (DSM-5), per il disturbo dell’intelligenza (lieve: 50–69; moderato: 35–49; grave: 20–34; profondo: <20).
2. Valutazione cardiovascolare e scheletrica
- È stato eseguito un elettrocardiogramma (ECG) standard a 12 derivazioni con una velocità della carta di 25 mm/s e una calibrazione di 10 mm/mV. L'intervallo QT è stato misurato manualmente nelle derivazioni II e V5, e l'intervallo QT corretto (QTc) è stato calcolato utilizzando la formula di Bazett (QTc = QT/√RR). L'allungamento del QTc è stato definito in base ai valori di riferimento pediatrici come >440 ms nei maschi.
- Sono state eseguite radiografie del bilancio scheletrico, comprensive di proiezioni anteroposteriori e laterali della mano e del polso sinistri. L'età ossea è stata valutata da un radiologo pediatrico mediante l'atlante di Greulich–Pyle per valutare la maturazione scheletrica e ricercare segni di displasia scheletrica.
3. Valutazione diagnostica genetica
- È stato eseguito il sequenziamento dei varianti del numero di copie cromosomiche (CNV-seq) utilizzando il DNA del sangue periferico. È stato effettuato un sequenziamento a bassa copertura del genoma intero per valutare aneuploidie cromosomiche e varianti patogeni del numero di copie con una risoluzione di rilevamento superiore a 100 kb.
- Il sequenziamento dell'esoma completo (WES) è stato eseguito su DNA genomico estratto da leucociti del sangue periferico mediante un kit commerciale di estrazione del DNA. L'arricchimento dell'esoma è stato effettuato utilizzando un kit commerciale di cattura dell'esoma, seguito da sequenziamento su una piattaforma di sequenziamento di nuova generazione, generando letture appaiate di 2 × 150 bp.
- Le letture di sequenza sono state allineate al genoma di riferimento GRCh38/hg38 mediante un algoritmo di allineamento validato, e la chiamata delle varianti è stata effettuata utilizzando una pipeline bioinformatica validata.
- Le metriche di controllo qualità hanno mostrato una profondità media di sequenziamento superiore a 100×, con oltre il 98% degli esoni target che raggiungono una copertura di almeno 20× e la copertura degli esoni di PCNT superiore al 99%.
- È stato eseguito il sequenziamento di Sanger per confermare la presenza e la zigosità delle varianti di PCNT identificate nel probando. A causa del lungo intervallo trascorso dalla valutazione clinica iniziale, i cromatogrammi originali del sequenziamento di Sanger non erano più disponibili negli archivi istituzionali.
- I campioni di DNA parentali non erano disponibili; pertanto, non è stata possibile effettuare un'analisi di segregazione per determinare la fase delle varianti identificate.
- L'interpretazione delle varianti è stata effettuata secondo le linee guida ACMG/AMP del 2015. Il flusso di lavoro bioinformatico ha incluso l'annotazione delle varianti, la valutazione della frequenza nella popolazione mediante gnomAD (v2.1.1), ExAC e il database genomico cinese specifico Shenzhou Genome Database, la previsione in silico della patogenicità mediante SIFT, PolyPhen-2 e CADD (v1.6), l'analisi della conservazione evolutiva mediante PhyloP e allineamento multiz (UCSC Genome Browser), e la mappatura dei domini proteici mediante UniProt e il AlphaFold Protein Structure Database.
- È stata inoltre effettuata una revisione della letteratura pubblicata e del database ClinVar per assegnare le classificazioni finali delle varianti.
4. Quadro diagnostico differenziale
- La nanismo primordiale microcefalico osteodisplastico di tipo II (MOPD II; OMIM #210720) è stato prioritizzato a causa di un grave deficit di accrescimento con insorgenza prenatale, disabilità intellettiva e caratteristiche craniofacciali peculiari, nonostante l'assenza di microcefalia evidente alla valutazione iniziale (punteggio Z del circonferenza cranica aggiustato per età e sesso > –2 DS).
- Il sindrome di Seckel (OMIM #210600) è stato preso in considerazione ma escluso a causa dell'assenza di un profilo facciale con aspetto da uccello e dell'assenza di varianti patogenetiche o probabilmente patogenetiche nei geni associati (ad esempio, ATR e CEP152) identificate tramite l'analisi del dataset di WES.
- Il sindrome di Meier–Gorlin (OMIM #224690) è stato escluso poiché non era presente aplasia o ipoplasia rotulea e nessuna variante patogenetica o probabilmente patogenetica è stata identificata nei geni del complesso pre-replicativo (ad esempio, ORC1, ORC4, ORC6, CDC6, CDC45, GMNN e MCM5) durante l'analisi del dataset di WES.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Risultati
La valutazione clinica completa e l'analisi genomica hanno identificato un profilo molecolare e fenotipico compatibile con una sospetta nanismo primordiale correlato a PCNT. Il sequenziamento dell'esoma (WES) ha rivelato due nuove varianti missenso nel gene PCNT (NM_006031.5): c.5675A>G (p.Glu1892Gly) nell'esone 28 e c.9734G>T (p.Arg3245Ile) nell'esone 45. Il sequenziamento per la rilevazione delle varianti numeriche del copy number (CNV-seq) non ha identificato varianti patogene del numero di c...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Discussione
Questa relazione di caso descrive un bambino cinese di 7 anni portatore di due nuove varianti missenso nel gene PCNT (c.5675A>G/p.Glu1892Gly e c.9734G>T/p.Arg3245Ile) che ha presentato un grave deficit di crescita postnatale (altezza 103,5 cm, –4,04 DS a 7 anni), ritardo globale dello sviluppo, disabilità intellettiva (QI totale = 50 alla scala di intelligenza di Wechsler) e dismorfismo craniofacciale caratteristico, ma privo di diverse caratteristiche canoniche della classica MOPD II. Rispetto al fenoti...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Dichiarazioni
Gli autori non hanno nulla da dichiarare.
Ringraziamenti
Gli autori ringraziano il paziente e la sua famiglia per aver partecipato a questo studio e per aver fornito il consenso alla pubblicazione di questa relazione di caso. Gli autori riconoscono inoltre il contributo del team di genetica clinica dell'Ospedale per la Salute Materno-Infantile di Changsha per l'assistenza al paziente e la caratterizzazione fenotipica, così come quello del personale del Centro di Genetica Medica per il supporto tecnico nel sequenziamento dell'intero esoma. Questo lavoro è stato sostenuto dal National Natural Science Foundation of China (Grant No. 82301845) e dalla Fondazione Provinciale di Scienze Naturali di Hunan (Grant No. 2024JJ40187). Gli enti finanziatori non hanno avuto alcun ruolo nella progettazione dello studio, nella raccolta dei dati, nell'analisi dei dati, nella decisione di pubblicare o nella preparazione del manoscritto.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Cardiografo a 12 derivazioni | GE Healthcare | MAC 5500 HD (Software v2.0) | Valutazione cardiaca e misurazione dell'intervallo QT |
| Analizzatore genetico ABI 3730xl | Applied Biosystems | Firmware v3.0 | Convalida mediante sequenziamento Sanger |
| ANNOVAR | Children's Hospital of Philadelphia (CHOP) | v2021-02-01 | Annotazione delle varianti |
| Kit BigDye Terminator v3.1 per sequenziamento ciclico | Thermo Fisher Scientific | Cat. No. 4337456 | Reazioni di sequenziamento Sanger |
| BWA-MEM | Broad Institute | v0.7.17 | Allineamento delle sequenze |
| ClinVar | National Center for Biotechnology Information (NCBI) | Accesso giugno 2026 | Database clinico delle varianti |
| Combined Annotation Dependent Depletion (CADD) | University of Washington | v1.6 | Predizione in silico della patogenicità |
| Sistema di radiografia digitale (DR) | Siemens Healthineers | Ysio Max (syngo.via v4.0) | Indagine scheletrica e valutazione dell'età ossea |
| Ensembl Variant Effect Predictor (VEP) | EMBL-EBI | v104 | Annotazione delle varianti |
| GATK HaplotypeCaller | Broad Institute | v4.2.6.1 | Chiamata delle varianti |
| Genome Aggregation Database (gnomAD) | Broad Institute | v2.1.1 / v3.1.2 | Database delle frequenze di popolazione |
| Genoma di riferimento GRCh38/hg38 | Genome Reference Consortium | Build 38, Patch 13 | Riferimento per l'allineamento delle sequenze |
| Kit commerciale per la preparazione di librerie per sequenziamento genomico a bassa copertura | Berry Genomics | Commercialmente fornito | Preparazione della libreria per CNV-seq |
| Sistema di sequenziamento NovaSeq 6000 | Illumina | Kit di reagenti v1.5 (300 cicli) | Sequenziamento dell'esoma intero |
| PolyPhen-2 | Harvard Medical School | v2.3.10 | Predizione in silico della patogenicità |
| QIAamp DNA Blood Mini Kit | QIAGEN | Cat. No. 51104 | Estrazione del DNA genomico |
| SIFT | J. Craig Venter Institute | v5.2.2 | Predizione in silico della patogenicità |
| SureSelect Human All Exon V6 Kit | Agilent Technologies | Cat. No. G9904B | Cattura dell'esoma e preparazione della libreria |
Riferimenti
- Gharehdaghi EE, et al. Novel mutation in patients with microcephalic osteodysplastic primordial dwarfism type II (MOPD II). Metab Brain Dis. 2024;40(1):18.
- Bober MB, Jackson AP. Microcephalic osteodysplastic primordial dwarfism, type II: a clinical review. Curr Osteoporos Rep. 2017;15(2):61-69.
- Rauch A, et al. Mutations in the pericentrin (PCNT) gene cause primordial dwarfism. Science. 2008;319(5864):816-19.
- Willems M, et al. Molecular analysis of pericentrin gene (PCNT) in a series of 24 Seckel/microcephalic osteodysplastic primordial dwarfism type II (MOPD II) families. J Med Genet. 2010;47(12):797-802.
- Jurca AD, et al. Clinical challenges in diagnosing primordial dwarfism: insights from a MOPD II case study. Medicina (Kaunas). 2024;60(11):1906.
- Retterer K, et al. Clinical application of whole-exome sequencing across clinical indications. Genet Med. 2016;18(7):696-704.
- Miller DT, et al. Consensus statement: chromosomal microarray is a first-tier clinical diagnostic test for individuals with developmental disabilities or congenital anomalies. Am J Hum Genet. 2010;86(5):749-64.
- Watanabe S, et al. Centriole-independent mitotic spindle assembly relies on the PCNT-CDK5RAP2 pericentriolar matrix. J Cell Biol. 2020;219(12):e202006010.
- Kim J, Kim J, Rhee K. PCNT is critical for the association and conversion of centrioles to centrosomes during mitosis. J Cell Sci. 2019;132(6):jcs225789.
- Duker AL, et al. Microcephalic osteodysplastic primordial dwarfism type II is associated with global vascular disease. Orphanet J Rare Dis. 2021;16(1):231.
- Majumder S, et al. Pericentrin deficiency in smooth muscle cells augments atherosclerosis through HSF1-driven cholesterol biosynthesis and PERK activation. JCI Insight. 2023;8(21):e173247.
- Steinfeldt J, Becker R, Vergarajauregui S, Engel FB. Alternative splicing of pericentrin contributes to cell-cycle control in cardiomyocytes. J Cardiovasc Dev Dis. 2021;8(8):87.
- Waich S, et al. Novel PCNT variants in MOPD II with attenuated growth restriction and pachygyria. Clin Genet. 2020;98(3):282-7.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.