Una serie di derivati a base di triazolo e oxadiazolo dell'acetamide è stata sintetizzata e valutata come inibitori dell'urease e della α-glucosidasi. Il composto 8c ha mostrato la maggiore inibizione dell'ureasi, mentre il 9e ha superato l'acarbosio contro la α-glucosidasi. Gli studi di legame con BSA e in silico hanno confermato le loro proprietà simili a quelle dei farmaci, identificando entrambi i composti come candidati lead promettenti.
È richiesta un abbonamento a JoVE per visualizzare questo contenuto. Accedi o inizia la tua prova gratuita.
Articolo di ricerca
Sintesi, valutazione biologica e studi in silice di nuovi acetamidi a base di triazolo e ossadialo come inibitori dell'ureasi e della α-glucosidasi
In questo articolo
Sommario
Abstract
Questo studio ha indagato il potenziale terapeutico dei nuovi derivati a base di 1,2,4-triazolo e 1,3,4-ossadiazolo come inibitori a doppio bersaglio dell'urease e della α-glucosidase, due enzimi implicati rispettivamente nei disturbi gastrointestinali e nel diabete di tipo 2. È stato impiegato un approccio integrato che combina sintesi organica a più fasi, valutazione biologica in vitro , docking molecolare, previsione ADME in silico e analisi della teoria del funzionale della densità (DFT) per identificare potenti composti lead con proprietà farmacocinetiche favorevoli. Partendo dall'acido benzoico, una serie di derivati 1,2,4-triazolo (8a–c) e 1,3,4-ossazolo (9d–f) contenenti parti acetamide sostituite sono state sintetizzate con successo. Tutti i composti hanno mostrato attività inibitoria contro entrambi gli enzimi bersaglio. Il composto 8c è stato l'inibitore dell'urease più potente (IC₅₀ = 6,14 ± 1,06 μM), mentre il composto 9e ha mostrato la più forte inibizione della glucosidasi α (IC₅₀ = 27,29 ± 0,41 μM), superando l'inibitore di riferimento acarbosio (IC₅₀ = 38,25 ± 0,12 μM). Le analisi computazionali hanno supportato i risultati sperimentali: le previsioni ADME indicavano proprietà favorevoli simili a quelle dei farmaci, e l'aggancio molecolare mostrava forti interazioni di legame, con il composto 8a che mostrava la più alta affinità per la α-glucosidasi (−7,165 kcal/mol) e il composto 9e il legame più forte all'urasie (−7,30 kcal/mol). I calcoli DFT hanno ulteriormente correlato l'attività biologica con le proprietà elettroniche, rivelando gap energetici relativamente piccoli tra HOMO–LUMO e i composti più attivi, 8c (0,14831 a.u.) e 9e (0,14302 a.u.). Collettivamente, questi risultati identificano i composti 8c e 9e come promettenti impalcature di piombo per lo sviluppo di inibitori di nuova generazione di urease e α-glucosidasi.
Introduzione
Le parti eterocicliche sono state precedentemente segnalate in molti farmaci esistenti, e gli eterocicli rappresentano una classe importante di inibitori enzimatici, utilizzati nel trattamento delle malattie metaboliche einfettive. 1. Tra gli eterocicli, gli 1'3'4-ossadiazoli sono uno dei più studiati nella scoperta di farmaci e sono stati segnalati come agenti antivirali, antibatterici, antitumorali, ipotensi, neuroprotettivi, anticonvulsivi e antitubercolari2, 3,4,5. Analogamente, i derivati 1'2'4-triazolo hanno mostrato attività anticonvulsive, antibatteriche, antivirali, antitubercolari, antidiabetici, antinfiammatorie, antiproliferative, antiantimalariche e inibitoriedell'urease. 6,7. I composti contenenti acetamide possiedono un forte profilo farmacologico e sono stati utilizzati come intermedi sintetici nella chimica eterociclica, oltre che antidiabetici, anticoagulanti e agenti chemosensibilizzanti, che li rendono strutture guida attraenti per la scoperta di farmaci 8,9.
Sono stati condotti sforzi significativi allo sviluppo di inibitori multitarget di α-glucosidasi e ureasi. L'inibizione della α-glucosidasi ritarda la digestione e l'assorbimento dei carboidrati, abbassando così i livelli di glucosio nel sangue postprandiale nei pazienti con diabete mellito di tipo 2. Gli inibitori attuali come l'acarbosio sono efficaci ma sono associati ad effetti collaterali gastrointestinali, il che crea la necessità di inibitori strutturalmentediversificati 10,11. L'uraase scompone l'urea in ammoniaca e anidride carbonica. La reazione permette al batterio Helicobacter pylori', che causa ulcere e rende l'ospite più suscettibile al tumore gastrico, di sopravvivere nello stomaco e quindi l'ureasasi è un bersaglio importante nello sviluppo di farmaci anti-ulcero. A L'obiettivo terapeutico è lo sviluppo di nuovi inibitori per entrambi glienzimi 9,12.
Tuttavia, nonostante gli studi disponibili sugli impalcature 1'2'4-triazolo e 1'3'4-ossadiazolo, sono stati riportati pochissimi studi relativi ai derivati acetamidici 1'2'4-triazolo e 1'3'4-ossazolo contenenti una parte tioetra come inibitori doppi α-glucosidasi eurasi. Il loro comportamento di legame proteico e la caratterizzazione computazionale hanno ricevuto anche un'attenzione limitata in questo contesto. In questo contesto, Abbiamo proposto che fondendo il triazolo o oxadiazolo e i frammenti di acetamide sostituiti nello stesso quadro molecolare si otterrebbe un profilo inibitorio enzimatico soddisfacente con proprietà fisicochimiche accettabili.
Per testare questa ipotesi, sono state sintetizzate e valutate una serie di derivati acetamidi a base di 1,2,4-triazolo (8a–c) e derivati acetamidici a base di 1,3,4-ossazolo (9d–f) e valutati per la loro attività inibitoria contro α-glucosidasi e ureasi. Le interazioni di legame dei composti più attivi (8a, 8c e 9e) con l'albumina sierica bovina (BSA) sono state studiate tramite spettroscopia di fluorescenza, determinazione della costante di legame e analisi termodinamica. Inoltre, sono stati effettuati calcoli di aggancio molecolare, ADME e teoria del funzionale della densità (DFT) per indagare i loro modi di legame, le proprietà farmacocinetiche e le caratteristiche elettroniche.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Protocollo
Tutti i reagenti erano di grado analitico e utilizzati senza ulteriore purificazione. Il progresso della reazione è stato monitorato tramite cromatografia a strato sottile (TLC) su gel di silice utilizzando n-esano/acetato di etil (7:3–6:4, v/v), con macchie visualizzate sotto luce ultravioletta. Salvo diversa indicazione, tutte le reazioni sono state eseguite sotto atmosfera ambiente. I composti sintetizzati sono stati caratterizzati da spettroscopia a trasformata di Fourier infrarosso (FTIR), NMR a 1H e NMR a 13C. Gli spettri NMR a 1H e 13C sono stati registrati in CDCl₃ rispettivamente a 600 MHz e 150 MHz, e sono stati riportati spostamenti chimici in ppm rispetto al segnale residuo del solvente. Il percorso sintetico è raffigurato nella Figura 1. I dati completi di caratterizzazione fisicochimica per tutti i composti sintetizzati sono forniti nel File Supplementare 1.
Sintesi del benzoato etilico (1)
L'acido benzoico (50 g, 0,41 mol) è stato inserito in una fiaschetta a fondo rotondo da 500 mL e è stato aggiunto etanolo assoluto (150 mL). Acido solforico concentrato (6 mL) veniva aggiunto a goccia come catalizzatore sotto agitazione magnetica continua. La miscela di reazione veniva riscaldata sotto reflusso a 78 °C per 4–6 ore utilizzando un condensatore raffreddato ad acqua. I progressi della reazione sono stati monitorati da TLC. Al completamento, la miscela veniva raffreddata a temperatura ambiente e neutralizzata con carbonato di sodio acquoso saturo fino a raggiungere il pH 7–8. La miscela di reazione veniva trasferita in un imbuto separativo, e lo strato organico veniva raccolto, lavato con acqua distillata e essiccato su solfato di sodio anidro. Dopo la filtrazione, il benzoato etilico (1) veniva utilizzato direttamente nella fase successiva senza ulteriore purificazione (Figura 1).
Sintesi della benzoidraizide (2)
Il benzoato etilico (1; 0,41 mol) veniva disciolto in etanolo assoluto (100 mL), e l'idrazina idratata (80%, 25 mL, in eccesso) veniva aggiunta sotto mescolamento continuo. La miscela di reazione veniva riscaldata a reflusso a 78 °C per 4–5 ore sotto aria utilizzando un condensatore raffreddato ad acqua. I progressi della reazione sono stati monitorati da TLC. Al completamento, il precipitato cristallino bianco della benzoidraizide (2) veniva raccolto tramite filtrazione, lavato con etanolo freddo, essiccato a peso costante a temperatura ambiente e utilizzato nelle successive fasi sintetiche (Figura 1).
Sintesi del 5-fenil-1,3,4-ossadiazolo-2-tiolo (3)
Benzoidraide (2; 10 g, 0,073 mol) e idrossido di potassio (4,12 g, 0,073 mol) sono stati inseriti in una fiaschetta a fondo arrotondato da 250 mL contenente etanolo (30 mL). La miscela veniva riscaldata a reflusso a 78 °C per 10 minuti utilizzando un condensatore raffreddato ad acqua. Veniva poi aggiunto disolfuro di carbonio (CS₂; 5 mL, 0,083 mol) e il reflusso continuava per altre 3–4 ore. I progressi della reazione sono stati monitorati da TLC. Al completamento, la miscela di reazione veniva trasferita in acqua distillata e riscaldata con una mescolata continua. L'acido cloridrico diluito veniva aggiunto a goccia fino a raggiungere il pH di 5, causando la precipitazione del composto (3) (Figura 1). Il precipitato veniva raccolto tramite filtrazione, lavato accuratamente con acqua distillata fredda, asciugato a peso costante e pesato per determinarne la resa. Il composto è stato caratterizzato da spettroscopia FTIR, NMR a 1H e NMR a 13°C.
Sintesi di 4,5-difenil-4H-1,2,4-triazolo-3-tiolo (4)
La benzoidraizide (2; 5 g, 0,037 mol) e il fenilisotiocianato (4 mL, 0,037 mol) furono inseriti in una fiaschetta a fondo arrotondato da 100 mL dotata di condensatore raffreddato ad acqua. La miscela di reazione è stata riscaldata sotto reflusso a 78 °C fino al completamento della formazione dell'intermedio tiosemicarbazide, come confermato dalla TLC utilizzando n-esano/acetato di etil (7:3, v/v). Idrossido di potassio (2 g, 0,036 mol), disciolto in etanolo (20 mL), è stato poi aggiunto e il reflusso è continuato fino alla formazione del composto (4), come confermato da TLC. La miscela reazionale veniva trasferita in acqua distillata, riscaldata con mescolamento continuo e acidificata con acido cloridrico diluito al pH 5 per precipitare il composto (4) (Figura 1). Il precipitato è stato raccolto tramite filtrazione, lavato accuratamente con acqua distillata fredda, essiccato a peso costante e caratterizzato da spettroscopia FTIR, NMR a 1H e NMR a 13°C.
Sintesi degli intermediari bromoacetamidi 7(a–f)
Ogni derivato dell'anilina sostituito 5(a–f) (1 equiv.) veniva disciolto nel cloroformio e raffreddato in un bagno di ghiaccio per mantenere la temperatura di reazione a 0–5 °C. Il bromoacettile bromuro (6, ≥98%, 1 equival) è stato aggiunto a gocce con mescolamento continuo. Durante la reazione, è stata aggiunta una soluzione acquosa di carbonato di sodio al 18% secondo necessità per mantenere il pH della reazione tra 9 e 10 neutralizzando l'acido bromico generato. Dopo l'aggiunta del bromuro di bromoacetile, la miscela di reazione veniva lasciata riscaldare a temperatura ambiente e mescolata fino a quando il TLC confermava il consumo completo del materiale di partenza. Gli intermedi di bromoacetamide risultanti, 7(a–f), sono stati raccolti tramite filtrazione, lavati con acqua distillata fredda, essiccati a peso costante e utilizzati direttamente nella fase successiva di sintetica senza ulteriore purificazione (Figura 1).
Sintesi di derivati acetamidi a base di triazolo 8(a–c)
Il derivato del triazolo (4; 0,5 g, 0,002 mol) è stato disciolto in N, N-dimetilformamide (10 mL) in una fiaschetta a fondo arrotondato da 50 mL. L'intermedio bromoacetamidico appropriato (7a, 7b o 7c; 0,002 mol, 1 equiv.) è stato aggiunto con mescolatura continua, seguito da idruro di sodio (0,05 g, 0,002 mol) per favorire l'alchilazione S. La miscela di reazione è stata mescolata a temperatura ambiente per 24–48 ore, con il progresso della reazione monitorato tramite TLC. Al completamento, la miscela di reazione veniva versata in acqua ghiacciata per indurre precipitazioni. Il precipitato è stato raccolto tramite filtrazione, lavato accuratamente con acqua fredda, asciugato e caratterizzato tramite spettroscopia FTIR, NMR a 1H e NMR a 13°C (Figura 1).
Sintesi di derivati acetamidici a base di osadiazolo 9(d–f)
Il derivato dell'oxadiazolo (3; 0,5 g, 0,002 mol) è stato disciolto in N, N-dimetilformamide (10 mL) in una fiaschetta a fondo arrotondato da 50 mL. È stato aggiunto il corrispondente intermediario bromoacetamide, 7d, 7e o 7f (0,002 mol, 1 equiv.), seguito da idruro di sodio (0,05 g, 0,002 mol) per facilitare l'alchilazione S. La miscela di reazione è stata mescolata a temperatura ambiente per 24–48 ore, con il progresso monitorato tramite TLC. Al completamento, la miscela veniva versata in acqua ghiacciata per precipitare il prodotto. Il precipitato è stato raccolto tramite filtrazione, lavato accuratamente con acqua fredda, asciugato e caratterizzato tramite spettroscopia FTIR, NMR a 1H e NMR a 13°C (Figura 1).
Saggio di inibizione α-glucosidasi
L'attività inibitoria della α-glucosidasi è stata valutata miscelando 50 μL della soluzione campione di prova con 100 μL di soluzione di α-glucosidasi (0,35 U/mL) preparata in tampone fosfatico (pH 6,8). La miscela di reazione è stata incubata a 37 °C per 10 minuti, poi sono stati aggiunti 100 μL di 1,5 mM di p-nitrofenil-α-D-glucopiranosido come substrato. Dopo un'ulteriore incubazione a 37 °C per 20 minuti, la reazione è stata interrotta aggiungendo 1 mL di 1 M carbonato di sodio (Na₂CO₃). L'assorbanza è stata misurata a 400nm 14. L'acarbosio veniva usato come controllo positivo. La miscela di reazione senza il composto di prova fungeva da controllo negativo, mentre la miscela di reazione senza enzima veniva usata come blank.
Tutti gli esperimenti sono stati condotti in triplicata e i risultati sono espressi come media ± deviazione standard (SD). La percentuale di inibizione dell'attività della α-glucosidasi è stata calcolata utilizzando la seguente equazione(1)14:
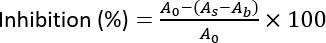 (1)
dove As rappresenta l'assorbenza della soluzione del campione di prova, Ab è l'assorbanza del reagente in bianco (senza α-glucosidasi), e A0 è l'assorbanza del controllo negativo (senza il campione). I valori di IC50 sono stati determinati testando concentrazioni di composti che variavano da 3,125 a 100 μM. L'analisi di regressione non lineare è stata effettuata utilizzando software di grafica standard.
Saggio di inibizione dell'urease
L'attività inibitoria dell'urease è stata determinata utilizzando un metodo modificato di Berthelot. La miscela di reazione consisteva in 300 μL di soluzione campione di prova, 200 μL di soluzione di urease di fagiolo jack e 200 μL di urea da 25 mM. La miscela è stata incubata in un bagno d'acqua a 37 °C per 30 minuti. Dopo l'incubazione, sono stati aggiunti 500 μL di una soluzione per sviluppare colori contenente 10 g/L di fenolo e 50 g/L di nitroprusside di sodio, seguiti da 500 μL di una seconda soluzione contenente 5% (v/v) di ipoclorito di sodio e 5 g/L di idrossido di sodio. La miscela di reazione veniva poi incubata per altri 15–30 minuti per permettere lo sviluppo del colore.
L'assorbenza della soluzione è stata misurata a 625 nm rispetto a un reagente15 a vuoto. La tiourea veniva usata come controllo positivo, la miscela di reazione senza il composto di prova come controllo negativo, e la miscela senza l'enzima urease come blank. Tutti gli esperimenti sono stati condotti in triplicata (n = 3) e i risultati sono espressi come valori medi ± deviazione standard (S.D.). La percentuale di inibizione è stata calcolata utilizzando la seguente formula matematica (2)15:
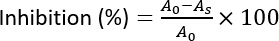 (2)
dove A0 è l'assorbanza del controllo (senza inibitore) e As è l'assorbanza del campione di prova (con inibitore). La graficizzazione e l'analisi di regressione non lineare per determinare i valori IC50 sono state eseguite utilizzando software standard di tracciamento dei dati.
Saggio di legame BSA
Le interazioni di legame tra albumina sieroica bovina (BSA) e i composti sintetizzati sono state studiate utilizzando spettroscopia di tempra a fluorescenza. Una soluzione stock di BSA da 10 μM è stata preparata in un tampone fosfato da 20 mM (pH 7,4). Per ogni esperimento di titolazione, 1,0 mL della soluzione BSA veniva miscelata con 2,0 mL di tampone fosfato in una cuvetta di quarzo. La soluzione è stata titolata tramite successive aggiunte di aliquote da 5 μL del composto di prova (1,5 mM in metanolo). Gli spettri di emissione di fluorescenza sono stati registrati nell'intervallo di lunghezze d'onda da 300–400 nm dopo l'eccitazione a 295 nm, con l'emissione massima osservata a circa 336 nm. Le misurazioni di fluorescenza sono state effettuate utilizzando uno spettrofotometro a fluorescenza dotato di software standard per l'acquisizione della fluorescenza, con larghezze di fessura di eccitazione ed emissione impostate rispettivamente a 10 nm e 2,5 nm. Per determinare i parametri termodinamici del legame, inclusi l'energia libera di Gibbs (ΔG), l'entalpia (ΔH) e l'entropia (ΔS), gli esperimenti di titolazione sono stati ripetuti a 298, 308 e 313 K.
Per indagare il meccanismo di tempra della fluorescenza, i dati sperimentali sono stati analizzati utilizzando l'equazione di Stern–Volmer (Equazione 3)16:
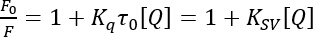 (3)
dove F0 e F rappresentano rispettivamente le intensità di fluorescenza di BSA in assenza e presenza del quencher; Kq è la costante della velocità di temprare bimolecolare; τ0 è la durata media della BSA in assenza di un quencher; KSV è la costante di tempra di Stern-Volmer; e [Q] è la concentrazione del squencher. La costante di legame (Kb) e il numero di siti di legame (n) sono stati successivamente determinati tracciando il doppio logaritmo secondo l'Equazione (4)16:
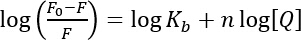 (4)
Inoltre, il cambiamento standard di energia libera di Gibbs (ΔG°), il cambiamento standard dell'entalpia (ΔH°) e il cambiamento standard di entropia (ΔS°) che regolano l'interazione di legame sono stati calcolati utilizzando le relazioni di Van't Hoff e Gibbs-Helmholtz espresse nelle Equazioni (5) e (6)17:
ΔG∘ = -RT ln Kb (5)
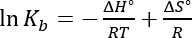 (6)
dove R è la costante universale del gas e T è la temperatura assoluta in Kelvin.
Aggancio molecolare
Tutte le simulazioni di modellazione molecolare e attracco venivano eseguite utilizzando la Schrödinger Suite (interfaccia Maestro), con l'attracco effettuato tramite il modulo Glide. Le strutture cristalline della α-glucosidasi (PDB ID: 5NN8) e dell'urease (PDB ID: 4H9M) sono state recuperate dalla RCSB Protein Data Bank. Le strutture proteiche sono state preparate utilizzando il Protein Preparation Wizard rimuovendo liganti co-cristallizzati, molecole d'acqua e eteroatomi non essenziali, aggiungendo residui e anelli mancanti, assegnando ordini corretti di legami e aggiungendo atomi di idrogeno polare. Protonazione e stati tautomerici sono stati assegnati al pH fisiologico (7,0 ± 2,0) utilizzando il modulo Epik. Le strutture proteiche preparate sono state successivamente sottoposte a una minimizzazione energetica contenuta con il campo di forza OPLS per alleviare gli scontri sterici.
Le strutture bidimensionali dei composti 3, 4, 8(a–c) e 9(d–f), insieme agli inibitori di riferimento acarbosio e tiourea, sono state preparate utilizzando il modulo LigPrep. Gli ordini di legame, la stereochimica e gli stati di ionizzazione al pH fisiologico sono stati ottimizzati, e le conseguenti conformazioni tridimensionali dei liganti sono state minimizzate energeticamente utilizzando il campo di forza OPLS.
Le griglie recettrici sono state generate utilizzando lo strumento Receptor Grid Generation, con le grid box centrate sui liganti nativi cocristallizzati per definire i siti attivi. Le dimensioni della griglia furono impostate a 25 × 25 × 25 Å per entrambe le proteine. La griglia dell'ureasi era centrata su x = −38,76, y = −44,14 e z = 66,88, mentre la griglia α-glucosidasi era centrata su x = 21,14, y = −7,56 e z = 24,37.
I calcoli di attracco venivano eseguiti utilizzando la modalità extra-precision (XP) di Glide con campionamento flessibile di ligando. Sono state generate più posizioni di legame per ogni ligando, e la posa con il punteggio di Glide docking più basso è stata selezionata per ulteriori analisi. Il protocollo di aggancio è stato convalidato riagganciando i liganti cocristallizzati nelle rispettive griglie recettori. I valori di deviazione quadratica media (RMSD) di ≤2,0 Å confermarono l'affidabilità e la riproducibilità del protocollo di attracco.
Le conformazioni di legame dei complessi agganciati sono state visualizzate utilizzando PyMOL (versione 3.1)18. Le interazioni proteina–ligando, inclusi legami idrofobi, contatti idrofobici e interazioni elettrostatiche, sono state analizzate utilizzando il Discovery Studio Visualizer19.
Analisi della teoria del funzionale della densità (DFT)
Tutti i calcoli della teoria della funzione della densità (DFT) sono stati eseguiti utilizzando la Gaussian 09, e le geometrie molecolari ottimizzate e gli orbitali molecolari di frontiera sono stati visualizzati usando GaussView 5. I derivati sintetizzati a base di triazolo e oxadiazolo a base di acetamide, 8(a–c) e 9(d–f), sono stati sottoposti a ottimizzazione geometrica nella fase acquosa utilizzando la funzione ibrida a tre parametri Lee–Yang–Parr (B3LYP) di Becke in combinazione con il set di base 6-311+G(d,p) 20. Gli effetti dei solventi sono stati incorporati utilizzando il Modello Continuum Polarizabile Simile-Conduttore (CPCM)21. Successivamente sono stati eseguiti calcoli della frequenza vibrazionale allo stesso livello teorico per confermare che tutte le strutture ottimizzate corrispondevano ai veri minimi locali sulla superficie dell'energia potenziale, come indicato dall'assenza di frequenze immaginarie.
Per comprendere le transizioni elettroniche e la stabilità cinetica dei composti sintetizzati, sono state calcolate le energie dell'orbitale molecolare più occupato (EHOMO) e dell'orbitale molecolare più basso non occupato (ELUMO). Il gap energetico di frontiera dell'orbitale molecolare (ΔE = ELUMO - EHOMO) è stato determinato per ogni derivata per valutarne la reattività chimica e la stabilità cinetica, con un gap energetico minore che indica una maggiore reattività.
Inoltre, i descrittori globali di reattività chimica—inclusi durezza chimica (η), morbidezza (S), potenziale chimico (μ), elettronegatività (X) e indice di elettrofilitia (w)—sono stati calcolati dalle energie orbitali di frontiera utilizzando le seguenti equazioni operativestandard 22:
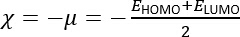 (7)
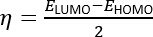 (8)
 (9)
 (10)
Le proprietà elettroniche calcolate e i descrittori globali sono stati sistematicamente confrontati tra le serie per stabilire relazioni struttura-attività (SAR) che riflettano i loro profili osservati di α-glucosidasi e inibitori dell'urease.
Inoltre, sono state generate e visualizzate mappe di potenziale elettrostatico molecolare (MESP) utilizzando VESTA per mappare la distribuzione della carica tra i sistemi molecolari ottimizzati. Le superfici MESP permettevano di identificare regioni elettrofile (carenti di elettroni, favorite da attacchi nucleofili) e nucleofile (ricche di elettroni, favorite da attacchi elettrofili). Questa distribuzione del potenziale elettrostatico è stata infine correlata con le specifiche interazioni di legame non covalenti, come i legami a idrogeno e i contatti elettrostatici, osservate nelle simulazioni di aggancio molecolare.
Analisi ADME
Per valutare la somiglianza farmacologica e le proprietà biofarmaceutiche dei derivati acetamidi sintetizzati a base di triazolo e ossadiazolo 8(a–c) e 9(d–f), è stata effettuata un'analisi in silico per assorbimento, distribuzione, metabolismo ed excrezione (ADME). Le rappresentazioni semplificate del sistema molecolare di input line-entry (SMILES) di tutti i composti sintetizzati, insieme agli inibitori di riferimento acarbosio e tiourea, sono state generate utilizzando un software di modellazione molecolare e inviate al server webSwissADME 23.
I parametri fisicochimici calcolati includevano il peso molecolare (MW), la lipofilicità (logP), l'area superficiale polare topologica (TPSA), il numero di donatori di legami a idrogeno (HBD), il numero di accettori di legami a idrogeno (HBA) e il numero di legami rotabili (RB).
Le proprietà farmacocinetiche sono state valutate prevedendo l'assorbimento gastrointestinale (GI) e la permeabilità della barriera emato-encefalica (BBB). Inoltre, i composti sono stati valutati per la conformità alla regola dei cinque di Lipinski e ad altri criteri consolidati di somiglianza farmacologica per stimarne la biodisponibilità orale. Infine, il punteggio di accessibilità sintetica (SA) è stato calcolato per ogni composto su una scala che va da 1 (facile da sintetizzare) a 10 (molto difficile da sintetizzare). I profili ADME previsti e di somiglianza farmacologica dei composti sintetizzati sono stati confrontati con quelli degli inibitori di riferimento per valutarne il potenziale come candidati principali allo sviluppo di farmaci.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Risultati
Chimica e caratterizzazione dei composti sintetizzati
I derivati bersaglio dell'acetamide a base di triazolo e ossadialo sono stati sintetizzati secondo la via sintetica mostrata nella Figura 1. I composti desiderati sono stati ottenuti con rese da buone a eccellenti (69%–87%) come solidi cristallini da bianco a giallo. La loro purezza è stata confermata da TLC, determinazione del punto di fusione e analisi spettr...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Discussione
Questo studio ha sintetizzato una serie di derivati acetamidici a base di triazolo e ossadiazolo e ne ha valutato le proprietà strutturali, biologiche, computazionali e farmacocinetiche. La caratterizzazione spettroscopica tramite HRMS, analisi elementare, NMR a 1H e NMR a 13C ha confermato la sintesi riuscita delle molecole bersaglio. Gli spostamenti chimici osservati, i modelli di accoppiamento e le risonanze di carbonio erano coerenti co...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Dichiarazioni
L'autore dichiara che non c'è conflitto di interessi
Ringraziamenti
L'autore esprime il suo apprezzamento alla Facoltà di Farmacia Clinica dell'Università Al Baha, Arabia Saudita.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| 1-Naftilamina | Merck | 106148 | Ammina aromatica usata per la preparazione di analoghi sostituiti |
| 2,5-Dimetilanilina | Sigma-Aldrich | D146706 | Ammina aromatica usata per la sintesi di derivati sostituiti |
| 3,4-Dimetilanilina | Alfa Aesar | A15416 | Ammina aromatica usata per la preparazione di analoghi strutturali |
| Acido Benzoico | Sigma-Aldrich | 242381 | Materiale di partenza per la sintesi dell'intermedio di benzoidrazida |
| Bromoacetil Bromuro | Sigma-Aldrich | B17601 | Reattivo elettrofilo usato nella sintesi di intermedi di bromoacetammide |
| Disolfuro di Carbonio | Sigma-Aldrich | 289116 | Reattivo chiave per la ciclizzazione al sistema dell'anello osadiazolo |
| Cloroformio | Sigma-Aldrich | C2432 | Solvente usato nei processi di estrazione e purificazione |
| Dimetilformammide (DMF) | Sigma-Aldrich | 227056 | Solvente aprotico polare usato nelle reazioni di derivatizzazione e sostituzione |
| Difenilamina | Sigma-Aldrich | D23802 | Ammina aromatica usata nella sintesi di composti derivati |
| Epik (2022-1) | Schrödinger, LLC | N/A (software) | Usato per generare stati di ionizzazione del ligando a pH 7.0; RRID: N/A |
| Etanolo | Sigma-Aldrich | E7023 | Solvente di reazione per l'esterificazione e la formazione dell'idrazida |
| Acetato di Etile | Sigma-Aldrich | 270989 | Componente di fase mobile polare nell'analisi TLC e nell'estrazione |
| Gaussian 09, Revisione D.01 (Gaussian 09W) | Gaussian, Inc. | N/A (software) | Software usato per calcoli DFT (HOMO-LUMO, MESP, descrittori di reattività globale); RRID:SCR_014897 |
| GaussView 5 | Gaussian, Inc., Wallingford, CT, USA | N/A (software) | Usato per la visualizzazione delle strutture ottimizzate e delle energie orbitali; RRID: N/A |
| Glide (2022-1) | Schrödinger, LLC | N/A (software) | Software di docking usato per la generazione della griglia del recettore e il docking molecolare extra-precisione (XP); RRID:SCR_000187 |
| GraphPad Prism, versione 9 | GraphPad Software, Boston, MA, USA | N/A (software) | Usato per l'analisi di regressione IC50 e la valutazione statistica dei dati di inibizione enzimatica; RRID:SCR_002798 |
| Idrazina | Sigma-Aldrich | 225819 | Reattivo usato per la conversione dell'estere in benzoidrazida |
| L(+)-Glutammina | Sigma-Aldrich | G3126 | Reattivo usato negli studi di valutazione biologica |
| LigPrep (2022-1) | Schrödinger, LLC | N/A (software) | Usato per l'ottimizzazione della struttura del ligando e la generazione di conformeri 3D; RRID:SCR_016746 |
| Idruro di Litio | Sigma-Aldrich | 201049 | Catalizzatore usato per l'attivazione del gruppo tiolo nelle reazioni di sostituzione |
| Maestro (v13.2, Schrödinger Release 2022-1) | Schrödinger, LLC | N/A (software) | Suite di modellazione molecolare usata per la preparazione e la visualizzazione della struttura di proteine/ligando; RRID:SCR_016748 |
| Metanolo | Sigma-Aldrich | 34860 | Solvente usato nella purificazione e nella preparazione di saggi biologici |
| n-Esano | Merck | 104391 | Componente di fase mobile non polare nell'analisi TLC |
| OPLS-2005 / OPLS-AA | Schrödinger, LLC | N/A (campo di forza) | Campo di forza usato per la minimizzazione energetica delle strutture di proteine e ligandi; RRID: N/A |
| Isotiocianato di Fenile | Merck | 807028 | Reattivo usato nella sintesi di derivati triazolici |
| Protein Preparation Wizard (2022-1) | Schrödinger, LLC | N/A (software) | Usato per il perfezionamento della struttura del recettore prima del docking; RRID:SCR_016749 |
| Idrossido di Sodio | Sigma-Aldrich | 221465 | Base usata per l'aggiustamento del pH e la neutralizzazione della reazione |
| Acido Solforico | BDH | 10276 | Catalizzatore acido usato nella fase di esterificazione in condizioni di reflusso |
| Trimetilammina | Riedel-de Haen | 22129 | Base organica usata durante la sintesi di derivati sostituiti |
| VESTA, versione 3.5.8 | Momma & Izumi (sviluppatori); distribuito gratuitamente | N/A (software) | Usato per la visualizzazione del potenziale elettrostatico molecolare (MESP) e delle mappe di superficie HOMO-LUMO; RRID: N/A |
Riferimenti
- Siddiqui SZ, et al. BSA binding, molecular docking, and in vitro biological screening of new 1,2,4-triazole heterocycles bearing an azinane nucleus. Pak J Pharm Sci. 2020;33(1):149-160.
- Khalilullah H, Ahsan MJ, Hedaitullah M, Khan S, et al. 1,3,4-Oxadiazole: A biologically active scaffold. Mini Rev Med Chem. 2012;12(8):789-801.
- Wang JJ, Sun W, Jia WD, Bian M, et al. Research progress on the synthesis and pharmacology of 1,3,4-oxadiazole and 1,2,4-oxadiazole derivatives: A mini review. J Enzyme Inhib Med Chem. 2022;37(1):2304-2319.
- Glomb T, Świątek P. Antimicrobial activity of 1,3,4-oxadiazole derivatives. Int J Mol Sci. 2021;22(13):6979.
- Glomb T, Szymankiewicz K, Świątek P. Anti-cancer activity of derivatives of 1,3,4-oxadiazole. Molecules. 2018;23(12):3361.
- Aggarwal R, Sumran G. An insight into the medicinal attributes of 1,2,4-triazoles. Eur J Med Chem. 2020;205:112652.
- Strzelecka M, Świątek P. 1,2,4-Triazoles as important antibacterial agents. Pharmaceuticals (Basel). 2021;14(3):224.
- Kumar S, Khokra SL, Yadav A. Triazole analogues as potential pharmacological agents: A brief review. Future J Pharm Sci. 2021;7(1):106.
- Raza A, et al. Deep learning in drug discovery: A futuristic modality to materialize large datasets for cheminformatics. J Biomol Struct Dyn. 2023;41(18):9177-9192.
- Liu SK, et al. Discovery of new α-glucosidase inhibitors: Structure-based virtual screening and biological evaluation. Front Chem. 2021;9:639279.
- Lebovitz HE. Alpha-glucosidase inhibitors. Endocrinol Metab Clin North Am. 1997;26(3):539-551.
- Rego YF, et al. A review on the development of urease inhibitors as antimicrobial agents against pathogenic bacteria. J Adv Res. 2018;13:69-100.
- Daud S, et al. Design, synthesis, in vitro evaluation, and docking studies of ibuprofen-derived 1,3,4-oxadiazole derivatives as dual α-glucosidase and urease inhibitors. Med Chem Res. 2022;31(2):316-336.
- Chapdelaine P, Tremblay RR, Dubé JY. p-Nitrophenyl-α-D-glucopyranoside as a substrate for measurement of maltase activity in human semen. Clin Chem. 1978;24(2):208-211.
- Manoharan A, et al. N-Acetylcysteine prevents catheter occlusion and inflammation in catheter-associated urinary tract infections by suppressing urease activity. Front Cell Infect Microbiol. 2023;13:1216798.
- Lakowicz JR. Principles of Fluorescence Spectroscopy. 3rd ed. Springer; New York, NY; 2006.
- Atkins P, de Paula J, Keeler J. Atkins' Physical Chemistry. 11th ed. Oxford University Press; Oxford, UK; 2018.
- DeLano WL. PyMOL: An open-source molecular graphics tool. CCP4 Newsl Protein Crystallogr. 2002;40:82-92.
- Discovery Studio Visualizer, Version 2.0. Accelrys Software Inc.; San Diego, CA; 2005.
- Tirado-Rives J, Jorgensen WL. Performance of B3LYP density functional methods for a large set of organic molecules. J Chem Theory Comput. 2008;4(2):297-306.
- Takano Y, Houk KN. Benchmarking the conductor-like polarizable continuum model (CPCM) for aqueous solvation free energies of neutral and ionic organic molecules. J Chem Theory Comput. 2005;1(1):70-77.
- Parr RG, Szentpály LV, Liu S. Electrophilicity index. J Am Chem Soc. 1999;121(9):1922-1924.
- Daina A, Michielin O, Zoete V. SwissADME: A free web tool to evaluate pharmacokinetics, drug-likeness, and medicinal chemistry friendliness of small molecules. Sci Rep. 2017;7(1):42717.
- Wang YN, et al. Synthesis and biological evaluation of triazolones/oxadiazolones as novel urease inhibitors. Bioorg Med Chem. 2024;102:117656.
- Mehdi K, et al. Molecular docking and in vitro studies of synthesized oxadiazole derivatives as urease inhibitors. J Math Fundam Sci. 2025;57(1):1-23.
- Aziz M, et al. Phytochemical, pharmacological, and in silico molecular docking studies of Strobilanthes glutinosus Nees: An unexplored source of bioactive compounds. S Afr J Bot. 2022;147:618-627.
- Khan KM, et al. Biochemical, toxicological, and in silico aspects of Trillium govanianum Wall. ex D. Don (Trilliaceae): A rich source of natural bioactive compounds. Chem Biodivers. 2024;21(1):e202301375.
- Bibi H, et al. Isolation and characterization of bioactive constituents from Withania coagulans Dunal with antioxidant and multifunctional enzyme inhibition potential, supported by docking, molecular dynamics, and DFT studies. RSC Adv. 2025;15(56):48566-48584.
- Khurm M, Guo Y, Wu Q, Zhang X, et al. Conocarpus lancifolius (Combretaceae): Pharmacological effects, LC-ESI-MS/MS profiling and in silico. attributes. Metabolites. 2023;13(7):794.
- Abdo MA, Badawy SA, Fadda AA, Elmorsy MR. Design, synthesis, structural characterization, and antioxidant potential of novel triazole- and oxadiazole-based hydrazide-hydrazone derivatives: spectroscopic, DFT, and molecular docking studies. BMC Chem. 2025;19:192.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.