Questo protocollo descrive un saggio di motilità di perle con coda cometaria di actina regolabile per analizzare quantitativamente in che modo l'attività del motore molecolare miosina influisce sull'assemblaggio dell'actina ramificata e sull'architettura della rete in un'interfaccia simile a una membrana.
Articolo metodologico
Ricostituzione dell'assemblaggio di actina ramificata mediato dalla miosina-I in un saggio di motilità della coda di cometa di actina basato su microsfere
In questo articolo
Sommario
Abstract
La polimerizzazione dell'actina ramificata mediata dal complesso dell'actina correlata proteina 2/3 (Arp2/3) fornisce le principali forze propulsive per una varietà di processi cellulari, tra cui la migrazione cellulare, l'endocitosi e la fagocitosi. Si è dimostrato che i motori miosina-I, che spesso colocalizzano con le reti di actina ramificata al bordo anteriore della cellula, partecipano anche a questi processi e si ritiene che regolino l'organizzazione della rete di actina e la produzione meccanica di forza. Tuttavia, i meccanismi molecolari attraverso cui la miosina-I interagisce con il complesso Arp2/3 per modulare l'assemblaggio dell'actina ramificata e la generazione di forza rimangono in gran parte sconosciuti. Descriviamo qui un saggio in vitro altamente regolabile di motilità di perle con code cometee di actina, che ricapitola l'interazione tra miosina-I, actina e il complesso Arp2/3 al bordo anteriore della cellula sulla superficie di perle di dimensioni micrometriche. Questo metodo deriva da saggi ben consolidati di code cometee di actina, immobilizzando contemporaneamente la miosina-I insieme a fattori di promozione della nucleazione (NPFs) sulle superfici delle perle, creando così un'interfaccia di assemblaggio dell'actina simile a una membrana. Il saggio consente la visualizzazione e l'analisi quantitativa dell'assemblaggio della rete di actina, della densità della rete, della motilità delle perle e dell'efficienza di crescita. Fornisce inoltre letture indirette e qualitative del potenziamento della forza mediato dalla miosina-I nelle reti di actina ramificata. Questo protocollo include la funzionalizzazione delle perle, l'assemblaggio della reazione, l'analisi mediante imaging a fluorescenza, l'analisi quantitativa delle immagini e strategie di risoluzione dei problemi, offrendo una piattaforma riproducibile per lo studio dell'assemblaggio dell'actina regolato dalla miosina-I in interfacce simili a membrane.
Introduzione
La polimerizzazione dell'actina ramificata mediata dal complesso delle proteine correlate all'actina 2/3 (Arp2/3) genera le forze protrusive principali che guidano diversi processi cellulari, tra cui la motilità cellulare, l'endocitosi, la fagocitosi e la formazione di complessi di adesione cellulare1,2,3,4,5,6. Al bordo anteriore delle cellule in migrazione, i fattori che promuovono la nucleazione (NPF) attivano il complesso Arp2/3 sulla membrana plasmatica, avviando l'assemblaggio di una rete dendritica di actina che spinge in avanti la membrana. I motori della miosina-I spesso colocalizzano con queste reti di actina ramificata alle interfacce della membrana e sono coinvolti nella regolazione dell'organizzazione dell'actina e nella modulazione della generazione di forza7,8,9,10,11,12,13. Nonostante le crescenti evidenze del contributo della miosina-I ai processi meccanici dipendenti dall'actina, i meccanismi molecolari attraverso cui la miosina-I interagisce con l'assemblaggio ramificato dell'actina mediato da Arp2/3 per modulare l'architettura della rete e l'output meccanico rimangono poco chiari.
Per colmare questa lacuna, abbiamo incorporato la miosina-I nel ben consolidato sistema di motilità di perline con coda cometa di actina14,15,16,17 per ricostruire l'interazione tra miosina-I, actina e il complesso Arp2/3 sulla superficie di perline di dimensioni micrometriche. L'obiettivo generale di questo metodo è studiare quantitativamente in che modo l'accoppiamento miosina-actina influisce sull'assemblaggio dell'actina ramificata, sull'architettura della rete, sulla rottura di simmetria e sulla motilità delle perline a un'interfaccia simile a una membrana. In questo saggio, la miosina-I e i fattori di nucleazione (NPF) vengono co-ricoperti su perline su scala micrometrica per mimare la loro colocalizzazione alla membrana plasmatica18. Dopo l'avvio della polimerizzazione, gli NPF legati alla superficie stimolano l'assemblaggio ramificato dell'actina dipendente da Arp2/3, portando alla formazione di un involucro di actina, alla rottura di simmetria e allo sviluppo di una coda cometa polarizzata che determina la propulsione della perla14,19,20,21,22,23. Variando sistematicamente la densità superficiale della miosina18 e modulando la densità della rete di actina attraverso la concentrazione della proteina di cappuccio (CP)15,19,24, questo metodo consente un'analisi quantitativa della cinetica di assemblaggio dell'actina, dell'efficienza di crescita, dell'architettura della rete e della motilità delle perline, fornendo letture indirette relative alle variazioni dell'output meccanico dipendenti dalla miosina-I.
Il saggio offre anche vantaggi distinti rispetto ad approcci complementari. Rispetto ai saggi di polimerizzazione in massa, come i saggi con actina-pirene, questo sistema di movimento delle microsfere consente la visualizzazione diretta dell'assemblaggio dell'actina ramificata e del movimento delle microsfere indotto dalla polimerizzazione dell'actina. A differenza degli studi cellulari, in cui funzioni proteiche sovrapposte e ambienti cellulari complessi possono oscurare i singoli contributi e complicare l'interpretazione, questo saggio permette un controllo preciso sulla composizione, concentrazione e organizzazione superficiale delle proteine, consentendo così un'indagine sistematica su come la miosina-I interagisce con l'assemblaggio dell'actina mediato da Arp2/3 in condizioni biochimiche definite.
Questo metodo è particolarmente adatto per studiare come i componenti del citoscheletro si coordinano in un ambiente simile a una membrana interfaccia per regolare l'architettura della rete di actina e il relativo output meccanico. Sebbene il presente protocollo sia ottimizzato per l'assemblaggio di actina ramificata mediato da miosina-I, il suo design modulare potrebbe essere adattato in futuro per esaminare altre classi di miosine associate alla membrana (ad esempio miosina VI, VII, X, XV e XIX) e/o proteine leganti l'actina (ad esempio formine, vasodilatatore-stimolata fosfoproteina (VASP), cortactina, coronina o tropomiosina). Tali adattamenti richiederebbero la validazione dell'immobilizzazione, dell'attività e della densità superficiale delle proteine. Inoltre, il saggio è compatibile con strategie di marcatura tipo pulse-chase. L'inserimento di actina fotoconvertibile o fotoattivabile, oppure di subunità Arp2/3 marcate, potrebbe consentire la misurazione dei tassi di turnover dei filamenti e di dissociazione dei rami all'interno della rete in crescita25Nel complesso, questo saggio fornisce una piattaforma versatile per esaminare le interazioni molecolari tra motori associati alle membrane, filamenti di actina e proteine leganti l'actina, nonché per indagare come i motori e le proteine leganti l'actina regolino il rimodellamento della rete e la generazione di forze a interfacce simili a membrane.14,15,26,27,28,29,30,31,32,33,34Più in generale, costituisce anche una piattaforma minima e regolabile di materia attiva per lo studio dei principi fisici alla base della dinamica fuori equilibrio guidata dai motori molecolari, come la rottura di simmetria, l'auto-organizzazione, il feedback meccanochimico e altri comportamenti emergenti nelle reti attive di actomiosina.18,19,20,21,22,23,35,36, con possibili implicazioni per la fisica della materia attiva e l'ingegneria dei materiali.
Protocollo
Questo protocollo è stato sviluppato incorporando la miosina-I nel ben consolidato sistema di motilità di perle con coda cometa di actina14,15,16,17 per imitare e studiare il ruolo della miosina-I nella modulazione dell'assemblaggio ramificato dell'actina e nella generazione di forza al bordo lamellare. È pensato per integrare l'articolo originale di ricerca primaria (Xu et al.18) fornendo i dettagli sperimentali, il flusso di analisi, le strategie di risoluzione dei problemi e i limiti necessari per riprodurre e adattare il saggio. Questo protocollo utilizza la miosina Myo1d di Drosophila biotinilata全长 perché funziona in modo ottimale a 20°C–22°C37,38, la temperatura comunemente utilizzata nella maggior parte dei saggi di ricostruzione in vitro. Una descrizione dettagliata delle procedure di biotinilazione e purificazione della miosina è disponibile in studi precedenti18,38,39,40.
1. Preparazione del buffer
- Preparare il tampone X per il rivestimento delle perle con neutravidina e NPF con 10 mM 4-(2-idrossietil)-1-piperazinaetansolfonico (HEPES; pH 7,5), 100 mM KCl, 1 mM MgCl₂, 100 µM CaCl₂ e 1 mM adenosina trifosfato (ATP).
- Preparare il tampone M per il rivestimento delle perle con miosina con 20 mM HEPES (pH 7,5), 100 mM KCl, 1 mM MgCl₂, 1 mM etilenglicole-bis(β-amminoetil etere)-N,N,N′,N′-tetraacido acetico (EGTA) e 2 mM ATP.
- Per preparare il tampone X o il tampone M, preparare innanzitutto una soluzione madre di HEPES aggiustata a pH 7,5 a temperatura ambiente. Aggiungere KCl, MgCl₂, CaCl₂ (per il tampone X) o EGTA (per il tampone M), seguito da ATP, quindi portare il tampone al volume finale con acqua bidistillata.
- Filtrare il tampone attraverso un filtro a siringa da 0,22 µm prima dell'uso. La degasificazione non è necessaria per esperimenti di rivestimento delle perle di routine. Mantenere il tampone filtrato sul ghiaccio fino all'uso.
NOTA: preparare sempre i tamponi contenenti ATP o ditiotreitolo (DTT) freschi per ottenere risultati ottimali. Conservare i tamponi X e M appena preparati sul ghiaccio per un massimo di 3–4 giorni.
- Preparare una soluzione madre di albumina sierica bovina (BSA) al 100 mg/mL in acqua bidistillata per il bloccaggio. Filtrare la soluzione attraverso un filtro a siringa da 0,22 µm, allestire aliquote da 50 µL per provetta e conservare le aliquote a −80°C. Utilizzare le aliquote entro 3–6 mesi e evitare cicli ripetuti di congelamento-scongelamento.
- Preparare i tamponi di conservazione delle perle.
- Preparare il tampone di conservazione per le perle di controllo diluendo la soluzione madre di BSA al 100 mg/mL di 100 volte con il tampone X per ottenere 1 mg/mL di BSA nel tampone X.
- Preparare il tampone di conservazione per le perle di miosina diluendo la soluzione madre di BSA al 100 mg/mL di 100 volte con il tampone M per ottenere 1 mg/mL di BSA nel tampone M.
- Preparare il tampone di motilità 2× contenente 40 mM HEPES (pH 7,5), 200 mM KCl, 2 mM MgCl₂, 2 mM EGTA e 0,4% metilcellulosa (viscosità: 1500 cP). Conservare il tampone a 4°C per un massimo di 1 mese. Mescolare delicatamente prima dell'uso per garantire omogeneità ed evitare la formazione di bolle.
ATTENZIONE: manipolare tutti i prodotti chimici secondo le procedure di sicurezza di laboratorio istituzionali. Indossare dispositivi di protezione individuale adeguati durante la preparazione dei tamponi.
2. Preparazione delle perle
NOTA: Rivestire le perle di polistirene carbossilato (diametro di 2,0 µm) con NPF e neutravidina seguendo protocolli pubblicati in precedenza14,15,16,17, con modifiche per il rivestimento con miosina18. Utilizzare il dominio WCA marcatto con glutathione S-transferasi (GST) della proteina umana neuronale Wiskott-Aldrich syndrome protein (N-WASP) come fattore di nucleazione (NPF) (GST-VCA). Il protocollo riportato di seguito è stato progettato per preparare 50 µL di sospensione di perle e può essere scalato a 100–200 µL secondo necessità.
- Coating con Neutravidina e NPF
- Preparare una miscela di rivestimento di 50 µL di NPF e neutravidina mescolando 5 µL di GST-VCA (1 mg/mL), 10 µL di neutravidina alla concentrazione desiderata e 35 µL di buffer X. Mescolare delicatamente aspirando e rilasciando 5–10 volte con una pipetta, evitando la formazione di bolle d'aria.
NOTA: Utilizzare le seguenti concentrazioni di riferimento di neutravidina per ottenere diversi rapporti molari di miosina rispetto a NPF18: 8,3 µM (0,5 mg/mL) per un rapporto molare miosina:NPF di 0,28:1; 16,7 µM (1 mg/mL) per un rapporto molare miosina:NPF di 0,35:1; 33,3 µM (2 mg/mL) per un rapporto molare miosina:NPF di 0,43:1; e 83,3 µM (5 mg/mL) per un rapporto molare miosina:NPF di 0,80:1. Selezionare la concentrazione di neutravidina in base al rapporto di rivestimento miosina:NPF desiderato. Per esperimenti standard di motilità con coda a cometa, utilizzare il rapporto 0,43:1 miosina:NPF, che garantisce un rivestimento robusto di miosina mantenendo una densità sufficiente di NPF per l'assemblaggio dell'actina dipendente da Arp2/3. Rapporti inferiori (0,28:1 o 0,35:1) possono essere utilizzati per valutare densità superficiali più basse di miosina, mentre il rapporto 0,80:1 può essere impiegato per esaminare un carico maggiore di miosina. Poiché l'aumento della concentrazione di neutravidina può alterare sia il reclutamento della miosina sia la densità superficiale effettiva di NPF, convalidare il rapporto di rivestimento mediante elettroforesi su gel di poliacrilammide in presenza di dodecilsolfato di sodio (SDS-PAGE) (vedere sezione 2.3) o misurazioni di densità superficiale basate sulla fluorescenza, quando si adatta il saggio a nuove preparazioni proteiche o condizioni sperimentali. - Trasferire 5 µL di sospensione di perline in un tubo da microcentrifuga. Lavare le perline con 10 µL di buffer X aspirando e rilasciando almeno cinque volte. Pellettare le perline centrifugando a 16.000 × g per 2 min a 4°C. Rimuovere attentamente il soprannatante inclinando il tubo e aspirando dal lato opposto al pellet di perline.
- Risospendere le perline lavate in 50 µL della miscela di rivestimento. Mescolare la sospensione con pipettamento delicato e lasciare una piccola bolla d'aria nella sospensione per facilitare il mescolamento durante l'incubazione. Incubare le perline su un rotatore da banco a 20 rpm per 2 h a 4°C. Pellettare le perline centrifugando a 16.000 × g per 2 min a 4°C e rimuovere con attenzione il soprannatante contenente neutravidina e GST-VCA in eccesso.
- Risospenderle perline rivestite in 200–400 µL di BSA al 10 mg/mL preparata diluendo la soluzione madre di BSA al 100 mg/mL in buffer X. Incubare la sospensione sul ghiaccio per 30 min per bloccare i siti di legame non occupati sulla superficie delle perline. Pellettare le perline centrifugando a 16.000 × g per 2 min a 4°C e rimuovere con attenzione il soprannatante.
- Risospendere le perline in 50 µL di BSA al 1 mg/mL preparata in buffer X. Pellettare le perline centrifugando a 16.000 × g per 2 min a 4°C, rimuovere con attenzione il soprannatante e ripetere il lavaggio due volte.
NOTA: Dopo la reazione di rivestimento, risospendere delicatamente le perline aspirando e rilasciando 5–7 volte, evitando la formazione di bolle. La sospensione di perline dovrebbe apparire ben dispersa, senza aggregati o grumi visibili. Non utilizzare preparazioni di perline che mostrano aggregazione estesa, scarsa risospensione o perdita evidente di perline, poiché queste condizioni possono causare un rivestimento irregolare e ridurre la riproducibilità del saggio. - Conservare le perline rivestite in BSA al 1 mg/mL preparata in buffer X sul ghiaccio. Utilizzare le perline rivestite entro una settimana.
NOTA: Conservare le perline rivestite sul ghiaccio in BSA al 1 mg/mL preparata in buffer X per un massimo di una settimana prima di procedere all'etichettatura fluorescente o al decoro con miosina. Prima dell'uso, risospendere delicatamente le perline con pipettamento e ispezionare visivamente la sospensione per rilevare aggregazione, scarsa risospensione o perdita evidente di perline. Non utilizzare preparazioni di perline che mostrano aggregazione estesa o scarsa resa dopo la conservazione.
- Preparare una miscela di rivestimento di 50 µL di NPF e neutravidina mescolando 5 µL di GST-VCA (1 mg/mL), 10 µL di neutravidina alla concentrazione desiderata e 35 µL di buffer X. Mescolare delicatamente aspirando e rilasciando 5–10 volte con una pipetta, evitando la formazione di bolle d'aria.
- Etichettatura fluorescente e decoro con miosina biotinilata
- Scambiare il buffer X di conservazione con buffer M prima del rivestimento con miosina.
- Distribuire equamente 50 µL di perline rivestite con neutravidina-NPF in due tubi da microcentrifuga (25 µL per tubo).
- Pellettare le perline centrifugando a 16.000 × g per 2 min a 4°C e rimuovere con attenzione il soprannatante. Lavare le perline con 25 µL di BSA al 1 mg/mL preparata in buffer M. Pellettare le perline centrifugando a 16.000 × g per 2 min a 4°C, rimuovere con attenzione il soprannatante e ripetere il lavaggio due volte.
- Risospendere le perline di controllo in 25 µL di colorante fluorescente biotin-CF640 1 µM, diluito dalla soluzione madre in buffer M.
- Risospendere le perline con miosina in 25 µL di miosina biotinilata 500 nM – 1 µM, integrata con 1–5 µM di calmodulina.
- Coprire i tubi con stagnola d'alluminio e incubare le sospensioni di perline sul ghiaccio per almeno 30 min. Pellettare le perline centrifugando a 16.000 × g per 2 min a 4°C e rimuovere con attenzione il soprannatante contenente miosina biotinilata o colorante fluorescente in eccesso.
- Lavare le perline decorate con 25 µL di BSA al 1 mg/mL preparata in buffer M. Pellettare le perline centrifugando a 16.000 × g per 2 min a 4°C, rimuovere con attenzione il soprannatante e ripetere il lavaggio due volte.
- Conservare le perline decorate con colorante fluorescente nel vicino infrarosso o le perline decorate con miosina in BSA al 1 mg/mL preparata in buffer M sul ghiaccio. Integrare le perline decorate con miosina con 1–5 µM di calmodulina e proteggere tutte le perline decorate dalla luce coprendo i tubi con stagnola d'alluminio. Utilizzare le perline decorate con colorante fluorescente nel vicino infrarosso entro una settimana e le perline decorate con miosina entro 2–3 giorni.
NOTA: Utilizzare miosina biotinilata 500 nM – 1 µM per il decoro delle perline. Selezionare la concentrazione operativa in base al rapporto superficiale desiderato di miosina e all'attività della preparazione di miosina. Per esperimenti standard di motilità delle perline, utilizzare miosina biotinilata 1 µM per promuovere un decoro robusto di miosina nelle condizioni di rivestimento descritte sopra. Concentrazioni inferiori, come 500 nM, possono essere utilizzate per ridurre la densità superficiale di miosina o quando si testano nuove preparazioni proteiche. Verificare la densità superficiale finale di miosina mediante SDS-PAGE (vedere sezione 2.3), misurazioni basate sulla fluorescenza o confronto con condizioni di rivestimento precedentemente calibrate quando si adatta il saggio. Includere calmodulina in eccesso molare rispetto alla miosina per mantenere l'occupazione del braccio leva della miosina-I durante il decoro delle perline. Per esperimenti standard, utilizzare 1–5 µM di calmodulina insieme a miosina 500 nM – 1 µM. Utilizzare l'estremità superiore di questo intervallo quando si impiegano concentrazioni maggiori di miosina. La concentrazione ottimale di calmodulina potrebbe dover essere adattata per diversi isoformi di miosina-I o preparazioni proteiche. Il tempo utile di conservazione delle perline decorate con miosina può variare in base all'attività conservata dalle molecole di miosina immobilizzate. Le prestazioni migliori si ottengono di solito utilizzando le perline immediatamente dopo il rivestimento. Conservare le perline decorate sul ghiaccio, protette dalla luce, fino all'uso. Prima di utilizzare perline decorate conservate, risospendere delicatamente la sospensione di perline aspirando e rilasciando 5–7 volte e ispezionare un piccolo aliquota mediante microscopia a luce o a fluorescenza. Le preparazioni di perline adatte devono rimanere ben disperse, mostrare aggregazione minima e mantenere una fluorescenza rilevabile e relativamente uniforme quando sono presenti etichette fluorescenti. Sono accettabili piccoli aggregati contenenti da tre a cinque perline; tuttavia, non devono essere utilizzate preparazioni che mostrano aggregazione estesa, scarsa risospensione, fluorescenza debole, perdita evidente di perline o adesione eccessiva delle perline al tubo. Per le perline decorate con miosina, verificare le prestazioni del saggio confrontandole con una preparazione di perline precedentemente convalidata, poiché la conservazione può ridurre l'attività delle molecole di miosina immobilizzate. Non utilizzare preparazioni di perline che non mostrano più le differenze attese tra perline rivestite con miosina e perline di controllo.
- Scambiare il buffer X di conservazione con buffer M prima del rivestimento con miosina.
- Determinazione del rapporto di rivestimento miosina-NPF
- Trasferire 20 µL di sospensione di perline da ciascun tipo di perline (perline di controllo e perline con miosina) in tubi da microcentrifuga separati. Pellettare le perline centrifugando a 16.000 × g per 2 min a 4°C e rimuovere con attenzione il soprannatante. Lavare le perline con 25 µL di buffer M. Pellettare le perline centrifugando a 16.000 × g per 2 min a 4°C, rimuovere con attenzione il soprannatante e ripetere il lavaggio una volta per rimuovere la BSA dal buffer di conservazione.
NOTA: Una rimozione adeguata della BSA si ottiene eseguendo due lavaggi consecutivi con buffer M e rimuovendo attentamente il soprannatante dopo ogni passaggio di centrifugazione senza disturbare il pellet di perline. Se si sospetta una contaminazione residua di BSA, eseguire un ulteriore lavaggio con buffer M prima di aggiungere il buffer campione SDS. Evitare preparazioni di perline con recupero del pellet scarso o perdita eccessiva di perline, poiché un recupero incoerente delle perline può influenzare l'accuratezza del rapporto di rivestimento della miosina determinato mediante SDS-PAGE. - Risospenderle perline lavate in 20 µL di buffer campione Laemmli 1×. Bollire i campioni per 5 min. Pellettare le perline centrifugando per 15 s in una microcentrifuga da banco. Conservare i campioni a −20°C fino all'elettroforesi su gel.
NOTA: Conservare i campioni di perline preparati a −20°C fino al momento dell'elettroforesi. - Preparare la serie standard di BSA mescolando 5 µL di standard di BSA 2 mg/mL con 5 µL di buffer campione 2×. Bollire la miscela per 5 min. Diluire la miscela 20 volte con buffer campione 1× per ottenere una concentrazione finale di 50 ng/µL.
- Caricare 1 µL dello standard di BSA diluito per ottenere 50 ng di proteina totale.
- Caricare 2 µL dello standard di BSA diluito per ottenere 100 ng di proteina totale.
- Caricare 5 µL dello standard di BSA diluito per ottenere 250 ng di proteina totale.
- Caricare 10 µL dello standard di BSA diluito per ottenere 500 ng di proteina totale.
- Caricare 20 µL dello standard di BSA diluito per ottenere 1.000 ng di proteina totale.
- Preparare gli standard di neutravidina, GST-VCA e miosina mescolando 5 µL di ciascuna soluzione proteica 1 mg/mL con 5 µL di buffer campione 2× per ottenere una concentrazione finale di 0,5 mg/mL. Bollire i campioni per 5 min e caricare 2 µL di ciascun campione per ottenere 1 µg di proteina per corsia.
- Caricare i campioni su un gel di poliacrilammide con gradiente 4%–20%.
- Caricare 5 µL della scala proteica precolorata.
- Caricare 2 µL dello standard di neutravidina 0,5 mg/mL.
- Caricare 2 µL dello standard di GST-VCA 0,5 mg/mL.
- Caricare 2 µL dello standard di miosina 0,5 mg/mL.
- Caricare 20 µL di ciascun campione di perline in corsie separate.
- Caricare gli standard di BSA preparati nei passaggi 2.3.3.1–2.3.3.5.
- Eseguire l'elettroforesi del gel in buffer di corsa 1× SDS-PAGE a 110 V per 30 min.
ATTENZIONE: Metanolo e acido acetico utilizzati nella soluzione di decolorazione sono infiammabili e corrosivi. Manipolare questi reagenti utilizzando dispositivi di protezione personale adeguati e seguendo le procedure di sicurezza di laboratorio istituzionali. - Colorare il gel con Coomassio Brilliant Blue per 10 min con agitazione delicata. Decolorare il gel tutta la notte in una soluzione contenente 10% di metanolo e 7,5% di acido acetico. Acquisire le immagini del gel utilizzando un sistema di imaging per gel.
NOTA: Per l'analisi densitometrica, acquisire le immagini utilizzando impostazioni di esposizione che mantengano tutte le bande proteiche entro il range di rilevamento lineare. Evitare immagini sovraesposte in cui le bande di miosina, NPF o proteine standard appaiono saturate. Quando possibile, utilizzare una modalità di esposizione automatica ottimizzata per evitare la saturazione, oppure acquisire immagini con tempi di esposizione multipli e utilizzare l'esposizione più breve che risolva chiaramente tutte le bande rilevanti senza pixel saturi. Utilizzare le stesse impostazioni di imaging per tutti i gel che verranno confrontati quantitativamente. - Quantificare le intensità delle bande utilizzando un software di analisi delle immagini (Fiji/ImageJ) e lo strumento Analisi Gel.
- Aprire l'immagine del gel in Fiji. Se necessario, convertire l'immagine in scala di grigi a 8 bit selezionando Immagine > Tipo > 8 bit.
- Se necessario, invertire l'immagine in modo che le bande proteiche appaiano come picchi selezionando Modifica > Inverti.
- Utilizzare lo strumento di selezione rettangolare per disegnare una regione di interesse (ROI) intorno alla prima corsia, assicurandosi che l'ROI includa l'intera regione verticale contenente le bande rilevanti. Selezionare Analizza > Gel > Seleziona prima corsia.
- Spostare lo stesso ROI rettangolare sulla corsia successiva e selezionare Analizza > Gel > Seleziona corsia successiva. Ripetere questa procedura per tutti gli standard di BSA, gli standard proteici purificati e i campioni di perline utilizzando le stesse dimensioni dell'ROI.
- Dopo aver selezionato tutte le corsie, generare i profili di intensità selezionando Analizza > Gel > Traccia corsie.
- Utilizzare lo strumento linea retta per definire la linea di base per ciascun picco, quindi utilizzare lo strumento contagocce per selezionare l'area del picco corrispondente a ciascuna banda di interesse. Registrare l'area integrata del picco per ciascuna banda.
- Eseguire la correzione del fondo disegnando la linea di base in modo coerente per ciascuna corsia utilizzando il fondo locale immediatamente adiacente al picco, evitando bande vicine o regioni irregolari del gel. Applicare gli stessi criteri di linea di base e selezione del picco a tutti gli standard e ai campioni di perline.
- Generare una curva standard utilizzando gli standard di BSA corrispondenti a 50, 100, 250, 500 e 1.000 ng di proteina totale per corsia.
- Tracciare l'area integrata del picco corretta per il fondo in funzione della massa totale di BSA ed eseguire una regressione lineare utilizzando un foglio elettronico o un software di grafica.
- Verificare che la curva standard mostri una forte linearità (R2 > 0,98) senza evidente saturazione o plateau delle bande ad intensità più elevata.
- Se la curva standard è non lineare o se alcune bande quantificate sono saturate, acquisire nuovamente l'immagine del gel con un'esposizione più breve o ripetere l'elettroforesi su gel utilizzando un carico di campione inferiore.
- Utilizzare la curva di calibrazione per determinare il rapporto di rivestimento miosina-NPF.
- Determinare la quantità totale di proteina nei campioni di perline e negli standard proteici purificati mediante interpolazione all'interno del range lineare di rilevamento.
- Calcolare il corrispondente rapporto di rivestimento miosina-NPF per ciascun tipo di perline.
- Quando si stabiliscono nuove condizioni di rivestimento o si modifica il protocollo, eseguire misurazioni utilizzando preparazioni replicate di perline o gel replicati.
- Per esperimenti di routine, confrontare il rapporto di rivestimento misurato con preparazioni precedentemente convalidate.
- Ripetere il rivestimento o la quantificazione se il rapporto misurato è al di fuori del range atteso o se le misurazioni replicate sono incoerenti.
- Trasferire 20 µL di sospensione di perline da ciascun tipo di perline (perline di controllo e perline con miosina) in tubi da microcentrifuga separati. Pellettare le perline centrifugando a 16.000 × g per 2 min a 4°C e rimuovere con attenzione il soprannatante. Lavare le perline con 25 µL di buffer M. Pellettare le perline centrifugando a 16.000 × g per 2 min a 4°C, rimuovere con attenzione il soprannatante e ripetere il lavaggio una volta per rimuovere la BSA dal buffer di conservazione.
3. Saggio di motilità con perle a coda di cometa di actina
- Saggio standard di motilità delle microsfere
- Preparare l'actina da polvere di acetone di muscolo scheletrico di coniglio seguendo il protocollo di purificazione pubblicato41. Purificare l'actina monomerica globulare (G-actina) mediante cromatografia di esclusione molecolare usando una colonna Sephacryl S-300 equilibrata con tampone G contenente 2 mM Tris-HCl (pH 8,0), 0,2 mM ATP, 0,1 mM CaCl₂, 1 mM NaN₃ e 0,5 mM DTT. Conservare la G-actina purificata sul ghiaccio a 4°C e utilizzarla entro 2–3 settimane.
- Purificare il complesso Arp2/3 dal cervello bovino seguendo il protocollo pubblicato42. Dividere la proteina purificata in aliquote monouso, congelarle rapidamente e conservarle a −80°C.
- Esprimere e purificare CapZ umano seguendo il protocollo pubblicato43. Dividere la proteina purificata in aliquote monouso, congelarle rapidamente e conservarle a −80°C.
- Purificare la calmodulina seguendo il protocollo pubblicato44. Aliquotare la proteina purificata e conservare le aliquote a −20°C.
NOTA: Valutare la qualità del complesso Arp2/3 purificato, di CP (CapZ) e della calmodulina prima dell'uso. Valutare la purezza proteica mediante elettroforesi SDS-PAGE con colorazione Coomassie. Le preparazioni accettabili devono mostrare le bande proteiche principali attese con minima degradazione o bande contaminanti. Determinare la concentrazione proteica misurando l'assorbanza a 280 nm o utilizzando un saggio colorimetrico standard per proteine (ad esempio, saggio di Bradford) con aliquote scongelate di fresco. Non utilizzare aliquote proteiche che mostrano precipitazione visibile, cicli ripetuti di congelamento-scongelamento o degradazione sostanziale su SDS-PAGE. Per la valutazione dell'attività, l'attività del complesso Arp2/3 può essere verificata mediante la sua capacità di promuovere l'assemblaggio dell'actina dipendente da NPF in un saggio di polimerizzazione dell'actina marcata con pirène o mediante la formazione robusta di code cometiformi ramificate nel saggio di motilità delle microsfere. L'attività di CapZ può essere valutata mediante la sua capacità di modulare la crescita dei filamenti di actina e la morfologia delle code cometiformi nel saggio con microsfere, oppure mediante un saggio di cappuccio delle estremità attive se necessario. La qualità della calmodulina viene valutata mediante SDS-PAGE e mediante la sua capacità di sostenere l'attività della miosina-I nei saggi di motilità. Quando si utilizza una nuova preparazione proteica, confrontare le prestazioni del saggio con una preparazione precedentemente validata prima di utilizzarla per esperimenti quantitativi. - Preparare una miscela di motilità da 50 µL contenente 4 µM G-actina (incluso 5%–10% di G-actina marcata fluorescentemente), 200 nM complesso Arp2/3, 6,5–200 nM CP, 2 µM calmodulina e 3 µL di sospensione di microsfere (1,5 µL di microsfere rivestite con miosina e 1,5 µL di microsfere di controllo) in un tampone finale contenente 20 mM HEPES (pH 7,5), 100 mM KCl, 1 mM MgCl₂, 1 mM EGTA, 1 mM MgATP, 40 mM DTT, 10 mg/mL BSA e 0,2% metilcellulosa.
- Aggiungere 25 µL di tampone di motilità 2×.
- Aggiungere 6 µL di acqua bidistillata.
- Aggiungere 2 µL di 1 M DTT.
- Aggiungere 1 µL di 50 mM ATP.
- Aggiungere 1 µL di 50 mM MgCl₂.
- Aggiungere 5 µL di 100 mg/mL BSA.
- Aggiungere 1 µL di 100 µM calmodulina.
- Aggiungere 1 µL di 10 µM complesso Arp2/3.
- Aggiungere 1 µL di CP da 325 nM a 10 µM.
- Aggiungere 3 µL di sospensione di microsfere contenente 1,5 µL di microsfere rivestite con miosina e 1,5 µL di microsfere di controllo.
NOTA: Mescolare delicatamente la miscela di motilità aspirando e rilasciando lentamente 3–5 volte con la pipetta. Evitare di vorticare, pipettare rapidamente o introdurre bolle d'aria, poiché ciò potrebbe alterare i complessi proteici e influenzare la polimerizzazione dell'actina. - Avviare la reazione aggiungendo 4 µL di 50 µM G-actina contenente 5%–10% di G-actina marcata fluorescentemente. Mescolare immediatamente e indicare questo punto temporale come t = 0.
NOTA: Dopo l'aggiunta e il mescolamento della G-actina, caricare la camera di reazione e iniziare l'acquisizione delle immagini il più rapidamente possibile. Per misurazioni cinetiche riproducibili, iniziare l'acquisizione entro 1–2 minuti da t = 0 e non oltre i 3 minuti dall'avvio della reazione. Registrare il ritardo effettivo tra l'aggiunta della G-actina e l'inizio dell'acquisizione e tenerne conto quando si rappresentano graficamente la crescita delle code cometiformi in funzione del tempo.
- Preparazione della camera
- Pulire vetrini e coprioggetti con etanolo al 70% seguito da acqua deionizzata. Pulire le superfici di vetro con plasma d'aria ambiente per 10 minuti.
- Immediatamente dopo aver preparato la miscela di motilità, applicare 2,3 µL della miscela di reazione su un vetrino. Posizionare un coprioggetto da 22 mm × 22 mm sul campione per formare una camera a compressione con un'altezza approssimativa di 4,3 µm. Sigillare la camera con grasso da vuoto e iniziare immediatamente l'acquisizione delle immagini.
NOTA: L'altezza della camera è controllata utilizzando un volume fisso di campione e un coprioggetto da 22 mm × 22 mm, che producono una camera sottile riproducibile quando il campione si distribuisce uniformemente sull'area del coprioggetto. L'altezza approssimativa della camera può essere stimata dividendo il volume del campione per l'area del coprioggetto e può anche essere verificata empiricamente misurando la distanza z tra le superfici del vetrino e del coprioggetto utilizzando microsfere fluorescenti o marcatori fluorescenti legati alla superficie. Utilizzare lo stesso volume di campione, dimensione del coprioggetto e procedura di assemblaggio della camera per tutti gli esperimenti per mantenere una geometria della camera costante. Prima dell'acquisizione, ispezionare la camera visivamente e al microscopio. Il campione deve riempire uniformemente la regione centrale di acquisizione senza grandi bolle d'aria, diffusione incompleta o evidenti perdite. Non acquisire immagini in prossimità di bolle d'aria, bordi del grasso da vuoto o aree in cui il coprioggetto appare mal posizionato. Preparare una nuova camera se il campione non si distribuisce uniformemente, contiene grandi bolle d'aria o mostra una deriva sostanziale causata da perdite o sigillatura inadeguata.
ATTENZIONE: Utilizzare l'attrezzatura per la pulizia al plasma seguendo le procedure di sicurezza di laboratorio istituzionali. Adottare le precauzioni appropriate durante la manipolazione di vetrini e coprioggetti per ridurre al minimo il rischio di lesioni.
- Saggio di motilità delle microsfere con potenza di spinta della miosina alterata
- Pre-incubare la G-actina conservata nel tampone G contenente 2 mM Tris-Cl (pH 8,0), 0,2 mM ATP, 0,5 mM DTT, 0,1 mM CaCl₂ e 1 mM NaN₃ con 200 µM EGTA e 50 µM MgCl₂ per 5 minuti sul ghiaccio per convertire la G-actina in Mg-G-actina prima dell'uso.
- Preparare una miscela di motilità da 50 µL per esperimenti al calcio sostituendo la calmodulina con 1,1 mM CaCl₂ per alterare la potenza di spinta della miosina.
- Aggiungere 25 µL di tampone di motilità 2×.
- Aggiungere 6 µL di acqua bidistillata.
- Aggiungere 2 µL di 1 M DTT.
- Aggiungere 1 µL di 50 mM ATP.
- Aggiungere 1 µL di 50 mM MgCl₂.
- Aggiungere 5 µL di 100 mg/mL BSA.
- Aggiungere 1 µL di 55 mM CaCl₂.
- Aggiungere 1 µL di 10 µM complesso Arp2/3.
- Aggiungere 1 µL di CP da 325 nM a 10 µM.
- Aggiungere 3 µL di sospensione di microsfere contenente 1,5 µL di microsfere rivestite con miosina e 1,5 µL di microsfere di controllo.
NOTA: Mescolare delicatamente la reazione fino a quando tutti i componenti sono uniformemente distribuiti prima di avviare la polimerizzazione dell'actina.
NOTA: La reazione finale contiene 1,1 mM di CaCl2 totale e circa 1,0 mM di EGTA, producendo una concentrazione stimata di Ca2+ libero dell'ordine di 10−4 M. Sulla base dell'eccesso di CaCl2 rispetto all'EGTA, la concentrazione di Ca2+ libero è di circa 100 µM. Calcoli più precisi del tampone al calcio utilizzando MaxChelator o uno strumento simile che consideri EGTA, Mg2+, ATP, pH e temperatura stimano la concentrazione di Ca2+ libero a circa 80–100 µM. - Avviare la reazione aggiungendo 4 µL di 50 µM Mg-G-actina contenente 5–10% di G-actina marcata fluorescentemente. Mescolare immediatamente e indicare questo punto temporale come t = 0.
- Preparare la camera di acquisizione come descritto al punto 3.1.6.
- Acquisizione delle immagini al microscopio
- Acquisire immagini di fluorescenza a 25°C utilizzando un microscopio ad epifluorescenza dotato di obiettivo ad immersione in olio da 100× (apertura numerica 1,4), una sorgente luminosa esterna a alogenuri metallici, una telecamera CCD e un software di acquisizione delle immagini.
- Acquisire l'actina fluorescente utilizzando un set di filtri per rodamina/TRITC e le microsfere marcate con colorante fluorescente nel vicino infrarosso utilizzando un set di filtri per Cy5/fluorescenza nel vicino infrarosso .
- Acquisire le immagini in modalità 16 bit utilizzando binning della telecamera 1 × 1 o 2 × 2. Mantenere costanti guadagno della telecamera, intensità di illuminazione, tempo di esposizione e set di filtri per tutti i campioni che verranno confrontati quantitativamente.
NOTA: Prima di raccogliere dati quantitativi, regolare l'intensità di illuminazione e il tempo di esposizione utilizzando un campo rappresentativo in modo che il segnale della coda cometiforme dell'actina sia chiaramente rilevabile ma non saturato. Controllare l'istogramma dell'immagine per confermare che l'intensità massima del pixel rimanga al di sotto del limite di saturazione della telecamera. Utilizzare l'intensità di illuminazione più bassa e il tempo di esposizione più breve che forniscano un rapporto segnale-rumore sufficiente. Non confrontare intensità di fluorescenza tra campioni acquisiti con tempi di esposizione, guadagni della telecamera, binning o impostazioni di illuminazione diversi.
- Iniziare l'acquisizione delle immagini immediatamente dopo l'avvio della reazione. Acquisire sequenze temporali di immagini da campi contenenti sia microsfere rivestite con miosina che microsfere di controllo. Identificare le microsfere di controllo utilizzando il canale di fluorescenza nel vicino infrarosso.
- Acquisire immagini ogni 5–15 secondi per 20 minuti utilizzando un tempo di esposizione di 100–200 ms per fotogramma. Confrontare la cinetica di crescita delle code cometiformi delle microsfere rivestite con miosina e di quelle di controllo all'interno dello stesso campo visivo.
NOTA: Nella maggior parte degli esperimenti, le code cometiformi si allungano a una velocità approssimativamente costante durante i primi ~10 minuti dopo la rottura della simmetria. L'allungamento rallenta man mano che i reagenti si esauriscono e di solito cessa circa 30 minuti dopo l'avvio della reazione18. - Per valutare la morfologia delle code cometiformi indipendentemente dalla dinamica iniziale di crescita, incubare la miscela di motilità in una provetta microcentrifuga per 15–20 minuti a temperatura ambiente per consentire lo sviluppo delle code cometiformi.
- Applicare 2,3 µL della miscela di reazione su un vetrino e assemblare una camera a compressione come descritto al punto 3.1.6. Acquisire immagini dell'intera area della camera e ottenere immagini rappresentative contenenti sia microsfere rivestite con miosina che microsfere di controllo. Identificare le microsfere di controllo utilizzando il canale di fluorescenza nel vicino infrarosso e confrontare la morfologia delle code cometiformi all'interno dello stesso campo visivo.
NOTA: Per un confronto diretto, selezionare campi di acquisizione che contengano sia microsfere rivestite con miosina che microsfere di controllo, che siano uniformemente illuminati, a fuoco e lontani dai bordi della camera, dal grasso da vuoto, da grandi bolle d'aria o da regioni con riempimento incompleto. Escludere microsfere aggregate, sovrapposte ad altre microsfere, parzialmente fuori dal campo visivo o non segmentabili in modo affidabile a causa di artefatti di acquisizione o scarsa messa a fuoco. Utilizzare le stesse impostazioni di acquisizione per tutti i campi all'interno di un esperimento. Prima del campionamento, agitare delicatamente la miscela di reazione con la punta pulita di una pipetta 5–7 volte per mantenere una distribuzione uniforme delle microsfere. Non mescolare mediante pipettatura poiché un'aspirazione e un rilascio vigorosi potrebbero alterare la rete delle code cometiformi di actina o staccare la microsfera dalla coda cometiforme. Se è richiesta la stabilizzazione della rete di actina, aggiungere la falloidina prima del campionamento15,18. Per reazioni contenenti 4 µM di actina, aggiungere la falloidina a una concentrazione finale di 4 µM, corrispondente a un rapporto approssimativamente equimolare con l'actina. Incubare la reazione sul ghiaccio per 3–5 minuti, al riparo dalla luce, prima del campionamento.
- Acquisire immagini di fluorescenza a 25°C utilizzando un microscopio ad epifluorescenza dotato di obiettivo ad immersione in olio da 100× (apertura numerica 1,4), una sorgente luminosa esterna a alogenuri metallici, una telecamera CCD e un software di acquisizione delle immagini.
4. Analisi di quantificazione della cinetica di crescita delle code a cometa di actina e della densità della rete
NOTA: analizzare e quantificare tutte le immagini utilizzando Fiji, una piattaforma open-source per l'elaborazione di immagini basata su ImageJ (versione 2.16.0/1.54p; https://imagej.net/software/fiji/)45.
- Velocità di crescita della coda cometa di actina
- Misurare la lunghezza della coda cometa di actina in ogni punto temporale utilizzando lo strumento Linea Segmentata in Fiji. Tracciare manualmente la coda cometa dall'estremità distale della coda fino al centro del bead per ogni immagine e convertire la lunghezza misurata in micrometri.
- Rappresentare graficamente la lunghezza della coda cometa in funzione del tempo. Interpolare i primi 7–10 punti temporali, corrispondenti alla fase iniziale di crescita lineare, utilizzando una regressione lineare. Determinare la velocità di crescita della coda cometa dalla pendenza della retta interpolata e riportare il valore in µm/s o µm/min.
NOTA: Selezionare la finestra di regressione dalla fase iniziale in cui la lunghezza della coda cometa aumenta approssimativamente in modo lineare nel tempo. Nella maggior parte degli esperimenti, ciò corrisponde ai primi 7–10 punti temporali dopo la rottura della simmetria o dall'inizio della chiara allungamento della coda cometa. Utilizzare lo stesso criterio di selezione per tutti i bead all'interno dello stesso esperimento. Se la crescita inizia in momenti leggermente diversi per diversi bead, definire il primo punto della finestra di regressione come il primo punto temporale in cui una coda cometa polarizzata è chiaramente visibile e in allungamento. Includere solo punti temporali consecutivi che mostrano un'estensione della coda monotona o quasi monotona e interpolare i dati mediante regressione lineare. La finestra di regressione selezionata deve mostrare una forte linearità, senza evidenti plateau, arresti o bruschi cambiamenti nel comportamento di crescita. Escludere i bead dall'analisi della velocità di crescita se non formano una chiara coda cometa polarizzata, mostrano una crescita arrestata o fortemente non lineare durante la finestra iniziale di misurazione, si staccano dalla coda cometa, escono dal campo visivo, si sovrappongono a bead o code cometa vicini, oppure sono influenzati da scarsa messa a fuoco o fluorescenza saturata.
- Densità della rete della coda cometa di actina
- Definire la ROI della coda cometa utilizzando il canale di fluorescenza dell'actina in Fiji. Applicare una soglia di intensità che separi la fluorescenza della coda cometa dal fondo locale tramite Immagine > Regola > Soglia. Applicare gli stessi criteri di sogliatura a tutti i bead di controllo e rivestiti di miosina acquisiti all'interno dello stesso campo visivo utilizzando impostazioni di acquisizione identiche. Ispezionare manualmente la ROI sogliata ed escludere i bead per cui il contorno della coda cometa non può essere chiaramente distinto dal fondo. Misurare l'intensità media di fluorescenza all'interno della ROI della coda cometa e designare questo valore come Icomet.
- Riposizionare la stessa ROI in una regione vicina priva di fluorescenza della coda cometa. Misurare l'intensità media di fondo e designare questo valore come Ibackground.
- Calcolare l'intensità corretta della coda cometa (Icorr,comet) utilizzando:
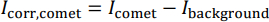
- Utilizzare Icorr,comet come indicatore della densità della rete di actina.
NOTA: Poiché la coda cometa cresce e cambia forma nel tempo, la ROI della coda cometa non deve avere dimensioni identiche in ogni punto temporale. Definire la ROI utilizzando lo stesso metodo di sogliatura durante tutto l'esperimento, come il metodo di sogliatura automatica Triangle o Yen o un intervallo di soglia selezionato manualmente. Per la sottrazione del fondo, riposizionare una copia identica della ROI della coda cometa in una regione vicina priva di fluorescenza della coda cometa, evitando bead vicini, reti di actina, bolle d'aria o illuminazione non uniforme. Applicare coerentemente lo stesso metodo di sogliatura, procedura di selezione della ROI e criteri di selezione del fondo a tutti i campioni acquisiti con condizioni di imaging identiche.
- Velocità di assemblaggio fluorescente della coda cometa di actina
- Misurare l'intensità di fluorescenza integrata totale della ROI della coda cometa in ogni punto temporale utilizzando la stessa procedura di selezione della ROI descritta nel Passaggio 4.2. Eseguire la sottrazione del fondo utilizzando una regione adiacente priva di fluorescenza della coda cometa.
- Rappresentare graficamente l'intensità di fluorescenza integrata totale corretta in funzione del tempo. Interpolare i primi 7–10 punti temporali utilizzando una regressione lineare e utilizzare la pendenza iniziale come velocità di assemblaggio fluorescente dell'actina.
NOTA: Nelle condizioni di imaging descritte sopra, lo sbiancamento fotodinamico (photobleaching) di solito non è osservabile durante l'acquisizione in time-lapse, e non viene normalmente applicata alcuna correzione per lo sbiancamento. Tuttavia, se si osserva uno sbiancamento sostanziale, stimare il tasso di sbiancamento da una regione di riferimento fluorescente stabile o da un campione di controllo acquisito con le stesse condizioni di imaging. Normalizzare l'intensità di fluorescenza della coda cometa utilizzando la curva di decadimento di riferimento prima di interpolare la velocità iniziale di assemblaggio della fluorescenza dell'actina.
- Efficienza di crescita della coda cometa di actina
- Calcolare l'efficienza di crescita della coda cometa di actina dividendo la velocità di crescita della coda cometa per la velocità di assemblaggio fluorescente dell'actina:
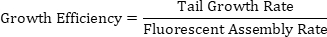
- Utilizzare questo parametro per stimare la distanza percorsa dal bead per unità di assemblaggio di actina come indicatore dell'efficienza con cui l'assemblaggio di actina viene convertito in avanzamento del bead.
NOTA: Calcolare l'efficienza di crescita per ciascun bead individualmente prima di effettuare la media tra i bead. Per ogni bead, determinare la velocità di crescita della coda e la velocità di assemblaggio della fluorescenza a partire dalla stessa finestra iniziale di crescita lineare, quindi calcolare l'efficienza di crescita per quel bead. Mediare i valori individuali dei bead all'interno di ciascuna condizione sperimentale, come bead di controllo e bead rivestiti di miosina. Per confronti accoppiati, confrontare bead di controllo e bead rivestiti di miosina acquisiti nello stesso campo visivo poiché sperimentano condizioni di reazione e di imaging identiche, riducendo così la variabilità tra diversi campi. Per l'analisi quantitativa, analizzare almeno 10–20 bead per condizione da ciascun esperimento indipendente quando sono disponibili abbastanza bead analizzabili. Ripetere il saggio utilizzando almeno tre preparazioni indipendenti di bead o giorni sperimentali quando si stabiliscono o si confrontano condizioni di saggio. Eseguire le misurazioni delle immagini utilizzando impostazioni di analisi delle immagini identiche, criteri di sogliatura, procedure di selezione della ROI e metodi di sottrazione del fondo durante tutto l'esperimento. Le analisi descritte nei Passaggi 4.1–4.4 sono state eseguite manualmente utilizzando gli strumenti standard di analisi delle immagini senza macro personalizzati.
- Calcolare l'efficienza di crescita della coda cometa di actina dividendo la velocità di crescita della coda cometa per la velocità di assemblaggio fluorescente dell'actina:
Risultati
Il saggio di motilità con perline a coda di cometa di actina è stato utilizzato per studiare l'effetto dell'attività della miosina-I sull'assemblaggio ramificato di actina mediato dal complesso Arp2/3 al margine anteriore della cellula, riproducendo scenari in cui la miosina-I associata alla membrana coordina con la polimerizzazione dell'actina per promuovere la protrusione della membrana7,8,9,10,11,12,13. Per imitare la colocalizzazione della miosina-I e dei fattori di nucleazione dell'actina (NPFs) all'interfaccia membrana-actina, entrambe le proteine sono state co-ricoperte sulla superficie di perline su scala microscopica, ricostituendo così la loro vicinanza spaziale in un sistema in vitro controllato (Figura 1A,B).
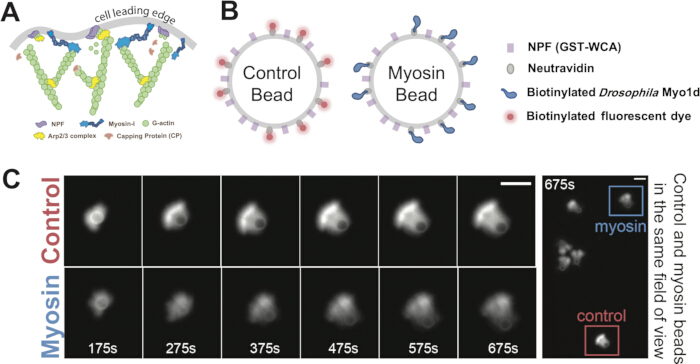
Figura 1. Ricostruzione dell'assemblaggio di actina ramificata mediato da miosina-I su microsferette. (A) Schema che illustra le interazioni tra miosina-I, fattori di promozione della nucleazione (NPF), il complesso della proteina 2/3 correlata all'actina (Arp2/3), la proteina di cappuccio (CP) e l'actina globulare (G-actina) nel margine anteriore della cellula. (B) Schema della funzionalizzazione delle sferette. Le sferette di controllo e quelle rivestite con miosina sono state ricoperte con NPF e neutravidina. La neutravidina è stata coniugata o con un colorante fluorescente far-red biotinilato per le sferette di controllo o con Drosophila Myo1d biotinilato per le sferette rivestite con miosina. (C) Serie temporale rappresentativa che mostra la crescita della coda cometa di actina, dalla rottura della simmetria alla formazione della coda cometa polarizzata, per una sferetta di controllo e una sferetta rivestita con miosina. Il pannello finale mostra entrambe le sferette nello stesso campo visivo. Barra della scala, 5 µm. I pannelli B e C sono riprodotti/modificati da Xu et al., Science Advances, DOI: 10.1126/sciadv.ado5788 (2024), AAAS, con autorizzazione. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Per valutare meglio il contributo specifico della miosina-I all'assemblaggio dell'actina, è stata costruita anche una perla di controllo corrispondente. Le perle di controllo erano identiche alle perle rivestite con miosina, con l'unica differenza che la miosina-I era stata sostituita con un colorante fluorescente biotinilato nel vicino infrarosso coniugato alla neutravidina (Figura 1B). Mescolando entrambi i tipi di perle nella stessa camera di reazione e acquisendone le immagini nel medesimo campo visivo, è stato possibile effettuare un confronto diretto dell'assemblaggio dell'actina ramificata in presenza e in assenza di miosina-I in condizioni sperimentali identiche (Figura 1C). Inoltre, variando il rapporto tra miosina e fattore di nucleazione (NPF) sulla superficie della perla, è stato possibile esaminare sistematicamente l'effetto della miosina-I a diverse densità superficiali (Figura 2A,B). Inoltre, la densità della rete di actina poteva essere regolata modificando la concentrazione della proteina di cappuccio (CP), generando reti che andavano da strutture densamente impacchettate e resistenti alla rottura di simmetria a architetture allentate e soggette a fratture15,19,24. Questo approccio ha permesso di studiare in che modo la miosina-I influenza l'assemblaggio dell'actina ramificata in reti con diversa densità e integrità strutturale (Figura 2A,B).
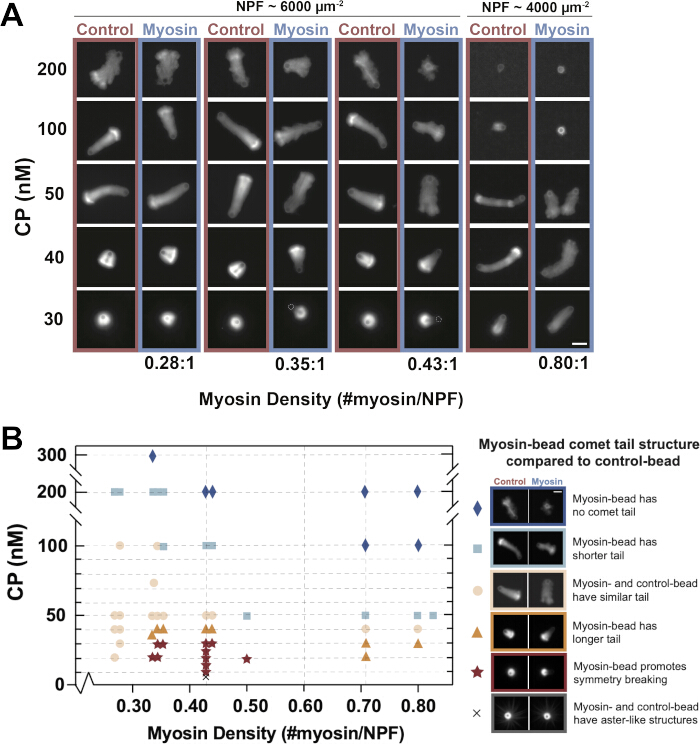
Figura 2. Morfologia della coda a cometa dell'actina attraverso diverse densità superficiali della miosina e concentrazioni di proteina di cappuccio. (A) Immagini fluorescenti rappresentative di 2-µm-beads di diametro rivestite con densità superficiali diverse di miosina e assemblate in reazioni contenenti 30–200 nM di proteina di cappuccio (CP), 4 µM actina con actina marcata al 5% con rodamina e 200 nM di Arp2/3 complesso. Per ogni condizione, le perle di controllo e le perle rivestite con miosina sono state immaginate nello stesso campo visivo. Le densità superficiali di miosina e del fattore di promozione della nucleazione (NPF) sono state determinate mediante elettroforesi in gel di poliacrilammide in presenza di dodecilsolfato di sodio, come descritto al punto 2.3. Le immagini sono state acquisite 20–35 minuti dopo l'avvio della reazione. Luminosità e contrasto sono stati regolati in modo lineare e identico all'interno di ogni coppia di perle controllo–miosina, ma sono stati scalati indipendentemente tra le diverse condizioni per una migliore visualizzazione. Barra della scala, 5 µm. (BMappa qualitativa del saggio che riassume gli esiti delle code a cometa in funzione delle concentrazioni di CP e delle densità superficiali di miosina. Ogni punto dati rappresenta una coppia di microsferette controllo–miosina abbinata nella condizione indicata. I simboli indicano gli esiti osservati, inclusi microsferette rivestite di miosina che promuovono la rottura di simmetria, code più lunghe, code simili, code più corte, assenza di formazione della coda a cometa o strutture simili a astri. I dati sono stati raccolti da più di 20 esperimenti indipendenti, con l'analisi di oltre 10 coppie di microsferette per ogni condizione. Questa figura è riprodotta/modificata da Xu et al., Science Advances, DOI: 10.1126/sciadv.ado5788 (2024), AAAS, con autorizzazione. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Mescolando i componenti del saggio, le NPF di superficie stimolavano l'assemblaggio ramificato di actina mediato dal complesso Arp2/3 attorno alla superficie della microsfera. In una reazione tipica e riuscita, l'actina appariva inizialmente come un guscio rado attorno alla microsfera. Procedendo la polimerizzazione, il guscio si espandeva e la rete diventava più densamente intrecciata. L'assemblaggio continuo di actina sulla superficie della microsfera determinava una crescita esterna della rete, che poteva portare alla rottura della simmetria e alla formazione di una coda cometa polarizzata. Una volta stabilita la coda cometa, la continua nucleazione e polimerizzazione dell'actina sulla superficie della microsfera sosteneva un movimento sostenuto della microsfera (Figura 1C). Queste caratteristiche sequenziali di formazione del guscio di actina, rottura della simmetria, allungamento della coda cometa e propulsione della microsfera fungevano da indicatori visivi del corretto funzionamento del saggio.
Come riportato nel nostro studio originale18 e illustrato nella Figura 2A,B, la morfologia delle code a cometa risultava sensibile sia alla concentrazione di CP sia alla densità superficiale della miosina. In condizioni standard del saggio (200 nM complesso Arp2/3, 50 nM CP, rapporto miosina:NPF = 0,43:1), le perline rivestite di miosina generavano tipicamente code di actina a cometa più rade o più diffuse rispetto alle perline di controllo (Figura 2A). A basse concentrazioni di CP (<30 nM), l’actina si assemblava in gusci densi e resistenti alla frattura. In queste condizioni, le perline di controllo spesso rimanevano incapsulate e non subivano la rottura di simmetria, mentre le perline rivestite di miosina avevano maggiori probabilità di rompere la simmetria ed emergere dal guscio di actina circostante (Figura 2A,B). Ad alte concentrazioni di CP (>200 nM), la coesione della rete risultava ridotta e la presenza della miosina ulteriormente destabilizzava la rete di actina, promuoveva il distacco dell’actina e impediva la formazione di code a cometa stabili (Figura 2A,B). Questi risultati dipendenti dalle condizioni forniscono parametri utili che i ricercatori possono impiegare per identificare regimi di saggio appropriati e risolvere problemi di prestazione del saggio.
L'effetto della miosina-I sulla morfologia della coda cometica di actina può essere valutato misurando l'intensità media di fluorescenza della coda cometa. La regione della coda cometa è stata definita utilizzando una soglia di intensità, come descritto al passaggio 4.2, e successivamente è stata misurata l'intensità media di fluorescenza all'interno di questa regione (Figura 3A). In condizioni di imaging equivalenti, in cui perline di controllo e perline rivestite di miosina sono state immaginate nello stesso campo visivo, questo valore ha funto da indicatore relativo e non calibrato della densità della rete di actina, con un'intensità media più bassa che indica una rete più rada. Nelle condizioni standard del saggio, le perline rivestite di miosina generavano tipicamente code cometee con un'intensità media di fluorescenza inferiore rispetto alle perline di controllo, coerentemente con una densità apparente della rete ridotta (Figura 3C).
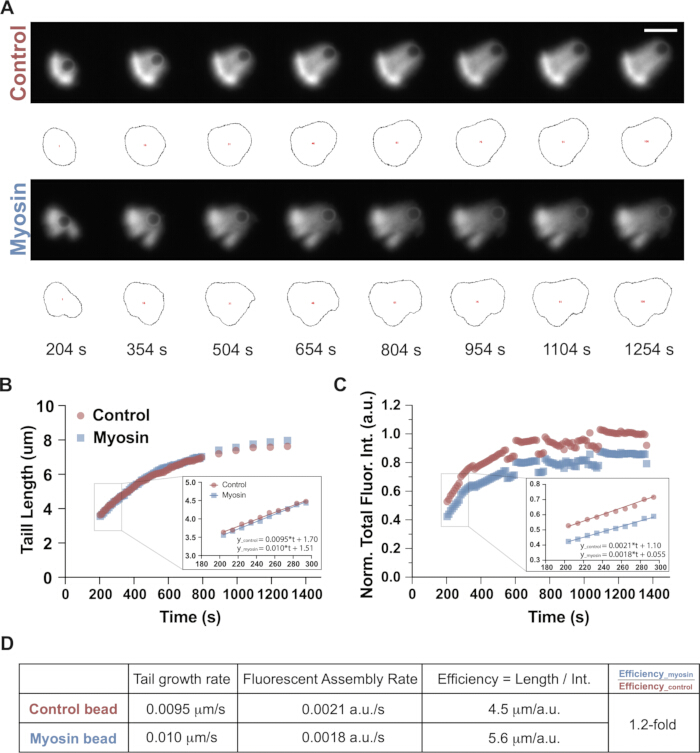
Figura 3. Flusso di lavoro per la quantificazione della cinetica di crescita delle code a cometa dell'actina e dell'efficienza di assemblaggio. (A) Serie temporale rappresentativa della crescita della coda a cometa da una perla controllo e da una perla rivestita con miosina in rapporto 0,43:1 in presenza di 50 nM di proteina di cappuccio (CP). I contorni neri indicano le regioni di interesse (ROI) delle code a cometa identificate utilizzando Fiji per misurare l'intensità di fluorescenza. Condizioni della reazione: 4 µM di actina con il 5% di actina marcata con rodamina, 200 nM del complesso proteina correlata all'actina 2/3 (Arp2/3) e 50 nM di CP. Barra della scala, 5 µm. (B) Lunghezza della coda a cometa riportata in funzione del tempo per la coppia rappresentativa di perle controllo–miosina mostrata nel pannello (A). L'insetto mostra l'intervallo temporale utilizzato per l'adattamento lineare, e le velocità di crescita della coda sono state determinate dalle pendenze delle rette interpolate. (C) Intensità di fluorescenza totale normalizzata della coda a cometa riportata in funzione del tempo per la coppia rappresentativa di perle controllo–miosina mostrata nel pannello (A). Le perle controllo e quelle con miosina sono state normalizzate rispetto all'intensità media di fluorescenza delle perle controllo tra 1100 e 1300 s. L'insetto mostra l'intervallo temporale utilizzato per l'adattamento lineare, e le velocità di assemblaggio della fluorescenza sono state calcolate dalle pendenze delle rette interpolate. (D) Tabella riassuntiva che mostra la velocità di crescita della coda, la velocità di assemblaggio della fluorescenza e l'efficienza di crescita per la coppia rappresentativa di perle controllo–miosina mostrata nel pannello (A). Cliccare qui per visualizzare una versione ingrandita di questa figura.
L'effetto della miosina-I sulla cinetica di crescita delle code a cometa può essere quantificato misurando nel tempo sia l'allungamento della coda a cometa che l'accumulo della fluorescenza dell'actina. Nella maggior parte degli esperimenti, le code a cometa crescevano a una velocità approssimativamente costante durante i primi ~10 min dopo la rottura della simmetria. Man mano che i componenti della polimerizzazione si esaurivano, l'allungamento rallentava progressivamente e cessava tipicamente circa 30 min dopo l'avvio della reazione. Per quantificare la cinetica di crescita, la lunghezza della coda a cometa e l'intensità totale della fluorescenza sono state riportate in grafico in funzione del tempo (Figura 3B,C). I primi 7–10 punti dati, corrispondenti alla fase iniziale lineare, sono stati interpolati mediante regressione lineare (Figura 3B,C, insetti). Le pendenze di questi interpolazioni rappresentavano rispettivamente la velocità iniziale di crescita della coda e la velocità di assemblaggio della fluorescenza dell'actina. L'efficienza di crescita è stata definita come il rapporto tra la velocità di crescita della coda a cometa e la velocità di assemblaggio della fluorescenza dell'actina, quantificando così l'efficacia con cui la polimerizzazione dell'actina veniva convertita in uno spostamento produttivo della perla (Figura 3D). Nell'esempio rappresentativo mostrato in Figura 3A–D, la perla rivestita di miosina ha mostrato una velocità di crescita della coda di 0,60 µm/min (0,010 µm/s), rispetto a 0,57 µm/min (0,0095 µm/s) per la perla di controllo (Figura 3B,D). Le corrispondenti efficienze di crescita erano rispettivamente 5,6 e 4,5 µm/unità di intensità, indicando un valore superiore di circa 1,2 volte per la perla rivestita di miosina (Figura 3D). In condizioni standard, le perle rivestite di miosina mostravano tipicamente velocità di crescita paragonabili a quelle delle perle di controllo (miosina: 0,69 ± 0,10 µm/min; controllo: 0,66 ± 0,20 µm/min), insieme a una velocità di assemblaggio della fluorescenza dell'actina più bassa (circa 0,76 volte quella del controllo) e un'efficienza di crescita superiore di circa 1,4 volte, come riportato precedentemente nel nostro studio originale18. Questi valori sono espressi come media ± DS ottenuta da 11 coppie di perle per condizione, raccolte in cinque esperimenti indipendenti. L'analisi statistica è stata eseguita utilizzando un test t accoppiato a due code, come descritto nello studio originale18.
Per valutare il contributo dello stroke di potenza della miosina ed escludere la possibilità che gli effetti osservati derivassero da un ingombro sterico dovuto all'occupazione superficiale della miosina, il saggio di motilità delle perle può essere eseguito in condizioni che interrompono l'attività dello stroke di potenza della miosina-I. In questo protocollo, l'attività del motore della miosina-I è stata inibita aggiungendo 1,1 mM di Ca2+ alla miscela di reazione. L'aumento di Ca2+ ha favorito la dissociazione della calmodulina dal braccio leva della miosina-I, riducendo la rigidità del braccio leva e compromettendo la sua capacità di generare forza46,47,48. In queste condizioni, la miosina-I è rimasta dinamicamente associata all'actina, ma non ha sostenuto lo scorrimento dell'actina (Figura 4A,B), fornendo un controllo utile per valutare gli effetti dipendenti dall'attività del motore18.
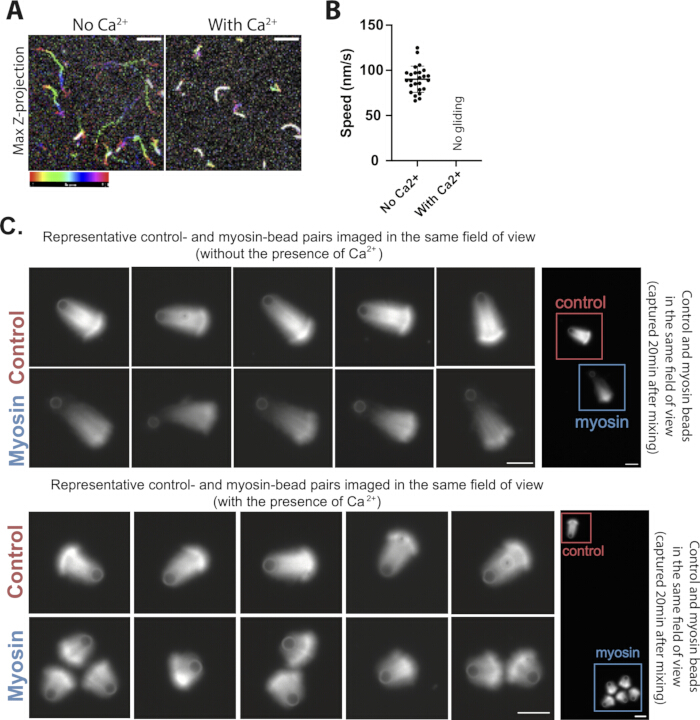
Figura 4. Controllo basato sul calcio per valutare l'attività motoria di Myo1d nel saggio di motilità delle perle. (A) Immagini ottenute per sovrapposizione temporale di filamenti di actina in movimento su una superficie rivestita con Myo1d in assenza di calcio elevato o che formano pattern vorticosi non produttivi in presenza di 100 µM di calcio libero. La barra colorata a iride indica la progressione temporale su 61 fotogrammi acquisiti a intervalli di 5 s. Scala: 5 µm. (B) Quantificazione della velocità di scorrimento dell'actina in assenza e in presenza di 100 µM di calcio libero (N = 2 esperimenti indipendenti; n = 25 filamenti). Nessuno scorrimento produttivo dell'actina è stato osservato in presenza di 100 µM di calcio libero in queste condizioni. Le barre di errore rappresentano la deviazione standard (SD). (C) Coppie rappresentative di perle di controllo e perle rivestite con miosina assemblate in assenza o in presenza di 100 µM di calcio libero. Sono mostrate cinque coppie di perle rappresentative per ciascuna condizione. All'interno di ogni coppia, la perlina di controllo e quella rivestita con miosina sono state immaginate nello stesso campo visivo. Le immagini sono state acquisite circa 15–20 min dopo l'inizio della reazione. Luminosità e contrasto sono stati regolati linearmente e in modo identico all'interno di ciascuna coppia di perle controllo-miosina, ma scalati indipendentemente tra le diverse condizioni. Condizioni della reazione: 4 µM di actina con il 5% di actina marcata con rodamina, 200 nM del complesso proteina legata all'actina 2/3 (Arp2/3) e 50 nM della proteina di cappuccio (CP). Scale: 5 µm. I pannelli A e B sono riprodotti/modificati da Xu et al., Science Advances, DOI: 10.1126/sciadv.ado5788 (2024), AAAS, con autorizzazione. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Quando il saggio è stato eseguito correttamente, le perle rivestite con miosina sottoposte a condizioni di Ca2+ elevato hanno generato code cometee di actina più corte, con densità della rete paragonabili a quelle delle perle di controllo (Figura 4C). Sono mostrate cinque coppie rappresentative di perle di controllo e perle rivestite con miosina provenienti da due esperimenti indipendenti. Questo risultato qualitativo è stato osservato in modo costante in ripetute preparazioni del saggio ed è supportato dall'analisi quantitativa riportata nello studio originale18. Questo risultato atteso indica che le differenze nella rete osservate in condizioni standard dipendono da un attivo colpo di potenza della miosina piuttosto che semplicemente dall'occupazione della superficie da parte della miosina. Pertanto, la condizione di Ca2+ elevato funge da controllo fondamentale per valutare se i cambiamenti nell'organizzazione della rete di actina ramificata derivano dall'attività del motore molecolare della miosina.
Discussione
Il saggio di motilità delle perle con coda a cometa di actina è un sistema ben consolidato di ricostruzione in vitro per studiare l'assemblaggio ramificato dell'actina mediato dal complesso Arp2/3 e il suo ruolo nella generazione di forze protrusive14,15,16,17. Questo sistema è stato ampiamente utilizzato per analizzare la regolazione biochimica dell'assemblaggio ramificato dell'actina14,15,26,27,31,49,50,51 e la generazione di forze20,21,22,23,52, fornendo al contempo un quadro per studi quantitativi delle proprietà emergenti della materia attiva nelle reti di actina19,35,36,53. Incorporando la miosina, in particolare la miosina-I18, in questo sistema ricostruito, il saggio modificato consente di indagare come l'accoppiamento miosina-actina moduli l'assemblaggio dell'actina e la produzione di forza all'interfaccia della membrana, un ambito ancora relativamente poco esplorato. In particolare, la miosina-I in questo sistema può essere facilmente sostituita da altri motori della miosina per esaminarne i rispettivi ruoli nel rimodellamento della rete di actina e nella generazione di forze. Ad esempio, potrebbero essere incorporate la miosina V (trasporto di carichi)54, la miosina VI (traffico endocitico e dinamica della membrana)55,56, la miosina VII e XV (organizzazione delle stereociglia e dei microvilli)57,58,59, la miosina X (formazione dei filopodi)60,61 e la miosina XIX (dinamica mitocondriale)62 per studiare come diverse classi di miosina contribuiscano all'organizzazione dell'actina e ai processi fisiologici ad essa associati.
Il saggio è altamente riproducibile a condizione che diversi parametri critici siano attentamente controllati. In primo luogo, la presenza di G-actina monomerica di alta qualità è essenziale per una robusta formazione delle code a cometa. Si raccomanda di purificare la G-actina da polvere di acetone di muscolo scheletrico di coniglio seguendo protocolli consolidati41. Dopo 2–3 giorni di dialisi, l'actina monomerica dovrebbe essere ulteriormente purificata mediante filtrazione su gel con Sephacryl S-300 in G-buffer (2 mM Tris-HCl, pH 8.0; 0,2 mM ATP; 0,1 mM CaCl2; 1 mM NaN3; e 0,5 mM DTT). Vanno utilizzate le frazioni raccolte immediatamente dopo il picco di eluizione. La G-actina purificata mantiene tipicamente una forte attività di polimerizzazione per 2–3 settimane quando conservata ghiacciata a 4 °C e può rimanere utilizzabile fino alla quarta settimana, sebbene le prestazioni generalmente declinino successivamente. Una ridotta robustezza delle code a cometa, caratterizzata da reti di actina rade e fragili e da una crescita irregolare delle code, indica spesso una qualità compromessa dell'actina. In secondo luogo, l'attività delle proteine promotrici della nucleazione (NPF) determina in modo critico la formazione delle code a cometa. Il dominio WCA marcatto con GST di origine commerciale, derivato dalla proteina del sindrome di Wiskott-Aldrich neuronale umana (N-WASP) (GST-VCA), fornisce un'attività di nucleazione robusta e sostenuta, e la dimerizzazione del GST ne potenzia ulteriormente l'attività63. Si raccomanda di validare qualsiasi costrutto NPF mediante un saggio di polimerizzazione dell'actina marcata con pirène prima del rivestimento delle perle. L'attività del GST-VCA commerciale può essere utilizzata come standard di riferimento. È importante notare che il GST-VCA commerciale utilizzato in questo caso non contiene una regione poliprolinica e quindi non interagisce con i complessi profilina–actina26. In terzo luogo, una visualizzazione affidabile della crescita delle code a cometa richiede una preparazione accurata di vetrini e coprioggetti. Si raccomanda di pulire accuratamente vetrini e coprioggetti con acqua ed etanolo, seguita da una pulizia al plasma immediatamente prima dell'uso. Quando disponibili, i coprioggetti silanizzati con polietilenglicole26 sono preferibili poiché riducono al minimo l'adsorbimento non specifico delle proteine e migliorano la riproducibilità. L'inclusione di una concentrazione adeguata di BSA nella miscela di movimento può ulteriormente ridurre le interazioni superficiali non specifiche e favorire prestazioni costanti del saggio. In quarto luogo, il volume del campione applicato alla camera è fondamentale per misurazioni affidabili15,16,17. Un volume eccessivo del campione provoca la deriva delle perle, impedendo un tracciamento accurato dell'allungamento della coda a cometa. Al contrario, un volume insufficiente comprime le perle tra vetrino e coprioggetto, aumentando l'attrito e immobilizzando le perle. Questo vincolo meccanico può alterare la morfologia della coda a cometa e modificare la cinetica di crescita misurata. Pertanto, l'ottimizzazione sia dell'altezza della camera che del volume del campione è essenziale per ottenere risultati riproducibili. Si raccomanda di ottimizzare empiricamente il volume del campione per ogni configurazione sperimentale. Quando si utilizza un coprioggetto di dimensioni 22 mm × 22 mm come descritto qui, l'applicazione di 2,1–2,3 µL della miscela di movimento produce un'altezza della camera di circa 4,3 µm, garantendo un posizionamento stabile di perle con diametro di 2,0 µm senza deriva eccessiva o compressione. Quando si utilizza un coprioggetto di dimensioni diverse, il volume del campione deve essere adeguato di conseguenza per ottenere un riempimento uniforme della camera, un posizionamento stabile delle perle e una deriva minima del campione.
Se le code di cometa non si formano, verificare la capacità di polimerizzazione dell'actina e l'attività dei fattori di nucleazione (NPF). Se la rottura di simmetria non avviene, regolare la concentrazione di CP per modulare la densità della rete. Reti eccessivamente dense resistono alla frattura, mentre reti troppo rarefatte mancano di integrità strutturale. Se le perline rivestite di miosina non mostrano differenze rispetto alle perline di controllo, confermare la densità superficiale della miosina e l'attività del motore. Per il controllo di qualità, il criterio di accettazione è funzionale e non basato su una soglia numerica assoluta. Una nuova preparazione è considerata accettabile se, riproduce la formazione e la crescita delle code di cometa osservate con una preparazione precedentemente validata (come mostrato in Figura 3). Inoltre, ogni nuova preparazione di miosina, complesso Arp2/3, NPF, CapZ o actina deve essere valutata utilizzando i pertinenti saggi di controllo di qualità e confrontata con una preparazione precedentemente validata prima dell'uso, per garantire coerenza negli esperimenti quantitativi (vedere Sezione del protocollo 3.1).
Nell'interpretare i risultati, si devono considerare diversi limiti di questo saggio. In primo luogo, l'intensità di fluorescenza viene utilizzata come indicatore relativo e non calibrato della densità della rete di actina; pertanto, i confronti devono essere effettuati solo tra campioni acquisiti con impostazioni identiche e analizzati utilizzando lo stesso protocollo di sogliatura. In secondo luogo, la motilità delle perline, la crescita delle code a cometa e l'efficienza di crescita forniscono letture indirette del comportamento della rete generatrice di forza, ma non costituiscono misurazioni dirette della forza. Sono necessarie misurazioni meccaniche dirette, come il trappolamento ottico o i saggi di deformazione della membrana calibrati in forza64,65, per quantificare le forze prodotte dalla rete. In terzo luogo, questo saggio non risolve direttamente l'ultrastruttura della rete di actina, ad esempio l'orientamento dei filamenti, la densità delle ramificazioni o l'organizzazione locale della miosina. Approcci complementari, come la microscopia elettronica o l'imaging a super-risoluzione, potrebbero essere necessari per la caratterizzazione della struttura a scala nanometrica . Infine, l'uso di perline rigide di dimensioni micrometriche fornisce un'interfaccia semplificata e sperimentalmente gestibile, ma non riproduce la deformabilità, l'eterogeneità della curvatura, la mobilità lipidica o la complessità molecolare delle membrane cellulari. Lo sviluppo futuro di interfacce più fisiologicamente rilevanti sarà quindi fondamentale per indagare come i componenti del citoscheletro si coordinino nel bordo lamellare della cellula.
Nel complesso, questo approccio di ricostruzione consente un controllo preciso sulla composizione e concentrazione delle proteine, permettendo di analizzare meccanicamente singoli componenti in modi difficilmente ottenibili nei sistemi cellulari. Fornisce una piattaforma versatile per studiare come i motori molecolari rimodellino reti di actina ramificate e modulino la generazione di forza a interfacce simili a membrane. Con un'adeguata validazione, il saggio può essere esteso per esaminare come diverse classi di miosina, varianti mutanti o associate a malattie dei motori, e proteine leganti l'actina sensibili alla forza regolino il feedback meccanico all'interno di reti di actina dinamiche. Più in generale, questo sistema aiuta a collegare l'attività motoria su scala molecolare all'organizzazione citoscheletrica e alla funzione meccanica su scala mesoscopica, con implicazioni per la motilità cellulare, l'endocitosi e il rimodellamento della membrana.
Dichiarazioni
Gli autori dichiarano di non avere interessi finanziari in conflitto o altri conflitti di interesse.
Ringraziamenti
Ringraziamo il dottor Daniel Safer e Rick Wike per l'eccellente assistenza tecnica nella purificazione delle proteine. Ringraziamo il dottor Roberto Dominguez, in particolare la dottoressa Malgorzata Boczkowska e il dottor Grzegorz Rebowski, per aver generosamente fornito il complesso Arp2/3 e le proteine CapZ. Ringraziamo inoltre il dottor Luther Pollard, la dottoressa Faviolla A. Báez-Cruz e tutti i membri dei laboratori Ostap e Dominguez per i preziosi contributi durante tutto il progetto. Questo lavoro è stato sostenuto da una sovvenzione degli Istituti Nazionali di Sanità R37 GM057247 (a E.M.O.). E.M.O. e M.X. sono stati parzialmente sostenuti dalla National Science Foundation (CMMI-1548571). ChatGPT è stato utilizzato per assistere nella revisione linguistica durante la preparazione del manoscritto. Gli autori hanno esaminato e modificato tutti i contenuti assistiti dall'intelligenza artificiale e si assumono piena responsabilità per il manoscritto finale.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Sale di sodio dell'adenosina 5′-trifosfato, idrato | Sigma | A26209 | Utilizzato per preparare tamponi contenenti ATP; aliquotare e conservare a −20°C. |
| Complesso Arp2/3 | Preparato in laboratorio | N/D | Utilizzato per nucleare reti di actina ramificate; purificato secondo la bibliografia 42. |
| Colorante fluorescente Biotina-CF640 | Biotium | 80032 | Utilizzato per etichettare fluorescentemente i microsfera di controllo; proteggere dalla luce e conservare a −80°C. |
| Myo1d biotinilata | Preparato in laboratorio | N/D | Proteina motrice utilizzata per rivestire microsfere rivestite di miosina; preparata come descritto nelle bibliografie 18 e 38–40. |
| Albumina sierica bovina | Sigma | A7906 | Utilizzata per i tamponi di bloccaggio e conservazione delle microsfere; preparare una soluzione madre filtrata. |
| Cloruro di calcio | Sigma | C7902 | Componente del tampone utilizzato nel tampone X e negli esperimenti di interruzione del calcio. |
| Calmodulina | Preparato in laboratorio | N/D | Aggiunta alle reazioni contenenti miosina e al tampone di conservazione delle microsfere; purificata secondo la bibliografia 44. |
| Microsfere di polistirene carbossilato (diametro 2,0 µm) | Polysciences | 18327-10 | Utilizzate come supporto solido per il rivestimento con fattore di promozione della nucleazione, NeutrAvidina, colorante fluorescente e miosina; conservare a 4°C. |
| Camera CCD | Teledyne | 01-RET-R6-R-M-14-C-OC | Utilizzata per l'acquisizione di immagini fluorescenti durante la microscopia a intervalli. |
| Colorazione Coomassie Brilliant Blue | Sigma | B7920 | Utilizzata per colorare i gel SDS-PAGE prima dell'analisi densitometrica. |
| Coprioggetti, 22 mm × 22 mm, #1.5 | Globe | 1404-15 | Utilizzati con vetrini per assemblare camere a compressione. |
| Ditiotreitolo (DTT) | GoldBio | DTT10 | Agente riducente utilizzato nei tamponi e nelle miscele di motilità; conservare a −20°C. |
| Pompa per vuoto a scroll asciutta | Agilent Technologies | IDP3B01 | Utilizzata per far funzionare il sistema di pulizia al plasma. |
| EGTA | GoldBio | E-217-100 | Chelegante del calcio utilizzato nel tampone M, nel tampone di motilità e nel pretrattamento dell'actina. |
| Sorgente luminosa esterna | Leica | EL6000 | Sorgente luminosa a alogenuri metallici per microscopia fluorescente. |
| Fiji (ImageJ) | Open source | N/D | Utilizzato per l'analisi della lunghezza delle code a cometa, dell'intensità di fluorescenza e della densità della rete (versione 2.16.0/1.54p). |
| Microscopio a fluorescenza | Leica | DMIRB | Microscopio a epifluorescenza invertito utilizzato per l'acquisizione di immagini di code a cometa di actina. |
| Acido acetico glaciale | Fisher Chemical | BP2401-212 | Componente della soluzione di decolorazione per gel SDS-PAGE; corrosivo, maneggiare con le opportune precauzioni. |
| GST-VCA | Cytoskeleton | VCG03-A | Fattore di promozione della nucleazione utilizzato per l'assemblaggio dell'actina mediato da Arp2/3; aliquotare e conservare a −80°C. |
| HEPES | GoldBio | H-400-1 | Reagente tampone utilizzato nel tampone X, nel tampone M e nel tampone di motilità. |
| CapZ umano | Preparato in laboratorio | N/D | Proteina di cappuccio utilizzata per regolare la densità della rete di actina; purificata secondo la bibliografia 43. |
| Cloruro di magnesio | Spectrum Chemical | M1035 | Componente del tampone utilizzato nei tamponi di reazione e nel pretrattamento dell'actina. |
| Software di imaging MetaMorph | Molecular Devices | N/D | Utilizzato per il controllo del microscopio e l'acquisizione delle immagini (versione 7.10.4.459). |
| Metanolo | Sigma | MX0485-3 | Componente della soluzione di decolorazione per gel SDS-PAGE; infiammabile, maneggiare secondo le procedure di sicurezza istituzionali. |
| Methylcellulosa | Sigma | M0387 | Aggiunta al tampone di motilità per aumentare la viscosità della soluzione (1500 cP). |
| Vetrini per microscopio | Corning | 2947-75X25 | Utilizzati per assemblare camere a compressione per la microscopia. |
| Proteina NeutrAvidina | Thermo Fisher Scientific | 31000 | Utilizzata per immobilizzare proteine biotinilate sulle superfici delle microsfere; aliquotare e conservare a −80°C. |
| Scala molecolare di proteine precolorate PageRuler Plus | Thermo Scientific | 26619 | Marcatore del peso molecolare utilizzato per l'analisi SDS-PAGE; conservare a −20°C. |
| Pulitore al plasma | Harrick Plasma | PDC-32G | Utilizzato per pulire al plasma vetrini e coprioggetti prima dell'assemblaggio della camera. |
| Filtro per siringa in polietersolfone, 0,22 µm | Sigma | SLGPR33RS | Utilizzato per filtrare la soluzione madre di albumina sierica bovina prima dell'aliquotatura. |
| Cloruro di potassio | Fisher BioReagents | BP366-1 | Sale utilizzato per mantenere la forza ionica nei tamponi per saggi. |
| Actina da muscolo scheletrico di coniglio | Preparato in laboratorio | N/D | Purificata secondo la bibliografia 41 e utilizzata come G-actina per saggi di assemblaggio delle code a cometa di actina. |
| Microcentrifuga refrigerata | Eppendorf | EP-5415R | Utilizzata per la sedimentazione delle microsfere durante la preparazione e i passaggi di lavaggio. |
| Mixer rotante (rotatore da banco) | Cole-Parmer | EW-04397-40 | Utilizzato durante le incubazioni di rivestimento delle microsfere per mantenere la sospensione. |
| Tampone di corsa Tris/Glicina/SDS (10×) | Bio-Rad | 1610732 | Diluire a 1× prima dell'elettroforesi SDS-PAGE. |
| Grasso per vuoto | High Vac Depot | 408524 | Utilizzato per sigillare le camere a compressione prima dell'imaging a fluorescenza. |
| Gel SDS-poliacrilammide con gradiente 4%–20% | Thermo Fisher Scientific | XP04205BOX | Utilizzato per l'analisi SDS-PAGE di proteine associate alle microsfere; conservare a 4°C. |
Riferimenti
- Blanchoin L, Boujemaa-Paterski R, Sykes C, Plastino J. Actin dynamics, architecture, and mechanics in cell motility. Physiol Rev. 2014;94(1):235-63.
- Svitkina T. The actin cytoskeleton and actin-based motility. Cold Spring Harb Perspect Biol. 2018;10(1).
- Papalazarou V, Machesky LM. The cell pushes back: The Arp2/3 complex is a key orchestrator of cellular responses to environmental forces. Curr Opin Cell Biol. 2021;68:37-44.
- Krendel M, Gauthier NC. Building the phagocytic cup on an actin scaffold. Curr Opin Cell Biol. 2022;77:102112.
- Yang C, et al. Actin polymerization promotes invagination of flat clathrin-coated lattices in mammalian cells by pushing at lattice edges. Nat Commun. 2022;13(1):6127.
- Clarke DN, Martin AC. Actin-based force generation and cell adhesion in tissue morphogenesis. Curr Biol. 2021;31(10):R667-R80.
- McConnell RE, Tyska MJ. Leveraging the membrane-cytoskeleton interface with myosin-1. Trends Cell Biol. 2010;20(7):418-26.
- Almeida CG, et al. Myosin 1b promotes the formation of post-Golgi carriers by regulating actin assembly and membrane remodelling at the trans-Golgi network. Nat Cell Biol. 2011;13(7):779-89.
- McIntosh BB, Ostap EM. Myosin-I molecular motors at a glance. J Cell Sci. 2016;129(14):2689-95.
- Pedersen RTA, Drubin DG. Type I myosins anchor actin assembly to the plasma membrane during clathrin-mediated endocytosis. J Cell Biol. 2019;218(4):1138-47.
- Barger SR, et al. Membrane-cytoskeletal crosstalk mediated by myosin-I regulates adhesion turnover during phagocytosis. Nat Commun. 2019;10(1):1249.
- Manenschijn HE, et al. Type-I myosins promote actin polymerization to drive membrane bending in endocytosis. eLife. 2019;8.
- Smith SL, et al. Class-I myosin responds to changes in membrane tension during clathrin-mediated endocytosis in human induced pluripotent stem cells. Proc Natl Acad Sci U S A. 2026;123(9):e2532817123.
- Loisel TP, Boujemaa R, Pantaloni D, Carlier MF. Reconstitution of actin-based motility of Listeria and Shigella using pure proteins. Nature. 1999;401(6753):613-6.
- Akin O, Mullins RD. Capping protein increases the rate of actin-based motility by promoting filament nucleation by the Arp2/3 complex. Cell. 2008;133(5):841-51.
- Boujemaa-Paterski R, et al. Directed actin assembly and motility. Methods Enzymol. 2014;540:283-300.
- Sykes C, Plastino J. Reconstitution of actin-based motility with commercially available proteins. J Vis Exp. 2022;(188).
- Xu M, et al. Myosin-I synergizes with Arp2/3 complex to enhance the pushing forces of branched actin networks. Sci Adv. 2024;10(37):eado5788.
- Kawska A, et al. How actin network dynamics control the onset of actin-based motility. Proc Natl Acad Sci U S A. 2012;109(36):14440-5.
- Cameron LA, Footer MJ, van Oudenaarden A, Theriot JA. Motility of ActA protein-coated microspheres driven by actin polymerization. Proc Natl Acad Sci U S A. 1999;96(9):4908-13.
- Bernheim-Groswasser A, et al. The dynamics of actin-based motility depend on surface parameters. Nature. 2002;417(6886):308-11.
- van der Gucht J, Paluch E, Plastino J, Sykes C. Stress release drives symmetry breaking for actin-based movement. Proc Natl Acad Sci U S A. 2005;102(22):7847-52.
- Achard V, et al. A "primer"-based mechanism underlies branched actin filament network formation and motility. Curr Biol. 2010;20(5):423-8.
- Noireaux V, et al. Growing an actin gel on spherical surfaces. Biophys J. 2000;78(3):1643-54.
- Theriot JA, Mitchison TJ, Tilney LG, Portnoy DA. The rate of actin-based motility of intracellular Listeria monocytogenes equals the rate of actin polymerization. Nature. 1992;357(6375):257-60.
- Bieling P, et al. WH2 and proline-rich domains of WASP-family proteins collaborate to accelerate actin filament elongation. EMBO J. 2018;37(1):102-21.
- Funk J, et al. A barbed end interference mechanism reveals how capping protein promotes nucleation in branched actin networks. Nat Commun. 2021;12(1):5329.
- Gautreau AM, Fregoso FE, Simanov G, Dominguez R. Nucleation, stabilization, and disassembly of branched actin networks. Trends Cell Biol. 2022;32(5):421-32.
- Nakamura F, Osborn E, Janmey PA, Stossel TP. Comparison of filamin A-induced cross-linking and Arp2/3 complex-mediated branching on the mechanics of actin filaments. J Biol Chem. 2002;277(11):9148-54.
- Colin A, et al. Friction patterns guide actin network contraction. Proc Natl Acad Sci U S A. 2023;120(39):e2300416120.
- Colin A, et al. Recycling of the actin monomer pool limits the lifetime of network turnover. EMBO J. 2023;42(9):e112717.
- Suarez C, et al. Reconstitution of the transition from a lamellipodia- to filopodia-like actin network with purified proteins. Eur J Cell Biol. 2023;102(4):151367.
- Pollard LW, Boczkowska M, Dominguez R, Ostap EM. Myosin-1C differentially displaces tropomyosin isoforms altering their inhibition of motility. J Biol Chem. 2024;300(8):107539.
- Thompson CP, et al. Non-muscle tropomyosins inhibit myosin-19 and dynamically localize to mitochondrially associated actin filaments. J Biol Chem. 2026;302(5):111377.
- Bussonnier M, et al. Mechanical detection of a long-range actin network emanating from a biomimetic cortex. Biophys J. 2014;107(4):854-62.
- Paluch E, van der Gucht J, Joanny JF, Sykes C. Deformations in actin comets from rocketing beads. Biophys J. 2006;91(8):3113-22.
- Lewis JH, Lin T, Hokanson DE, Ostap EM. Temperature dependence of nucleotide association and kinetic characterization of Myo1b. Biochemistry. 2006;45(38):11589-97.
- Baez-Cruz FA, Ostap EM. Drosophila class-I myosins that can impact left-right asymmetry have distinct ATPase kinetics. J Biol Chem. 2023;299(8):104961.
- Lin T, Tang N, Ostap EM. Biochemical and motile properties of Myo1b splice isoforms. J Biol Chem. 2005;280(50):41562-7.
- Lebreton G, et al. Molecular to organismal chirality is induced by the conserved myosin 1D. Science. 2018;362(6417):949-52.
- Spudich JA, Watt S. The regulation of rabbit skeletal muscle contraction. I. Biochemical studies of the interaction of the tropomyosin-troponin complex with actin and the proteolytic fragments of myosin. J Biol Chem. 1971;246(15):4866-71.
- Boczkowska M, et al. X-ray scattering study of activated Arp2/3 complex with bound actin-WCA. Structure. 2008;16(5):695-704.
- Rao JN, Madasu Y, Dominguez R. Mechanism of actin filament pointed-end capping by tropomodulin. Science. 2014;345(6195):463-7.
- Putkey JA, Slaughter GR, Means AR. Bacterial expression and characterization of proteins derived from the chicken calmodulin cDNA and a calmodulin processed gene. J Biol Chem. 1985;260(8):4704-12.
- Schindelin J, et al. Fiji: an open-source platform for biological-image analysis. Nat Methods. 2012;9(7):676-82.
- Greenberg MJ, Ostap EM. Regulation and control of myosin-I by the motor and light chain-binding domains. Trends Cell Biol. 2013;23(2):81-9.
- Lewis JH, et al. Calcium regulation of myosin-I tension sensing. Biophys J. 2012;102(12):2799-807.
- Manceva S, et al. Calcium regulation of calmodulin binding to and dissociation from the Myo1c regulatory domain. Biochemistry. 2007;46(42):11718-26.
- Mullins RD, Bieling P, Fletcher DA. From solution to surface to filament: actin flux into branched networks. Biophys Rev. 2018;10(6):1537-51.
- Mooren OL, et al. Reconstitution of Arp2/3-nucleated actin assembly with proteins CP, V-1, and CARMIL. Curr Biol. 2024;34(22):5173-86.e4.
- Pollard LW, et al. Genetically inspired in vitro reconstitution of Saccharomyces cerevisiae actin cables from seven purified proteins. Mol Biol Cell. 2020;31(5):335-47.
- Marcy Y, Prost J, Carlier MF, Sykes C. Forces generated during actin-based propulsion: a direct measurement by micromanipulation. Proc Natl Acad Sci U S A. 2004;101(16):5992-7.
- Dayel MJ, et al. In silico reconstitution of actin-based symmetry breaking and motility. PLoS Biol. 2009;7(9):e1000201.
- Hammer JA 3rd, Sellers JR. Walking to work: roles for class V myosins as cargo transporters. Nat Rev Mol Cell Biol. 2011;13(1):13-26.
- Buss F, Kendrick-Jones J. How are the cellular functions of myosin VI regulated within the cell. Biochem Biophys Res Commun. 2008;369(1):165-75.
- Spudich JA, Sivaramakrishnan S. Myosin VI: an innovative motor that challenged the swinging lever arm hypothesis. Nat Rev Mol Cell Biol. 2010;11(2):128-37.
- Self T, et al. Shaker-1 mutations reveal roles for myosin VIIA in both development and function of cochlear hair cells. Development. 1998;125(4):557-66.
- Crawley SW, et al. Intestinal brush border assembly driven by protocadherin-based intermicrovillar adhesion. Cell. 2014;157(2):433-46.
- Houdusse A, Titus MA. The many roles of myosins in filopodia, microvilli and stereocilia. Curr Biol. 2021;31(10):R586-R602.
- Bohil AB, Robertson BW, Cheney RE. Myosin-X is a molecular motor that functions in filopodia formation. Proc Natl Acad Sci U S A. 2006;103(33):12411-6.
- Fitz GN, et al. Protrusion growth driven by myosin-generated force. Dev Cell. 2023;58(1):18-33.
- Quintero OA, et al. Human Myo19 is a novel myosin that associates with mitochondria. Curr Biol. 2009;19(23):2008-13.
- Zimmet A, et al. Cryo-EM structure of NPF-bound human Arp2/3 complex and activation mechanism. Sci Adv. 2020;6(23):eaaz7651.
- Giardini PA, Fletcher DA, Theriot JA. Compression forces generated by actin comet tails on lipid vesicles. Proc Natl Acad Sci U S A. 2003;100(11):6493-8.
- Upadhyaya A, Chabot JR, Andreeva A, Samadani A, van Oudenaarden A. Probing polymerization forces by using actin-propelled lipid vesicles. Proc Natl Acad Sci U S A. 2003;100(8):4521-6.
Ristampe e permessi
Questo articolo è stato pubblicato
Video in arrivo