Questo protocollo presenta un metodo affidabile e riproducibile per progettare, preparare e valutare un elettrocatalizzatore per la reazione di evoluzione dell'idrogeno (HER). Esso consente agli studenti universitari, ai laureati e ai dottorandi di collegare la chimica sintetica, la fabbricazione degli elettrodi e l'applicazione della fabbricazione degli elettrodi nella produzione elettrochimica catalitica di idrogeno in un mezzo acquoso neutro.
Articolo metodologico
Elettrocatalizzatore privo di metalli derivato dal tiocarboidrazone per l'evoluzione dell'idrogeno in mezzo acquoso
In questo articolo
Sommario
Abstract
La maggior parte degli elettrocatalizzatori riportati per la reazione di evoluzione dell'idrogeno (HER) si basa su compositi di metalli di transizione, nanoparticelle, strutture metallo-organiche, leghe, solfuri e strutture metallo-azoto-carbonio. Questi materiali spesso richiedono condizioni sintetiche severe e in genere mostrano prestazioni ottimali in mezzi acidi o alcalini. Al contrario, gli elettrocatalizzatori organici per la HER sono relativamente rari e si segnala che funzionano prevalentemente in condizioni acide. Le tiocarboidrazoni (TCH) costituiscono una classe importante di composti con applicazioni in chimica di coordinazione e bioinorganica. La presenza di siti donatori e accettori di protoni, come i gruppi NH, SH e C=N, consente loro di agire da trasportatori di protoni. Di conseguenza, i derivati delle TCH possono essere considerati candidati promettenti per l'evoluzione elettrocatalitica dell'idrogeno. Questo lavoro descrive la sintesi in tre passaggi e la caratterizzazione di un derivato tiocarboidrazonico, P3. La procedura sintetica è semplice, fornisce rese elevate e non richiede reagenti costosi, risultando quindi particolarmente adatta per dimostrazioni didattiche. Tutti i composti sono stati caratterizzati mediante spettroscopia 1H-NMR, HRMS, UV-Visibile, fluorescenza e FTIR. L'attività HER di P3 è stata valutata immobilizzandolo su un elettrodo di carbonio vetroso (GCE) da 3 mm con un carico di 0,4 mgcm⁻2, utilizzando un legante a base di ionomero perfluorosolfonico. Le misure elettrochimiche sono state effettuate in tampone fosfato 100 mM (pH 7,4) impiegando un elettrodo di riferimento Ag/AgCl. La voltammetria a scansione lineare del GCE modificato con P3 ha mostrato una risposta catodica pronunciata a −1,5 V, corrispondente all'evoluzione di idrogeno, confermata da analisi cromatografica gassosa. Misure cronopotentiometriche effettuate per oltre 2 h hanno mostrato una risposta di corrente stabile, confermando la stabilità di P3 sulla superficie del GCE. Questi risultati dimostrano il potenziale dei derivati organici tiocarboidrazonici come elettrocatalizzatori promettenti per la HER in un mezzo acquoso neutro.
Introduzione
La crescita continua della domanda energetica globale ha intensificato la necessità di tecnologie energetiche sostenibili e rinnovabili per ridurre la dipendenza dai combustibili fossili e mitigarne l'impatto ambientale1. Di conseguenza, notevoli sforzi di ricerca sono indirizzati allo sviluppo di fonti energetiche ecocompatibili e di tecnologie efficienti per l'immagazzinamento dell'energia2,3. Tra le varie alternative, l'idrogeno (H₂) si è affermato come una delle fonti energetiche sostenibili più promettenti grazie alla sua elevata densità energetica e alla combustione priva di inquinamento, che produce esclusivamente acqua come sottoprodotto4,5. L'idrogeno può essere prodotto mediante processi elettrocatalitici o fotocatalitici, entrambi i quali richiedono catalizzatori efficienti per abbassare le barriere di attivazione e aumentare la velocità complessiva di produzione dell'idrogeno6.
La natura fornisce un eccellente modello per la catalisi dell'evoluzione dell'idrogeno tramite enzimi idrogenasi, che contengono siti attivi di tipo [NiFe] o [FeFe]; le idrogenasi di tipo [FeFe] mostrano un'eccezionale attività catalitica per la reazione di evoluzione dell'idrogeno (HER) a sovrapotenziali straordinariamente bassi7,8,9. Studi strutturali basati sulla cristallografia a raggi X hanno fornito informazioni preziose sull'origine di questa elevata efficienza catalitica in condizioni ambiente10,11. È stato stabilito che il sito attivo biferro è collegato a un cluster 4Fe-4S attraverso un ponte di tiolato di cisteina. Durante la generazione di H₂, il cluster 4Fe-4S funge sia da serbatoio di elettroni sia da fonte di elettroni necessari per la catalisi. Inoltre, il ponte ditiolato che collega i due centri di ferro contiene una funzionalità amminica che favorisce un rapido trasferimento di elettroni accoppiato a protoni (PCET)7,8,9, determinando elevate frequenze di turnover comprese tra 6000 e 21.000 s⁻1. Ispirati da queste caratteristiche strutturali e funzionali, numerosi mimici sintetici del sito attivo delle idrogenasi sono stati sviluppati dopo la chiarificazione della struttura dell'aggregato H12,13,14. L'importanza dei relè protonici nel facilitare un'efficiente HER è stata dimostrata anche in diversi catalizzatori molecolari sintetici. DuBois e collaboratori15 hanno stabilito il ruolo fondamentale dei gruppi amminici pendenti nel raggiungere elevate frequenze di turnover catalitico in una famiglia di catalizzatori Ni(II) per l'HER. Analogamente, Sakai e collaboratori16 hanno riportato che il catalizzatore [Ni(dcpdt)2]2⁻ contiene quattro atomi donatori di azoto che funzionano come siti di relè protonico, riducendo la sovrapotenziale per l'HER a 330–400 mV a pH 4–6. Queste funzionalità di relè protonico si integrano con le caratteristiche di accumulo di elettroni in modo analogo ai componenti di trasferimento protonico e di serbatoio elettronico presenti negli enzimi idrogenasi10,11. Questi studi hanno dimostrato che le sovrapotenziali per l'HER possono essere sistematicamente ridotti modulando i potenziali redox dei ligandi guidati dal PCET in una serie di complessi di Ni(II)17.
La maggior parte degli elettrocatalizzatori per la reazione di evoluzione dell'idrogeno (HER) riportati finora si basano su metalli nobili come platino, palladio, rutenio, rodio e iridio, nonché su metalli di transizione non nobili dotati di energie di adsorbimento dell'idrogeno favorevoli. Questi catalizzatori sono stati sviluppati in diverse forme, tra cui nanoparticelle, leghe, strutture metallo-organiche (MOF), compositi, seleniuri, nitridi, carburi, solfuri, fosfuri e materiali metallo-azoto-carbonio18,19,20. Sebbene molti di questi sistemi mostrino un'elevata attività elettrocatalitica, la loro applicazione su larga scala è spesso limitata dall'elevato costo, dalle procedure sintetiche complesse e dalla stabilità operativa ridotta. Inoltre, le loro prestazioni sono generalmente ottimizzate in ambienti fortemente acidi o alcalini, mentre la HER in condizioni neutre è stata relativamente meno esplorata. Questi limiti hanno stimolato l'interesse verso lo sviluppo di elettrocatalizzatori organici privi di metalli, che offrono vantaggi come la possibilità di modulare la struttura, procedure sintetiche più semplici, costi inferiori e maggiore compatibilità ambientale.
Tra i sistemi privi di metalli, gli idruri organici hanno attirato notevole attenzione come possibili elettrocatalizzatori per la produzione di idrogeno. È stato proposto che atomi di idrogeno in grado di mostrare carattere donatore di idruro in condizioni opportune possano facilitare la reazione di evoluzione dell'idrogeno (HER) attraverso percorsi eterogenei. I processi redox naturali utilizzano spesso donatori di idruri organici come la flavina adenina dinucleotide (FADH₂) e la nicotinamide adenina dinucleotide fosfato (NADPH)21, fornendo spunti per lo sviluppo di catalizzatori HER privi di metalli. Più di recente, sono emerse coppie di Lewis frustrate costituite da accettori stericamente impediti di protone e di idruro, come una nuova classe di sistemi organici capaci di attivare l'idrogeno22.
Diverse classi di materiali organici privi di metalli sono state studiate per la reazione di evoluzione dell'idrogeno (HER), tra cui un idruro organico di 4,4′-dihidropiridina-1,1′-(2,6-dimetil-1,4-dihidropiridina-3,5-diil)bis(etan-1-one)23, framework organici a legami idrogeno (HOFs)24,25 e framework organici covalenti (COFs)26. Inoltre, sono state esplorate numerose piccole molecole organiche, come benzotiadiazolo27, benzoditiadiazolo-caffeina28, benzoselenonati29, ioduro di 9-fenil-10-metilacridinio30, derivati della 2,4,6-trifenilpiridina31, complessi corrole a base di fosforo32, 2,2′-bipiridile33, 4,4′-bipiridile34, fenantrolina35 e eteroelice con bis-imidazolium incorporato36, come catalizzatori omogenei per la HER. Sebbene questi sistemi dimostrino attività catalitica in condizioni acide o basiche, sono ancora scarsi i rapporti su elettrocatalizzatori organici privi di metalli immobilizzati che operano in modo efficiente in ambiente acquoso neutro, senza aggiunta di acidi o basi esterni.
La progettazione di nuovi elettrocatalizzatori organici può trarre vantaggio dalle relazioni struttura-attività stabilite per i sistemi esistenti di produzione di idrogeno (HER), in particolare per quanto riguarda la presenza di gruppi funzionali protonabili e deprotonabili che facilitano il trasferimento di protoni e i processi di trasferimento accoppiato di protoni ed elettroni (PCET). La tiocarboidrazide (TCH), la tiosemicarbazide (TSC) e i loro derivati rappresentano una classe promettente di composti in questo contesto (Figura 1).
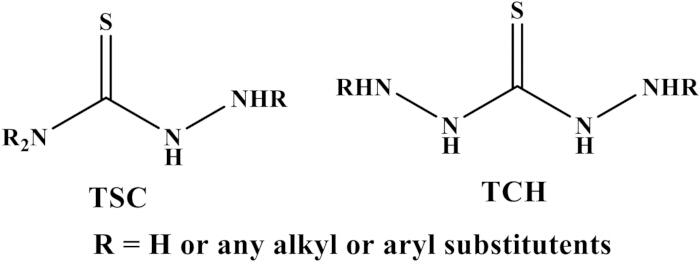
Figura 1: Strutture di base delle tiosemicarbazoni (TSC) e delle tiocarboidrazoni (TCH). Strutture rappresentative dei sistemi TSC e TCH che mostrano i siti schematici di protonazione e deprotonazione. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Queste molecole contengono funzionalità C=N, S-H e multipli gruppi N-H, che possono partecipare a reazioni di trasferimento protonico e a meccanismi di trasporto protonico a catena17,37Inoltre, i gruppi amminici liberi presenti in TCH e TSC consentono una facile modifica strutturale, permettendo l'introduzione di ulteriori siti donatori e accettori di protoni. Tali modifiche possono influenzare i processi di riduzione centrati sul ligando e offrire un mezzo per regolare le sovratensioni della reazione di evoluzione dell'idrogeno (HER).
Ad oggi, complessi a base di TSC di Co(II), Ni(II), Cu(II), Zn(II) e Pd(II) sono stati studiati come catalizzatori per la produzione di idrogeno (HER) principalmente in mezzi non acquosi e in genere richiedono l'aggiunta di acidi o basi esterni38,39,40,41,42. Al contrario, gli studi che esplorano derivati di tiocarboidrazone privi di metalli come elettrocatalizzatori per la produzione di idrogeno in condizioni acquose neutre, in particolare in forma immobilizzata, rimangono ampiamente inesplorati.
Nel presente lavoro, viene riportata la sintesi e la caratterizzazione del derivato tiocarboidrazone P3 . Il comportamento elettrochimico intrinseco di P3 è stato studiato mediante voltammetria ciclica e voltammetria a scansione lineare, rivelando distinti processi redox. Per valutarne il potenziale catalitico verso la reazione di evoluzione dell'idrogeno (HER), P3 è stato immobilizzato in un legante polimerico ionomerico a base di acido perfluorosolfonico e depositato sulla superficie di un elettrodo di carbonio vetroso, al fine di consentire una elettrocatalisi eterogenea in condizioni acquose neutre. L'attività catalitica e la stabilità osservate per P3 in assenza di una fonte esterna di protoni dimostrano il potenziale dei derivati tiocarboidrazonici come classe promettente di elettrocatalizzatori organici privi di metalli per l'evoluzione dell'idrogeno.
Protocollo
1. Sintesi del derivato tiocarboidrazone P3
- Eseguire la sintesi del derivato tiocarboidrazone P3 in una cappa da laboratorio. Allestire l'apparato sperimentale come mostrato in Figura 2.
- Sintesi di (E)-N′-(piridin-2-ilmetilene) idrazinocarbotioidrazide (P1)
- Pesare circa 100,00 mg di tiocarboidrazide in un becher pulito da 50 mL e scioglierli in 10 mL di etanolo distillato.
- Pesare 100,90 mg di 2-piridilcarbossaldeide, trasferirli in un pallone da 100 mL e scioglierli completamente in 5 mL di etanolo distillato.
- Aggiungere una goccia di acido cloridrico concentrato alla soluzione etanolica precedente e agitare per un minuto utilizzando una barretta magnetica.
- Aggiungere con attenzione la soluzione etanolica di tiocarboidrazide precedentemente preparata alla soluzione ottenuta al punto 1.2.3 utilizzando un contagocce di vetro e sottoporre la miscela di reazione a riflusso per 3 h in un bagno d'olio. Raffreddare a temperatura ambiente.
- Filtrare il solido di colore giallo pallido attraverso carta filtrante qualitativa, grado 1, lavarlo due volte con 5–7 mL di etanolo distillato e una volta con etere diossano. Ricristallizzare il prodotto grezzo dal metanolo e asciugare sotto vuoto. Resa: 90%
- Sintesi di (E)-N′-((E)-2-idrossibenzilidene)-2-(piridin-2-ilmetilene) idrazina-1-carbotioidrazide (P2)
- Pesare circa 100,00 mg del prodotto P1 ricristallizzato e secco in un becher pulito da 50 mL e scioglierlo in 10 mL di etanolo distillato.
- Prelevare 62,50 mg di salicilaldeide in un pallone da 100 mL munito di barretta agitante e scioglierlo in 5 mL di etanolo distillato sotto continua agitazione magnetica.
- Aggiungere una goccia di acido cloridrico concentrato alla soluzione nel pallone e agitare per 1 minuto.
- Aggiungere con attenzione la soluzione di P1 alla soluzione acidificata di salicilaldeide nel pallone utilizzando un contagocce di vetro e sottoporre la miscela di reazione a riflusso per 3 h.
- Separare il precipitato giallo limone dalla miscela di reazione mediante filtrazione su carta filtrante qualitativa, grado 1. Lavare il precipitato due volte con 5–7 mL di etanolo distillato e una volta con etere diossano. Ricristallizzare il prodotto grezzo dal metanolo e asciugare sotto vuoto. Resa: 80%
- Sintesi di (E)-N′-((E)-2-((4-nitrobenzil)ossi)benzilidene)-2-(piridin-2-ilmetilene) idrazina-1-carbotioidrazide (P3)
- Pesare 100,00 mg del prodotto P2 ricristallizzato e secco e scioglierlo in 50 mL di acetone anidro. Aggiungere 46,15 mg di carbonato di potassio e agitare la soluzione per 10 min a temperatura ambiente.
- Successivamente, aggiungere 25,00 mg di ioduro di sodio alla soluzione sotto agitazione, seguiti da 72,15 mg di bromuro di p-nitrobenzile (PNB).
- Sottoporre la miscela di reazione a riflusso per 4 h. Portare a temperatura ambiente, quindi filtrare la miscela per rimuovere il precipitato di carbonato di potassio. Raccogliere il filtrato in un pallone e concentrare sotto pressione ridotta per ottenere il prodotto grezzo P3.
- Purificare il prodotto grezzo mediante cromatografia su colonna utilizzando gel di silice come fase stazionaria ed n-esano:acetato di etile (1:1; v/v) come fase mobile. Raccogliere frazioni da 10 mL eluite dalla colonna in provette da 15 mL.
- Concentrare la soluzione di ogni provetta a circa 2 mL e depositare una piccola goccia da ciascuna provetta su una piastra di gel di silice pre-ricoperta utilizzando una pipetta capillare, insieme ai campioni di P2 e PNB (Figura 3). Dopo il prelievo, posizionare con attenzione la piastra TLC in una camera cromatografica contenente n-esano/acetato di etile (1:1, v/v) come fase mobile, tenendola con pinzette. Chiudere la camera. Lasciare risalire il solvente fino a raggiungere i tre quarti dell’altezza della piastra TLC. Segnare il fronte del solvente con una matita, asciugare la piastra con un soffiatore ad aria calda e visualizzare sotto camera UV.
- Unire tutte le frazioni contenenti esclusivamente il prodotto e concentrare sotto vuoto per ottenere un prodotto puro di colore giallo pallido. Resa: 70%.
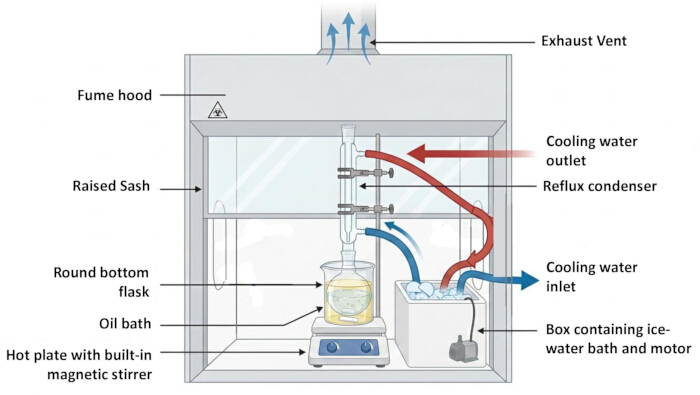
Figura 2: Impianto della reazione all'interno di una cappa di sicurezza. Rappresentazione schematica dell'organizzazione della reazione all'interno di una cappa di sicurezza utilizzata per reazioni di sintesi. Cliccare qui per visualizzare una versione ingrandita di questa figura.
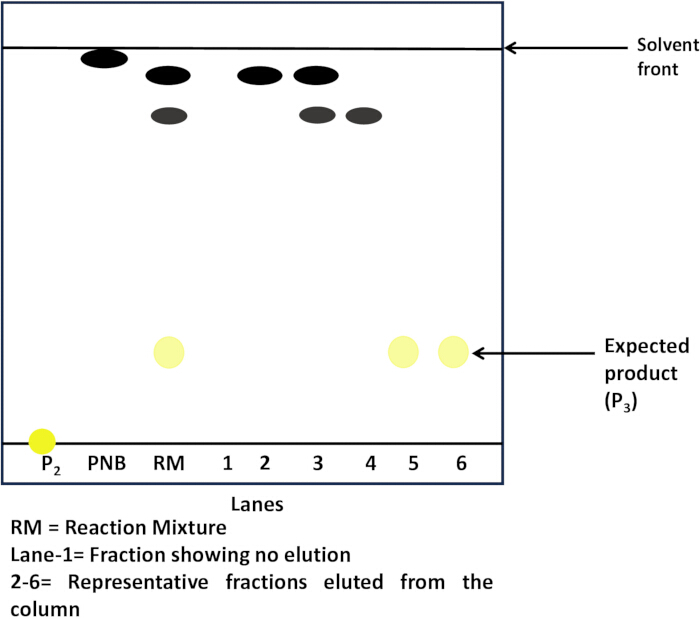
Figura 3: Illustrazione di una piastra TLC. Rappresentazione schematica di una piastra TLC che mostra la separazione di P3 da impurezze formate durante la reazione. Cliccare qui per visualizzare una versione ingrandita di questa figura.
2. Studio del comportamento elettrochimico in soluzione di P3 in solvente DMSO anidro
- Per le misurazioni elettrochimiche, tenere pronti i seguenti elementi come suggerito.
- Un elettrodo di carbonio vetrosio pulito come elettrodo di lavoro, Ag/AgCl come elettrodo di riferimento, un filo di platino come elettrodo ausiliario e anelli di tenuta per fissare gli elettrodi.
- Una cella elettrochimica con un coperchio adatto, dotato di fori per alloggiare gli elettrodi e per la purga con gas N2. Fissare la cella a un supporto con una pinza.
- Una bombola di azoto con regolatore, un contagocce di vetro e un tubo di silicone.
- Preparare un potenziostato e i cavi di collegamento con morsetti a coccodrillo.
- Soluzione di elettrolita di supporto
- Pesare 3,87 g di esafluorofosfato di tetrabutilammonio (TBAPF6) e trasferirli in una beuta volumetrica da 100 mL pulita con tappo.
- Aggiungere con attenzione circa 50 mL di DMSO anidro a questa beuta volumetrica. Mescolare bene per sciogliere tutti i cristalli di TBAPF6 e portare a volume fino al segno per ottenere una soluzione 0,1 M. Etichettare questa beuta volumetrica come 0,1 M TBAPF6 in DMSO anidro e metterla da parte.
- Soluzione di P3
- Pesare 4,34 mg di P3 e trasferirli in una beuta volumetrica da 10 mL pulita con tappo.
- Aggiungere la soluzione 0,1 M di TBAPF6 in DMSO anidro e portare a volume fino al segno. Questa operazione produce una soluzione 1 mM (cioè 0,001 M) di P3.
- Tampone fosfato 100 mM (cioè 0,1 M), pH 7,443
- Pesare 1,74 g di K2HPO4 in un becher da 50 mL pulito e aggiungere 10 mL di acqua deionizzata (DIW) o acqua con resistività di 18,2 MΩ·cm. Etichettare come ‘Soluzione A’.
- Pesare 1,36 g di KH2PO4 in un altro becher da 50 mL pulito e aggiungere 10 mL di acqua deionizzata. Etichettare come ‘Soluzione B’.
- Utilizzando una pipetta sierologica da 10 mL, trasferire 8 mL della ‘Soluzione A’ e 2 mL della ‘Soluzione B’ in una beuta volumetrica da 100 mL pulita e portare a volume con acqua DI. Usare pipette separate per ciascuna soluzione.
- Verificare il pH di questa soluzione con un pHmetro e regolare il pH a 7,4 aggiungendo con attenzione, se necessario, soluzione di HCl 0,1 M o NaOH 0,1 M. Una volta raggiunto il pH 7,4, il tampone fosfato (0,1 M) è pronto per l'uso.
- Misurazioni di voltammetria ciclica
- Accendere il potenziostato e attendere 10 minuti per stabilizzare lo strumento. Aprire il programma di voltammetria ciclica (CV).
- Impostare i limiti di potenziale da +1,0 V a −1,5 V; potenziale iniziale e finale a 0 V; velocità di scansione a 50 mV/s e numero di cicli a quattro.
- Assemblare il sistema elettrochimico come mostrato in Figura 4.
- Aggiungere 10 mL di soluzione di TBAPF6 0,1 M in DMSO anidro (elettrolita) in una cella elettrochimica e purgare con N2 per 15 minuti. Registrare il voltammogramma dell'elettrolita (bianco) nell'intervallo di potenziale da +1,0 a −1,5 V a una velocità di scansione di 50 mV/s. Dopo l'uso, pulire la cella elettrochimica e asciugarla.
- Allo stesso modo, in una cella elettrochimica pulita e asciutta, prelevare 10 mL di soluzione di P3 1 mM, purgare con N2 per 15 minuti e registrare il voltammogramma utilizzando gli stessi parametri impiegati in precedenza.
- Registrare il voltammogramma di P3 a ciascuna velocità di scansione separatamente, cioè a 20, 50, 100, 150, 200 e 250 mV/s.
- Calcolare Epa, ipa e ipc per NO₂•–, come mostrato nell'equazione (1), per ogni velocità di scansione e preparare una tabella come mostrato in Tabella 1.
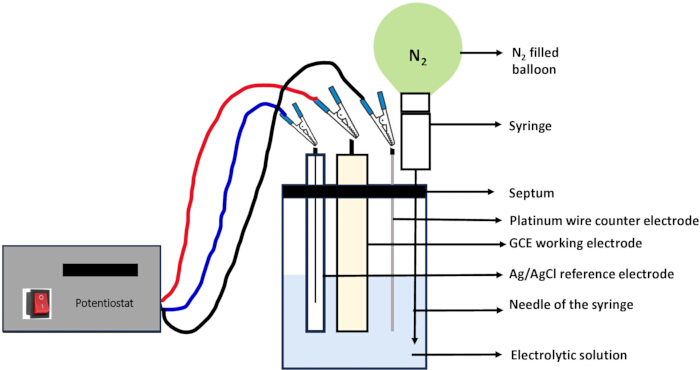
Figura 4: Configurazione elettrochimica. Illustrazione schematica di un sistema a tre elettrodi, con indicazione dei collegamenti al potenziostato, della purga con azoto e della disposizione degli elettrodi. Cliccare qui per visualizzare una versione ingrandita di questa figura.
| Velocità di scansione (mV/s) | (velocità di scansione)1/2 (υ1/2) | Epa (V) | Epc (V) | ipc (μA) | ipa (μA) |
| 20 | 4.47 | −1.13 | −1.23 | −0.4 | 0.45 |
| 50 | 7.07 | −1.13 | −1.23 | −0.59 | 0.72 |
| 100 | 10 | −1.13 | −1.23 | −0.81 | 1 |
| 150 | 12.24 | −1.13 | −1.23 | −0.99 | 1.24 |
| 200 | 14.14 | −1.12 | −1.24 | −1.13 | 1.38 |
| 250 | 15.81 | −1.12 | −1.24 | −1.28 | 1.62 |
Tabella 1: Valori di potenziale e corrente dei picchi di P3 a diverse velocità di scansione in soluzione di DMSO anidro. Valori di Epa, Epc, ipa e ipc ottenuti dal voltammogramma ciclico di P3 in 0,1 M TBAPF6 in DMSO anidro registrato a diverse velocità di scansione.
3. Preparazione dell'elettrodo in carbonio vetroso modificato con P3
- Pesare 1,00 mg di P3 in un vial di vetro. Aggiungere 500 µL di DMSO/acetonitrile (1:1, v/v). Riscaldare delicatamente il vial per ottenere una soluzione limpida. Sono necessari solo 10 µL di questa soluzione per il caricamento sull'elettrodo di carbonio vetroso (GCE).
- Lucidare un elettrodo di carbonio vetrosa da 3 mm44. Posizionare due gocce di pasta di allumina su un tampone di lucidatura ed eseguire un movimento a figura otto per 1 minuto, tenendo saldamente l'elettrodo. Rimuovere la pasta dopo la lucidatura. Sciacquare accuratamente con acqua distillata e asciugare con un tessuto pulito e senza lanugine.
- Posizionare con attenzione 3 µL di P3 sulla superficie da 3 mm del GCE. Asciugare con una pistola ad aria calda. Dopo l'essiccazione del primo strato, aggiungere altri 3 µL e asciugare nuovamente con la pistola ad aria calda. Ripetere ancora una volta aggiungendo 4 µL di soluzione di P3 e asciugando con la pistola ad aria calda.
- Successivamente, applicare 4 µL di soluzione al 1% di legante ionomero perfluorosolfonico. Lasciare asciugare lo strato di ionomero a temperatura ambiente; l'elettrodo è ora pronto per l'uso.
4. Studi elettrochimici sull'evoluzione di idrogeno mediante voltammetria a scansione lineare
- Aprire il programma di voltammetria a scansione lineare (LSV). Nei parametri LSV, impostare i potenziali iniziale e finale rispettivamente a 0 e −1,5 V e fissare la velocità di scansione a 100 mV/s.
- Riempire la cella elettrolitica con 10 mL di tampone fosfato 0,1 M (pH 7,4) e collegare tutti e tre gli elettrodi al potenziostato utilizzando morsetti a coccodrillo.
- Utilizzare un elettrodo di grafite modificato con P3-, ovvero P3-GCE, come elettrodo di lavoro; un filo di platino come elettrodo ausiliario e Ag/AgCl come elettrodo di riferimento.
- Dopo aver collegato gli elettrodi, spurgare con N2 per 15 minuti. Quindi sigillare la cella elettrolitica utilizzando nastro in PTFE. Registrare un voltammogramma a scansione lineare.
5. Test di stabilità e durata del P3-GCE mediante cronopotentiometria
- Aprire il programma di cronoamperometria. Impostare il potenziale applicato a −1,22 V (vs Ag/AgCl) e il tempo a 2 h.
- Utilizzare lo stesso apparato elettrochimico per le misure di LSV. Fare clic su Avvia Misurazione, e la misurazione si arresterà automaticamente dopo 2 h.
Risultati
P3 è stato sintetizzato mediante una procedura in tre passaggi. Nel primo passaggio, la reazione tra TCH e 2-piridilcarbossaldeide in rapporto molare 1:1 ha fornito il composto P1 (Supplementary Figure 1). Nel secondo passaggio, la reazione tra P1 e salicilaldeide ha prodotto P2. Infine, la reazione di P2 con bromuro di p-nitrobenzile ha generato il composto P3. Sia P1 che P2 sono stati purificati per ricristallizzazione dal metanolo e asciugati prima di procedere ai passaggi successivi della sintesi. Il prodotto finale, P3, è stato purificato mediante cromatografia su colonna come descritto nella sezione del protocollo. Dopo la purificazione, P1, P2, e P3 sono stati caratterizzati mediante 1H-NMR (Supplementary Figure 2, Supplementary Figure 3, Supplementary Figure 4), FTIR (Supplementary Figure 5, Supplementary Figure 6, Supplementary Figure 7), HRMS (Supplementary Figure 8, Supplementary Figure 9, Supplementary Figure 10), spettroscopia UV-visibile (Supplementary Figure 11), diffrazione a raggi X su polvere (PXRD, Supplementary Figure 12) e microscopia elettronica a scansione a emissione di campo (FE-SEM, Supplementary Figure 13). 1H-NMR, FTIR e HRMS sono utili per l'identificazione dei composti; ulteriori dettagli sono riportati nel Supplementary File 1. Il PXRD di P3 ha mostrato picchi intensi compresi tra 2θ = 5° e 30°, indicativi di una natura cristallina, confermata ulteriormente dall'immagine FE-SEM che evidenzia l'aspetto di lunghi aghi cristallini. La dimensione del cristallite calcolata mediante l'equazione di Debye–Scherrer è di 12,88 nm. L'esigua dimensione del cristallite di P3 è attesa per esporre un maggior numero di siti attivamente catalitici, facilitando così il trasferimento di carica e potenziando le interazioni con l'elettrolita. Inoltre, la morfologia porosa di P3 immobilizzata in un legante costituito da un ionomero a base di acido perfluorosolfonico fornisce un'ampia area superficiale, favorendo un'efficiente adsorbimento di protoni, aumentando la disponibilità dei siti attivi e facilitando il rilascio del gas H₂ generato dalla superficie dell'elettrodo.
Le proprietà redox intrinseche di P3 in le soluzioni sono state valutate mediante voltammetria ciclica in DMSO anidro contenente 0,1 M di TBAPF66 come elettrolita di supporto (Figura 5, Tabella 2) a una velocità di scansione di 50 mV/s. Il voltammogramma della soluzione tampone priva di analita non ha mostrato picchi redox (linea nera), mentre P3 (blue line) ha mostrato una coppia redox con un picco anodico, A, che appare a Epa1 = −1,13 V e il corrispondente picco catodico, A’, a Epc = −1,23 V (Figura 5A). Questa coppia redox è attribuita alla riduzione del NO2 gruppo in P3 a NO₂•⁻, come mostrato nell'equazione (1)45,46,47,48 sotto. La separazione tra picco e picco per questa coppia è stata calcolata come ΔEp = Epa1 – Epc = 0,1 V, valore maggiore rispetto a 0,059 V, il che suggerisce un processo quasi reversibile49.
R - NO2 + e- → R - NO2- -------- (1)
| Epa (V) | Epc (V) | ΔE (V) | E1/2 (V) | |
| NO2/NO2.– | −1.13 | −1.23 | 0.1 | −1.18 |
| N-H | 0.8 | - | - | - |
Tabella 2: Valori di potenziale di picco ottenuti dal voltammogramma ciclico di P3 in soluzione di DMSO anidro. Valori di potenziale di picco di P3 ottenuti dal voltammogramma ciclico della soluzione di P3 preparata in TBAPF6 0,1 M come elettrolita di supporto in DMSO anidro a una velocità di scansione di 50 mV/s.
In aggiunta, un picco anodico a Epa2 = +0,80 V (indicato come B in Figura 5A) è attribuito all'ossidazione irreversibile corrispondente al trasferimento accoppiato di protoni ed elettroni (PCET), proveniente dall'N–H nel residuo tiocarboidrazonico in P350,51,52. Inoltre, la dipendenza dalla velocità di scansione della coppia redox di NO2 (A/A’) e dell'ossidazione di TCH (B) è stata studiata eseguendo la voltammetria ciclica a diverse velocità comprese tra 50 mV/s e 250 mV/s (Figura 5B). Dal grafico della corrente di picco (ipa e ipc) in funzione della radice quadrata della velocità di scansione (ν1/2), si osserva che la corrente di picco per entrambi i picchi varia linearmente con la radice quadrata della velocità di scansione (Figura 5C,D), indicando la natura controllata per diffusione di entrambi i processi in P3.
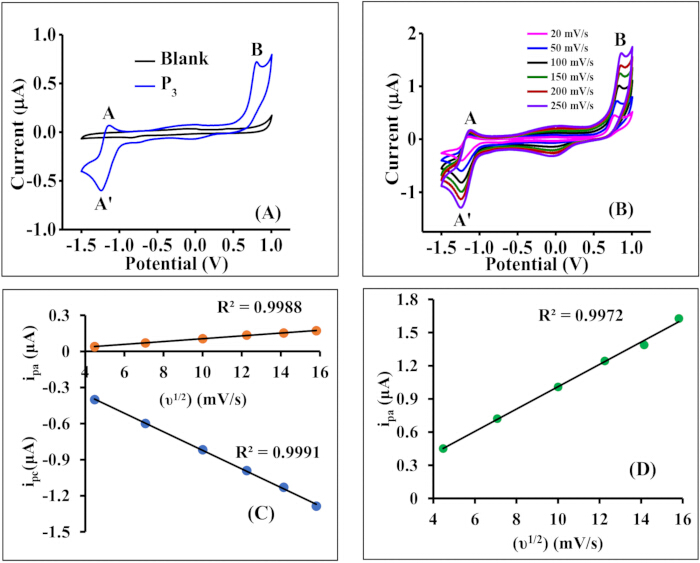
Figura 5: Comportamento elettrochimico di P3 in DMSO anidro. (A) Voltammogramma ciclico di 1 mM di P3 registrato in 0,1 M di TBAPF6 in DMSO anidro a una velocità di scansione di 50 mV/s; (B) Voltammogramma ciclico di 1 mM di P3 in 0,1 M di TBAPF6 in DMSO anidro a diverse velocità di scansione; andamenti della corrente rispetto a (ν1/2) per i picchi redox (C) A–A’ e (D) B. Cliccare qui per visualizzare una versione ingrandita di questa figura.
P3 possiede diverse caratteristiche notevoli che ne fanno un elettocatalizzatore promettente per la reazione di evoluzione dell'idrogeno (HER). Contiene eteroatomi (N, O e S), gruppi basici di azoto piridinico e gruppi -NH protonabili e deprotonabili, nonché un gruppo NO redox-attivo2 gruppo, e diverse funzionalità donor e accettrici di legami a idrogeno. Dal momento che P3 è insolubile in acqua, il comportamento elettrocatalitico di P3 verso HER è stato valutato in tampone fosfato 0,1 M (pH 7,4) e KNO₃ 0,1 M3 (pH 7,2) in ambiente acquoso immobilizzandolo su GCE utilizzando un legante costituito da un ionomero a base di acido perfluorosolfonico.
La coppia redox quasi reversibile NO₂/NO₂•–, con ΔEp = +0,1 V rispetto all'elettrodo Ag/AgCl, viene osservata soltanto nel voltammogramma ciclico in stato di soluzione di P3 in DMSO anidro. Questa coppia non viene osservata nel voltammogramma in stato solido di P3 immobilizzato in un legante ionomerico a base di acido perfluorosolfonico (P3-GCE) in tampone fosfato 0,1 M a pH 7,4. Nel tampone fosfato, P3-GCE presenta una separazione tra i picchi di Epa = +0,277 V e Epc = −0,007 V, con una separazione tra i picchi di 0,284 V rispetto all'elettrodo Ag/AgCl. Ciò è attribuibile a una cinetica lenta e eterogenea del trasferimento di elettroni, che richiede una sovratensione maggiore per far avvenire il processo redox, indicando che il trasferimento di elettroni è seguito da un trasferimento lento di protoni che richiede un riarrangiamento strutturale. Questo fenomeno si osserva anche nel valore della pendenza di Tafel (−370 mV/dec).
Per ottenere ulteriori informazioni sul ruolo del gruppo NO₂ nel processo di trasferimento accoppiato di protoni ed elettroni (PCET), è stato studiato il comportamento redox dipendente dal pH di P3-GCE in soluzioni tampone fosfato nell'intervallo di pH compreso tra 5,0 e 9,0 (pH 5,0, 5,5, 6,0, 6,5, 7,0, 7,4, 8,0, 8,5 e 9,0). Il corrispondente diagramma di Pourbaix è riportato in Figura 6. Nella regione anodica, si osserva un processo di ossidazione monoelettronico indipendente dal pH a potenziale quasi costante, indicando che l'ossidazione avviene sugli atomi donatori di zolfo della struttura della tiocarboidrazide53. Al contrario, il processo di riduzione mostra una chiara dipendenza dal pH. La pendenza del potenziale del primo picco di riduzione in funzione del pH è di circa +67 mV pH⁻1, valore prossimo a quello teorico previsto per un processo accoppiato monoelettronico/monoprotico. Questa osservazione conferma che la riduzione di P3 avviene tramite un meccanismo PCET che coinvolge il trasferimento di un elettrone e un protone. Questi risultati forniscono ulteriore evidenza del coinvolgimento della funzionalità NO₂ nel processo di trasferimento di elettroni e supportano ulteriormente il comportamento redox quasi reversibile osservato negli studi di voltammetria ciclica.
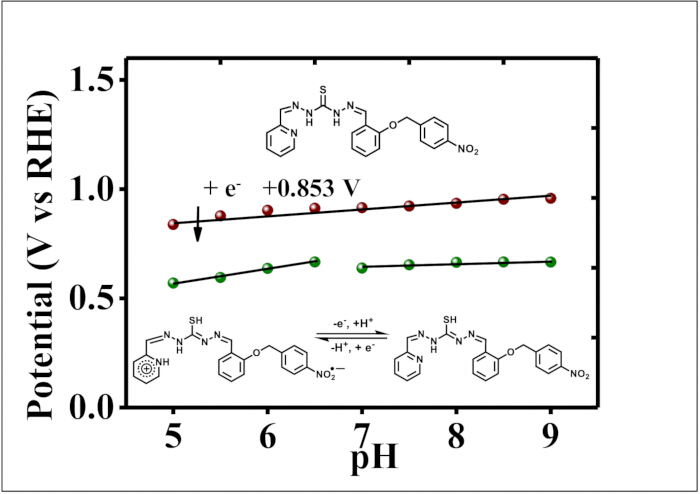
Figura 6: Diagramma di Pourbaix di P3-GCE. Rappresentazione dei potenziali di prima ossidazione e riduzione (vs RHE) di P3-GCE in funzione del pH (diagramma di Pourbaix), determinati osservando i voltammogrammi ciclici di P3-GCE in soluzioni acquose di tampone fosfato a diversi valori di pH (pH 5–9). I potenziali anodici sono indicati con cerchi rossi collegati da linee nere continue, mentre i potenziali catodici sono indicati con cerchi verdi collegati da linee nere continue. Cliccare qui per visualizzare una versione ingrandita di questa figura.
I voltammogrammi a scansione lineare (LSV) del GCE nudo, del GCE rivestito con ionomero e P3-GCE sono stati registrati in tampone fosfato 0,1 M (pH 7,4) a 100 mV/s (Supplementare Figura 14). I voltammogrammi in scala lineare dell'elettrodo di grafite nudo e dell'elettrodo di grafite ricoperto con un legante a base di ionomero perfluorosolfonico mostrarono una risposta lineare, mentre il P3-GCE mostrava una corrente catodica prominente caratteristica della reazione di evoluzione dell'idrogeno (HER). Il potenziale di inizio (Figura 7A) per questa corrente catodica era di −0,370 V (vs RHE), e un sovrapotenziale di −0,690 V (vs era necessario raggiungere una densità di corrente di 0,1 mA/cm2. Il grafico di Tafel (Figura 7B) l'analisi ha fornito una pendenza di −370 mV/dec, indicante lente cinetiche della reazione di evoluzione dell'idrogeno (HER) P3-GCE a pH neutro 7,4. Il valore del band gap di 2,24 eV è stato calcolato a partire dal grafico di Tauc (Figura 7C).
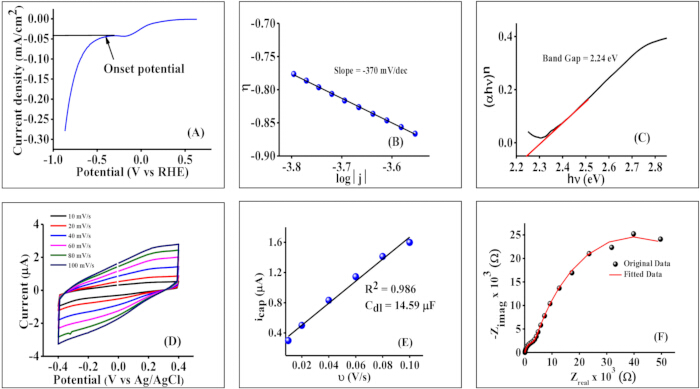
Figura 7: Studi elettrocatalitici di HER utilizzando P3-GCE in tampone fosfato 0,1 M a pH 7,4: (A) Voltammogramma a scansione lineare di P3-GCE in tampone fosfato 0,1 M (pH 7,4) a una velocità di scansione di 100 mV/s; (B) Grafico di Tafel; (C) Grafico di Tauc per la stima del gap di banda ottico di P3; (D) Voltammogramma ciclico di P3-GCE in regione non faradaica (+0,4 a −0,4 V rispetto ad Ag/AgCl) a diverse velocità di scansione; (E) Grafico della corrente capacitiva a 0 V (rispetto ad Ag/AgCl) in funzione della velocità di scansione e (F) Grafico di Nyquist EIS in tampone fosfato 0,1 M. Cliccare qui per visualizzare una versione ingrandita di questa figura.
La corrente è normalizzata all'area geometrica dell'elettrodo di lavoro (0,07 cm2) per confrontare le prestazioni di HER di P3-GCE in due elettroliti diversi. La capacità dello strato doppio (Cdl) è stata calcolata a partire da voltammogrammi ciclici registrati nella regione non faradaica. La capacità dello strato doppio è direttamente proporzionale all'area superficiale elettrochimicamente attiva per la catalisi, il che si riflette nei valori di Cdl ottenuti in tampone fosfato 0,1 M (14,59 µF) e in KNO3 0,1 M in acqua deionizzata (5,73 µF) (Figura 7D,E). Il valore di Cdl nel tampone fosfato è circa 2,5 volte superiore a quello del KNO3 0,1 M in acqua deionizzata, come risulta dall'ECSA. Inoltre, lo strato elettrico doppio migliora le interazioni tra elettrodo ed elettrolita e può aumentare la disponibilità di protoni nelle vicinanze della superficie dell'elettrodo.
L'area superficiale elettrochimicamente attiva di 0,029 cm2 è stata calcolata assumendo una capacità specifica di 35 µF/cm2, corrispondente a sei volte la rugosità dell'elettrodo nudo. La resistenza della soluzione e la resistenza al trasferimento di carica (Rct) del film catalitico sono state calcolate mediante spettroscopia di impedenza elettrochimica (EIS). L'EIS è stato adattato a un diagramma di Nyquist (Figura 7F) utilizzando diversi modelli di circuito equivalente, ottenendo una resistenza della soluzione di 113 Ω e un valore di Rct = 2492 Ω. Questi valori elevati indicano la natura resistiva di P3-GCE. La frequenza di turnover è risultata pari a 265,6 x 10⁻⁶ s-1 e una densità di corrente di scambio di 986,5 x 10⁻⁶ A/cm2 è stata raggiunta a sovrapotenziale nullo.
Inoltre, il comportamento elettrocatalitico di P3-GCE è stato studiato in condizioni identiche in una soluzione acquosa di KNO3 0,1 M (pH 7,2) come elettrolita (Figura 8A–F). Curiosamente, in KNO3 0,1 M, P3-GCE ha prodotto una corrente catodica più elevata per la reazione di riduzione dell'idrogeno (HER), con un potenziale di innesco di −0,329 V (vs RHE; Figura 8A). È stato richiesto un sovrapotenziale di −0,519 V (vs RHE) per raggiungere una densità di corrente di 0,1 mA/cm2. Il grafico di Tafel (Figura 8B) ha mostrato una pendenza di −348 mV/dec. La resistenza al trasferimento di carica, Rct,, per questo sistema era di 5522,8 Ω, la frequenza di turnover era di 409,6 (× 10−6) s−1 e la densità di corrente di scambio era la stessa di quella del tampone fosfato.
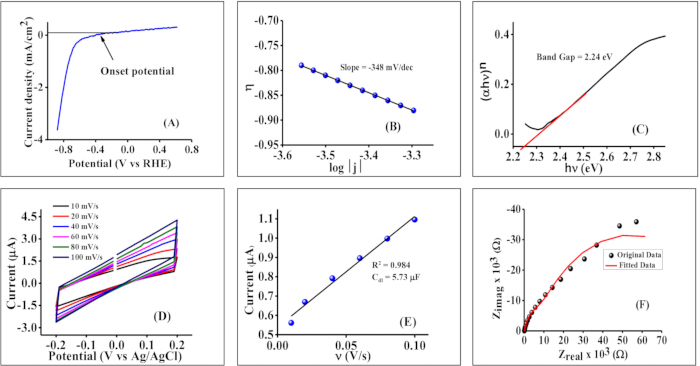
Figura 8: Studi elettrocatalitici di HER utilizzando P3-GCE in KNO3 0,1 M in acqua deionizzata (DIW): (A) Voltammogramma a scansione lineare di P3-GCE in KNO3 0,1 M in acqua deionizzata a una velocità di scansione di 100 mV/s; (B) Diagramma di Tafel; (C) Diagramma di Tauc per la stima del gap ottico di P3; (D) Voltammogramma ciclico di P3-GCE nella regione non faradaica (+0,2 a −0,2 V rispetto ad Ag/AgCl) a diverse velocità di scansione; (E) Grafico della corrente capacitiva a 0 V (rispetto ad Ag/AgCl) in funzione della velocità di scansione e (F) Diagramma di Nyquist EIS in KNO3 0,1 M. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Per studiare la stabilità del film di P3 sulla superficie dell'elettrodo di grafite (GCE), sono state effettuate misure cronopotentiometriche (Figura 9A) a −1,22 V (vs Ag/AgCl) per 2 h, osservando una risposta di corrente stabile. Al contrario, in soluzione di KNO3 0,1 M, la corrente catodica è aumentata continuamente fino a 45 min per poi iniziare a diminuire (Figura 9B), limitando così il tempo di misura a 1 h. Le misure cronopotentiometriche per il sistema tampone fosfato sono state inoltre studiate in brevi cicli catalitici on-off a intervalli di 10 min (Figura 9C), indicando una risposta stabile del catalizzatore.
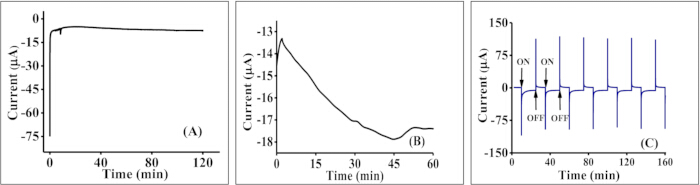
Figura 9: Test di stabilità e durata di P3-GCE. Risposta cronopotentiometrica di P3-GCE per 2 h a −1,22 V (vs Ag/AgCl) in (A) tampone fosfato 0,1 M (pH 7,4) e (B) KNO3 0,1 M. (C) Risposta cronopotentiometrica di riciclabilità di P3-GCE a potenziali attivi e inattivi in tampone fosfato 0,1 M (pH 7,4) (potenziale attivo = −1,22 V (vs Ag/AgCl), potenziale inattivo = 0 V (vs Ag/AgCl)). Cliccare qui per visualizzare una versione ingrandita di questa figura.
L'analisi cromatografica in fase gassosa (Figura 10A) del sopraliquato dopo 2 h di cronoamperometria ha confermato la presenza di idrogeno, con un tempo di ritenzione corrispondente a quello del campione standard di gas H2 analizzato nelle stesse condizioni. È stata osservata la formazione di bolle (Figura 10B) all'interfaccia elettrodo-elettrolita durante l'elettrolisi prolungata. Tutti i parametri elettrochimici relativi alle prestazioni di P3-GCE in entrambi i sistemi elettrolitici sono riassunti nella Tabella 3.
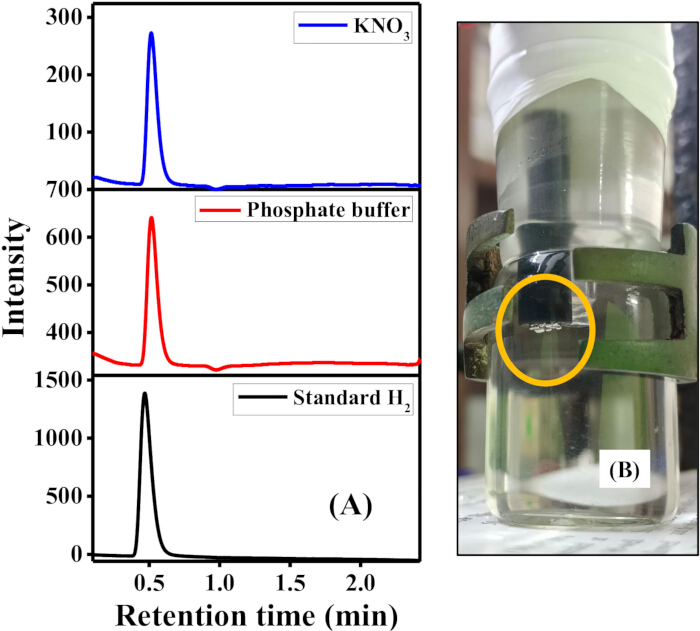
Figura 10: Rilevazione di H2 formato mediante cromatografia gassosa: (A) Analisi cromatografica gassosa (GC) dell'idrogeno generato durante l'elettrolisi a potenziale controllato utilizzando P3-GCE in buffer fosfato 0,1 M e KNO3 0,1 M; (B) Immagine che mostra la formazione di bolle sulla superficie dell'elettrodo P3-GCE durante misurazioni cronopotentiometriche. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Figura supplementare 1: Sintesi di P3. Uno schema che illustra i passaggi coinvolti nella sintesi di P3. Cliccare qui per scaricare il file.
Figura supplementare 2: Spettro di NMR a 1H di P1. Spettro di NMR a 1H di P1 registrato in DMSO-d6. Cliccare qui per scaricare il file.
Figura supplementare 3: spettro di RMN 1H di P2. Spettro di RMN 1H di P2 registrato in DMSO-d6. Cliccare qui per scaricare il file.
Figura supplementare 4: spettro di RMN a 1H di P3. Spettro di RMN a 1H di P3 registrato nel solvente DMSO-d6. Cliccare qui per scaricare il file.
Figura supplementare 5: Spettro infrarosso di P1. Spettro FTIR di un campione finemente polverizzato di P1. Cliccare qui per scaricare il file.
Figura supplementare 6: Spettro infrarosso di P2. Spettro FTIR di un campione finemente polverizzato di P2. Cliccare qui per scaricare il file.
Figura supplementare 7: Spettro infrarosso di P3. Spettro FTIR di un campione finemente polverizzato di P3. Cliccare qui per scaricare il file.
Figura supplementare 8: Spettro HRMS di P1. Spettro HRMS di P1 registrato in modalità ioni positivi che mostra m/z = 196,05 corrispondente all'ione [M+H]+. Cliccare qui per scaricare il file.
Figura supplementare 9: Spettro HRMS di P2. Spettro HRMS di P2 registrato in modalità ioni positivi con m/z = 299,09 corrispondente all'ione [M+H]+. Cliccare qui per scaricare il file.
Figura supplementare 10: Spettro HRMS di P3. Spettro HRMS di P3 registrato in modalità ioni positivi con m/z = 435.12 corrispondente all'ione [M+H]+. Cliccare qui per scaricare il file.
Figura Supplementare 11: Spettri UV-visibile di P1, P2, e P3. Spettri UV-Visibile di P1 (linea continua nera), P2 (linea rossa), e P3 (linea blu continua) registrata a 10 µM concentrazione in DMSO puro. Fare clic qui per scaricare questo file.
Figura supplementare 12: Pattern di diffrazione XRD in polvere di P3. Pattern di diffrazione a raggi X su polvere di P3. Cliccare qui per scaricare il file.
Figura supplementare 13: Immagine FE-SEM di P3 e legante ionomero a base di acido perfluorosolfonico rivestito su P3. Immagini FE-SEM che mostrano (A) Cristalli aciculari di P3 (scala: 5 µm) e (Blegante polimerico ionomerico a base di acido perfluorosolfonico rivestito P3 superficie porosa (scala: 1 µm). Fare clic qui per scaricare questo file.
Figura supplementare 14: LSV di GCE modificato con P2 e P3. LSV di GCE nudo (linea marrone con stelle piene), GCE rivestito con legante ionomero a base di acido perfluorosolfonico (linea continua verde), P2-GCE (linea blu con croci), e P3-GCE (linea rossa con quadrati vuoti) registrati in tampone fosfato 0,1 M (pH 7,4) a una velocità di scansione di 100 mV/s. Cliccare qui per scaricare il file.
Figura supplementare 15: Voltammogramma ciclico di P3-GCE. Voltammogramma ciclico di P3-GCE in (A) KNO3 0,1 M in acqua deionizzata e (B) tampone fosfato 0,1 M (pH 7,4) a una velocità di scansione di 100 mV/s. Cliccare qui per scaricare il file.
Figura supplementare 16: Profilo LSV di P3-GCE. Profilo LSV di P3-GCE in tampone fosfato 0,1 M (linea rossa con cerchi vuoti) e in KNO3 0,1 M (linea nera continua) in acqua deionizzata (DIW) a una velocità di scansione di 100 mV/s. Cliccare qui per scaricare il file.
Figura Supplettiva 17: Stabilità di P3-GCE. Performance di P3-GCE in tampone fosfato 0,1 M (pH 7,4) per 5 giorni. Cliccare qui per scaricare il file.
File Supplementare 1: Dettagli Sperimentali e Calcoli Supplementari. I dettagli della sintesi e degli strumenti utilizzati per la caratterizzazione di P1-P3; l'interpretazione degli spettri HRMS, 1H-NMR, FTIR, UV-Visibile e delle misure elettrochimiche, insieme alle equazioni utilizzate per la conversione del valore del potenziale redox da Ag/AgCl a RHE (eq. 1); sovratensione (η, eq. 2); area elettrochimicamente attiva della superficie (ECSA, eq. 3); frequenza di turnover (TOF, eq. 4-6); calcolo della conducibilità e dello spessore del film (eq. 7-10); efficienza faradica (eq. 11-14) sono disponibili nel file supplementare. Cliccare qui per scaricare il file.
Discussione
Questo protocollo descrive la sintesi in tre passaggi di un derivato della tiocarboidrazona, P3, e la preparazione di un elettrodo di carbonio vetroso modificato con P3, indicato come P3-GCE, per lo studio della reazione di evoluzione dell'idrogeno (HER) in un mezzo acquoso neutro. Le semplici procedure di sintesi e purificazione, insieme all'uso di reagenti facilmente reperibili e a basso costo, rendono P3 un candidato adatto per esplorare la reazione HER in un laboratorio tipico e per dimostrazioni didattiche.
Il comportamento elettrochimico di P3 è stato inizialmente studiato in condizioni omogenee in DMSO per valutarne le proprietà redox intrinseche. La presenza di una coppia redox quasi reversibile associata al gruppo nitro e di un processo di ossidazione irreversibile derivante dalla struttura dello scheletro della tiocarboidrazone indica l'esistenza di siti elettroattivi all'interno di P3. Successivamente, sono stati condotti studi catalitici in condizioni eterogenee utilizzando P3-GCE. Le indagini elettrochimiche sono state eseguite in due sistemi elettrolitici, ovvero tampone fosfato 0.1 M (pH 7.4) e KNO₃ 0.1 M (pH 7.2) (Supplementary Figure 15 e Supplementary Figure 16).
| N. ord. | Parametri | Buffer fosfato | KNO3 |
| 1 | Potenziale di innesco (vs RHE) (mV) | −376.3 | −329 |
| 2 | Sovratensione (0,1 mA/cm2) (mV) | −690 | −519 |
| 3 | Pendenza di Tafel (mV/dec) | −370 | −348 |
| 4 | Densità di corrente di scambio (mA/cm2) (X10-3) | 0,9865 | 0,9866 |
| 5 | Rct (resistenza al trasferimento di carica) (ohm) | 2492 | 5522,8 |
| 6 | Conducibilità (x X10-4) | 9,85 | 4,43 |
| 7 | Gap di banda (eV) | 2,24 | |
| 8 | TOF (s-1) (X10-6) | 265,6 | 409,6 |
| 9 | ECSA (cm2) | 0,029 | 0,011 |
| 10 | Capacità dello strato doppio (mF) (X10-3) | 14,59 | 5,73 |
| 11 | Efficienza faradica (%) | 0,27 | 0,43 |
Tabella 3: Sintesi dei parametri elettrochimici del P3-GCE. Sintesi di tutti i parametri elettrochimici relativi alle prestazioni del P3-GCE nei sistemi elettrolitici costituiti da tampone fosfato 0,1 M (pH 7,4) e KNO3 0,1 M.
I parametri elettrochimici riportati nella Tabella 3 rivelano che le prestazioni di P3-GCE sono fortemente influenzate dal mezzo elettrolitico. In KNO3 0,1 M, P3-GCE presenta un potenziale di inizio più basso (−329 mV vs. RHE) e un sovrapotenziale minore (−519 mV a 0,1 mA/cm2) rispetto a quelli osservati nel tampone fosfato 0,1 M (−376,3 mV e −690 mV, rispettivamente), indicando che l'evoluzione dell'idrogeno è termodinamicamente più favorevole nell'elettrolita KNO₃. Inoltre, l'inclinazione leggermente inferiore della curva di Tafel in KNO₃ (−348 mV/dec) rispetto al tampone fosfato (−370 mV/dec) suggerisce una cinetica HER leggermente migliorata. I valori della densità di corrente di scambio sono quasi identici in entrambi gli elettroliti (~0,99 × 10⁻³ mA/cm2), indicando un'attività catalitica intrinseca simile nei siti attivi. Tuttavia, il tampone fosfato mostra una resistenza al trasferimento di carica significativamente più bassa (2492 Ω) e una conducibilità maggiore (9,85 × 10⁻⁴) rispetto al KNO₃ (5522,8 Ω e 4,43 × 10⁻4, rispettivamente), dimostrando un trasporto elettronico interfacce più efficiente. Questo comportamento migliorato nel trasferimento di carica è ulteriormente confermato da un'area elettrochimica attiva maggiore (0,029 cm2) e da una capacità di doppio strato più elevata (14,59 µF) osservata nel tampone fosfato, suggerendo un maggiore accesso ai siti catalitici e un'interazione elettrodo-elettrolita potenziata. Nonostante la maggiore resistenza al trasferimento di carica in KNO₃, P3-GCE mostra una frequenza di turnover più alta (409,6 × 10⁻⁶ s-1) e un'efficienza faradica maggiore (0,43%) rispetto al tampone fosfato (265,6 × 10⁻⁶ s-1 e 0,27%, rispettivamente), indicando un'utilizzazione più efficiente dei siti attivi per la generazione di idrogeno una volta avviata la reazione. Queste osservazioni suggeriscono che, sebbene il tampone fosfato favorisca una cinetica elettrodica e un trasferimento di carica più favorevoli, il KNO3 risulta più efficace nel facilitare l'evoluzione dell'idrogeno su P3-GCE nelle condizioni indagate.
Il comportamento elettrocatalitico di P3 è stato inizialmente esaminato in un tampone fosfato. L'analisi del profilo di voltammetria a scansione lineare (LSV) ha rivelato una generazione di idrogeno inferiore rispetto a molti elettrocatalizzatori organici riportati in letteratura (Tabella 4). Tuttavia, la maggior parte degli elettrocatalizzatori organici descritti in letteratura è stata valutata in mezzi omogenei e non acquosi, mentre P3-GCE agisce come catalizzatore eterogeneo in un ambiente acquoso neutro. Inoltre, molti elettrocatalizzatori organici riportati sono di natura sacrificabile23,24,25,26,27,28,29,30,31,32,33,34,35,36,37,38,39,40,41,42, il che rappresenta una limitazione significativa. Al contrario, P3-GCE ha mostrato un'eccellente stabilità e riutilizzabilità. Una volta preparato, l'elettrodo ha fornito una risposta costante in tampone fosfato 0,1 M per cinque giorni consecutivi, utilizzandolo per almeno 5 ore ogni giorno (Figura 17 Supplementare). Sebbene la risposta di P3-GCE in KNO₃ 0,1 M fosse meno stabile, la densità di corrente risultava superiore rispetto a quella osservata nel tampone fosfato, evidenziando l'influenza della composizione dell'elettrolita sulle prestazioni catalitiche.
| N. ord. | Materiale | Tipo | Solvente | Acido/Base utilizzati | Intervallo di corrente | Modalità di catalisi | Riferimento | |
| 1 | Idruri organici (dihidropiridina) | Organico | Acetonitrile | CH3COOH, CF3COOH | μA | Omogenea | 23 | |
| 2 | Benzotiadiazolo (BTDN) | Organico | Acetonitrile | acido salicilico | μA | Omogenea | 27 | |
| 3 | Benzotiadiazolo–caffeina (BT-DCAF) | Organico | DMSO | CF3COOH | μA | Omogenea | 28 | |
| 4 | Ioduro di 9-fenil-10-metilacridinio | Organico | Acetonitrile | HClO4 | μA | Omogenea | 30 | |
| 5 | 2,4,6-Triifenilpiridina | Organico | Acetonitrile | CH3COOH | μA | Omogenea | 31 | |
| 6 | Corrole fosforico | Organico (complesso non metallico) | DMF | TFA | μA | Omogenea | 32 | |
| 7 | 2,2`-Bipiridina | Organico | Acetonitrile | CH3COOH | μA | Omogenea | 33 | |
| 8 | 4,4`-Bipiridina | Organico | Acetonitrile | HBF4, HClO4, TsOH, CF3COOH | μA | Omogenea | 34 | |
| 9 | 1,10-Fenantrolina | Organico | Acetonitrile | HClO4, CF3COOH | μA | Omogenea | 35 | |
| 10 | Bis-imidazolium-eteroelicene incorporato | Organico | Acetonitrile | CH3COOH | μA | Omogenea | 36 | |
| 11 | P3-GCE | Organico | i) 0,1 M tampone fosfato ii) 0,1 M KNO3 in acqua deionizzata | pH 7,4 | μA | Non omogenea (immobilizzato sull'elettrodo) | Questo studio | |
Tabella 4: Confronto tra elettrocatalizzatori organici per la reazione di evoluzione dell'idrogeno (HER) riportati in letteratura e P3-GCE. La tabella fornisce un confronto tra elettrocatalizzatori organici riportati in letteratura per la HER e P3-GCE.
La maggior parte dei sistemi organici precedentemente riportati per la produzione di idrogeno (HER), tra cui sali di acridina, derivati della benzotiadiazolo, tripiридina, corrole fosforiche, catalizzatori a base di bipyridina e fenantrolina, eteroelici simili al NADPH, idruri organici e coniugati di benzotiadiazolo-caffeina, funzionano come catalizzatori molecolari omogenei in solventi organici come acetonitrile, DMF o DMSO, in presenza di forti fonti protoniche quali HClO4, acido trifluoroacetico (TFA), acido acetico e HBF₄. Queste condizioni di reazione garantiscono un'alta concentrazione di protoni facilmente disponibili, facilitando così un'efficiente evoluzione di idrogeno. Al contrario, P3-GCE funziona come elettrocatalizzatore eterogeneo immobilizzato su un elettrodo di carbonio vetroso e opera in elettroliti acquosi ecocompatibili, in particolare tampone fosfato 0,1 M (pH 7,4) e KNO3 0,1 M. La disponibilità significativamente ridotta di protoni in queste condizioni prossime al neutro dovrebbe limitare la velocità della reazione di HER, riducendo di conseguenza la generazione di idrogeno. Tuttavia, la capacità di P3-GCE di catalizzare l'evoluzione di idrogeno senza l'uso di acidi corrosivi, solventi organici o catalizzatori molecolari in soluzione evidenzia i suoi vantaggi pratici in termini di semplicità operativa, recupero del catalizzatore e sostenibilità ambientale. Pertanto, sebbene le prestazioni nella produzione di idrogeno siano inferiori rispetto a quelle di molti elettrocatalizzatori organici omogenei riportati in letteratura, P3-GCE dimostra la fattibilità di impiegare una molecola organica priva di metalli per la reazione di HER in condizioni acquose miti.
Il comportamento osservato può essere spiegato mediante il meccanismo di produzione di idrogeno (HER) illustrato in Figura 11. L'evoluzione dell'idrogeno coinvolge generalmente due processi chiave: l'adsorbimento di molecole d'acqua o protoni sulla superficie del catodo (passo di Volmer), seguito dalla desorbimento dell'idrogeno attraverso il passo di Heyrovsky o di Tafel. Un'efficace produzione di idrogeno richiede un equilibrio adeguato tra questi processi. Poiché l'HER è un processo a trasferimento di due elettroni, la sua cinetica è fortemente influenzata dal pH dell'elettrolita. In ambiente acido, l'elevata concentrazione di protoni facilita una cinetica di reazione rapida. Al contrario, in condizioni neutre o alcaline, la generazione di protoni dipende dalla dissociazione più lenta delle molecole d'acqua, determinando una barriera cinetica più elevata54,55. “Nonostante la risposta Tafel misurabile di −370 mV/dec, che suggerisce una cinetica di reazione relativamente rapida, le prestazioni di P3-GCE sembrano limitate dalla resistenza al trasferimento di carica. La spettroscopia di impedenza elettrochimica (EIS) ha rivelato una resistenza al trasferimento di carica di 2492 Ω, indicando un trasporto elettronico limitato verso la superficie del catalizzatore. Inoltre, è probabile che P3 sia stabilizzato all'interno della matrice dell'ionomero attraverso interazioni a legame idrogeno. A contatto con l'acqua, questa rete a legami idrogeno potrebbe estendersi ulteriormente. Di conseguenza, la forte interazione tra P3 e l'ambiente circostante potrebbe ostacolare la desorbimento dell'idrogeno dalla superficie dell'elettrodo dopo la sua formazione. Questo effetto contribuisce al sovrapotenziale elevato osservato per l'HER e spiega in parte l'attività catalitica inferiore di P3-GCE rispetto ai catalizzatori elettrochimici organici e inorganici riportati in letteratura.
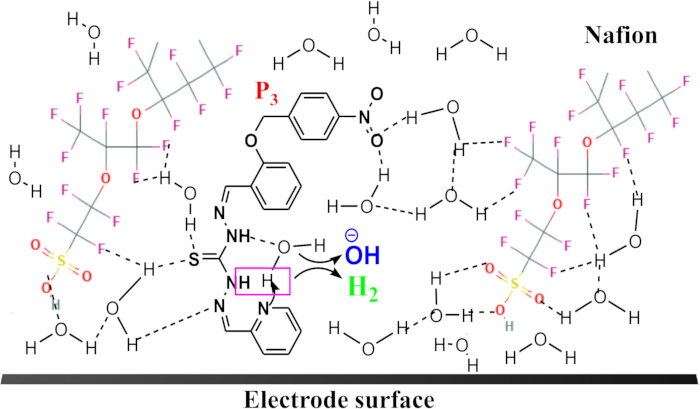
Figura 11: Rete di legami a idrogeno al P3-GCE attraverso una rete di legami a idrogeno coinvolgente acqua e la matrice di ionomero. Schema che illustra l'evoluzione concertata di H2 mediante stabilizzazione di P3 nell'agente legante polimerico a base di acido perfluorosolfonico tramite una rete di legami a idrogeno con l'acqua e la matrice. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Si associano generalmente a una pendenza Tafel di circa 120, 40 e 30 mV/dec i passaggi determinanti della velocità di Volmer, Heyrovský e Tafel, rispettivamente55. Per P3-GCE, il passaggio determinante della velocità è probabilmente il processo di Volmer, in cui le molecole d'acqua si dissociano inizialmente e le specie di idrogeno risultanti si adsorbono sulla superficie del catalizzatore. La presenza di funzionalità N–H, zolfo e imminiche in P3 facilita l'adsorbimento di protoni e la successiva evoluzione di idrogeno. Il meccanismo di riduzione del protone (HER) in mezzi neutri comprende tre passaggi elementari di reazione:
P3 + H2O + e- → P3Hads + OH- (Passo di Volmer) -------- (1)
P3Hads + e- + H2O ⇆ P3 + H2 + OH- (passo di Heyrovsky) -------- (2)
P3HadsHads ⇄ P3 + H2 (passo di Tafel) -------- (3)
2H2O + 2e- → H2 + 2OH- (Reazione complessiva)
Discussione Meccanicistica e Prestazioni Elettrocatalitiche
Il passo di Volmer (1) comprende la dissociazione di una molecola d'acqua e l'adsorbimento di un atomo di idrogeno su un sito attivo sulla superficie dell'elettrodo o del catalizzatore. L'evoluzione dell'idrogeno prosegue successivamente attraverso un percorso elettrochimico, il passo di Heyrovský (2), oppure un percorso chimico, il passo di Tafel (3). Diversi studi hanno riportato che a bassi sovrapotenziali, la reazione di evoluzione dell'idrogeno (HER) procede attraverso il passo di Volmer, seguito da percorsi paralleli di Heyrovský e Tafel, mentre ad alti sovrapotenziali il passo di Tafel diventa trascurabile e la reazione segue prevalentemente il meccanismo Volmer–Heyrovský56,57,58. Considerando il relativamente alto sovrapotenziale osservato per P3, si propone che l'HER proceda principalmente attraverso il percorso Volmer–Heyrovský. I possibili percorsi multipli per l'HER su P3-GCE sono illustrati in Figura 12.
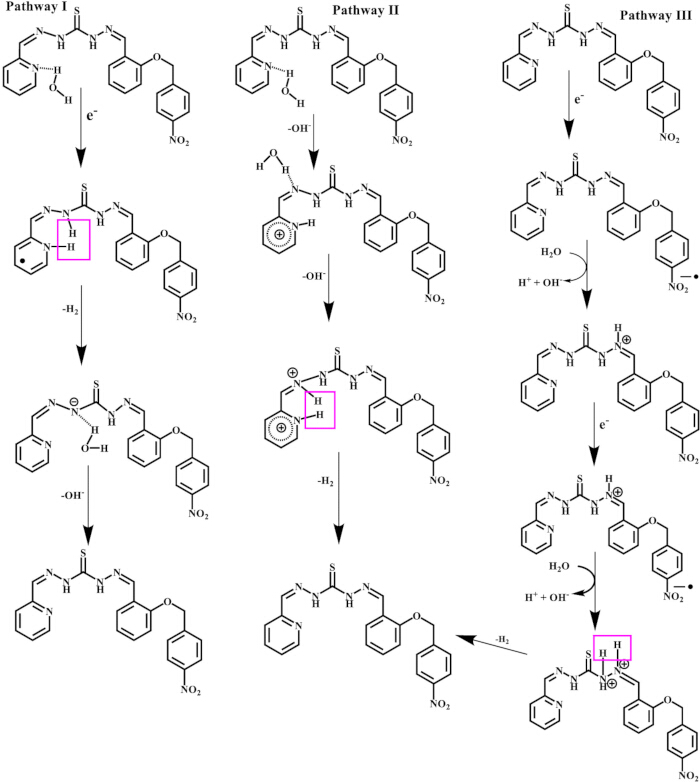
Figura 12: Vie plausibili del meccanismo HER. Rappresentazione schematica delle vie che illustrano un possibile meccanismo per la reazione di evoluzione dell'idrogeno (HER) su P3-GCE. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Un altro fattore che influenza le prestazioni nella reazione di evoluzione dell'idrogeno (HER) è la capacità tamponante del tampone fosfato 0,1 M a pH 7,4, che è approssimativamente 0,057 M. In questo sistema, esiste una competizione tra P3, incorporato in un legante ionomerico a base di acido perfluorosolfonico, e la base tampone per i protoni generati durante il primo stadio della HER. Questa competizione riduce la disponibilità di ioni H⁺ sulla superficie del catalizzatore, riducendo così la produzione di idrogeno. L'analisi mediante cromatografia a gas del gas presente nel volume di testa dell'assemblea per la reazione elettrocatalitica ottenuta da P3-GCE ha mostrato un picco distinto corrispondente al gas H₂, con un tempo di ritenzione coincidente con quello di un campione standard di idrogeno. Inoltre, la formazione visibile di bolle all'interfaccia elettrodo-elettrolita durante un'elettrolisi prolungata ha confermato l'evoluzione gassosa. Queste osservazioni dimostrano complessivamente che la corrente catodica su P3-GCE è attribuibile all'evoluzione elettrocatalitica dell'idrogeno. È stata osservata solo una piccola differenza nella quantità di idrogeno generato da P3-GCE in tampone fosfato 0,1 M (25,28 µM) e in soluzione 0,1 M di KNO₃ (21,31 µM). Dopo il processo di HER in KNO₃ 0,1 M, il pH della soluzione è aumentato a 7,95. L'aumento iniziale della corrente nelle misurazioni cronopotentiometriche può essere attribuito a un più elevato tasso locale di deprotonazione vicino alla superficie dell'elettrodo, determinato dagli ioni OH⁻ prodotti durante il primo stadio catalitico. Tuttavia, proseguendo l'elettrolisi, l'esaurimento delle molecole d'acqua e dei protoni disponibili riduce l'efficienza di P3-GCE nella soluzione di KNO₃ dopo 1 h.
Vantaggi e confronto con altri catalizzatori
P3-GCE offre diversi vantaggi: (i) funziona come catalizzatore eterogeneo immobilizzato sotto forma di film sulla superficie dell'elettrodo, (ii) opera efficacemente a pH neutro (7.4) senza necessità di una fonte esterna di protoni, (iii) il catalizzatore rimane stabile per diversi giorni e (iv) mostra durata nel tempo attraverso numerosi cicli di attivazione/spegnimento della catalisi. Tabella 4 confronta le prestazioni di P3-GCE con diversi elettrocatalizzatori organici riportati in letteratura. I complessi metallici inorganici derivati da ligandi tiocarboidrazonici richiedono generalmente una fonte esterna di protoni per la produzione di idrogeno (HER) e operano tipicamente in mezzi non acquosi. Ad esempio, i complessi di Co(II)59 e Cu(II)60 con ligandi di tipo salen, riportati da Dutta et al., funzionano in modo efficiente a pH neutro; tuttavia, la catalisi rimane omogenea e dipendente dal centro metallico.
/td>
| N. ord. | Materiale | Sottostrato dell'elettrodo | Elettrolita | Sovrapotenziale a 10 mA/cm2 (mV) | Pendenza di Tafel (mV) | Riferimento |
| 1 | C60-SWCNT15 nanotubo di carbonio a parete singola | SiO2/Si film | Tampone fosfato (pH = 7) | 330 | 166.1 | 61 |
| 2 | N-MPG (grafene mesoporoso drogato con azoto) | Elettrodo di carbonio vetroso | 0,5 M H2SO4 | 239 | 109 | 62 |
| 3 | B-SuG (grafene sostituito con boro) | Elettrodo in vetrocarbonio | 0,5 M H2SO4 | 201a | 99 | 63 |
| 4 | NS 500 (grafene drogato con N,S) | Substrato di nichel nanoporoso | 0,5 M H2SO4 | −280 | 80.5 | 64 |
| 5 | N-CQDs-17h (punti quantici al carbonio drogati con azoto) | Elettrodo di vetrocarbonio | 0,5 M H2SO4 | 341 | 126 | 65 |
| 6 | PA-900 (carbonio drogato con P) | Elettrodo di vetrocarbonio | 0,5 M H2SO4 | 290 | −112.7 | 66 |
| 7 | PDHCI (nanoruban ricche di pentalene a base di carbonio) | Au(111) | 0.1 M HClO4 | A 0,4 mA/cm²2 −258 | 82 | 67 |
| 8 | CD2 (Sulfanilamide/Acido citrico Dotto di carbonio drogato con N,S di derivazione | Schiuma di nichel | 1 M KOH | 216 | 124.1 | 68 |
| 9 | PG (DNA polimerico poliguanina ispirato) | Feltro di carbonio | 0.5 M H2SO4 | 411 | 243 | 69 |
| 10 | BSA-FCNT (nanotubo di carbonio multifunzionale funzionalizzato con albumina sierica bovina) | Elettrodo di carbonio vetrosio | 0,5 M H2SO4 | -0.44 | 161 | 70 |
| 11 | P3-GCE | Elettrodo di carbonio vetrosio ricoperto con P3 in legante polimerico ionomerico a base di acido perfluorosolfonico | Tampone fosfato 0,1 M (pH = 7,4) | A 0,1 mA/cm2 −690 | −370 | Questo lavoro |
| 0,1 M KNO₃3 in acqua demineralizzata | A 0,1 mA/cm2 −519 | −348 | Questo lavoro | |||
| *a = Densità di corrente non disponibile | ||||||
Tabella 5: Confronto tra elettrocatalizzatori a base di carbonio e proteici riportati in letteratura. La tabella fornisce un confronto tra elettrocatalizzatori riportati in letteratura a base di carbonio e proteici per la reazione di riduzione dell'idrogeno (HER) con P3-GCE.
Per offrire una prospettiva più ampia sulle prestazioni catalitiche di P3-GCE, la sua attività HER è stata confrontata con quella di elettrocatalizzatori rappresentativi a base di carbonio, proteine e DNA riportati in letteratura (Tabella 5). La maggior parte degli elettrocatalizzatori a base di carbonio, inclusi C60-SWCNTs15,61, N-MPG62, B-SuG63,64, N-CQDs-17h65, PA-90066 e CD267,68, richiede sovratensioni relativamente elevate nell'intervallo di 201–341 mV per raggiungere densità di corrente prossime a 10 mA/cm2, con pendenze di Tafel comprese tra 80 e 166 mV/dec. Il poliguanina ispirata al DNA (PG)69 presenta una sovratensione ancora più elevata di 411 mV e una pendenza di Tafel di 243 mV/dec, indicando una cinetica HER relativamente lenta. Anche il catalizzatore a base proteica BSA-FCNT70 mostra una pendenza di Tafel più alta (161 mV/dec), indicativa di processi di trasferimento di carica e riduzione dei protoni più lenti. Al contrario, P3-GCE mostra attività catalitica in mezzi neutri, producendo idrogeno a una sovratensione di -690 mV in tampone fosfato (pH 7.4) e -519 mV in KNO3 0,1 M, entrambe misurate a una densità di corrente di 0,1 mA/cm2. Sebbene il confronto diretto dei valori di sovratensione sia complicato dalle differenze nella composizione dell'elettrolita, pH, substrati dell'elettrodo e densità di corrente operative, le pendenze di Tafel misurate per P3-GCE (di modulo –370 e –348 mV/dec) dimostrano la sua capacità di facilitare la reazione di evoluzione dell'idrogeno (HER) in condizioni ambientali favorevoli e quasi neutre, senza necessità di elettroliti fortemente acidi o alcalini. Questi risultati evidenziano il potenziale della molecola organica sintetizzata P3 come elettrocatalizzatore privo di metalli e giustificano la sua inclusione tra i sistemi HER consolidati a base di carbonio, proteine e DNA.
Considerazioni Metodologiche e Riproducibilità
Un passaggio fondamentale del protocollo è la lucidatura accurata e la pulizia dell'elettrodo di carbonio vetroso prima dell'immobilizzazione del catalizzatore. Una lucidatura inadeguata può causare una distribuzione non uniforme del catalizzatore e un'area elettroattiva irregolare, il che a sua volta influenza le misurazioni della densità di corrente ottenute mediante voltammetria a scansione lineare (LSV). Pertanto, l'immobilizzazione uniforme del catalizzatore è essenziale per ottenere risposte elettrochimiche riproducibili. Eventuali contaminanti residui sulla superficie dell'elettrodo potrebbero aumentare la corrente di fondo, spostare il potenziale di innesco e oscurare l'attività catalitica intrinseca del catalizzatore.
Altri fattori che influenzano fortemente l'affidabilità del protocollo includono la purezza degli elettroliti e la rimozione efficace dell'ossigeno dalla soluzione. La presenza di precipitati nel tampone o di ossigeno disciolto può influire in modo significativo sulle misurazioni elettrochimiche.
Un contatto elettrico affidabile tra gli elettrodi e il potenziostato è altrettanto importante. Collegamenti allentati o instabili, così come un contatto fisico accidentale tra gli elettrodi durante le misurazioni, possono aumentare la resistenza e distorcere i voltammogrammi a potenziali catodici. Collegamenti meccanici solidi e contatti elettrici stabili contribuiscono a minimizzare il rumore e a migliorare l'accuratezza delle misurazioni del sovrapotenziale.
La riproducibilità del protocollo è influenzata da fattori dipendenti dall'operatore, come la lucidatura dell'elettrodo e la deposizione per gocciolamento di P3 sulla superficie di carbonio vetroso. Le variazioni in questi passaggi possono modificare l'area superficiale elettrochimicamente attiva e influire sulla risposta catodica osservata.
Sono necessari ulteriori studi per approfondire la comprensione del comportamento catalitico in reazione di evoluzione dell'idrogeno (HER) del P3-GCE.
Dichiarazioni
Gli autori dichiarano di non avere conflitti di interessi.
Ringraziamenti
PRS riconosce il supporto finanziario sotto forma di borse JRF e SRF fornito dal Chatrapati Shri Shahu Maharaj Human Resource and Training Center (SARTHI), Pune, Maharashtra. AAK riconosce il supporto finanziario proveniente dal contributo RUSA Fase 2 (CBS/Th2.2) assegnato a SPPU. Gli autori ringraziano la Central Instrumentation Facility (CIF) della Savitribai Phule Pune University, Pune, India, per aver fornito l'accesso alle misurazioni HRMS e la Departmental Instrumentation Facility per le misurazioni elettrochimiche. Questa pubblicazione è stata finanziata dalla Direzione norvegese per l'istruzione superiore e le competenze nell'ambito del programma UTFORSK, attraverso il progetto HyTack: „Affrontare le sfide dell'economia dell'idrogeno attraverso istruzione e ricerca“ (numero del progetto UTF-2021/10198).
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Acetone | Qualigens | Q33516 | Liquido infiammabile, provoca grave irritazione oculare |
| Acido cloridrico concentrato | Qualigens | Q29145 | Corrosivo; maneggiare con guanti e protezione oculare e utilizzare sotto cappa aspirante |
| Etere di etile | Avra | ASD1520 | Altamente infiammabile; evitare fonti di accensione e inalazione |
| Dipotassio idrogeno fosfato | Sisco Research Laboratories Pvt. Ltd. | 90654 | Evitare il contatto con la pelle e gli occhi |
| Etanolo | Qualigens | Q21535 | Liquido infiammabile, tenere lontano da calore e fiamme libere |
| Acetato di etile | Qualigens | Q2345C | Altamente infiammabile, tenere lontano da calore, scintille e fiamme libere |
| Esano | Qualigens | Q13177 | Liquido e vapore altamente infiammabili. Provoca irritazione cutanea e oculare. |
| Bromuro di p-nitrobenzile | Sigma Aldrich | N13054 | Corrosione cutanea, evitare esposizione diretta |
| Ortofosfato monopotassico | Sisco Research Laboratories Pvt. Ltd. | 52403 | Evitare il contatto con la pelle, gli occhi e i vestiti |
| Nitrato di potassio | Thermo Fisher Scientific | A14527 | Tenere lontano da calore, superfici calde, scintille, fiamme libere e altre fonti di accensione |
| 2-Piridil carbossaldeide | Avra | ASP2301 | Irritazione cutanea, utilizzare solo all'aperto o in un'area ben ventilata |
| Salicilaldeide | Sisco Research Laboratories Pvt. Ltd. | 24922 | Nocivo se ingerito, evitare inalazione e contatto con la pelle |
| Gel di silice (230-400 mesh) per cromatografia su colonna | Sisco Research Laboratories Pvt. Ltd. | 96671 | Evitare contatto diretto con la pelle, gli occhi e l'inalazione |
| Tiocarboidrazide | Alfa Aesar | 207530050 | Tossico a contatto con la pelle, tossicità acuta per inalazione |
| Potenziostato | Metrohm, Ivium | PGSTAT204, IVIUM VERTEX.1A | Maneggiare l'apparecchiatura elettrica con mani asciutte |
Riferimenti
- Morrow MC, Machan CW. Molecular catalyst and co-catalyst systems based on transition metal complexes for the electrochemical oxidation of alcohols. Chem Commun. 2025;61:7710–7723.
- Wang G, Zhang L, Zhang J. A review of electrode materials for electrochemical supercapacitors. Chem Soc Rev. 2012;41:797–828.
- Wang H, et al. Rechargeable Li–O₂ batteries with a covalently coupled MnCo₂O₄–graphene hybrid as an oxygen cathode catalyst. Energy Environ Sci. 2012;5:7931–7935.
- Gao W, et al. Electrochemical hydrogen production coupling with the upgrading of organic and inorganic chemicals. Adv Mater. 2025;37(32):2503198. doi:10.1002/adma.202503198.
- Wu B, et al. Energy-saving hydrogen production via small molecules electrooxidation-assisted hybrid systems. Adv Mater. 2025;37(40):2507842. doi:10.1002/adma.202507842.
- Oni B. A review on electrochemical water splitting electrocatalysts for green H₂ production: unveiling the fundamentals and recent advances. Langmuir. 2025;41(17):10742–10767.
- Frey M. Hydrogenases: hydrogen-activating enzymes. ChemBioChem. 2002;3(2–3):153–160.
- Madden C, et al. Catalytic turnover of [FeFe]-hydrogenase based on single-molecule imaging. J Am Chem Soc. 2012;134(3):1577–1582.
- Lubitz W, Ogata H, Rüdiger O, Reijerse E. Hydrogenases. Chem Rev. 2014;114(8):4081–4148.
- Volbeda A, et al. Crystal structure of the nickel-iron hydrogenase from Desulfovibrio gigas. Nature. 1995;373(6515):580–587.
- Peters JW, Lanzilotta WN, Lemon BJ, Seefeldt LC. X-ray crystal structure of the Fe-only hydrogenase (CpI) from Clostridium pasteurianum to 1.8 Angstrom resolution. Science. 1998;282(5395):1853–1858.
- Becker R, et al. An iron-iron hydrogenase mimic with appended electron reservoir for efficient proton reduction in aqueous media. Sci Adv. 2016;2(1). doi:10.1126/sciadv.1501014.
- Li Y, Rauchfuss TB. Synthesis of diiron(I) dithiolato carbonyl complexes. Chem Rev. 2016;116:7043–7077.
- Goy R, et al. Photocatalytic hydrogen evolution driven by [FeFe] hydrogenase models tethered to fluorene and silafluorene sensitizers. Chem Eur J. 2017;23:334–345.
- Helm ML, et al. A synthetic nickel electrocatalyst with a turnover frequency above 100,000 s⁻1 for H₂ production. Science. 2011;333(6044):863–866.
- Koshiba K, Yamauchi K, Sakai K. A nickel dithiolate water reduction catalyst providing ligand-based proton-coupled electron-transfer pathways. Angew Chem Int Ed. 2017;56:4247–4251.
- Aimoto Y, Koshiba K, Yamauchi K, Sakai K. A family of molecular nickel hydrogen evolution catalysts providing tunable overpotentials using ligand-centered proton-coupled electron transfer paths. Chem Commun. 2018;54:12820–12823.
- Hossain MN, Zhang L, Neagu R, Sun S. Exploring the properties, types, and performance of atomic site catalysts in electrochemical hydrogen evolution reactions. Chem Soc Rev. 2025;54:3323–3386.
- Wang Z, et al. High-temperature pyrolysis regulation of Schiff base 3d coordination clusters for electrochemical application. ChemElectroChem. 2025;12(4). doi:10.1002/celc.202400453.
- Xin H, Lin Z, Dai Z. Recent progress on the ultralow-overpotential electrocatalysts for hydrogen evolution reaction. Adv Sustain Syst. 2026;10(1):2501370. doi:10.1002/adsu.202501370.
- Visser CM. Evolutionary roots of catalysis by nicotinamide and flavins in C-H oxidoreductases and in photosynthesis. Orig Life Evol Biosph. 1982;12:165–179.
- Stephan DW, Erker G. Frustrated Lewis pair chemistry: development and perspectives. Angew Chem Int Ed. 2015;54:6400–6441.
- Dolganov AV. The first example of electrocatalytic hydrogen evolution from organic “hydrides”. Int J Hydrogen Energy. 2024;60:11–19.
- Giri L, et al. Hydrogen-bonded organic framework structure: a metal-free electrocatalyst for the evolution of hydrogen. ACS Omega. 2022;7:22440–22446.
- Chen L, et al. Hydrogen-bonded organic frameworks: design, applications, and prospects. Mater Adv. 2022;3:3680–3708.
- Xu Z, et al. Covalent organic framework-derived C@COF core-shell microspheres for electrocatalytic hydrogen evolution. Int J Hydrogen Energy. 2024;89:443–452.
- Axelsson M, et al. Small organic molecules based on benzothiadiazole for electrolytic hydrogen production. J Am Chem Soc. 2021;143:21229–21233.
- Torres-Méndez CE, Tian H. Hydrogen evolution via hydride transfer by a small organic benzothiadiazole-caffeine electrocatalyst. Chem Catal. 2025;6:101581. doi:10.1016/j.checat.2025.101581.
- Batabyal M, Jaiswal S, Jha RK, Kumar S. Directing group strategy for the isolation of organoselenium(VI) benzoselenonates: metal-free catalysts for hydrogen evolution reaction. J Am Chem Soc. 2024;146(1):57–61.
- Dolganov AV, et al. Acridinium salts as metal-free electrocatalyst for hydrogen evolution reaction. Electrochem Commun. 2016;68:59–61.
- Dolganov AV, et al. Moving from acridinium to pyridinium: from complex to simple. 2,4,6-Triphenylpyridine and 2,4,6-triphenylpyrilium perchlorate as “metal-free” electrocatalysts of hydrogen evolution reaction: the influence of the nature of the heteroatom and acid on the pathway HER. Int J Hydrogen Energy. 2019;44:21495–21505.
- Yang G, et al. Substituent effect on ligand-centered electrocatalytic hydrogen evolution of phosphorus corroles. ChemSusChem. 2023;16(10). doi:10.1002/cssc.202300211.
- Ganz OY, et al. Synergetic effect during the electrocatalytic reaction of hydrogen production in the presence of 2,2′-bipyridine. Russ J Phys Chem. 2022;96:954–957.
- Klimaeva LA, et al. Electrocatalytic activity of 4,4′-bipyridine in the production of molecular hydrogen in the presence of acids of different nature. Russ J Phys Chem. 2022;96:958–963.
- Dolganov AV, et al. The electrocatalytic hydrogen evolution reaction in the presence of a metal-free organic catalyst based on 1,10-phenanthroline: the first example of a reaction proceeding by an intramolecular mechanism. Catal Sci Technol. 2024;14:2951–2958.
- Choudhury J, Mandal SK, Karak P. Exploiting the NADP⁺/NADPH-like hydride-transfer redox cycle with bis-imidazolium-embedded heterohelicene for electrocatalytic hydrogen evolution reaction. J Am Chem Soc. 2023;145:17321–17328.
- Calvary CA, et al. Copper bis(thiosemicarbazone) complexes with pendent polyamines: effects of proton relays and charged moieties on electrocatalytic HER. Eur J Inorg Chem. 2021;3:267–275.
- Straistari T, et al. Hydrogen evolution reactions catalyzed by a bis(thiosemicarbazone) cobalt complex: an experimental and theoretical study. Chem Eur J. 2018;24:8779–8786.
- Jain R, et al. Ligand-assisted ligand-centered electrocatalytic hydrogen evolution upon reduction of a bis(thiosemicarbazonato) Cu(II) complex. Inorg Chem. 2017;56:11254–11265.
- Calvary CA, et al. Synthesis, characterization, and HER activity of pendant diamine derivatives of NiATSM. Eur J Inorg Chem. 2019;33:3782–3790.
- Du J, Yang H, Wang CL, Zhan SZ. A bis(thiosemicarbazonato)-zinc complex, an electrocatalyst for hydrogen evolution and oxidation via ligand-assisted metal-centered reactivity. Appl Organomet Chem. 2022;36(4). doi:10.1002/aoc.6572.
- Straistari T, et al. Influence of the metal ion on the electrocatalytic hydrogen production by a thiosemicarbazone palladium complex. Eur J Inorg Chem. 2018;(20–21):2259–2266.
- Gomori G. Preparation of buffers for use in enzyme studies. In: Colowick SP, Kaplan NO, editors. Methods in Enzymology. Vol 1. New York: Academic Press; 1955. p. 138–146.
- Elgrishi N, et al. A practical beginner’s guide to cyclic voltammetry. J Chem Educ. 2018;95(2):197–206.
- Squella JA, Bollo S, Vergara LJ. Recent developments in the electrochemistry of some nitro compounds of biological significance. Curr Org Chem. 2005;9(6):565–581.
- Uchimiya M, et al. One-electron standard reduction potentials of nitroaromatic and cyclic nitramine explosives. Environ Pollut. 2010;158(10):3048–3053.
- Bollo S, Núñez-Vergara LJ, Squella JA. Cyclic voltammetric determination of free radical species from nitroimidazopyran: a new antituberculosis agent. J Electroanal Chem. 2004;562(1):9–14.
- Bontà M, et al. Nitro radical anions from megazol and related nitroimidazoles in aprotic media: a father/son type reaction triggered by an acidic proton. Electrochim Acta. 2002;47(25):4045–4053.
- Bard AJ, Faulkner LR. Electrochemical Methods: Fundamentals and Applications. 2nd ed. New York: Wiley; 2001.
- Gunić E, Tabaković I. Electrochemical synthesis of heterocyclic compounds. 17. Anodic oxidation of hydrazones in the presence of heteroaromatic and Schiff bases. J Org Chem. 1988;53(21):5081–5087.
- Al-Hazmi G, El-Shahawi M, El-Asmy A. Ligand influence on the electrochemical behaviour of some copper(II) thiosemicarbazone complexes. Transit Met Chem. 2005;30:464–470.
- Claraz A. Harnessing the versatility of hydrazones through electrosynthetic oxidative transformations. Beilstein J Org Chem. 2024;20:1988–2004.
- Szilagyi RK, et al. Description of the ground state wave functions of Ni dithiolenes using sulfur K-edge X-ray absorption spectroscopy. J Am Chem Soc. 2003;125(30):9158–9169.
- Karaali G, Kaba I, Koca A. Graphene derivative based electrocatalytic hydrogen evolution reaction of water splitting processes. Fuel. 2026;416:138579. doi:10.1016/j.fuel.2026.138579.
- Ramohlola K, Modibane K, Ndipingwi M, Emmanuel I. Polyaniline-based electrocatalysts for electrochemical hydrogen evolution reaction. Eur Polym J. 2024;213:113125. doi:10.1016/j.eurpolymj.2024.113125.
- Durovic M, Hnat J, Bouzek K. Electrocatalysts for the hydrogen evolution reaction in alkaline and neutral media: a comparative review. J Power Sources. 2021;493:229708. doi:10.1016/j.jpowsour.2021.229708.
- Podrojkova N, Guboova A, Streckova M, Orinakova R. A study of the mechanism of the hydrogen evolution reaction catalysed by molybdenum phosphide in different media. Mater Today Sustain. 2025;31:101141. doi:10.1016/j.mtsust.2025.101141.
- Bao F, et al. Understanding the hydrogen evolution reaction kinetics of electrodeposited nickel-molybdenum in acidic, near-neutral, and alkaline conditions. ChemElectroChem. 2021;8:195–208.
- Mir AB, et al. The rational inclusion of vitamin B₆ boosts artificial cobalt complex catalyzed green H₂ production. Sustain Energy Fuels. 2022;6(18):4160–4168.
- Ghorai S, et al. Oxygen-tolerant hydrogen evolution in water using Schiff base copper complexes with tuneable secondary coordination environments. Dalton Trans. 2025;54(38):14505–14512.
- Gao R, Dai Q, Dai L. C₆₀-adsorbed single-walled carbon nanotubes as metal-free, pH-universal, and multifunctional catalysts for oxygen reduction, oxygen evolution, and hydrogen evolution. J Am Chem Soc. 2019;141:11658–11666.
- Huang X, Zhao Y, Ao Z, Wang G. Micelle-template synthesis of nitrogen-doped mesoporous graphene as an efficient metal-free electrocatalyst for hydrogen production. Sci Rep. 2014;4:7557. doi:10.1038/srep07557.
- Sathe B, Zau X, Asefa T. Metal-free B-doped graphene with efficient electrocatalytic activity for hydrogen evolution reaction. Catal Sci Technol. 2014;4:2023–2030.
- Ito Y, et al. High catalytic activity of nitrogen and sulfur co-doped nanoporous graphene in the hydrogen evolution reaction. Angew Chem Int Ed. 2015;54:2131–2136.
- Liu Y, et al. Nitrogen-doped carbon quantum dots via a facile reflux-assisted polymerization of N-methyl-pyrrolidone for hydrogen evolution reaction. J Solid State Chem. 2021;293:121781. doi:10.1016/j.jssc.2020.121781.
- García-Dalí S, et al. Green and easy synthesis of P-doped carbon-based hydrogen evolution reaction electrocatalysts. Carbon. 2023;212:118154. doi:10.1016/j.carbon.2023.118154.
- Xue H, et al. On-surface synthesis of pentalene-rich nanoribbons for exploring their activity in the hydrogen evolution reaction. J Phys Chem Lett. 2026;17:5829–5835.
- Mishra A, Basak H, Chakraborty B, Bhattacharya S. Hydrogen evolution reaction using a sulfanilamide/citric acid-derived N,S-doped carbon dot. ACS Appl Energy Mater. 2026;9:1771–1781.
- Harada Y, et al. DNA-inspired polymers as metal-free electrocatalysts for hydrogen evolution reaction in acidic media. Mol Catal. 2025;576:114916. doi:10.1016/j.mcat.2025.114916.
- Mannuthodikayil J, et al. Protein denaturation-induced electrocatalytic hydrogen evolution. Carbon. 2020;165:378–385.
Ristampe e permessi
Questo articolo è stato pubblicato
Video in arrivo