L'applicazione delle cellule T CAR ai tumori solidi è limitata dalla complessa produzione ex vivo e da preoccupazioni relative alla sicurezza. Questo protocollo descrive un metodo per la generazione in situ di cellule T CAR transitorie mediante il rilascio di mRNA codificante per il CAR tramite LNP, fornendo una piattaforma riproducibile adattabile ad altre applicazioni basate su mRNA per l'ingegnerizzazione delle cellule immunitarie.
È richiesta un abbonamento a JoVE per visualizzare questo contenuto. Accedi o inizia la tua prova gratuita.
Articolo metodologico
In Situ Generazione di Cellule CAR-T Specifiche per Claudin18.2 tramite Consegna di mRNA Mediata da Nanoparticelle Lipidiche
* These authors contributed equally
In questo articolo
Sommario
Abstract
La terapia con cellule T portatrici di recettore chimerico per l'antigene (CAR) ha ottenuto notevoli successi clinici nelle neoplasie ematologiche; tuttavia, la sua applicazione più ampia è limitata dai costi elevati di produzione e dall'efficacia insufficiente contro i tumori solidi. Per superare queste sfide, è stata sviluppata una strategia di generazione in situ delle cellule T-CAR basata sulla somministrazione mediata da nanoparticelle lipidiche (LNP) di mRNA per il CAR mirato alla Claudina18.2, consentendo la produzione transitoria di cellule T-CAR direttamente nel tessuto tumorale. Dopo la trasfezione mediata da LNP, le cellule T attivate hanno mostrato un'espressione efficiente del CAR sulla superficie cellulare. Queste cellule T-CAR transitorie hanno dimostrato una potente attività citotossica contro linee cellulari di carcinoma gastrico positive per Claudina18.2, inclusi NUGC4 e NCI-N87, e hanno prodotto una significativa efficacia antitumorale in modelli murini con tumore. Questo protocollo descrive in dettaglio le procedure per la trascrizione in vitro dell'mRNA del CAR, la formulazione delle LNP, l'attivazione e la trasfezione delle cellule T, l'analisi dell'espressione del CAR e la valutazione funzionale in vitro e in vivo della citotossicità mediata dalle cellule T-CAR. Nel complesso, questa strategia fornisce una piattaforma economica e versatile per generare cellule T-CAR transitorie e rappresenta un approccio promettente per il trattamento dei tumori solidi.
Introduzione
L'incidenza e la mortalità del cancro stanno aumentando rapidamente a livello mondiale. Questo rappresenta una minaccia per la sopravvivenza umana e lo sviluppo della società. Il cancro gastrico è la terza causa principale di morte correlata al cancro a livello globale ed è altamente diffuso1. A causa dei bassi tassi di diagnosi precoce, una percentuale significativa di pazienti viene diagnosticata in stadi avanzati. I trattamenti tradizionali includono chirurgia, radioterapia e chemioterapia. La resezione chirurgica nei pazienti con cancro gastrico di stadio medio-avanzato o complesso può risultare incompleta. Inoltre, il notevole trauma chirurgico e il lungo recupero postoperatorio possono compromettere negativamente la qualità della vita dei pazienti e potenzialmente causare complicanze. La radioterapia e la chemioterapia danneggiano gravemente i tessuti normali, generando numerosi effetti collaterali durante il trattamento. Al contrario, le terapie mirate e cellulari offrono precisione ed efficacia. Questi trattamenti si sono affermati come modalità terapeutiche fondamentali nell'assistenza contemporanea e rappresentano la tendenza dominante nella scelta delle future strategie terapeutiche.
L'avvento della terapia con linfociti T ingegnerizzati con recettore chimerico per l'antigene (CAR-T) ha spinto la terapia cellulare verso una svolta epocale. Tale approccio ha dimostrato una potente efficacia nel trattamento delle neoplasie ematologiche2,3. La terapia CAR-T utilizza i linfociti T del paziente, che vengono modificati geneticamente in vitro inserendo un recettore chimerico per l'antigene (CAR) specifico. Questo recettore riconosce antigeni specifici presenti sulla superficie delle cellule tumorali e attiva i linfociti T affinché attacchino le cellule cancerose. Negli ultimi anni, la ricerca sulla terapia CAR-T per il cancro gastrico ha compiuto notevoli progressi. La scelta dei bersagli terapeutici è particolarmente critica, poiché determina la precisione del targeting e l'efficacia dei linfociti T ingegnerizzati. Dopo l'HER2, la Claudina18.2 si è affermata come un altro importante bersaglio terapeutico nel cancro gastrico, con tassi di espressione compresi tra il 40% e l'87% nei pazienti. Normalmente, la Claudina18.2 è sepolta all'interno della mucosa gastrica. Quando tumori maligni alterano le giunzioni strette responsabili dello scambio molecolare intercellulare, la Claudina18.2 viene esposta sulla superficie delle cellule tumorali. Ciò ne fa un bersaglio terapeutico specifico per questi tumori4.
Tipicamente, il processo standard di produzione delle cellule CAR-T prevede il prelievo cellulare, la selezione e l'arricchimento dei linfociti T, l'attivazione dei linfociti T, la costruzione del gene CAR, la trasduzione genica, l'espansione, il controllo di qualità, la conservazione e il trasporto, seguiti dall'infusione al paziente. L'intero processo di preparazione delle cellule CAR-T è altamente complesso, richiede condizioni sterili e specifiche ambientali ed equipaggiamenti rigorosi. Ciò determina l'elevato costo della terapia CAR-T, limitandone l'applicazione clinica. Per affrontare le complessità della produzione CAR-T ex vivo, è stata proposta l'idea della preparazione CAR-T in vivo. Questo approccio prevede la programmazione diretta delle cellule CAR-T all'interno dell'organismo del paziente, eliminando la necessità di prelievo, modifica ed espansione cellulare ex vivo. Questa strategia mira a ridurre i costi, migliorare sicurezza e accessibilità, e consentire applicazioni più ampie nel trattamento delle malattie5.
La chiave per la preparazione in vivo dei CAR-T risiede nella selezione di un vettore di somministrazione ottimale. Attualmente, i vettori sono classificati come virali o non virali. Tra le opzioni virali, i vettori lentivirali (LV) e quelli adeno-associati (AAV) sono quelli principalmente utilizzati. Tuttavia, i rischi significativi e la capacità limitata di trasporto associati ai vettori virali creano ostacoli importanti per la ricerca clinica6. Uno svantaggio principale dei vettori virali per la somministrazione in vivo è il loro potenziale di integrazione genomica, che può causare tossicità genetica e mutazioni da inserzione. In precedenti casi sono state documentate risposte immunitarie letali o insorgenza di tumori in una piccola percentuale di pazienti dopo il trattamento. Inoltre, la tossicità intrinseca e l'immunogenicità dei virus limitano severamente il loro utilizzo per somministrazioni ripetute in vivo. Un’altra difficoltà è la capacità limitata di trasporto dei vettori virali, che impedisce la consegna simultanea di più geni.
I sistemi di somministrazione di mRNA non virali affrontano efficacemente queste limitazioni. Evitano l'integrazione nel genoma dell'ospite e quindi aggirano numerosi rischi. La loro azione transitoria previene la tossicità fuori bersaglio, consentendo un'espressione controllabile e a breve termine delle cellule CAR-T, riducendo così effetti collaterali e rischi per la sicurezza. Tra i sistemi non virali, le nanoparticelle lipidiche (LNPs) offrono un approccio più sicuro. Superano le limitazioni dimensionali dei vettori virali. Le LNPs risolvono anche i problemi relativi a mutazioni da inserzione e immunogenicità. Ciò le colloca come candidati promettenti nella terapia con cellule CAR-T, con il potenziale di ridurre la tossicità, migliorare la sicurezza e abbattere i costi7.
Le attuali ricerche sull'immunoterapia per i tumori solidi si concentrano principalmente sull'ottimizzazione della formulazione dei LNP, sulla modifica mirata e sull'ingegnerizzazione della sequenza di mRNA in vari modelli di cancro, tra cui melanoma8, cancro al seno e cancro colorettale9. Gli sforzi sono stati inoltre indirizzati verso la costruzione di macrofagi con recettore chimerico per l'antigene (CAR-M)10 e cellule dendritiche con recettore chimerico per l'antigene (CAR-DC)11 mediante sistemi di somministrazione a base di LNP, al fine di superare le complesse barriere fisiche e l'ambiente tumorale immunosoppressivo (TME) dei tumori solidi. La piattaforma qui presentata fornisce un sistema versatile di somministrazione di mRNA non virale, caratterizzato da elevata modularità. Semplicemente sostituendo la sequenza di mRNA, questa piattaforma può essere rapidamente adattata a modelli di tumori solidi che mirano ad altri antigeni oppure estesa ad aree terapeutiche non oncologiche, come le malattie autoimmuni, cardiovascolari e fibrotiche.
Tuttavia, permane un divario tecnico nei trattamenti del cancro gastrico che utilizzano queste piattaforme: studi precedenti si sono concentrati principalmente sulla modifica delle cellule mieloidi, mentre le strategie per la riprogrammazione altamente efficiente dei linfociti T in vivo rimangono in gran parte esplorative. Per colmare questa lacuna, il presente protocollo descrive un metodo per generare linfociti T con recettore chimerico (CAR-T) transitori mediante la somministrazione di mRNA veicolato da nanoparticelle lipidiche (LNP). Questo approccio mira a superare i limiti intrinseci delle terapie convenzionali con cellule CAR-T, tra cui costi proibitivi, processi produttivi complessi e tossicità sistemiche, offrendo così un'alternativa terapeutica più efficace e accessibile per i pazienti. Si dimostra che la trasfezione delle cellule T con una sequenza di mRNA ottimizzata, codificante un CAR specifico diretto contro Claudin18.2, consente un'espressione robusta del CAR sulla superficie cellulare, indirizzando le cellule T modificate a esercitare un'attività citotossica mirata contro specifiche cellule tumorali. Il protocollo è strutturato in cinque sezioni distinte: trascrizione in vitro dell'mRNA codificante il CAR, preparazione e caratterizzazione delle LNP, attivazione e trasfezione delle cellule T, rilevamento dell'espressione del CAR e valutazione dell'efficacia citolitica delle cellule CAR-T in vitro e in vivo.
Rispetto alle tecnologie esistenti di somministrazione di mRNA-LNP, l'innovazione metodologica fondamentale di questo protocollo risiede nell'ottimizzazione cinetica dell'espressione transitoria. È stata effettuata un'ottimizzazione sinergica del 5' UTR, del 3' UTR, del Cap 5' e di una coda poli(A) di 120 pb. Questa progettazione personalizzata modula l'emivita dell'mRNA all'interno del microambiente tumorale, consentendo una traduzione altamente efficiente entro una finestra terapeutica definita, seguita da un degrado sicuro. Caratterizzata da una rapida e transitoria produzione di recettori CAR, questa piattaforma costituisce una formulazione "pronta all'uso" per un impiego immediato, prevenendo il progresso della malattia durante la lunga finestra di produzione richiesta dalle terapie convenzionali. Inoltre, questo profilo di espressione transitoria offre un vantaggio controllabile in termini di sicurezza nel targeting di antigeni con potenziali tossicità "on-target, off-tumor", o per pazienti che non tollerano gravi sindromi da rilascio di citochine (CRS) associate alle terapie convenzionali con cellule CAR-T.
Nonostante i notevoli vantaggi della generazione in vivo in situ di cellule CAR-T, ovvero l'eliminazione della complessa produzione ex vivo e la riduzione dei costi economici, permangono alcune limitazioni. Nella circolazione sistemica, le nanoparticelle lipidiche (LNP) tendono all'accumulo non specifico nel fegato e all'internalizzazione rapida da parte di macrofagi e cellule dendritiche. In assenza di specifici gruppi di indirizzamento verso le cellule T, l'efficienza di trasfezione della popolazione cellulare T bersaglio è inevitabilmente compromessa. Inoltre, una volta penetrate nel tessuto tumorale, le cellule CAR-T generate in situ sono esposte al microambiente tumorale (TME) ostile; in condizioni di ipossia, acidità e immunosoppressione, queste cellule T risultano altamente suscettibili all'esaurimento immunitario, limitandone così la potenza citotossica. In aggiunta, sebbene la natura transitoria dell'espressione dell'mRNA aumenti la sicurezza, essa limita la durata della finestra terapeutica. Per ottenere un'efficacia antitumorale sostenuta, spesso sono necessarie somministrazioni intermittenti e ripetute. Di conseguenza, le future ricerche si concentreranno sul superamento di queste limitazioni, migliorando l'efficienza del rilascio delle LNP per ottenere un indirizzamento preciso e specifico per linea cellulare.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Protocollo
Tutti gli esperimenti sugli animali sono stati approvati dal Comitato Etico per gli Animali da Laboratorio del Shanghai Tenth People’s Hospital (Numero di Approvazione: SHDSYY-2025-P0085; Data di Approvazione: 1 gennaio 2025). Questo studio rispetta le leggi, i regolamenti locali e i requisiti istituzionali. Sono state utilizzate topoline NSG femmine di 6–8 settimane. Le cellule mononucleate del sangue periferico (PBMC) utilizzate in questo studio sono state ottenute da una fonte commerciale. I reagenti e l'equipaggiamento utilizzati in questo studio sono elencati nella Tabella dei Materiali.
1. Preparazione dell'mRNA del CAR
- Preparazione dei modelli di DNA lineare
NOTA: Il plasmide contenente la sequenza CAR è stato lineareizzato utilizzando l'enzima di restrizione BspQI. L'enzima di restrizione selezionato deve inserire il frammento di DNA a valle della regione promotrice sul lato destro e non deve contenere siti di riconoscimento all'interno del frammento di DNA inserito.- Aggiungere acqua bidistillata (ddH2O), buffer 10×, modello di DNA ed enzima BspQI nell'ordine specificato in Tabella 1. Incubare a 50 °C per 2 h, quindi inattivare l'enzima a 80 °C per 20 min. Il plasmide lineareizzato può essere conservato a 4 °C.
- Preparare la reazione di digestione di restrizione in una provetta sterile per microcentrifuga. Aggiungere acqua bidistillata, buffer per enzima di restrizione, modello di DNA plasmidico ed enzima di restrizione BspQI nell'ordine e nei volumi specificati in Tabella 1.
- Mescolare delicatamente la miscela di reazione aspirando e dispensando con una pipetta, quindi centrifugare brevemente in un microcentrifugo. Incubare la miscela a 50 °C per 2 h in un termociclatore per consentire una digestione completa. Inattivare l'enzima di restrizione incubando la miscela a 80 °C per 20 min.
NOTA: Opzionale - Conservare il plasmide lineareizzato a 4 °C per un uso a breve termine o procedere immediatamente al controllo di qualità.
- Preparare un gel all'1% di agarosio pesando 0,25 g di agarosio e sciogliendolo in 25 mL di buffer 1× Tris–Acetato–EDTA (TAE). Aggiungere 2,5 µL di Gel Green e mescolare accuratamente. Portare ad ebollizione, quindi agitare vigorosamente. Ripetere questo processo tre volte prima di versare la miscela nel vassoio per la colatura del gel. Eseguire l'elettroforesi a 110 V per 10 min, seguito da 130 V per 20 min.
- Eseguire la visualizzazione in ultravioletto (UV) per verificare la digestione completa. Confrontando le posizioni delle bande con quelle dei marcatori di DNA e del plasmide non tagliato, il plasmide lineareizzato mostra solo due bande distinte corrispondenti ai suoi pesi molecolari previsti: la sequenza bersaglio era di circa 1.791 paia di basi (bp), e il frammento residuo era di circa 2.535 bp.
- Purificare i prodotti della digestione utilizzando perle per l'isolamento del DNA.
- Vortexare le perle magnetiche per assicurare un mescolamento completo. Pipettare il volume specificato di perle magnetiche nel campione di DNA e mescolare delicatamente. Incubare a temperatura ambiente (RT) per 10 min per consentire il legame del DNA alle perle.
- Posizionare il campione su un supporto magnetico per 5 min. Rimuovere con attenzione il sopranatante. Aggiungere 200 µL di etanolo al 80% appena preparato per il lavaggio. Incubare a temperatura ambiente per 30 s e rimuovere con attenzione il sopranatante. Ripetere questo passaggio due volte.
- Mantenere il campione sul supporto magnetico a temperatura ambiente con il coperchio aperto per 5 min per farlo asciugare. Rimuovere il campione dal supporto magnetico. Aggiungere 11 µL di ddH2O privo di nucleasi. Mescolare accuratamente aspirando e dispensando con una pipetta. Incubare a temperatura ambiente per 2 min. Lasciare sedimentare la soluzione sul supporto magnetico per 5 min fino a quando diventa limpida.
- Trasferire con attenzione il sopranatante in una nuova provetta centrifuga sterile priva di nucleasi. Utilizzare uno spettrofotometro per misurare la concentrazione di DNA; il DNA ottenuto deve essere utilizzato immediatamente per la trascrizione in vitro. Calcolare la resa di recupero in base alla quantità di DNA purificato divisa per la quantità iniziale di DNA aggiunta.
- Aggiungere acqua bidistillata (ddH2O), buffer 10×, modello di DNA ed enzima BspQI nell'ordine specificato in Tabella 1. Incubare a 50 °C per 2 h, quindi inattivare l'enzima a 80 °C per 20 min. Il plasmide lineareizzato può essere conservato a 4 °C.
- Trascrizione in vitro (IVT)
- Scongelare tutti i componenti del kit per trascrizione in vitro e cappellamento dell'RNA basato sulla T7 RNA polimerasi sul ghiaccio (tranne il mix di T7 RNA polimerasi, che deve essere mantenuto a -20 °C fino all'uso). Vortexare brevemente i buffer e centrifugare brevemente.
- Assemblare la miscela di reazione IVT in una provetta sterile per microcentrifuga priva di nucleasi a temperatura ambiente, secondo i volumi indicati in Tabella 2. Aggiungere i componenti nell'ordine elencato, terminando con il mix enzimatico T7.
- Mescolare accuratamente ma delicatamente la miscela di reazione agitando leggermente la provetta o aspirando e dispensando con una pipetta. Centrifugare brevemente per raccogliere il liquido sul fondo. Incubare la miscela a 37 °C per 2 h in un termociclatore.
- Aggiungere direttamente 2 µL di enzima DNasi I alla reazione IVT per degradare il modello di DNA residuo. Mescolare delicatamente e incubare a 37 °C per ulteriori 15 min. Procedere immediatamente al passaggio di purificazione.
- Purificare il prodotto di RNA risultante utilizzando perle per l'isolamento dell'RNA seguendo lo stesso procedimento usato per la purificazione dei prodotti di digestione del DNA.
- Sciogliere in 20 µL di acqua priva di enzimi. Utilizzare uno spettrofotometro NanoDrop per misurare la concentrazione di mRNA e il rapporto di assorbanza (OD). Utilizzare 1 µL di acqua priva di nucleasi come controllo bianco. Il rapporto OD260/280 dovrebbe essere compreso tra 1,8 e 2,1, e il rapporto OD260/230 dovrebbe essere compreso tra 2,0 e 2,4.
NOTA: Se i rapporti sono al di fuori di questi intervalli, ciò indica una contaminazione e il campione deve essere purificato nuovamente. - Utilizzare un sistema automatizzato di elettroforesi capillare per l'analisi di acidi nucleici e proteine per analizzare la lunghezza e l'integrità dell'mRNA CAR sintetizzato. Il profilo elettroforetico dovrebbe mostrare un singolo picco netto corrispondente alla dimensione attesa dell'mRNA CAR a lunghezza intera (circa 1800 nt), senza coda e con una linea di base piatta e pulita. Non dovrebbero essere presenti bande diffuse a basso peso molecolare né picchi multipli; in caso contrario, ciò indica una degradazione dell'RNA.
- Aliquotare l'mRNA CAR convalidato per evitare cicli ripetuti di congelamento-scongelamento e conservarlo a -80 °C per una conservazione a lungo termine.
- Sciogliere in 20 µL di acqua priva di enzimi. Utilizzare uno spettrofotometro NanoDrop per misurare la concentrazione di mRNA e il rapporto di assorbanza (OD). Utilizzare 1 µL di acqua priva di nucleasi come controllo bianco. Il rapporto OD260/280 dovrebbe essere compreso tra 1,8 e 2,1, e il rapporto OD260/230 dovrebbe essere compreso tra 2,0 e 2,4.
2. Preparazione e caratterizzazione dei LNP
- Sciogliere SM102, colesterolo, 1,2-Distearoil-sn-glicerolo-3-fosfocolina (DSPC) e DMG-PEG2000 in etanolo anidro per preparare una soluzione madre da 10 mg/mL. Preparare la fase organica utilizzando un rapporto 1:50:38,5:10:1,5.
- Calcolare la quantità richiesta di mRNA in base al rapporto 8:1 tra gruppi amminici positivi N e gruppi fosfato negativi P. Sciogliere l'mRNA in soluzione di citrato di sodio per preparare la fase acquosa. Mantenere un rapporto tra fase organica e fase acquosa di 1:3 con portate di 1,5 mL/min ciascuna. Preparare le LNPs utilizzando un dispositivo microfluidico con miscelatore a spina di pesce.
- Per prima cosa, risciacquare una volta la tubazione e il chip microfluidico (miscelatore a spina di pesce) con etanolo anidro e una soluzione di citrato di sodio. Dopo aver miscelato le fasi organica e acquosa preparate mediante spurgo, aspirarle con una siringa da 1 mL; il rapporto tra fase organica e fase acquosa è 1:3. Caricarle rispettivamente nei due canali della pompa per siringhe.
- Impostare le portate per le fasi organica e acquosa. Aggiungere 5 mL di tampone citrato di sodio (50 mM) al tubo da centrifuga collegato all'uscita. Dopo aver eliminato qualsiasi soluzione residua di lavaggio dalla tubazione, avviare il dispositivo e raccogliere l'eluito.
- Trasferire le LNPs disperse nella soluzione di citrato di sodio in un tubo da ultrafiltrazione da 100 kDa, centrifugare a 4000 × g per 5–10 min, quindi aggiungere 2,5 mL di soluzione di citrato di sodio e 2,5 mL di soluzione 1× TBS per ridisperderle, e ripetere la centrifugazione una volta.
- Aggiungere 1 mL di soluzione di citrato di sodio e 4 mL di soluzione 1× TBS per ridisperdere le particelle, quindi centrifugare nuovamente. Conservare le LNPs concentrate in 1 mL di soluzione TBS a 4 °C per un breve periodo.
- Utilizzare un kit di quantificazione dell'RNA basato sulla fluorescenza per misurare il contenuto di mRNA nelle LNPs prima e dopo la demulsionazione; la differenza tra i due valori rappresenta l'efficienza di incapsulamento delle LNPs.
- Preparare il tampone 1× TE, la soluzione lavorativa del sonda e la soluzione al 2% di Triton X-100. Diluire lo standard di mRNA (100 µg/mL) a 2 µg/mL utilizzando il tampone 1× TE e preparare una curva standard con concentrazioni di 0 (bianco), 10, 20, 100, 500 e 1000 ng/mL. Vortexare 4 µL di soluzione di LNPs con 16 µL di soluzione al 2% di Triton X-100, quindi lasciare in posa per 10 min.
- Aggiungere 5 µL della soluzione di LNPs demulsionata a 95 µL di tampone 1× TE. Aggiungere 100 µL di soluzione lavorativa della sonda sia alle pozzette della curva standard che ai campioni, mescolare bene, proteggere dalla luce e trasferire in una piastra 96 pozzetti con fondo nero.
- Dopo l'incubazione, misurare l'intensità di fluorescenza (Ex480/Em520) utilizzando un lettore di micropiastre. Sottrarre i valori di assorbanza delle pozzette bianco da quelli delle pozzette della curva standard e dei campioni, rispettivamente, per tracciare la curva standard.
- Utilizzare la curva standard per calcolare le concentrazioni di mRNA nella soluzione di LNPs prima e dopo la demulsionazione, moltiplicare questi valori per 200 per ottenere le concentrazioni pre-diluizione e sostituirle nella formula di calcolo:
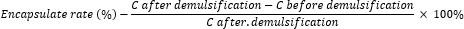
- Prelevare 10 µL di LNPs e diluirli in 1 mL di soluzione TBS. Determinare la dimensione delle particelle, il potenziale zeta e il valore dell'Indice di Polidispersione (PDI) utilizzando un analizzatore di dimensione particelle Malvern.
3. Attivazione e trasfezione dei linfociti T
- Selezione delle cellule T
- Prelevare PBMC a una concentrazione di 1 × 10⁷/mL, risospendere a 37 °C, aggiungere 10 mL di tampone per separazione cellulare immunomagnetica, mescolare accuratamente, centrifugare a 500 × g per 8 minuti e contare.
- Risospendere le cellule e regolare la densità a 5 × 10⁷ cellule/mL, aggiungere 50 µL di Cocktail di Isolamento per mL di sospensione cellulare e incubare a temperatura ambiente per 5 minuti; aggiungere 40 µL di particelle magnetiche per isolamento cellulare immunomagnetico per mL di sospensione cellulare e mescolare; posizionare il tubo su un supporto magnetico e incubare a temperatura ambiente per 10 minuti.
- Trasferire con attenzione la sospensione cellulare arricchita in un nuovo tubo da centrifuga utilizzando una pipetta. Rimuovere il tubo dal magnete, aggiungere 4 mL di tampone fresco per separazione cellulare immunomagnetica e incubare per ulteriori 5 minuti per un secondo ciclo di separazione.
- Lavare le cellule con mezzo di coltura per linfociti T (RPMI 1640 GlutaMAX + 10% Siero Fetale Bovino + 1% Penicillina/Streptomicina + 100 IU/mL rhIL-2 + 5 ng/mL rhIL-7 + 5 ng/mL rhIL-15), quindi centrifugare e contare. Aggiungere mezzo di coltura per linfociti T per regolare la densità cellulare a 1 × 10⁶/mL e aggiungere 12,5 µL di microsferette magnetiche attivanti per cellule T umane CD3/CD28. Incubare a 37 °C in un incubatore con 5% di CO₂ per 48 ore per attivare le cellule.
- Rilevazione dei parametri di attivazione delle cellule T
- Trasferire 200 µL di cellule T attivate per 48 ore in un tubo microcentrifuga da 1,5 mL. Rimuovere le microsferette magnetiche attivanti CD3/CD28, aggiungere 1 mL di tampone FACS per il lavaggio, mescolare delicatamente mediante pipettaggio, quindi centrifugare a 500 × g, 4 °C per 5 minuti. Rimuovere con attenzione il sopranatante e ripetere l'operazione 2–3 volte.
- Risospendere le cellule in 100 µL di tampone FACS. Aggiungere 1 µL ciascuno di anticorpi anti-umano CD3, anti-umano CD25 e anti-umano CD69. Mescolare delicatamente i campioni e incubare sul ghiaccio al buio per 30 minuti.
- Aggiungere 1 mL di tampone FACS per lavare le cellule, centrifugare, quindi rimuovere con attenzione il sopranatante, aggiungere 100 µL di tampone FACS e 0,1 µL di colorante vitalizio fissabile LIVE/DEAD, e incubare sul ghiaccio al buio per 10 minuti.
- Risospendere le cellule in 1 mL di tampone FACS e centrifugare a 500 x g, 4 °C per 5 minuti, quindi rimuovere con attenzione il sopranatante. Ripetere l'operazione 2–3 volte. Scartare il sopranatante e risospendere le cellule in 200 µL di tampone FACS. Analizzare le cellule mediante citometria a flusso.
- Selezionare le cellule bersaglio utilizzando FSC-A e SSC-A, isolare le cellule singole utilizzando FSC-A e FSC-H e identificare le cellule vitali mediante colorante per discriminazione cellule vive/morte (LIVE/DEAD). Confrontare i rapporti di CD25 e CD69 tra cellule T inattive e attivate.
- Trasfezione delle cellule T con LNP
- In base al calcolo dell'efficienza di incapsulamento, prelevare il volume richiesto di LNP in funzione della quantità di mRNA. Prima, centrifugare le LNP disperse in TBS per separarle, quindi trasferirle nel mezzo RPMI 1640.
- Dopo 48 ore, utilizzare un supporto magnetico per rimuovere le microsferette magnetiche attivanti CD3/CD28. Centrifugare a 500 × g per 8 minuti, contare e aggiungere mezzo di coltura per linfociti T per regolare la densità a 2 × 10⁶ cellule/mL. Aggiungere 1 µg di LNP-mRNA per ogni 1 × 10⁵ cellule. Mescolare delicatamente mediante pipettaggio e incubare a 37 °C in un incubatore con 5% di CO₂ per 4–6 ore.
4. Rilevamento dell'espressione del CAR
- 4–6 ore dopo la trasfezione, pipettare delicatamente le cellule CAR-T per mescolarle accuratamente. Trasferire almeno 2 × 10⁵ cellule in una provetta microcentrifuga da 1,5 mL.
- Aggiungere 1 mL di buffer FACS nella provetta microcentrifuga da 1,5 mL. Pipettare per mescolare, quindi centrifugare a 500 x g per 5 minuti a 4 °C. Rimuovere con attenzione il soprannatante. Ripetere questo passaggio 2–3 volte.
- Risospendere il pellet cellulare in 100 µL di buffer FACS e dividere il campione in un gruppo controllo e un gruppo sperimentale, ciascuno contenente 50 µL. Aggiungere 1 µL dell'anticorpo di rilevamento del CAR G4S-linker alla sospensione cellulare del gruppo sperimentale, mescolare delicatamente il campione e incubare sul ghiaccio al buio per 30 minuti. Per il gruppo controllo, non aggiungere l'anticorpo; incubare sul ghiaccio.
- Pipettare 0,2 µL del colorante vitale fissabile LIVE/DEAD (1000×) e diluirlo in 100 µL di buffer FACS; quindi pipettare 50 µL in ciascuno dei gruppi controllo e sperimentale, mescolare delicatamente il campione e incubare sul ghiaccio al buio per 10 minuti.
- Lavare le cellule con 1 mL di buffer FACS. Centrifugare a 500 x g per 5 minuti a 4 °C. Rimuovere con attenzione il soprannatante. Ripetere 2–3 volte.
- Eliminare il soprannatante e risospendere le cellule in 200 µL di buffer FACS. Analizzare le cellule mediante citometria a flusso.
- Valutare l'espressione del CAR utilizzando la seguente strategia di gating: selezionare le cellule bersaglio mediante il grafico FSC-A e SSC-A, selezionare le cellule singole mediante il grafico FSC-A e FSC-H e selezionare le cellule vitali mediante il colorante vitale fissabile LIVE/DEAD.
NOTA: Sulla base della selezione delle cellule positive per l'anticorpo G4S-linker nell'ultima colonna a destra della popolazione di cellule vitali del gruppo controllo, la percentuale mostrata per il gruppo sperimentale rappresenta il tasso di positività al CAR.
5. Analisi della citotossicità in vitro delle cellule CAR-T
- Digerire le cellule tumorali NUGC4 e NCl-N87 che esprimono luciferasi con tripsina. Centrifugare a 300 x g per 5 minuti. Aggiungere 1 mL di mezzo RPMI 1640, contare le cellule e regolare la densità cellulare a 5 × 10⁴ cellule/mL. Aliquotare 100 µL in ciascun pozzetto di una piastra a 96 pozzetti. Aggiungere un volume uguale di soluzione salina fosfato tampone (PBS) nei pozzetti rimanenti per prevenire l'evaporazione. Incubare in un incubatore a 37 °C con 5% di CO₂ per 24 ore.
- Calcolare la percentuale di positività al CAR in base ai risultati della citometria a flusso. Aggiungere cellule CAR-T o cellule T in rapporti effettore:bersaglio di 10:1, 5:1, 3:1, 1:1, 1:3 e 1:5 nei pozzetti contenenti le cellule tumorali (100 µL/pozzetto). Incubare a 37 °C con 5% di CO₂ per 24 ore.
- Utilizzando il kit per saggio del gene reporter della luciferasi della lucerna, rilevare il segnale di luciferasi proveniente dalle cellule tumorali residue seguendo le istruzioni del produttore e calcolare la percentuale di lisi: (1 - (valore RLU delle cellule effettore / valore RLU delle cellule bersaglio)) × 100%.
6. Validazione funzionale in vivo delle cellule CAR-T
- Dopo un periodo di ambientamento di 1 settimana precedente all'inoculazione, iniettare ogni topo per via sottocutanea nell'ascella con 5 × 10⁶ Cellule NUGC4. Misurare le dimensioni del tumore ogni giorno e calcolare il volume del tumore utilizzando la formula: V (mm3) = L × W2/2 (dove L è il diametro maggiore del tumore e W è il diametro minore) fino a quando il tumore ha raggiunto 100 mm3.
- Dividere casualmente i topi in quattro gruppi: tre gruppi di trattamento che ricevono dosi diverse e un gruppo di controllo che riceve PBS, con tre topi per ciascun gruppo.
NOTA: La legge sulla cecità non è stata attuata. - Dopo l'incubazione 10 µg di mRNA con 1 × 10⁶ linfociti T attivati per 4 h, preparare dosaggi di 5 × 10⁵ cellule/topo, 1 × 10⁶ cellule/topo, e 2 × 10⁶ cellule/topo. Somministrare la miscela di LNP e cellule T ai topi tramite iniezione nella vena della coda, con ogni topo che riceve una 100 µL volume di cellule o PBS. Le dosi sono state somministrate nei giorni 1, 4, 7 e 10, per un totale di quattro dosi.
- Misurare le dimensioni del tumore nei topi ai giorni 0, 2, 4, 6, 8, 10, 12 e 14, calcolare il volume tumorale e tracciare una curva di crescita. Esprimere i dati come media ± DS. Analizzare le differenze tra i gruppi mediante analisi della varianza a due vie (ANOVA) con un software statistico e grafico, abbinata al test di confronto multiplo di Tukey. ns: non statisticamente significativo; *P < 0.05; **P < 0.01; ***P < 0.001; ****P < 0.0001.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Risultati
È stata utilizzata una sequenza di CAR specifica per Claudin18.2, composta dal frammento variabile a catena singola (scFv) di un anticorpo monoclonale umanizzato anti-Claudin18.2, dalla regione cerniera di CD8, dalla regione transmembrana di CD28, dal dominio co-stimolatorio e dal dominio di attivazione CD3ζ. Sulla base di questa sequenza è stato costruito un template di DNA contenente il promotore T7 e la coda poli A per la trascrizione in vitro dell'mRNA del CAR (Figura 1A). L'mRN...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Discussione
Questo protocollo fornisce un sistema di somministrazione di mRNA non virale che evita l'integrazione nel genoma dell'ospite, aggirando così numerosi rischi, tra cui il rigetto immunitario. La sua funzionalità transitoria previene anche la tossicità fuori bersaglio, consentendo un'espressione a breve termine e controllabile nelle cellule CAR-T per ridurre effetti collaterali e rischi per la sicurezza.
L'ottimizzazione della progettazione della sequenza di mRNA del CAR è stata eseguita per rego...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Dichiarazioni
Gli autori dichiarano di non avere conflitti di interessi
Ringraziamenti
Desideriamo esprimere la nostra gratitudine all'Università di Shanghai e al Laboratorio Centrale del Shanghai Tenth People’s Hospital per aver fornito una piattaforma di ricerca per questo studio.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Etanolo assoluto | Sigma-Aldrich | 459836 | Fase organica |
| Agarosio | Beyotime | ST004L | Elettroforesi su gel |
| anti-G4S linker (B02H1) mAb PE | Hycells | GS-ARPE100 | Rilevamento di CAR |
| Enzima di restrizione BspQI | NEB | R0712 | Linearizzazione del plasmide |
| CD25 umano marcato con BV421 nei topi | BD Biosciences | 564033 | Marcatore di attivazione |
| Perle di attivazione CD3/CD28 | Thermo Fisher Scientific | 11161D | Attivazione dei linfociti T |
| Colesterolo | Sigma-Aldrich | C8667 | Lipide strutturale |
| Incubatore per colture cellulari con CO2 | Thermo Fisher / equivalente | 250i | Per colture di linfociti T e cellule tumorali |
| DMG-PEG2000 | Avanti Polar Lipids | 880151 | Lipide PEGilato |
| Perle magnetiche per isolamento del DNA | SYNTHGENE | 10501-005 | Purificazione del DNA |
| DNasi I (priva di RNasi) | NEB | M0303L | Rimozione del modello di DNA |
| DSPC | Avanti Polar Lipids | 850365 | Fosfolipide |
| Analizzatore di scattering dinamico della luce | Malvern Panalytical | Zetasizer | Per dimensione delle nanoparticelle lipidiche (LNP), PDI e potenziale zeta |
| Buffer EasySep | STEMCELL Technologies | 20144 | Separazione magnetica |
| Serum bovino fetale (FBS) | Gibco | 10099-141 | Supplemento per colture |
| CD3 umano marcato con FITC nei topi | BD Biosciences | 555332 | Identificazione dei linfociti T |
| Citometro a flusso | BD Biosciences / equivalente | FACSCelesta / LSRFortessa | Per CAR e marcatore di attivazione |
| Colorante nucleico GelGreen | Biotium | 41005 | Visualizzazione del DNA |
| Colorante vitalizio fissabile LIVE/DEAD | Invitrogen | L34955 | Colorazione della vitalità |
| Kit per saggio della luciferasi | Promega | E1500 | Lettura della citotossicità |
| Supporto per separazione magnetica | STEMCELL Technologies / equivalente | 18000 | Per isolamento di PBMC e linfociti T |
| Spettrofotometro Nanodrop | Thermo Fisher Scientific | NanoDrop 2000 | Per quantificazione di DNA/RNA |
| Topi femmine NSG (6–8 settimane) | Jackson Laboratory | 5557 | Modello in vivo |
| PBMC | Shanghai Saili Biotechnology Company | ||
| Ciclatore termico per PCR | Bio-Rad / equivalente | T100 | Per amplificazione del DNA |
| CD69 umano marcato con PE nei topi | BD Biosciences | 557050 | Attivazione precoce |
| Penicillina-Streptomicina | Gibco | 15140-122 | Antibiotici |
| Analizzatore di acidi nucleici Qsep | BiOptic Inc. | Qsep100 | Per analisi delle dimensioni/integrità dell'mRNA |
| Kit Quant-iT RiboGreen RNA | Invitrogen | R11490 | Efficacia di incapsulamento |
| RapidSpheres | STEMCELL Technologies | 15061 | Etichettatura magnetica |
| IL-15 umana ricombinante | PeproTech | 200-15 | Sostegno al fenotipo della memoria |
| IL-2 umana ricombinante | PeproTech | 200-02 | Espansione dei linfociti T |
| IL-7 umana ricombinante | PeproTech | 200-07 | Sopravvivenza dei linfociti T |
| Centrifuga refrigerata | Eppendorf / equivalente | 5425R | Per concentrazione delle LNP ed elaborazione cellulare |
| Scala di RNA 6000 | Thermo Fisher Scientific | AM7152 | Caratterizzazione dell'RNA |
| Kit cartuccia RNA (1 pezzo) | Bioptic | C105110 | Controllo qualità dell'RNA |
| Perle magnetiche per isolamento dell'RNA | SYNTHGENE | 10511-005 | Purificazione dell'mRNA |
| Acqua priva di RNasi | Thermo Fisher Scientific | AM9937 | IVT e manipolazione dell'RNA |
| RPMI 1640 con GlutaMAX | Gibco | 61870-036 | Coltura dei linfociti T |
| SM-102 | MedChemExpress / equivalente | HY-112563 | Lipide ionizzabile |
| Cocktail per isolamento dei linfociti T | STEMCELL Technologies | 15061 | Isolamento dei linfociti T+ |
| Kit T7 per co-trascrizione e aggiunta di cap | SYNTHGENE | 10111-3011 | Sintesi di mRNA per IVT |
| Tampone TBS | Gibco | 3005 | Conservazione delle LNP |
| Tripsina-EDTA | Gibco | 25200-056 | Distacco cellulare |
| Sistema di imaging UV per gel | Syngene / equivalente | NuGenius/NuGenius+ | Per verifica della digestione del DNA |
Riferimenti
- Bray F, Ferlay J, Soerjomataram I, Siegel RL, Torre LA, Jemal A. Global cancer statistics 2018: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 2018;68(6):394-424.
- Saez-Ibañez AR, Upadhaya S, Partridge T, Shah M, Correa D, Campbell J. Landscape of cancer cell therapies: trends and real-world data. Nat Rev Drug Discov. 2022;21(9):631-632.
- Dunbar CE, High KA, Joung JK, Kohn DB, Ozawa K, Sadelain M. Gene therapy comes of age. Science. 2018;359(6372):eaan4672.
- Jiang H, Shi Z, Wang P, Li X, Hou W, Zhang H, et al. Claudin18.2-specific chimeric antigen receptor engineered T cells for the treatment of gastric cancer. J Natl Cancer Inst. 2019;111(4):409-418.
- Baker DJ, Arany Z, Baur JA, Epstein JA, June CH. CAR T therapy beyond cancer: the evolution of a living drug. Nature. 2023;619(7971):707-715.
- Raguram A, Banskota S, Liu DR. Therapeutic in vivo delivery of gene editing agents. Cell. 2022;185(15):2806-2827.
- Khawar MB, Afzal A, Si Y, Sun H. Steering the course of CAR T cell therapy with lipid nanoparticles. J Nanobiotechnology. 2024;22(1):380.
- Hamilton AG, Thatte AS, Xu J, Mai D, Billingsley MM, Mitchell MJ, et al. High-throughput in vivo screening using barcoded mRNA identifies lipid nanoparticles with extrahepatic tropism for in situ immunoengineering. Adv Mater. 2026;38(13):e14370.
- Żak MM, Yoo J, Utrero-Rico A, Kim J, Smith R, Wang L, et al. A tumor-selective mRNA system enables precision cancer treatment. Mol Ther. 2026;34(2):1066-1083.
- Han JH, Fagan E, Yeom K, Park JH. In situ chimeric antigen receptor macrophage therapy via co-delivery of mRNA and immunostimulant. ACS Nano. 2025;19(48):40798-40816.
- Chen X, Li X, Yan Y, Wang J, Liu Y, Zhang Q, et al. Splenic dendritic cell-targeting mRNA transfection of H-type ionizable lipid-based LNPs for enhancing tumor immunotherapy. Bioact Mater. 2026;61:429-447.
- Roundtree IA, Evans ME, Pan T, He C. Dynamic RNA modifications in gene expression regulation. Cell. 2017;169(7):1187-1200.
- Ikeda RA, Richardson CC. Interactions of the RNA polymerase of bacteriophage T7 with its promoter during binding and initiation of transcription. Proc Natl Acad Sci U S A. 1986;83(11):3614-3618.
- Holtkamp S, Kreiter S, Selmi A, Simon P, Koslowski M, Huber C, et al. Modification of antigen-encoding RNA increases stability, translational efficacy, and T-cell stimulatory capacity of dendritic cells. Blood. 2006;108(13):4009-4017.
- Tada M, Abe N, Inagaki M, Sato K, Yamaguchi T, Tanaka H, et al. The effect of cap structure and poly(A) positioning on mRNA translation efficiency. Angew Chem Int Ed Engl. 2025;64(50):e202514124.
- Ye Z, Chen J, Zhao X, Li Y, Wang X, Zhang Y, et al. In vitro engineering chimeric antigen receptor macrophages and T cells by lipid nanoparticle-mediated mRNA delivery. ACS Biomater Sci Eng. 2022;8(2):722-733.
- Billingsley MM, Singh N, Ravikumar P, Zhang R, June CH, Mitchell MJ. Ionizable lipid nanoparticle-mediated mRNA delivery for human CAR T cell engineering. Nano Lett. 2020;20(3):1578-1589.
- Billingsley MM, Hamilton AG, Mai D, Singh N, Zhang R, Lee Y, et al. Orthogonal design of experiments for optimization of lipid nanoparticles for mRNA engineering of CAR T cells. Nano Lett. 2022;22(1):533-542.
- Zong Y, Lin Y, Wei T, Cheng Q. Lipid nanoparticle (LNP) enables mRNA delivery for cancer therapy. Adv Mater. 2023;35(51):e2303261.
- Sun D, Lu ZR. Structure and function of cationic and ionizable lipids for nucleic acid delivery. Pharm Res. 2023;40(1):27-46.
- Su FY, Zhao QH, Dahotre SN, Li X, Wang Y, Zhang Z, et al. In vivo mRNA delivery to virus-specific T cells by light-induced ligand exchange of MHC class I antigen-presenting nanoparticles. Sci Adv. 2022;8(8):eabm7950.
- Herrera-Barrera M, Ryals RC, Gautam M, Patel A, Kim S, Wilson J, et al. Peptide-guided lipid nanoparticles deliver mRNA to the neural retina of rodents and nonhuman primates. Sci Adv. 2023;9(2):eadd4623.
- Kheirolomoom A, Kare AJ, Ingham ES, Mahakian LM, Tam SM, Silvestrini MT, et al. In situ T-cell transfection by anti-CD3-conjugated lipid nanoparticles leads to T-cell activation, migration, and phenotypic shift. Biomaterials. 2022;281:121339.
- Tombácz I, Laczkó D, Shahnawaz H, Muramatsu H, Natesan A, Yadegari A, et al. Highly efficient CD4+ T cell targeting and genetic recombination using engineered CD4+ cell-homing mRNA-LNPs. Mol Ther. 2021;29(11):3293-3304.
- Rurik JG, Tombácz I, Yadegari A, Méndez Fernández PO, Shewale SV, Li L, et al. CAR T cells produced in vivo to treat cardiac injury. Science. 2022;375(6576):91-96.
- Shi D, Toyonaga S, Anderson DG. In vivo RNA delivery to hematopoietic stem and progenitor cells via targeted lipid nanoparticles. Nano Lett. 2023;23(7):2938-2944.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Ristampe e permessi
Questo articolo è stato pubblicato
Video in arrivo