Questo protocollo descrive la microscopia a forza atomica fototermica in modalità tapping con rilevamento eterodino accoppiata a spettroscopia infrarossa per la caratterizzazione chimica a scala nanometrica di materiali e dispositivi semiconduttori, inclusa l'acquisizione di spettri infrarossi e la mappatura chimica di superfici strutturate e contaminanti legati ai processi.
È richiesta un abbonamento a JoVE per visualizzare questo contenuto. Accedi o inizia la tua prova gratuita.
Articolo metodologico
Implementazione della spettroscopia di forza atomica fototermica in modalità tapping con rilevamento eterodina per materiali e dispositivi a semiconduttore
In questo articolo
Sommario
Abstract
La microscopia a forza atomica (AFM) è ampiamente utilizzata per caratterizzare le proprietà elettriche, magnetiche, meccaniche, termiche, elettrochimiche ed elettromeccaniche dei materiali e dei dispositivi a scala nanometrica; tuttavia, non fornisce direttamente l'identificazione chimica. Al contrario, la spettroscopia infrarossa (IR) analizza i legami chimici attraverso le loro impronte vibrazionali, ma è tradizionalmente limitata a una risoluzione spaziale di scala micrometrica a causa della diffrazione ottica. La spettroscopia fototermica AFM–IR combina AFM e spettroscopia IR per consentire la caratterizzazione chimica a scala nanometrica misurando l'espansione fototermica localizzata successiva all'assorbimento IR. Questo articolo presenta un protocollo per la spettroscopia fototermica AFM–IR in modalità tapping con rilevazione eterodina e la sua applicazione a materiali e dispositivi semiconduttori. Il protocollo descrive la preparazione dello strumento, la selezione e la taratura della sonda, l'acquisizione di immagini topografiche mediante AFM, l'allineamento e l'ottimizzazione del laser IR, l'acquisizione di spettri IR localizzati e la mappatura chimica di modi vibrazionali selezionati. Particolare enfasi è posta sull'implementazione pratica della tecnica AFM–IR in modalità tapping per la caratterizzazione di semiconduttori e fattori che influenzano la qualità dei dati, tra cui la scelta della sonda, la taratura della risonanza e l'allineamento del fascio IR. Esempi rappresentativi dimostrano l'utilizzo dell'AFM–IR per distinguere la composizione dei materiali in strutture definite, valutare materiali depositati su substrati semiconduttori e identificare contaminazioni residue di photoresist dopo il processo di lavorazione. Il protocollo permette di ottenere informazioni topografiche e chimiche co-localizzate con risoluzione spaziale nanometrica e illustra come l'AFM–IR possa essere applicata a sfide di caratterizzazione comuni nella ricerca e nella produzione di semiconduttori. Per assistere i nuovi utenti, viene inoltre fornita una breve panoramica dello sviluppo dell'AFM–IR e un confronto tra le sorgenti IR e le modalità di imaging più comunemente utilizzate.
Introduzione
I metodi avanzati di caratterizzazione svolgono un ruolo fondamentale nella ricerca, nello sviluppo e nella produzione di semiconduttori. La microscopia a forza atomica (AFM), che può essere eseguita in condizioni ambientali, in un ambiente di sala pulita, in una camera a gas inerte o sotto vuoto, è ampiamente utilizzata nell'industria dei semiconduttori. Le modalità AFM disponibili combinano la mappatura topografica su scala nanometrica di materiali e dispositivi semiconduttori con misurazioni elettriche, magnetiche, meccaniche, piezoelettriche (ovvero elettromeccaniche) e termiche localizzate nello stesso punto, inclusi potenziale superficiale, resistenza elettrica, profilo del drogaggio e misurazioni corrente–tensione (I–V) specifiche per sito1,2,3,4,5. Tuttavia, nonostante la sua capacità di fornire un'ampia quantità di informazioni sulle proprietà, l'AFM non fornisce direttamente informazioni sulla composizione chimica. Al contrario, la spettroscopia di assorbimento nell'infrarosso (IR) analizza i legami chimici o le modalità fononiche presenti in un campione, ma è tradizionalmente limitata a una risoluzione spaziale nell'ordine del micron a causa del limite di diffrazione di Abbe e della lunghezza d'onda della luce nell'infrarosso medio (~2,5–25 µm o 400–4.000 cm−1)6,7,8. Lo sviluppo della tecnica AFM–IR fototermica6,7,8,9,10,11,12,13, che combina l'AFM con microscopia e spettroscopia IR in campo vicino per l'identificazione chimica su scala nanometrica, supera tale limitazione7,8,14,15,16. L'AFM–IR raggiunge questo obiettivo focalizzando una sorgente nell'infrarosso medio (MIR) su una punta di sonda AFM su scala nanometrica (~20 nm), tipicamente rivestita di metallo, consentendo l'acquisizione simultanea e co-localizzata di dati topografici AFM e spettri IR (Figura 1)6,7,8,11,15,16,17,18,19,20,21.
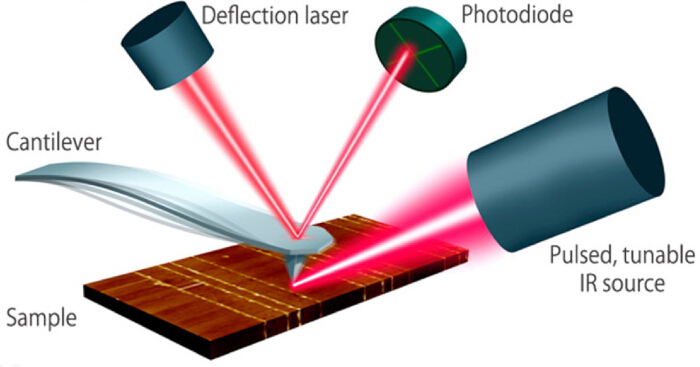
Figura 1. Illustrazione schematica della microscopia a forza atomica fototermica–spettroscopia infrarossa (AFM–IR). Un fascio infrarosso (IR) pulsato focalizzato induce un'espansione fototermica localizzata sulla superficie del campione. L'oscillazione risultante del cantilever viene rilevata mediante il laser di deflessione AFM e un fotodiodo sensibile alla posizione, consentendo l'acquisizione con-localizzata di informazioni sulla topografia e sulla composizione chimica del campione a livello nanometrico. Adattato con autorizzazione dalla Figura 1A di Dazzi e Prater7. Copyright 2017 American Chemical Society. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Le prime implementazioni dell'AFM–IR hanno utilizzato una sorgente IR a banda larga, talvolta in combinazione con una sonda termicamente sensibile specializzata anziché con una normale mensola AFM22,23. Successivamente, i ricercatori hanno adottato sorgenti IR a impulsi24, che forniscono potenze di picco più elevate e, nel caso di frequenze di ripetizione accordabili, permettono il potenziamento per risonanza (RE) della risposta della mensola all'eccitazione fototermica del campione11,15,25,26, ottenendo sensibilità di rilevamento prossime al livello del monoscopio21. Il primo sistema AFM–IR a dimostrare risoluzione IR a scala nanometrica ha impiegato un laser a elettroni liberi e un'illuminazione in onda evanescente dal basso verso l'alto attraverso un substrato trasparente all'IR9. Poco dopo, è stata introdotta un'illuminazione dall'alto verso il basso27 mediante un oscillatore parametrico ottico (OPO) accordabile in lunghezza d'onda24,28 o una sorgente laser da banco, come un laser a cascata quantistica (QCL)11,21, è stata introdotta10. Questa configurazione costituisce la base della maggior parte dei sistemi AFM–IR commerciali attuali poiché l'illuminazione dall'alto verso il basso semplifica la preparazione del campione eliminando la necessità di un substrato trasparente all'IR e consente l'analisi di campioni più spessi7,8,15,16. Sviluppi successivi hanno permesso l'acquisizione di spettri IR in posizioni selezionate sulla superficie di un campione e la mappatura chimica di specifiche modalità vibrazionali6,7,8,9,15,24,29,30,31,32. Di conseguenza, l'AFM–IR è stato applicato in un'ampia gamma di settori, tra cui biologia e somministrazione di farmaci6,25,33,34,35,36,37, caratterizzazione di polimeri6,12,26,38,39, identificazione di nanoparticelle26,40,41,42,43 e ricerca sui semiconduttori7,44,45,46,47,48,49, con sforzi in corso volti ad ampliare l'intervallo di lunghezze d'onda accessibile e, di conseguenza, la varietà di modalità vibrazionali e sistemi materiali che possono essere studiati8,28,50.
Tecniche correlate, come la microscopia ottica a campo vicino di scansione di tipo scattering IR (IR s-SNOM)14,51,52,53,54,55,56,57,58,59,60,61 e lo scattering Raman amplificato dalla punta (TERS)62,63,64,65,66, rilevano rispettivamente luce dispersa in modo elastico o anelastico. Al contrario, l'AFM–IR utilizza la mensola del cantilever della sonda AFM per trasdurre e amplificare, attraverso il fattore di qualità (fattore Q) della risonanza del cantilever, l'espansione fototermica della superficie del campione a seguito dell'eccitazione IR6,7,8,14,15,16,31,67. L'oscillazione risultante della sonda viene rilevata misurando il movimento del laser di deflessione AFM, riflesso dalla parte posteriore del cantilever, su un rivelatore sensibile alla posizione (Figura 1). Poiché questo percorso di rilevamento viene utilizzato anche per misurare le variazioni della topografia del campione, l'AFM–IR richiede un metodo per separare le risposte topografiche e quelle di assorbimento IR. Questa separazione è stata inizialmente ottenuta utilizzando l'AFM in modalità contatto. Dopo l'eccitazione del campione mediante un impulso IR, la risposta della sonda all'espansione fototermica del campione decade rapidamente su una scala temporale da nanosecondi a microsecondi, molto più veloce del tempo di permanenza effettivo della sonda su scala millisecondi associato all'acquisizione dei dati AFM a frequenze di alcuni kilohertz6,8,15,16,50,67. Il segnale ottico variabile nel tempo risultante, o ringdown, in ciascun punto dati (ovvero pixel dell'immagine AFM) può essere filtrato attraverso una banda passante centrata intorno alla frequenza di risonanza di contatto del cantilever e trasformato mediante trasformata di Fourier. L'ampiezza risultante è proporzionale alla risposta fototermica localizzata del campione (Figura 2A, 2B)6,7,8,15,31,67,68. Tuttavia, variazioni nella rigidità del campione possono spostare la frequenza di risonanza di contatto della sonda, il che potrebbe convolvere il segnale di espansione fototermica con variazioni nel comportamento meccanico della superficie del campione. Per migliorare la sensibilità dell'AFM–IR in modalità contatto, è stato sviluppato l'AFM–IR con amplificazione di risonanza (RE AFM–IR). In questa modalità, la frequenza di ripetizione degli impulsi laser viene regolata in modo da corrispondere a una frequenza di risonanza di contatto della sonda, provocando un'amplificazione in fase della risonanza meccanica del cantilever e convertendo il decadimento del ringdown in un'oscillazione continua (Figura 2C, 2D)7,8,11,15,21. Questo approccio migliora sostanzialmente il rapporto segnale-rumore (S:N) in proporzione al fattore Q della risonanza del cantilever8,15,16,21. L'integrazione di un anello ad aggancio di fase (PLL) consente di monitorare continuamente la risonanza del cantilever e di adattare la frequenza di ripetizione degli impulsi laser alla frequenza di risonanza variabile mentre la risposta del campione viene mappata a un numero d'onda IR selezionato. Ciò contribuisce a garantire che il segnale RE AFM–IR misurato rimanga proporzionale al coefficiente di assorbimento IR della modalità vibrazionale, indipendentemente dalle variazioni delle proprietà meccaniche, e quindi della frequenza di risonanza di contatto, lungo la superficie del campione8,15,16,37,69.
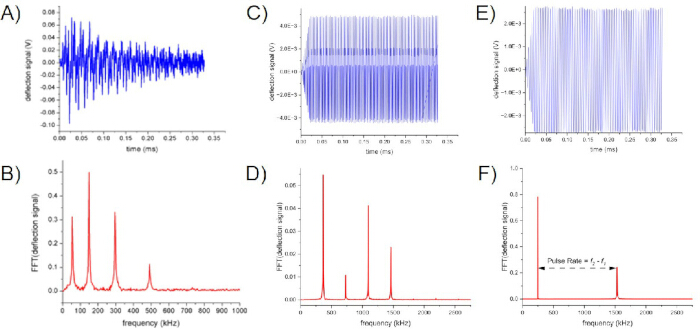
Figura 2. Risposte rappresentative nel dominio del tempo e nel dominio della frequenza ottenute utilizzando diverse modalità operative di AFM–IR. (A) Risposta di smorzamento nel dominio del tempo della mensola dopo l'eccitazione fototermica di un campione durante l'AFM–IR in modalità a contatto. (B) Trasformata di Fourier rapida (FFT) del segnale di smorzamento in (a), che mostra più modalità di risonanza a contatto. (C) Risposta nel dominio del tempo acquisita durante l'AFM–IR in modalità a contatto con risonanza amplificata, utilizzando una mensola morbida (k = 0.3 N/m). (D) FFT del segnale con risonanza amplificata che mostra l'amplificazione alla risonanza di contatto selezionata (365 kHz), corrispondente alla frequenza di ripetizione degli impulsi laser. I picchi a circa 730, 1095 e 1460 kHz corrispondono ad armoniche di ordine superiore. (E) Segnale AFM–IR in modalità tapping nel dominio del tempo acquisito utilizzando una mensola rigida (k = 40 N/m). (F) FFT della risposta AFM–IR in modalità tapping. L'acquisizione della topografia è stata eseguita utilizzando la risonanza di eccitazione a circa 250 kHz, mentre la risposta fototermica è stata rilevata a circa 1,55 MHz utilizzando una frequenza di ripetizione degli impulsi eterodina corrispondente alla frequenza differenza (f₂ − f₁) di circa 1,3 MHz. I pannelli (A, B) sono stati adattati con autorizzazione dalla Figura 3 di Mathurin et al.16 Copyright 2022 AIP Publishing. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Il successivo importante progresso nella tecnologia AFM–IR è stata l'implementazione della rilevazione eterodina70, che ha permesso di combinare la modalità tapping dell'AFM con l'AFM–IR per l'analisi di campioni morbidi, appiccicosi o debolmente aderenti8,15,16,25,26,37,71. Nella modalità tapping, nota anche come modalità a contatto intermittente, la sonda viene fatta oscillare alla o vicino alla frequenza di risonanza della mensola per indurre un contatto intermittente con la superficie del campione, riducendo così le forze laterali e minimizzando il rischio di danneggiare il campione e/o la sonda. Rispetto al funzionamento in modalità a contatto, la modalità tapping risulta quindi particolarmente vantaggiosa per campioni meccanicamente morbidi, debolmente aderenti o suscettibili a modifiche superficiali durante l'acquisizione delle immagini8,15,16,25,26,37,71. Nell'AFM–IR in modalità tapping, la frequenza di ripetizione degli impulsi laser è impostata pari alla differenza tra due frequenze di risonanza della mensola, in modo che flaser = Δf = f2 − f1. Una frequenza di risonanza viene utilizzata per acquisire la topografia del campione (ftap), mentre la seconda frequenza di risonanza monitora la risposta fototermica (fdemod) derivante dall'assorbimento IR (Figura 2E, 2F)8,15,16,71,72. Analogamente all'AFM–IR in modalità a contatto con risonanza amplificata, un PLL può essere utilizzato per mantenere la sincronizzazione tra la frequenza di ripetizione degli impulsi laser e Δf durante la scansione, compensando piccole variazioni nelle frequenze di risonanza della mensola causate da fluttuazioni del potenziale di interazione tra punta e campione lungo la superficie8,16. La risposta della mensola (ampiezza di oscillazione, Z) nell'AFM–IR in modalità tapping con rilevazione eterodina dipende da ftap, fdemod, Δf e dal fattore Q della risonanza di demodulazione selezionata8,15,16,26,71:
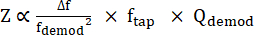
Pertanto, quando altri fattori sono paragonabili (ad esempio, fattori Q simili per f1 e f2), è possibile ottenere un migliore rapporto segnale-rumore (S:N) utilizzando una sonda più rigida, operando in modalità tapping alla frequenza di risonanza più elevata (cioè ftap = f2) e demodulando la risposta fototermica alla frequenza di risonanza più bassa (cioè fdemod = f1). Oltre a consentire l'analisi di campioni morbidi, appiccicosi o debolmente aderenti, la microscopia a forza atomica infrarossa in modalità tapping offre una minore sensibilità alle variazioni delle proprietà meccaniche del campione, una risoluzione laterale migliorata di circa due volte (~10 nm rispetto a ~20 nm) e una sensibilità superficiale migliorata di circa 10–20 volte rispetto alle implementazioni in modalità contatto8,15,16,26,71.
In collaborazione con partner accademici e industriali, la microscopia a forza atomica in modalità tapping abbinata all'IR (AFM–IR) è stata utilizzata per valutare i processi di deposizione e rimozione del materiale su wafer strutturati44,45, identificare siti indesiderati di nucleazione44, rilevare residui di fotoresist45 e ottimizzare le condizioni di lavorazione per i contatti elettrici nei dispositivi a semiconduttore a banda proibita larga45. Il protocollo qui presentato descrive l'AFM–IR in modalità tapping con rilevamento eterodino e ne illustra l'applicazione per acquisire spettri IR a scala nanometrica in posizioni selezionate, nonché per mappare la distribuzione spaziale di specie chimiche mediante imaging in base alle bande vibrazionali a numeri d'onda IR fissi. Sebbene l'AFM–IR possa fornire anche informazioni relative all'orientamento molecolare tramite misure dipendenti dalla polarizzazione8,16,73,74,75,76, tali applicazioni esulano dall'ambito del presente protocollo e dagli esempi rappresentativi forniti.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Protocollo
Questo protocollo non prevede l'uso di linee cellulari animali o umane né di soggetti. Si noti che, sebbene vengano discussi altri modi di implementazione dell'AFM–IR, il presente protocollo è specifico per l'AFM–IR fototermico in modalità tapping con rilevamento eterodino.
1. Impostazione dell'esperimento
NOTA: Questo protocollo AFM–IR in modalità tapping è stato concepito per essere il più generale possibile; tuttavia, la configurazione e l'uso dipenderanno dal modello e dal produttore del sistema impiegato, inclusa la strumentazione associata (ad esempio, sorgente/i IR, piattaforma AFM e strumenti correlati) e il software. Fare riferimento a Figura 3 per lo schema a blocchi generalizzato di un tipico sistema AFM–IR. Il sistema utilizzato in questo studio è indicato nella Tabella dei materiali.
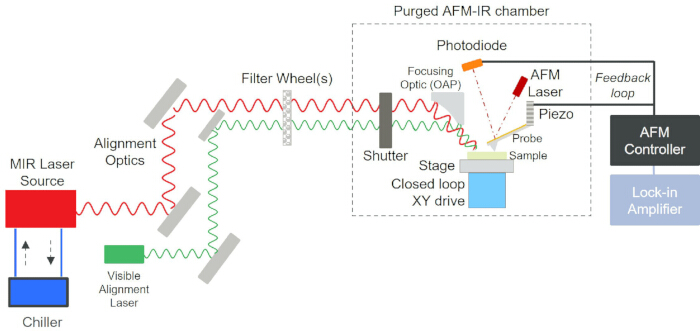
Figura 3. Diagramma a blocchi schematizzato di un sistema AFM–IR tipico. Il diagramma illustra la sorgente laser a infrarossi, il laser visibile per l'allineamento, l'ottica di allineamento, l'otturatore, l'ottica di focalizzazione, l'assiemaggio della sonda AFM, il rilevatore fotodiodo, l'amplificatore a blocco di fase, il controllore AFM, lo stadio del campione e l'involucro per la purga ambientale utilizzato durante le misurazioni AFM–IR. Abbreviazioni: AFM = microscopio a forza atomica; MIR = infrarosso medio; OAP = riflettore parabolico eccentrico. Cliccare qui per visualizzare una versione ingrandita di questa figura.
- Avviare il flusso del gas di spurgo attraverso il percorso del fascio IR e l'involucro dello strumento a circa 4 L/min. Utilizzare azoto ad altissima purezza (99,999%) come gas di spurgo quando disponibile, oppure aria compressa secca in assenza di azoto8.
NOTA: Lo spurgo sostituisce l'H2O e la CO2 atmosferica che assorbono nella regione spettrale IR. Mantenere un flusso ridotto di gas di spurgo durante la configurazione dello strumento riduce il tempo di spurgo necessario immediatamente prima dell'acquisizione dei dati (vedere Passaggio 1.25). - Consultare il manuale utente del laser per verificare la composizione richiesta del liquido refrigerante per il laser.
NOTA: L'oscillatore parametrico ottico a banda larga (OPO) utilizzato in questo studio (APE Carmina) funziona a 22°C con una miscela 3:1 di acqua distillata e concentrato Innovatek Protect IP. Il laser a cascata quantica MIRcat QCL funziona a 21°C con una soluzione al 10% di alcol isopropilico in acqua distillata. Entrambi i refrigeratori hanno una capacità di circa 450 mL, una portata massima di 4 L/min e una stabilità termica nominale di ±0,1°C. Durante le misurazioni AFM–IR, entrambi i refrigeratori operano con una potenza della pompa al 20% e raggiungono tipicamente una stabilità termica compresa tra ±0,01°C e ±0,03°C su un intervallo di 15 min a 1 h. - Verificare che il liquido refrigerante appropriato circoli prima di accendere la sorgente IR.
NOTA: I laser richiedono spesso refrigeratori per rimuovere il calore in eccesso e mantenere una temperatura operativa stabile, garantendo così una potenza di uscita, lunghezza d'onda, qualità del modo e puntamento del fascio stabili. I liquidi refrigeranti aiutano a preservare la durata dei componenti prevenendo la corrosione e/o la crescita algale. - Accendere l'alimentatore del laser, il controllore AFM, la/e sorgente/i IR e gli strumenti associati (ad esempio, refrigeratore/i laser e amplificatore/i a rilevamento di fase).
- Lasciare riscaldare tutti gli strumenti secondo le raccomandazioni del produttore (tipicamente 15–60 min).
- Avviare il software di controllo AFM Analysis Studio v3.17.
- Aprire il menu Configurazione Hardware dal menu a discesa Impostazione.
- Selezionare la configurazione dello strumento appropriata per il sistema AFM–IR dal menu a discesa Configurazione Attiva per caricare il file di configurazione di sistema corretto.
- Fare clic sull'icona Inizializza e verificare la comunicazione tra la/e sorgente/i IR, il controllore AFM e l'amplificatore/i a rilevamento di fase controllando che non vengano visualizzati messaggi di errore all'avvio.
NOTA: Una configurazione errata potrebbe richiedere l'assistenza del fornitore dello strumento. - Selezionare la configurazione sperimentale appropriata per la misurazione prevista (ad esempio, Modalità Tapping AFM–IR) dal menu a discesa nella finestra di scansione AFM.
- Selezionare l'icona Nuovo nella barra degli strumenti di Analysis Studio per creare un nuovo progetto in cui verranno salvati tutti i dati. Utilizzare l'opzione Salva con nome nel menu File per specificare il nome desiderato del progetto.
- Selezionare una sonda AFM–IR compatibile con il campione, la geometria di illuminazione e la modalità di imaging. Utilizzare una sonda AFM–IR per modalità tapping con elevata rigidità e rivestita in oro (TnIR-D-10) per la maggior parte delle misurazioni AFM–IR in modalità tapping con rilevamento eterodino sul sistema AFM–IR Bruker nanoIR3.
NOTA: La sonda AFM–IR per modalità tapping ad alta rigidità ha un raggio della punta nominale di 20 nm, una costante elastica di 42 N/m e una frequenza di risonanza di 320 kHz. Una sonda AFM–IR per modalità tapping a bassa rigidità rivestita in oro (TnIR-A-10) può essere utilizzata per campioni più morbidi quando si desidera una minore rigidità della mensola. La sonda AFM–IR per modalità tapping a bassa rigidità ha un raggio della punta nominale di 20 nm, una costante elastica di 3 N/m e una frequenza di risonanza di 75 kHz. Per ulteriori dettagli sulla scelta appropriata della sonda e considerazioni rilevanti, vedere la Discussione. - Montare la sonda selezionata sulla testa AFM (Figura 4A, 4B).
NOTA: Le sonde AFM–IR utilizzate per l'illuminazione dall'alto in basso contengono tipicamente un sottile rivestimento in oro o platino sulla mensola e sul substrato. Questo rivestimento minimizza l'assorbimento IR della sonda, produce una risposta spettrale più piatta e potenzia il campo elettrico locale all'apice della sonda attraverso l'effetto parafulmine, aumentando così la localizzazione e l'amplificazione del segnale fototermico indipendente dalla lunghezza d'onda8,15,16,77,78,79,80,81. - Montare il campione su un disco campione magnetico compatibile con il mandrino del sistema AFM–IR, fissando il campione con nastro di carbonio bifacciale, pasta d'argento, smalto per unghie, colla cianoacrilica o resina epossidica.
NOTA: Utilizzare un adesivo conduttivo come nastro di carbonio o pasta d'argento se si prevede di eseguire modalità AFM elettriche o successive caratterizzazioni mediante microscopia elettronica. - Selezionare l'icona Carica nella finestra della sonda AFM per aprire la finestra della Procedura Guidata Caricamento Punta.
- Verificare che la sonda e la regione di interesse del campione siano visibili all'interno del campo visivo ottico (Figura 4C, 4D).
NOTA: Campioni con diametro fino a circa 25 mm possono essere alloggiati sul mandrino del campione; tuttavia, solo la regione centrale di 6 mm × 8 mm è accessibile per le misurazioni AFM–IR. La regione di interesse dipenderà da ciò che l'utente desidera analizzare con AFM–IR, ma si consiglia di utilizzare marcatori visivi in combinazione con schemi del campione per distinguere e identificare un sito. - Regolare il fuoco ottico utilizzando le frecce su/giù nella finestra Messa a Fuoco sulla Sonda fino a quando i bordi della mensola più vicini all'apice della sonda sono chiaramente risolti, quindi fare clic su Avanti.
- Posizionare il mirino direttamente sulla punta della sonda all'estremità distale della mensola nella finestra Centra Mirino, in modo da centrare la punta della sonda nel campo visivo ottico, quindi fare clic su Avanti.
- Regolare il fuoco ottico utilizzando le frecce su/giù nella finestra Messa a Fuoco sul Campione fino a quando le caratteristiche della superficie del campione sono chiaramente risolte.
- Utilizzare le frecce di controllo dello stage XY del campione e la vista del microscopio ottico per spostare il campione finché l'area di interesse non si trova direttamente sotto la punta della sonda, quindi fare clic su Avanti.
- Impostare una distanza di arresto (Standoff) di almeno 100 µm e selezionare Avvicina Solo.
NOTA: Dopo aver fatto clic su Avvicina Solo, la punta si avvicinerà fino alla distanza di arresto dalla superficie del campione e la finestra della Procedura Guidata Caricamento Punta si chiuderà automaticamente. - Utilizzare le manopole di regolazione dell'allineamento del laser AFM per posizionare il laser sul retro della mensola direttamente sopra la punta della sonda e massimizzare la tensione della somma del laser (Figura 4C).
- Centrare lateralmente il laser sulla mensola.
- Posizionare il laser vicino all'apice della mensola, sopra la punta della sonda.
- Regolare la posizione del laser fino a raggiungere la massima tensione della somma del laser.
NOTA: Verificare che la tensione della somma del laser superi i 5 V quando si utilizza una sonda AFM–IR per modalità tapping ad alta rigidità. In caso contrario, la sonda potrebbe essere danneggiata o non essere montata correttamente.
- Regolare le manopole di allineamento del fotodetettore per centrare il fascio laser riflesso sul fotodiodo sensibile alla posizione.
- Regolare l'allineamento fino a quando il segnale di deflessione rientra entro ±0,1 V rispetto allo zero.
- Verificare che l'indicatore di Deflessione visualizzi un indicatore verde centrato nel campo di lettura (Figura 4E).
- Chiudere l'involucro dello strumento.
- Aumentare la portata del gas di spurgo a circa 7 L/min e continuare lo spurgo fino a quando l'umidità all'interno dell'involucro scende al di sotto dell'8%.
- Ridurre la portata del gas di spurgo a circa 4 L/min per mantenere il livello di umidità ridotto durante le misurazioni successive.
NOTA: Ridurre la portata del gas di spurgo minimizza le turbolenze che potrebbero introdurre rumore nell'immagine AFM. I campioni che mostrano un assorbimento IR più intenso sono generalmente meno sensibili all'umidità residua. In alcune circostanze, livelli di umidità fino a circa il 10% possono essere accettabili, consentendo tempi di spurgo più brevi e un consumo ridotto di gas, riducendo al contempo le turbolenze.
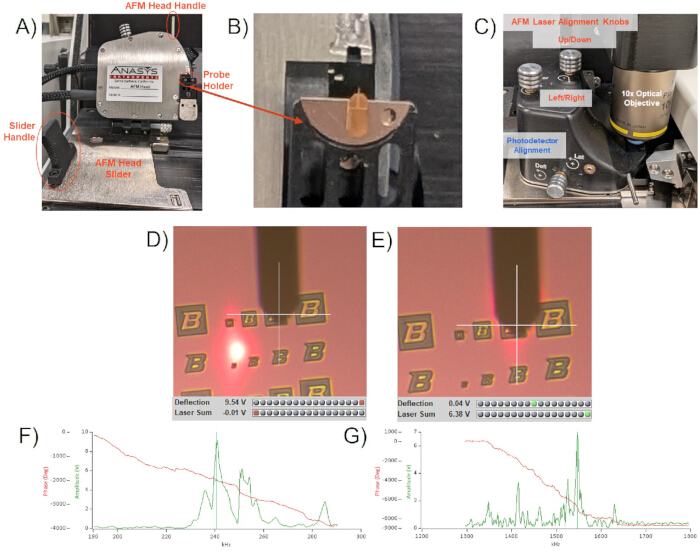
Figura 4. Configurazione dello strumento, allineamento della sonda e taratura della mensola per un sistema nanoIR3-s AFM–IR in esecuzione con Analysis Studio v3.17. (A) Assemblaggio della testa AFM che mostra l'impugnatura della testa AFM, l'impugnatura dello slider e i componenti per il posizionamento della testa. (B) Portasonda contenente una sonda AFM–IR TnIR-D-10 già montata. (C) Controlli di allineamento utilizzati per posizionare il laser di deflessione AFM sulla mensola e centrare il fascio riflesso sul fotodiodo sensibile alla posizione. (D) Immagine ottica del campione e della sonda AFM prima dell'allineamento del laser, che mostra un segnale di somma del laser basso. (E) Immagine ottica dopo l'allineamento del laser, che mostra un segnale di somma del laser superiore a 5 V e una deflessione della mensola prossima allo zero. (F) Curva tipica di taratura della prima frequenza di risonanza (f₁) della sonda TnIR-D-10 a circa 240 kHz, utilizzata per l'acquisizione della topografia (Modalità di eccitazione). (G) Curva tipica di taratura della risonanza a frequenza più elevata (f₂) a circa 1550 kHz, utilizzata per il rilevamento fototermico (Modalità di rilevamento). Cliccare qui per visualizzare una versione ingrandita di questa figura.
2. Taratura della sonda
- Eseguire una coppia di tarature del cantilever per determinare le frequenze di risonanza della sonda da utilizzare per la modalità di eccitazione e di rilevamento (Figura 4F, 4G).
NOTA: Seguire la procedura riportata di seguito per assicurarsi che la taratura del cantilever produca picchi di risonanza ben separati sia per la topografia (modalità di eccitazione) sia per il rilevamento IR (modalità di rilevamento).- Verificare che la modalità Tapping AFM–IR sia selezionata dal menu a tendina nella finestra AFM Scan.
- Fare clic sull'icona del diapason per aprire la finestra Cantilever Tune.
- Eseguire la taratura del cantilever in modalità di eccitazione.
- Nel pannello di taratura della modalità di eccitazione, impostare un intervallo di scansione della frequenza di circa 100 kHz attorno alla frequenza di risonanza nominale della sonda (Figura 4F), quindi fare clic sulla freccia verde Start.
NOTA: La frequenza di risonanza nominale è generalmente indicata sulla confezione della sonda AFM. - Identificare il picco di risonanza da utilizzare per l'acquisizione topografica in modalità tapping. Selezionare un picco isolato ben definito di forma gaussiana, privo di spalla significativa. Il picco con ampiezza massima nell'intervallo di scansione che soddisfa questi criteri è generalmente il migliore.
- Ridurre l'intervallo di scansione a circa 10 kHz e affinare la frequenza di risonanza selezionata finché il picco non risulti chiaramente risolto.
NOTA: Selezionare una frequenza in modalità di eccitazione leggermente inferiore al picco di risonanza, in modo da ridurre l'ampiezza di oscillazione in spazio libero di circa il 5% rispetto all'ampiezza di picco (Figura 4F). Questo offset aiuta a compensare le interazioni attrattive di van der Waals durante l'avvicinamento e favorisce il funzionamento nel regime di interazione repulsiva durante l'acquisizione in modalità tapping. - Regolare la forza della modalità di eccitazione fino a raggiungere un'ampiezza di picco di circa 9 V.
NOTA: La forza della modalità di eccitazione è tipicamente compresa tra lo 0,2% e il 5%.
- Nel pannello di taratura della modalità di eccitazione, impostare un intervallo di scansione della frequenza di circa 100 kHz attorno alla frequenza di risonanza nominale della sonda (Figura 4F), quindi fare clic sulla freccia verde Start.
- Eseguire la taratura del cantilever in modalità di rilevamento.
- Nel pannello di taratura della modalità di rilevamento, impostare la frequenza centrale a circa sei volte la frequenza della modalità di eccitazione.
- Impostare l'intervallo di scansione della modalità di rilevamento a circa 500 kHz (Figura 4G), quindi fare clic sulla freccia verde Start.
- Selezionare il picco di risonanza isolato più prominente nello spettro di frequenza della modalità di rilevamento, di forma gaussiana e privo di spalla significativa. Il picco con ampiezza massima nell'intervallo di scansione che soddisfa questi criteri è generalmente il migliore.
- Ridurre l'intervallo di scansione a circa 10–20 kHz e affinare la frequenza selezionata per la modalità di rilevamento finché il picco di risonanza non risulti chiaramente risolto.
- Regolare la forza della modalità di rilevamento fino a raggiungere un'ampiezza di picco di circa 9 V.
NOTA: La forza della modalità di rilevamento è tipicamente compresa tra il 5% e il 50%. - Impostare la frequenza della modalità di rilevamento al valore di ampiezza massima del picco di risonanza selezionato.
NOTA: La scelta delle risonanze per la modalità di eccitazione e di rilevamento nell'AFM–IR in modalità tapping con rilevamento eterodino può influenzare significativamente la risposta IR misurata durante l'acquisizione di immagini e spettri. La scelta ottimale dipende sia dai picchi di risonanza del cantilever della sonda AFM sia dalle capacità o limitazioni dell'hardware dello strumento, inclusa la frequenza massima del piezoelettrico di oscillazione e la larghezza di banda del controllore. In questo protocollo e in Figura 4F, 4G, f1 viene utilizzata per l'acquisizione della topografia (modalità di eccitazione), mentre f2 viene utilizzata per il rilevamento IR (modalità di rilevamento). Si rimanda alla sezione Discussione per considerazioni sulla selezione delle risonanze di eccitazione e di rilevamento, inclusi i casi in cui può essere preferibile invertire l'ordine delle frequenze delle modalità di eccitazione e di rilevamento.
- Fare clic sull'icona verde del segno di spunta Accetta taratura cantilever per salvare le impostazioni delle modalità di eccitazione e di rilevamento.
3. Acquisizione di immagini mediante AFM (topografia)
- Fare clic sull'icona verde Engage nella finestra AFM Probe per avvicinare la sonda alla superficie del campione.
ATTENZIONE: Monitorare costantemente il flusso video in tempo reale nella finestra Microscopio durante l'avvicinamento della sonda. Ritirare immediatamente la sonda se il punto laser si sposta dalla mensola della sonda, se la mensola si flette eccessivamente (deflessione del fotodetettore ≥ ~5 V) o se la mensola si rompe durante l'avvicinamento. - Verificare il corretto avvicinamento della sonda assicurandosi che il segnale Laser Sum rimanga vicino al valore in spazio libero e che le fluttuazioni nel monitor della posizione Z rimangano al di sotto di ±0,2 µm (ovvero l'indicatore luminoso della barra di stato della posizione Z oscilli di una posizione o meno in più o in meno).
- Disattivare l'imaging IR dopo un avvicinamento corretto della sonda deselezionando la casella IR Imaging Enabled nella finestra NanoIR.
- Iniziare la scansione AFM selezionando l'icona Scan nella finestra AFM Scan.
- Assicurarsi che il Feedback sia attivo (pulsante radio).
- Impostare il valore di ampiezza in modalità tapping a meno di 8 V.
NOTA: Un valore di ampiezza pari al 70%–90% dell'ampiezza in spazio libero (circa 6–8 V per un'ampiezza in spazio libero di 9 V in modalità Drive come al passaggio 2.2.4) fornisce generalmente un buon inseguimento topografico. Valori inferiori possono migliorare l'inseguimento di caratteristiche ad alto rapporto d'aspetto, ma aumentano il rischio di danneggiare la sonda e/o il campione. - Ottimizzare i guadagni del feedback regolandoli per ottenere la migliore sovrapposizione tra traccia diretta e inversa: aumentare i guadagni finché non appare rumore del feedback nell'immagine topografica e/o nel canale di errore, quindi ridurre i guadagni finché il rumore aggiuntivo scompare.
NOTA: I valori tipici dei guadagni sono compresi tra 3 e 5 per il guadagno I (Integrale) e tra 5 e 7 per il guadagno P (Proporzionale). - Selezionare una dimensione di scansione (Larghezza e Altezza) adeguata alla caratteristica (o alle caratteristiche) di interesse.
NOTA: In questo studio sono state utilizzate dimensioni di scansione comprese tra 5 e 20 µm. La dimensione massima di scansione XY del sistema AFM–IR è di 50 µm. Scegliere una dimensione di scansione che comprenda completamente la (o le) caratteristica di interesse, garantendo al contempo una risoluzione in pixel sufficiente per risolvere tali caratteristiche entro i limiti imposti dalla convoluzione del raggio della punta. - Selezionare una velocità di scansione che fornisca una sovrapposizione accettabile tra traccia diretta e inversa mantenendo tempi di acquisizione praticabili.
NOTA: Maggiore è la separazione tra le linee di traccia diretta e inversa, minore è l'accuratezza con cui la sonda segue la topografia del campione. In generale, questa separazione aumenta con velocità di scansione più elevate. Tuttavia, minore è la velocità di scansione della sonda, maggiore è il tempo necessario per acquisire i dati. Velocità di scansione di circa 0,5–2 Hz forniscono tipicamente un equilibrio adeguato tra velocità di acquisizione e rumore. Per dimensioni di scansione tipiche di 5–20 µm, ciò corrisponde a velocità della sonda di circa 10–20 µm/s. La velocità della sonda si calcola moltiplicando due volte la dimensione di scansione (per tenere conto del movimento in traccia diretta e inversa) per la frequenza di scansione. Possono esistere eccezioni a questi intervalli; ad esempio, un campione molto ruvido (es. Rq > 30 nm) potrebbe richiedere una velocità della sonda di <10 µm/s, mentre un campione atomicamente piatto (es. Rq < 1 nm) potrebbe essere seguito correttamente a una velocità della sonda di >20 µm/s. - Selezionare la risoluzione laterale in pixel (X e Y).
NOTA: La dimensione massima dell'immagine supportata dal sistema AFM–IR è di 1024 × 1024 pixel. La risoluzione in pixel è data dalla dimensione di scansione divisa per il numero di pixel per riga. Tuttavia, la risoluzione fisica è limitata dal raggio della punta della sonda. Ad esempio, una sonda AFM–IR in modalità tapping ad alta rigidità ha un raggio nominale della punta di 20 nm; pertanto, selezionare un passo laterale tra i pixel significativamente inferiore a ~20 nm potrebbe causare sovracampionamento e un peggioramento del rapporto segnale-rumore (S:N), senza alcun miglioramento significativo della risoluzione fisica. - Applicare offset piezoelettrici X e Y, se necessario, per centrare l'area di interesse all'interno dell'area di scansione.
- Continuare la scansione regolando iterativamente il valore di ampiezza e i guadagni del feedback per ottimizzare la qualità dell'immagine, verificando che vi sia sovrapposizione tra traccia diretta e inversa e che il segnale di errore sia minimizzato (ovvero che i guadagni del feedback siano stati aumentati fino a poco prima che appaia un aumento del rumore, come descritto al passaggio 3.7), per la dimensione di scansione, la velocità di scansione e la risoluzione in pixel selezionate.
- Dopo aver ottimizzato i parametri di imaging, continuare la scansione dell'intera area per acquisire un'immagine dell'area di interesse da analizzare con spettroscopia IR.
NOTA: Come mostrato nei Risultati Rappresentativi, l'area da scansionare dipende dalle specifiche esigenze del campione (ad es., analisi spettrale IR puntuale selettiva di un contaminante, mappatura IR della distribuzione spaziale di un particolare gruppo funzionale chimico, ecc.). - Selezionare l'icona Stop nella finestra AFM Scan per interrompere la scansione dopo aver completato la mappa topografica e aver confermato le posizioni di interesse.
NOTA: Se desiderato (ad es., se successivamente verranno acquisiti solo spettri IR puntuali anziché mappe IR, ma si desidera correlare gli spettri IR con le caratteristiche topografiche), salvare l'immagine topografica AFM selezionando Acquisisci: Ultimo fotogramma dalla barra degli strumenti della finestra Microscopio.
4. Allineamento e ottimizzazione del laser a infrarossi
- Identificare una caratteristica di interesse probabilmente attiva nell'infrarosso nell'immagine della topografia AFM.
NOTA: L'identificazione di una caratteristica di interesse attiva nell'IR potrebbe essere un processo iterativo, a seconda dell'estensione di a priori conoscenza della composizione del campione, nonché della corrispondenza (o della mancanza di corrispondenza) tra le caratteristiche topografiche e le caratteristiche identificabili attive nell'infrarosso. Di conseguenza, può essere utile preparare un campione di allineamento per IR, come il film di polietilene tereftalato (PET) su un substrato altamente riflettente mostrato in Figura 5. - Spostare la sonda sulla caratteristica selezionata utilizzando la funzione di navigazione con puntamento e clic nell'immagine video in tempo reale della finestra del Microscopio.
- Fare clic sull'icona Allinea nella finestra NanoIR per aprire la finestra Procedura guidata caricamento punta. Questa operazione attiverà il laser di allineamento visibile che è coassiale al percorso del laser IRFigura 5A, 5B).
- Regolare il fuoco dell'IR utilizzando le frecce su e giù per l'aggiustamento del fuoco IR nella finestra Center Align Laser, al fine di individuare la posizione focale che produce il punto laser visibile più piccolo e più circolare possibileFigura 5B).
NOTA: Un campione altamente riflettente renderà più facile vedere il fascio laser visibile qualora non colpisca il cantilever. - Centrare il laser di allineamento visibile sul retro della mensola, direttamente sopra la punta della sonda, utilizzando le frecce di navigazione per l'allineamento del laser.
- Fare clic su Fine per chiudere la finestra della procedura guidata Caricamento punte.
NOTA: I passaggi 4.3–4.6 forniscono un allineamento approssimativo. L'ottimizzazione finale dell'allineamento e del fuoco del fascio viene eseguita utilizzando il fascio a infrarossi nei passaggi successivi, al fine di garantire una risposta fototermica misurabile dal campioneFigura 5C, 5D). - Selezionare un numero d'onda IR corrispondente a una modalità vibrazionale attiva nell'infrarosso nota della caratteristica di interesse.
NOTA: La conoscenza preliminare della composizione chimica prevista e delle corrispondenti bande di assorbimento IR può semplificare l'ottimizzazione. Ad esempio, i gruppi carbonilici (C=O) mostrano comunemente un forte assorbimento IR intorno a 1720–1730 cm⁻¹.−1. - Verificare che tutte le procedure richieste per la sicurezza laser siano state attuate prima di attivare la sorgente a infrarossi.
ATTENZIONE: La radiazione a infrarossi (IR) è invisibile e può causare gravi lesioni agli occhi. Prima di attivare la sorgente IR, rispettare tutte le norme di sicurezza applicabili relative ai laser, inclusi cartelli segnaletici, dispositivi di sicurezza interbloccati, otturatori, controlli di incapsulamento e l'uso di occhiali protettivi per laser quando richiesto. La sorgente OPO a banda larga è un sistema laser di Classe 4, mentre la sorgente QCL è un sistema laser di Classe 3B. Nel sistema AFM–IR così installato, la classificazione è Classe 2 poiché i tubi di guida del fascio contengono i raggi laser e i dispositivi di sicurezza interbloccati chiudono automaticamente gli otturatori quando l'involucro dell'AFM–IR è aperto. Poiché gli otturatori sono progettati per chiudersi in caso di mancanza di alimentazione, l'uso di occhiali protettivi per laser non è richiesto durante il funzionamento normale, a meno che gli interblocchi non siano disattivati o gli otturatori forzati aperti durante interventi di manutenzione o riallineamento del fascio. Quando richiesto, utilizzare occhiali protettivi per laser a infrarossi che garantiscano protezione sull'intero intervallo spettrale del laser IR, ad esempio occhiali protettivi per laser IR in vetro Schott. - Selezionare la potenza IR incidente desiderata dal menu a discesa dei livelli di attenuazione disponibili nella finestra del NanoIR, in base alle combinazioni disponibili della ruota di filtri neutri.
NOTA: un'eccessiva potenza IR potrebbe danneggiare termicamente materiali sensibili. Per campioni a base polimerica nel sistema AFM–IR, mantenere la potenza IR al di sotto di circa il 20%. - Impostare il ciclo di lavoro del laser nella finestra NanoIR.
NOTA: Per la sorgente OPO a banda larga, utilizzare un duty cycle del 50%. Per il QCL, utilizzare un duty cycle inferiore al 10%, tipicamente tra il 2% e il 4%. Nel funzionamento del QCL, il duty cycle e il filtraggio con densità neutra determinano congiuntamente la potenza infrarossa incidente, con una relazione lineare tra potenza e duty cycle. Il software regola automaticamente la durata dell'impulso del QCL da 40 ns a 500 ns a incrementi di 20 ns, in base al duty cycle e alla frequenza di ripetizione degli impulsi selezionati. - Fare clic sull'icona Ottimizza nella finestra NanoIR per aprire la finestra IR Optimize.
- Regolare la barra cursore nella parte superiore della finestra IR Optimize per selezionare un'area più grande di 200 µm × 200 µm e fare clic su Scansione per rasterizzare il fascio IR.
- Se necessario, regolare il fuoco dell'infrarosso (IR) per compensare le differenze tra il fascio di allineamento visibile e quello a infrarossi. A tale scopo, fare clic su Strumenti e selezionare Acquisizione del fuoco. Scegliere un Numero di acquisizioni del fuoco (ad esempio, 5) nonché i punti iniziale e finale del fuoco, quindi fare clic su Acquisizione del fuoco per ottimizzare contemporaneamente allineamento e messa a fuoco del fascio.
NOTA: Un fascio correttamente allineato dovrebbe produrre un profilo di risposta approssimativamente gaussiano. Figura 5C mostra una mappa di ottimizzazione del fascio ottenuta quando il campione è inattivo in IR al numero d'onda selezionato e/o quando l'allineamento e il fuoco in IR sono scarsamente ottimizzati. Figura 5D mostra un fascio ottimizzato rappresentativo con una dimensione del punto di circa 40–50 µm e una risposta fototermica di circa 3 mV al di sopra del rumore di fondo. Una dimensione del fascio di < 100 µm con una risposta fototermica di > Un valore di 0,5 mV al di sopra del rumore di fondo è generalmente accettabile; tuttavia, tale valore dipenderà dalle dimensioni esatte del fascio in ingresso, dalla qualità del modo, dalla divergenza, dalla lunghezza d'onda e dalla progettazione del percorso del fascio (ad esempio, ottiche di focalizzazione, filtri neutri densità, ecc.). L'entità della risposta fototermica dipende inoltre fortemente dall'intensità dell'assorbimento infrarosso del campione stesso, che a sua volta dipende dall'entità della variazione del momento dipolare del legame durante la vibrazione e dal numero di tali legami presenti nell'area di risposta in campo prossimale della sonda. - Ripetere l'ottimizzazione del fascio a numeri d'onda aggiuntivi quando gli spettri o le mappe chimiche verranno acquisiti su un ampio intervallo spettrale.
NOTA: L'allineamento e il fuoco del fascio possono variare in funzione della lunghezza d'onda; pertanto, ottimizzare l'allineamento e il fuoco del fascio a diverse numeri d'onda quando si acquisiscono spettri o mappe chimiche su un ampio intervallo spettrale8. - Fare clic su OK per chiudere la finestra IR Optimize e salvare le impostazioni.
- Fare clic sull'icona Impostazione impulsi nella finestra NanoIR per aprire la finestra Impostazione impulsi laser.
- Impostare un intervallo di accordatura di circa 100–200 kHz centrato sulla frequenza differenziale nominale del tasso di impulsi identificata durante l'accordatura della sonda.
NOTA: La frequenza nominale di ripetizione degli impulsi è pari a |f₂ − f₁|, dove f₁ e f₂ sono le frequenze di risonanza di Drive e Detection selezionate. - Fare scorrere la frequenza di ripetizione dell'impulso laser nell'intervallo di sintonizzazione selezionato attorno alla frequenza di impulso cliccando su Acquisisci.
- Verificare che sia osservato un picco di risonanza isolato di forma gaussiana, privo di un risalto significativo, analogamente ai passaggi 2.2.2 e 2.3.3 della Taratura della sonda durante la selezione delle risonanze in modalità Drive e Detection.
NOTA: Aumentare l'intervallo di scansione fino a 1.000 kHz se non viene osservato un picco di risonanza chiaro che soddisfi i criteri sopra indicati. - Selezionare il picco di risonanza identificato. Il picco con ampiezza massima nell'intervallo di frequenza corrispondente alla frequenza di ripetizione dell'impulso laser selezionata, che soddisfa i criteri di selezione, è generalmente il migliore e dovrebbe produrre la risposta più intensa di assorbimento IR amplificata in eterodina.
- Ridurre l'intervallo di sintonizzazione da esaminare a ≤50 kHz.
- Affinare la frequenza di ripetizione dell'impulso selezionata individuando il massimo del picco di risonanza.
- Abilitare il PLL in modalità Auto-Tune.
NOTA: Il PLL mantiene la frequenza di ripetizione degli impulsi laser alla frequenza differenziale tra le autofrequenze del cantilever selezionate, compensando la deriva della frequenza di risonanza durante la misura.15. - Impostare la larghezza di banda del PLL a ≤ ±30 kHz attorno alla risonanza selezionata, impostando le corrispondenti frequenze minima e massima ammissibili.
- Impostare la soglia del PLL leggermente superiore al livello di rumore osservato nella taratura dell'impulso (circa 1,1 volte il rumore).
- Fare clic su OK per chiudere la finestra Laser Pulse Tune e salvare le impostazioni.
NOTA: Riconfermare l'allineamento del laser se la frequenza di ripetizione dell'impulso ottimizzata differisce sostanzialmente dal valore ottenuto durante la taratura iniziale della sonda. - Selezionare Strumenti > Calibrazione di fondo IR dal menu principale.
- Fare clic su Nuovo per acquisire uno spettro di fondo, I₀(ṽ).
- Verificare che la frequenza del polso e il ciclo di lavoro siano uguali ai valori stabiliti durante l'ottimizzazione dell'IR.
- Impostare la risoluzione spettrale (cm−1/pt) pari al valore previsto per l'acquisizione del campione.
NOTA: La risoluzione spettrale massima ottenibile dipende dalla sorgente IR<1 cm−1 per il MIRcat QCL e ~20 cm−1 FWHM per l'APE Carmina che opera in modalità a banda stretta). Altri fattori da considerare nella scelta della risoluzione spettrale sono le larghezze delle righe vibrazionali previste e la distanza tra le caratteristiche spettrali (se note), un tempo di acquisizione ragionevole (che scala linearmente con la risoluzione) e il rapporto segnale-rumore desiderato (che diminuisce all'aumentare della risoluzione spettrale). Gli spettrometri FTIR commerciali per l'analisi di campioni solidi offrono tipicamente risoluzioni selezionabili dall'utente di 1, 2, 4, 8 o 16 cm⁻¹.−1, con 4 cm−1 risoluzione un'impostazione comunemente utilizzata. - Selezionare i numeri d'onda iniziale e finale che comprendano l'intero intervallo spettrale previsto per le misurazioni del campione.
- Impostare la potenza al 100%.
- Impostare lo sfondo su Media di 5 acquisizioni.
- Fare clic su Acquisisci per acquisire lo spettro medio del fondo.
NOTA: Uno spettro di fondo di qualità dovrebbe rispecchiare l'andamento dello spettro di potenza del laser a infrarossi del produttore in funzione della lunghezza d'onda. Fare riferimento alla scheda tecnica/al manuale del/dei laser. Possono comparire ulteriori caratteristiche di assorbimento nello spettro di fondo se la camera dell'AFM−IR non è stata adeguatamente purgata (ad esempio, l'acqua viene tipicamente osservata come una serie di picchi di assorbimento compresi tra circa 1250 e 2000 cm⁻¹).−1, con massimi a ~1550 e ~1700 cm⁻¹−1, più un'ampia banda di circa 300 cm−1 ampia assorbanza a FWHM centrata a 3750 cm⁻¹−1, mentre CO2 è generalmente osservato come un'ampia banda di assorbimento a ~2325 cm⁻¹−1). Consultare il NIST Chemistry WebBook (https://webbook.nist.gov/chemistry/) per spettri IR rappresentativi in fase vapore di H2O e CO282. - Fare clic su Salva per salvare lo spettro di fondo e chiudere automaticamente la finestra di acquisizione dello spettro di fondo.
NOTA: Durante l'acquisizione dello spettro IR, il software dividerà automaticamente la risposta fototermica misurata per il file di calibrazione dello sfondo IR per correggere le variazioni della potenza del laser in funzione della lunghezza d'onda/numero d'onda (ovvero lo spettro di uscita del laser).
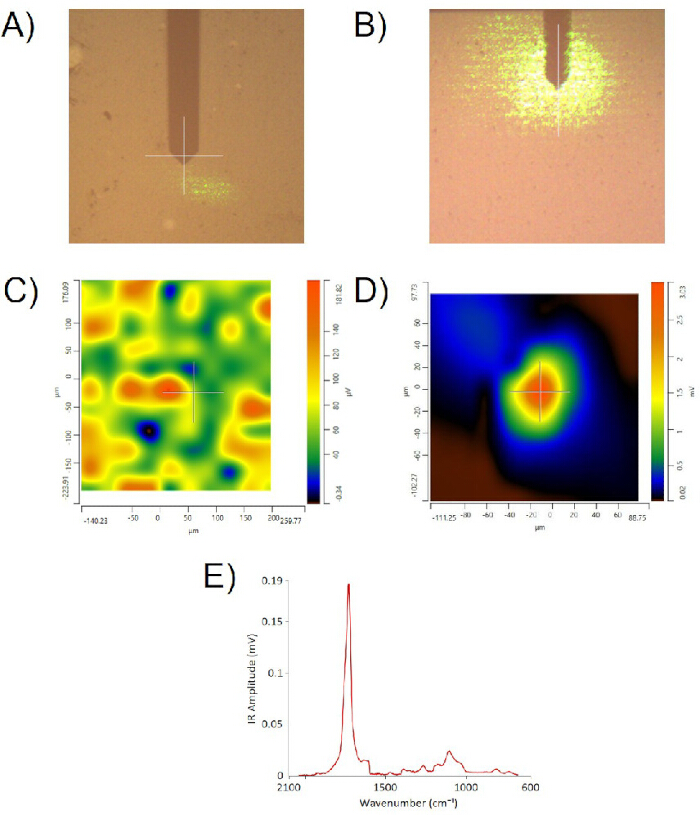
Figura 5. Allineamento e ottimizzazione del laser IR. (A) Immagine ottica di una sonda AFM con il laser di allineamento visibile fuori fuoco e non centrato sul cantilever. (B) Laser di allineamento visibile centrato sul cantilever direttamente sopra la punta della sonda dopo l'ottimizzazione di messa a fuoco e posizionamento. (C) Esempio di scansione raster di un'area di 200 µm × 200 µm con un OPO Carmina sintonizzato a 1730 cm⁻1 e filtrato al 11,39% di potenza, acquisito in condizioni di allineamento e focalizzazione del fascio non ottimizzate. Il campione era effettivamente inattivo in IR al numero d'onda selezionato e/o il fuoco IR era mal allineato con l'interfaccia punta-campione; pertanto, nessuna risposta fototermica localizzata ad alta intensità è stata rilevata. (D) Scansione raster ottimizzata del fascio centrato sulla stessa area di 200 µm × 200 µm intorno alla punta della sonda, che mostra un profilo laser centrato e approssimativamente gaussiano con una dimensione del punto di 40–50 µm e una forte risposta fototermica con un'intensità massima di circa 3 mV. (E) Spettro rappresentativo AFM–IR in modalità tapping rilevato in eterodina, acquisito con una risoluzione di 2 cm⁻1/punto da un campione di allineamento di polietilene tereftalato (PET) dopo l'ottimizzazione dell'allineamento del fascio IR sulla punta della sonda a 1730 cm⁻1. L'asse y corrisponde alla risposta fototermica AFM–IR misurata in millivolt del segnale sul fotodiodo a riflessione del fascio alla frequenza della modalità di rilevamento. Cliccare qui per visualizzare una versione ingrandita di questa figura.
5. Acquisizione dello Spettro IR
- Individuare la caratteristica di interesse nell'immagine di topografia AFM acquisita in precedenza, quindi posizionare la sonda AFM sulla caratteristica selezionata nella vista di imaging utilizzando la funzione di navigazione con clic del mouse nella finestra del microscopio.
- Definire l'intervallo desiderato di acquisizione spettrale (Inizio e Fine in cm−1) nella finestra NanoIR in base alla copertura laser disponibile e alle modalità vibrazionali di interesse previste (se note).
NOTA: Il laser APE Carmina utilizzato qui copre 5–15 µm (~670–2000 cm−1), mentre il MIRcat QCL dispone di 4 chip che coprono rispettivamente 755–1005, 955–1425, 1425–1835 e 2635–3000 cm−1. Per il wafer di silicio strutturato e i campioni polimerici mostrati in questo caso, l'intervallo spettrale approssimativo di interesse è 1000–1800 cm−1. - Impostare la Risoluzione Spettrale (cm−1/punto) nella finestra NanoIR in modo che corrisponda al valore utilizzato durante la calibrazione di fondo IR.
- Selezionare la Potenza del laser IR desiderata dal menu a tendina nella finestra NanoIR.
NOTA: Vedere la nota al Passaggio 4.9 e la Discussione per dettagli sulle considerazioni relative alla potenza IR incidente. - Specificare il numero di spettri da acquisire nella finestra NanoIR.
NOTA: Sebbene il valore predefinito sia uno spettro, l'acquisizione di spettri multipli consente di valutare la variabilità tra spettro e spettro e permette la co-mediatura manuale degli spettri in post-elaborazione per migliorare il rapporto segnale-rumore (S:N). - Se si desidera effettuare una media spettrale per migliorare il rapporto S:N, assicurarsi che la casella Co-media Spettri sia selezionata e specificare il numero desiderato di co-medie spettrali dal menu a tendina nella finestra NanoIR.
NOTA: Il rapporto S:N migliorerà con la radice quadrata del numero di co-medie, mentre il tempo necessario per l'acquisizione aumenterà linearmente; pertanto, esiste un punto di rendimenti decrescenti nell'aumentare il numero di co-medie. - Fare clic su Acquisisci nella finestra NanoIR per avviare l'acquisizione di uno spettro IR.
- Se desiderato, esportare e salvare lo spettro acquisito selezionando Esporta dal menu a tendina File in Analysis Studio.
NOTA: I formati di file disponibili per l'esportazione degli spettri includono CSV, TSV e Immagine (TIFF, GIF, BMP, PNG o JPEG). Oltre ai dati XY dello spettro IR (cioè l'ampiezza IR in funzione del numero d'onda IR), i file CSV o TSV includeranno la percentuale di potenza IR selezionata dall'utente, il fattore di forma del fascio e la frequenza PLL, nonché i dati di calibrazione del fondo IR utilizzati per scalare la risposta fototermica grezza e correggere lo spettro di potenza di uscita del laser (vedere Passaggio 4.35). Le immagini non conterranno alcun metadato. - Ripetere l'acquisizione in ulteriori posizioni secondo necessità.
NOTA: Vedere i Risultati e la Discussione per esempi di selezione dei parametri e interpretazione degli spettri AFM–IR.
6. Mappatura IR (Modalità Vibrazionale)
- Impostare il numero d'onda IR nella finestra NanoIR sul massimo di ampiezza della modalità vibrazionale di interesse, in base allo spettro IR acquisito al Passaggio 5.
NOTA: Scegliere una modalità vibrazionale (picco spettrale) che presenti un'alta ampiezza e fornisca il massimo contrasto tra i materiali (ovvero un picco presente solo in un componente del materiale o significativamente più intenso in uno di essi), come mostrato nei Risultati Rappresentativi (ad esempio, lo stretching del gruppo carbonilico del PMMA a 1730 cm−1 nelle Figure 6 e 9, lo stretching Si–O del SiO2 a 1120 cm−1 nella Figura 7, o la modalità di stretching aromatica del residuo di fotoresist a 1600 cm−1 nella Figura 8). Per l'assegnazione dei picchi possono essere consultati grafici di correlazione IR, spettri IR pubblicati o acquisiti localmente, oppure database spettrali pubblici come il NIST Chemistry WebBook82. - Selezionare la casella di controllo Abilita Imaging IR nella finestra NanoIR.
- Avviare la scansione AFM facendo clic sull'icona Scansione nella finestra AFM Scan. Questo avvierà l'acquisizione simultanea dell'immagine di topografia AFM e della corrispondente mappa di ampiezza IR.
NOTA: Di solito, gli stessi parametri di scansione AFM possono essere utilizzati per la mappatura IR come quelli impiegati in precedenza per acquisire l'immagine di topografia AFM al Passaggio 3. Per esempi di selezione dei parametri e interpretazione delle mappe chimiche AFM–IR, vedere i Risultati Rappresentativi e la Discussione. - Selezionare Acquisisci: Fine del Fotogramma dalla barra degli strumenti della finestra Microscopio per salvare l'immagine di topografia AFM e i dati della mappatura IR.
NOTA: I dati di topografia AFM e della mappatura IR salvati possono essere esportati come immagine (TIFF, GIF, BMP, PNG o JPEG) o come file di dati AFM Gwyddion (*.gsf) per un successivo post-processamento e analisi offline, se desiderato, selezionando Esporta dal menu a discesa File in Analysis Studio. Mentre i metadati relativi ai parametri di acquisizione sono disponibili nel file del progetto di Analysis Studio, i file immagine o di dati AFM esportati non li includeranno. A differenza dei dati di topografia AFM, le mappe IR sono generalmente visualizzate così come acquisite, senza alcun post-processamento effettuato o necessario (ad esempio, adattamento del piano o appiattimento), in modo analogo ad altre modalità SPM non topografiche come CAFM/TUNA, KPFM o MFM.
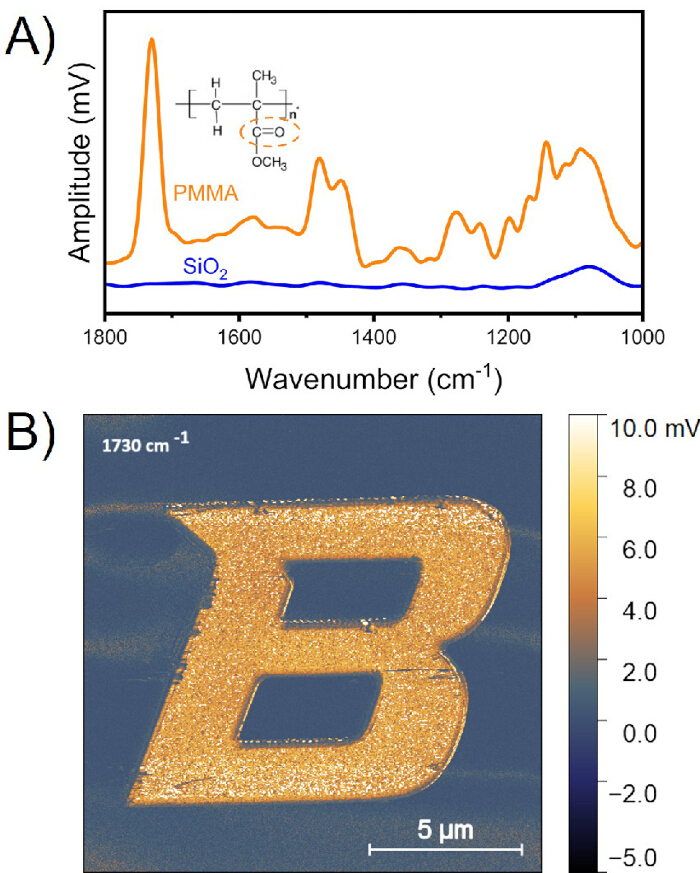
Figura 6. Spettroscopia AFM–IR e mappatura chimica di poli(metil metacrilato) (PMMA) strutturato. Il PMMA è stato strutturato su un substrato di Si/SiO₂ termicamente ossidato utilizzando un sistema di litografia a fascio di elettroni Teneo Nabity NPGS (EBL). Le misurazioni sono state effettuate mediante AFM–IR in modalità a contatto con risonanza amplificata, impiegando una sonda CnIR-B-10 e un laser QCL MIRcat filtrato al 14,75% di potenza IR e sintonizzato su una frequenza di ripetizione degli impulsi laser di circa 782 kHz, corrispondente alla risonanza di contatto della sonda mantenuta a un punto di deflessione di 2 V (carico di circa 4 nN). (A) Spettri AFM–IR acquisiti da aree di PMMA (arancione) e di SiO₂ (blu) del campione. Gli spettri rappresentano la media di cinque acquisizioni consecutive raccolte nella stessa posizione con una risoluzione spettrale di 2 cm-1/punto. Gli spettri sono stati smussati con Origin v10.0.5.157 utilizzando un filtro Savitzky–Golay del terzo ordine con finestra mobile di 10 punti, e lo spettro del PMMA è stato spostato verticalmente per chiarezza. L'inset mostra la struttura molecolare del PMMA, con il gruppo funzionale carbonilico (C=O) evidenziato. (B) Mappa chimica AFM–IR acquisita a 1730 cm-1, corrispondente alla banda di assorbimento del carbonile del PMMA. La mappa copre una regione di 15 µm × 15 µm acquisita con una velocità di scansione di 0,5 Hz e una risoluzione pixel di 30 nm (500 × 500 pixel). Durante l'acquisizione dell'immagine è stato attivato un circuito a fase bloccata (PLL) per monitorare le variazioni della frequenza di risonanza di contatto. Cliccare qui per visualizzare una versione ingrandita di questa figura.
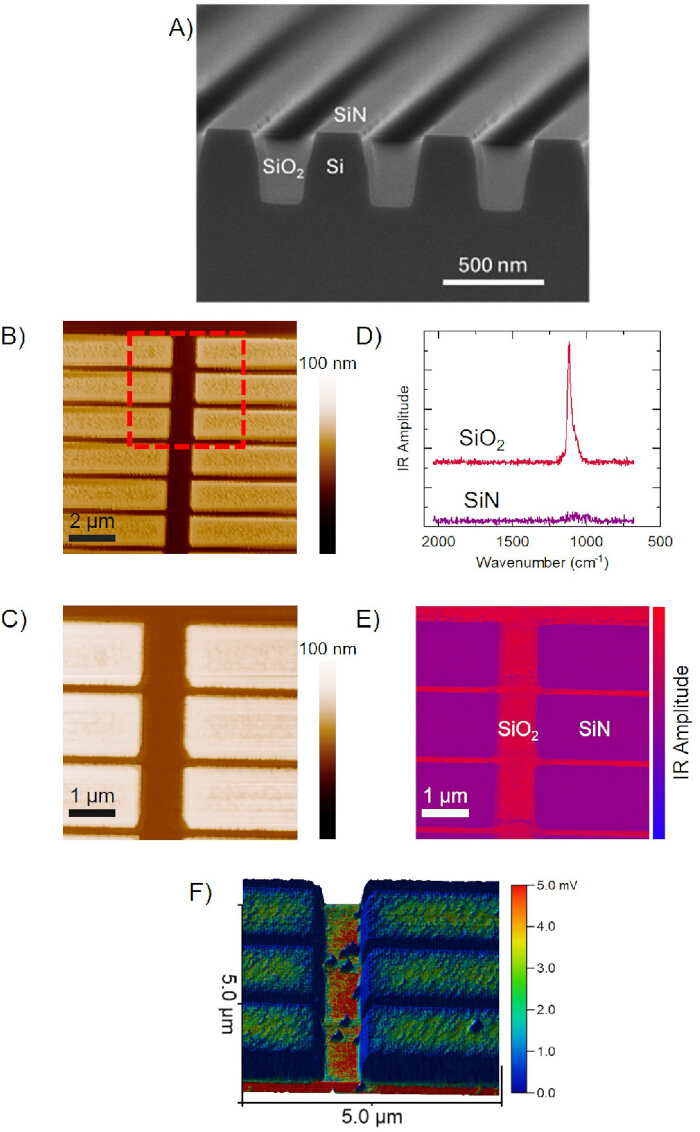
Figura 7. Caratterizzazione AFM–IR della deposizione selettiva per area (ASD) di polipirrolo (PPy) su strutture di silicio patternate. Le misurazioni sono state eseguite utilizzando la modalità AFM–IR a battimento in modalità tapping e una sonda TnIR-D-10. Un OPO Carmina è stato filtrato al 4,15% di potenza IR e sintonizzato su una frequenza di ripetizione degli impulsi laser di circa 258 kHz, corrispondente alla differenza tra le frequenze della modalità di attuazione e di rilevamento per l'amplificazione eterodina del segnale fototermico di risposta IR, con la larghezza di banda del PLL impostata a ±25 kHz. (A) Immagine di microscopia elettronica a scansione (SEM) in sezione trasversale della wafer patternata, che mostra creste di silicio ricoperte di SiN adiacenti a trincee di SiO₂. (B, C) Immagini topografiche AFM di 256 × 256 pixel di regioni patternate rappresentative che mostrano (B) un'area di 10 µm × 10 µm con risoluzione spaziale di circa 40 nm per pixel e (C) un'area di 5 µm × 5 µm con risoluzione spaziale di circa 20 nm per pixel. (D) Spettri AFM–IR grezzi acquisiti da regioni di SiO₂ e SiN, con una risoluzione spettrale di 2 cm-1/punto, che mostrano la tipica banda di allungamento Si–O a circa 1120 cm-1. (E) Mappa chimica AFM–IR acquisita a 1120 cm-1. Un'intensità del segnale maggiore corrisponde a un'assorbimento Si–O più forte. (F) Rappresentazione tridimensionale della risposta AFM–IR a 1120 cm-1 sovrapposta alla topografia del campione dopo la deposizione di PPy. Si osserva una deposizione localizzata all'interno delle trincee di SiO₂. La risoluzione spaziale per pixel delle mappe IR di 5 µm × 5 µm mostrate in (E) e (F) è di circa 20 nm (256 × 256 pixel). Le mappe sono state acquisite a una velocità di scansione di 0,5 Hz. Dati originali e figura adattati con autorizzazione secondo licenza CC BY 4.0 dalla Figura 6 di Thelven et al.44. Cliccare qui per visualizzare una versione ingrandita di questa figura.
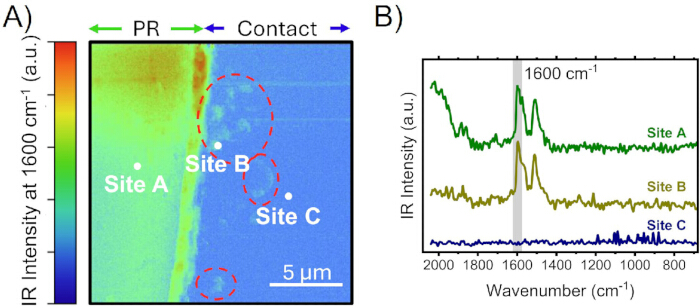
Figura 8. Analisi AFM–IR di un processo di rimozione del photoresist. Le misurazioni sono state eseguite utilizzando la modalità AFM–IR a battimento in modalità tapping rilevata in eterodina e una sonda TnIR-D-10. Un OPO Carmina è stato filtrato al 4,15% di potenza IR e sintonizzato su una frequenza di ripetizione degli impulsi laser di circa 266 kHz, corrispondente alla differenza tra le frequenze della modalità di attuazione e di rilevamento per l'amplificazione eterodina del segnale di risposta fototermica IR, con la larghezza di banda del PLL impostata a ±25 kHz. (A) Mappa chimica AFM–IR di un'area di 20 µm × 20 µm acquisita con una velocità di scansione di 0,3 Hz, risoluzione pixel di 50 nm (400 × 400 pixel) e il laser IR sintonizzato a 1600 cm-1, corrispondente alle vibrazioni dell'anello aromatico caratteristiche del photoresist. Le regioni con sospetta contaminazione residua sono evidenziate con contorni tratteggiati. Le strisce orizzontali causate da un insufficiente inseguimento della sonda su caratteristiche brusche sono state rimosse utilizzando la funzione di correzione delle imperfezioni in Gwyddion v2.69. (B) Spettri AFM–IR acquisiti con risoluzione di 1 cm-1/punto dalle posizioni indicate in (A). Il sito A corrisponde al photoresist, il sito B a una regione di contatto contaminata e il sito C a una superficie di Ga₂O₃ nominalmente pulita. L'area ombreggiata indica l'intervallo spettrale utilizzato per generare la mappa chimica in base alla risposta fototermica del campione a 1600 cm-1. Gli spettri sono stati smussati mediante un filtro di post-elaborazione FFT in Gwyddion v2.69. Dati originali e figura adattati con autorizzazione secondo licenza CC BY 4.0 dalla Figura 6 di Pieczulewski et al.45. Cliccare qui per visualizzare una versione ingrandita di questa figura.
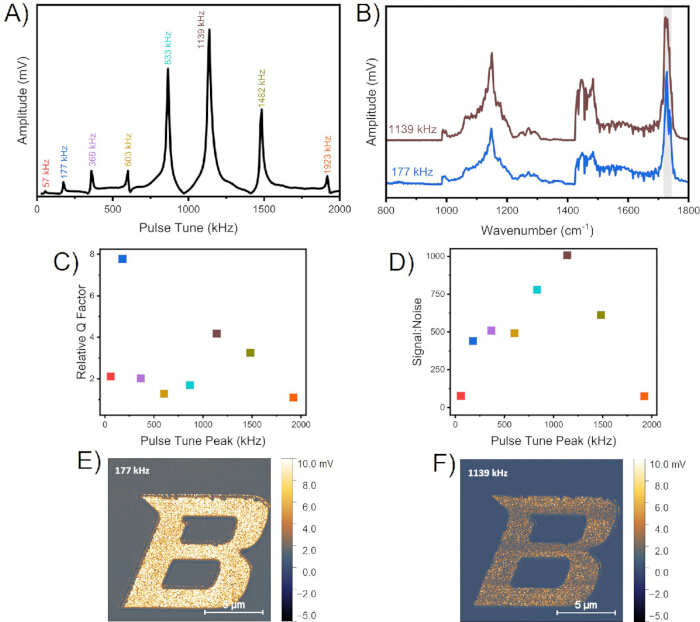
Figura 9. Influenza della selezione della risonanza di contatto sulle prestazioni della microscopia AFM–IR in modalità contatto con risonanza amplificata. Le misurazioni sono state effettuate su un singolo campione di PMMA su Si/SiO₂ realizzato mediante litografia a fascio elettronico (EBL), utilizzando la microscopia AFM–IR in modalità contatto con risonanza amplificata e una sonda CnIR-B-10 mantenuta a un punto di settaggio di deflessione di 2 V (carico di circa 4 nN), con un laser a cascata quantistica (QCL) nel medio infrarosso (MIRcat) filtrato al 17,85% della potenza IR. La frequenza di ripetizione degli impulsi del QCL è stata variata in corrispondenza di diverse frequenze di risonanza di contatto osservate, con la larghezza di banda del PLL impostata a ±30 kHz. (A) Scansione della risonanza di contatto acquisita dal PMMA su un substrato di Si/SiO₂ con il laser sintonizzato sulla banda di assorbimento del gruppo carbonilico del PMMA a 1730 cm-1. (B) Spettri AFM–IR acquisiti utilizzando frequenze di ripetizione degli impulsi laser di 177 kHz e 1139 kHz. Gli spettri rappresentano la media di cinque acquisizioni consecutive raccolte nella stessa posizione, normalizzati rispetto all'altezza del picco carbonilico a 1730 cm-1 e spostati verticalmente per chiarezza. (C) Fattori Q relativi calcolati a partire dai picchi di risonanza misurati. (D) Rapporti segnale-rumore relativi (S:R) calcolati come rapporto tra l'intensità del picco carbonilico del PMMA e il rumore di fondo RMS (root mean square). (E, F) Mappe chimiche AFM–IR grezze acquisite a una velocità di scansione di 0,8 Hz da una singola scansione di 15 µm x 15 µm a 1730 cm-1 con risoluzione pixel di 30 nm (500 × 500 pixel), utilizzando frequenze di ripetizione degli impulsi laser di (e) 177 kHz e (f) 1139 kHz. Per facilitare il confronto, le mappe dei dati grezzi in (E) e (F) sono visualizzate utilizzando la stessa scala cromatica. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Risultati
Nel settore dei semiconduttori, un materiale termoplastico come il poli(metilmetacrilato) (PMMA) può essere utilizzato come isolante e miscelato con polimeri semiconduttori attivi per regolare la mobilità delle cariche nel dispositivo77,78. Il PMMA trova inoltre impiego come resist positivo nella litografia a fascio di elettroni o nell'illuminazione ultravioletta79. In entrambe le applicazioni, l'AFM–IR può essere utilizzata per confermare...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Discussione
La selezione della sonda appropriata per la geometria AFM–IR (ovvero illuminazione dall'alto verso il basso rispetto a quella dal basso verso l'alto) e per la modalità operativa (ad esempio, AFM–IR in modalità tapping rispetto alla modalità a contatto) è un aspetto fondamentale per ottenere dati ottimali e privi di artefatti. Tra le caratteristiche generali della sonda da considerare vi sono la costante elastica nominale e la frequenza di risonanza, che tipicamente scalano insieme. Per l'operazione in modalità tapping si...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Dichiarazioni
Gli autori non hanno nulla da dichiarare.
Ringraziamenti
Il sistema AFM–IR Bruker Anasys nanoIR3-s utilizzato in questo lavoro è stato acquisito con il supporto della M. J. Murdock Charitable Trust (Premio n. 202014907). Il sistema si trova nel Surface Science Laboratory (SSL) della Boise State University, che fa parte della struttura centrale FaCT, RRID: SCR 024733, e riceve sostegno dagli Istituti Nazionali di Sanità (NIH) nell'ambito del programma Institutional Development Awards (IDeA) dell'Istituto Nazionale di Medicina Generale tramite i finanziamenti n. P20GM148321 e P20GM103408, il primo dei quali sostiene parzialmente gli autori C.M.E. e P.H.D. N.O. è sostenuto dal centro Superior Energy-efficient Materials and Devices (SUPREME), un programma della Semiconductor Research Corporation (SRC) sponsorizzato dalla Defense Advanced Research Projects Agency (DARPA). Questo materiale si basa su una ricerca finanziata dall'Air Force Research Laboratory (AFRL) in base all'accordo n. FA8650-20-2-5506 a sostegno dell'AFRL. Al Governo degli Stati Uniti è concessa l'autorizzazione a riprodurre e distribuire ristampe per scopi governativi, nonostante qualsiasi nota sul copyright presente. Le opinioni e le conclusioni contenute in questo documento sono degli autori e non devono essere interpretate come rappresentanti necessariamente le politiche ufficiali o le approvazioni, espresse o implicite, dell'AFRL, del NIH o del Governo degli Stati Uniti.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Software di controllo per AFM | Bruker | Analysis Studio v3.17 | Controllo dello strumento, imaging AFM, AFM–Acquisizione di IR e analisi dei dati. |
| Software per l'elaborazione e l'analisi di immagini AFM | Gwyddion | V2.69 | Elaborazione e analisi dei dati di AFM. |
| AFM–sonda(e) IR, modalità a contatto | Bruker | PR-EX-CNIR-B-10 | AFM in modalità contatto con risonanza potenziata–sonda IR; costante elastica nominale (k) = 0,2 N/m, frequenza di risonanza (f0) = 13 kHz, raggio della punta (r) = 20 nm, cantilever e punta rivestiti in oro. |
| AFM–sonda(e) IR, modalità tapping | Bruker | PR-EX-TNIR-D-10 | Microscopia a forza atomica in modalità tapping–sonda IR; costante elastica nominale (k) = 40 N/m, frequenza di risonanza (f0) = 300 kHz, raggio della punta (r) = 20 nm. Cantilever e punta rivestiti in oro per AFM con illuminazione dall'alto verso il basso–Misure IR. Sonda alternativa in modalità tapping: PR-EX-TNIR-A-10 (k = 3 N/m, f0 = 75 kHz, r = 20 nm, cantilever e punta rivestiti in oro). |
| Disco campione in metallo per AFM/STM | Ted Pella | 16208 | Disponibile in diverse misure (diametri): Prodotto n. 16223 (diametro 6 mm), 16207 (10 mm), 16208 (12 mm), 16218 (15 mm) e 16219 (20 mm). |
| Microscopio a forza atomica | Bruker (Anasys) | nanoIR3-s | AFM–Sistema IR utilizzato per l'analisi topografica, la spettroscopia e la mappatura chimica. Include il software Analysis Studio e l'amplificatore lock-in Zurich Instruments MFLI. |
| Sorgente a oscillatore parametrico ottico (OPO) a banda larga | APE | Sorgente luminosa MIR a banda larga accordabile Carmina | Sorgente a banda larga nel medio infrarosso con accordatura della lunghezza d'onda da 2,15–15 μm (~670–4650 cm-1) e larghezza di banda di circa 20 cm⁻¹-1 o ~170 cm-1 FWHM a seconda che funzioni in modalità a banda stretta (ps) o a banda larga (fs). Supporta AFM–Funzionamento in modalità IR (impulsato) e IR s-SNOM (quasi-CW). L'uscita è un TEM polarizzato linearmente00 modalità. Funzionamento con raffreddamento ad acqua esterno a circa 22 °C. |
| Refrigerante/antigelo per impianti di refrigerazione | Innovatek | Proteggere il concentrato | Refrigerante per gruppo frigorifero a base di glicole etilenico e inibitore della corrosione, progettato per essere miscelato con acqua distillata in rapporto 1:3. |
| Aria compressa secca | Beacon Medaes | SPR30T | Gas di spurgo alternativo quando si utilizza azoto ad altissima purezza (99,999%) N2 non disponibile. Il sistema interno di compressore d'aria senza olio e deumidificatore fornisce aria ai laboratori in tutto l'edificio. |
| Adesivo a base di cianoacrilato (supercolla) | Gorilla | 7500101 | Adesivo non conduttivo opzionale per il montaggio dei campioni su dischi magnetici per campioni. Superglue con pennello e beccuccio per un'applicazione agevole durante il montaggio dei campioni su dischi magnetici per campioni. Qualsiasi superglue a base di cianoacrilato può essere utilizzato e sostituito. |
| Acqua distillata | Albertsons | Vita pura | Utilizzato per la preparazione di miscele refrigeranti per laser. Acquistato presso un negozio di alimentari locale, ma disponibile anche presso fornitori scientifici o chimici. |
| Nastro di carbonio bifacciale | Fisher Scientific | 50-285-81 | Utilizzato per il montaggio temporaneo/agevolmente rimovibile di campioni conduttivi su dischi magnetici per campioni. Leggermente meno conduttivo/resistenza di superficie maggiore (50 Ω/in2rispetto alla pasta di argento. È possibile utilizzare anche nastri adesivi in nastro di carbonio bifacciale. Una tabella comparativa utile è disponibile all'indirizzo https://www.tedpella.com/adhesive_html/conductive-tapes-comparison.aspx. |
| Sistema di litografia con fascio di elettroni (EBL) | FEI | Teneo Nabity NPGS | Utilizzato per definire il polimero (PMMA) in un campione rappresentativo di processo di fotoresist per semiconduttori a base di polimeri. |
| Adesivo epossidico | Loctite | EA E-60HP (237112) | Adesivo non conduttivo (isolante) opzionale per il montaggio dei campioni su dischi magnetici per campioni. Siringa miscelatrice con cartucce doppie per facilitare l'applicazione e garantire il corretto rapporto tra resina e agente indurente. Praticamente qualsiasi resina epossidica bifunzionale può essere utilizzata e sostituita in base a ulteriori considerazioni relative alla caratterizzazione del campione (ad esempio, temperatura di lavorazione, degassamento in vuoto, ecc.). |
| Smalto per unghie | Sally Hansen | Teflon Tuff - Smalto per unghie a lunga durata di 10 giorni | Adesivo temporaneo opzionale per il montaggio dei campioni su dischi magnetici per campioni. È stato utilizzato anche il prodotto trasparente LA Colors Base Coat/Top Coat. Praticamente qualsiasi smalto per unghie disponibile in una farmacia locale è adatto. |
| Alcol isopropilico (IPA) | Fisher Scientific | A451-4 | Utilizzato al 10% (v/v) in acqua distillata come additivo per il liquido di raffreddamento del refrigeratore QCL per prevenire la crescita algale. |
| Occhiali di protezione per laser | Thorlabs | LG11(A) | Occhiali di protezione per laser a infrarossi in vetro Schott LG11 o LG11A. |
| Amplificatore lock-in | Zurich Instruments | MFLI | Demodulazione e rilevamento del segnale per AFM–Misurazioni IR. |
| Fornitura di gas azoto | Norco | SPG TUHPNI | Gas di spurgo per strumentazione ad altissima purezza (99,999%) utilizzato per rimuovere vapore acqueo e anidride carbonica dal percorso ottico. |
| Attrezzo per la rimozione della pellicola con ossigeno | Gleno | 1000P Plasma Cleaner | Utilizzato in esperimenti rappresentativi di fabbricazione di dispositivi per la lavorazione di wafer semiconduttori. |
| Resist fotosensibile | Merck | AZ nLOF 2020 fotoresist + sviluppatore AZ 726 | Resist fotochimico e sviluppatore utilizzati per la fabbricazione di un campione rappresentativo di dispositivo mediante processi tipici di lavorazione di wafer semiconduttori. |
| Campione di fotoresist | Fatto in casa (Cornell University) | N/A | Un campione rappresentativo di fabbricazione di dispositivi per la lavorazione di wafer semiconduttori è stato preparato con AZ nLOF 2020/AZ 726 su un substrato di Ga cresciuto mediante MOCVD2O3 film su un substrato drogato con Fe (010) e utilizzato per AFM–Caratterizzazione IR. |
| PMMA | Kayaku Advanced Materials | 495 PMMA A6 | Utilizzato per fabbricare un campione polimerico rappresentativo per la litografia con fascio elettronico (EBL) e successiva analisi mediante microscopia a forza atomica (AFM)–Caratterizzazione IR |
| campione di PMMA | Autoprodotta (Boise State University) | N/A | Campione rappresentativo di polimero preparato utilizzando 495 PMMA A6, strutturato mediante litografia a fascio di elettroni (EBL) e utilizzato per microscopia a forza atomica (AFM)–Caratterizzazione IR |
| Polietilene tereftalato (PET) | Fatto in casa (Boise State University) | N/A | Campione attivo nell'IR utilizzato per l'allineamento e l'ottimizzazione del laser. Può essere preparato mediante spin coating o drop casting di PET, PMMA o un altro polimero contenente gruppi carbonilici su un coprioggetto di vetro, una piastrina di silicio o un altro substrato sufficientemente piatto, preferibilmente altamente riflettente. |
| Campione di polipirrolo (PPy) | Fatto in casa (North Carolina State University) | N/A | Campione rappresentativo di deposizione selettiva su aree (ASD) utilizzato per AFM–Caratterizzazione IR |
| Laser a cascata quantistica (QCL) | Daylight Solutions | Laser MIRcat a sintonizzazione ultra-ampia nel medio IR | Sorgente infrarossa media regolabile con quattro chip installati che coprono 2635–3000 cm-1, 1425–1835 cm-1, 955–1425 cm-1e 755–1005 cm-1. Polarizzato linearmente (>rapporto di contrasto 100:1) TEM00 modalità di uscita con larghezza di banda di &<1 cm-1. Funzionamento con raffreddamento ad acqua esterno a circa 21 °C. |
| Portacampioni / mandrino | Bruker | N/A | Montaggio del campione durante la microscopia a forza atomica (AFM)–Misurazioni IR. |
| Microscopio elettronico a scansione (SEM) | FEI | Verios 460L | Utilizzato per la caratterizzazione complementare, se applicabile. |
| Microscopio elettronico a scansione (SEM) | Hitachi | SU8700 | Utilizzato per la caratterizzazione complementare, se applicabile. |
| Biossido di silicio (SiO₂)2wafer di silicio rivestito con uno strato continuo | Micron Technology | N/A | Sottostrato rappresentativo di wafer di silicio rivestito con ossido utilizzato per la fabbricazione del campione di PMMA per AFM–Misure IR. Wafer di Si non drogato con ossido termico spesso 100 nm. |
| Wafer di silicio con schema di nitruro di silicio/diossido di silicio | Tokyo Electron Limited (TEL) | N/A | Campione rappresentativo di wafer semiconduttore strutturato utilizzato per la microscopia a forza atomica (AFM)–Caratterizzazione IR |
| Pasta di argento | Ted Pella | 16062 | Adesivo conduttivo ad asciugatura rapida per il montaggio di campioni su dischi magnetici per campioni. Alternative alla Pelco Conductive Silver Paint (Prodotto n. 16062) includono il Prodotto n. 16031 (Pelco Colloidal Silver based Conductive Liquid Silver Paint). Una tabella comparativa utile è disponibile all'indirizzo https://www.tedpella.com/adhesive_html/Adhesive-Comparison.aspx. |
| Software per l'elaborazione e la presentazione spettrale | OriginLab | Origine 10.0.5.157 | Elaborazione e rappresentazione grafica degli spettri IR |
| Pinzette | Sigma-Aldrich | Pinzette di titanio | Manipolazione della sonda e del campione. |
| Tavolo ottico con isolamento dalle vibrazioni | Newport | Integrità 2 VCS | Tavolo ottico utilizzato per minimizzare le vibrazioni meccaniche durante la microscopia a forza atomica (AFM)–Misurazioni IR. |
| Termostato ad acqua | ThermoTek | T257P-20 | Termostato a circolazione utilizzato per il raffreddamento di sorgenti laser a infrarossi. Il liquido refrigerante e le condizioni operative devono seguire le raccomandazioni del produttore. |
Riferimenti
- Eaton P, West P. Atomic Force Microscopy. Oxford University Press; Oxford; 2010.
- Voigtländer B. Atomic Force Microscopy. 2nd ed. Springer; Cham; 2019.
- Sarid D. Scanning Force Microscopy: With Applications to Electric, Magnetic and Atomic Forces. Oxford University Press; Oxford; 1994.
- De Wolf P, Brazel E, Erickson A. Electrical characterization of semiconductor materials and devices using scanning probe microscopy. Mater Sci Semicond Process. 2001;4(1-3):71-76.
- Orji NG, Dixson RG. Metrology and diagnostic techniques for nanoelectronics. In: Metrology and Diagnostic Techniques for Nanoelectronics. Pan Stanford; 2017.
- Dazzi A, et al. AFM-IR: combining atomic force microscopy and infrared spectroscopy for nanoscale chemical characterization. Appl Spectrosc. 2012;66(12):1365-1384.
- Dazzi A, Prater CB. AFM-IR: Technology and applications in nanoscale infrared spectroscopy and chemical imaging. Chem Rev. 2017;117(7):5146-5173.
- Schwartz JJ, Jakob DS, Centrone A. A guide to nanoscale IR spectroscopy: resonance enhanced transduction in contact and tapping mode AFM-IR. Chem Soc Rev. 2022;51(13):5248-5267.
- Dazzi A, Prazeres R, Glotin F, Ortega JM. Local infrared microspectroscopy with subwavelength spatial resolution with an atomic force microscope tip used as a photothermal sensor. Opt Lett. 2005;30(18):2388-2390.
- Hill GA, et al. Submicrometer infrared surface imaging using a scanning-probe microscope and an optical parametric oscillator laser. Opt Lett. 2009;34(4):431-433.
- Lu F, Belkin MA. Infrared absorption nano-spectroscopy using sample photoexpansion induced by tunable quantum cascade lasers. Opt Express. 2011;19(21):19942-19947.
- Felts JR, et al. Nanometer-scale infrared spectroscopy of heterogeneous polymer nanostructures fabricated by tip-based nanofabrication. ACS Nano. 2012;6(9):8015-8021.
- Marcott C, et al. Nanoscale IR spectroscopy: AFM-IR—a new technique. Spectroscopy. 2012;27(2):60-65.
- Centrone A. Infrared imaging and spectroscopy beyond the diffraction limit. Annu Rev Anal Chem. 2015;8:101-126.
- Kurouski D, Dazzi A, Zenobi R, Centrone A. Infrared and Raman chemical imaging and spectroscopy at the nanoscale. Chem Soc Rev. 2020;49(11):3315-3347.
- Mathurin J, et al. Photothermal AFM-IR spectroscopy and imaging: Status, challenges, and trends. J Appl Phys. 2022;131(1).
- Bruker Corporation. Application Note #151: 2D Materials Characterization Using Nanoscale FTIR Spectroscopy and Near-field Imaging. Bruker Corporation; 2019.
- Phillips C, et al. Application Note #209: Photothermal AFM-IR for Semiconductor Materials and Devices. Bruker Corporation; 2025.
- Kjoller K, et al. High-sensitivity nanometer-scale infrared spectroscopy using a contact mode microcantilever with an internal resonator paddle. Nanotechnology. 2010;21(18):185705.
- Prater C, et al. Nanoscale infrared spectroscopy of materials by atomic force microscopy. Microsc Anal. 2010;138(5).
- Lu F, Jin MZ, Belkin MA. Tip-enhanced infrared nanospectroscopy via molecular expansion force detection. Nat Photonics. 2014;8(4):307-312.
- Hammiche A, et al. Photothermal FT-IR spectroscopy: A step towards FT-IR microscopy at a resolution better than the diffraction limit. Appl Spectrosc. 1999;53(7):810-815.
- Anderson MS. Infrared spectroscopy with an atomic force microscope. Appl Spectrosc. 2000;54(3):349-352.
- Bozec L, et al. Localized photothermal infrared spectroscopy using a proximal probe. J Appl Phys. 2001;90(10):5159-5165.
- Tuteja M, Kang M, Leal C, Centrone A. Nanoscale partitioning of paclitaxel in hybrid lipid-polymer membranes. Analyst. 2018;143(16):3808-3813.
- Mathurin J, et al. How to unravel the chemical structure and component localization of individual drug-loaded polymeric nanoparticles by using tapping AFM-IR. Analyst. 2018;143(24):5940-5949.
- Reading M, et al. Thermally assisted nanosampling and analysis using micro-IR spectroscopy and other analytical methods. Vibr Spectrosc. 2002;29(1-2):257-260.
- Katzenmeyer AM, Aksyuk V, Centrone A. Nanoscale infrared spectroscopy: improving the spectral range of the photothermal induced resonance technique. Anal Chem. 2013;85(4):1972-1979.
- Hammiche A, et al. Progress in near-field photothermal infra-red microspectroscopy. J Microsc. 2004;213(2):129-134.
- Dazzi A, Prazeres R, Glotin F, Ortega JM. Analysis of nano-chemical mapping performed by an AFM-based ("AFMIR") acousto-optic technique. Ultramicroscopy. 2007;107(12):1194-1200.
- Lahiri B, Holland G, Centrone A. Chemical imaging beyond the diffraction limit: experimental validation of the PTIR technique. Small. 2013;9(3):439-445.
- Dazzi A. Infrared nanospectroscopy. In: Biomedical Vibrational Spectroscopy. Wiley; 2008:291-313.
- Custovic I, et al. Infrared nanospectroscopic imaging of DNA molecules on mica surface. Sci Rep. 2022;12(1):18972.
- Van de Driessche AC, et al. AFM-IR for nanoscale chemical characterization in life sciences: Recent developments and future directions. ACS Meas Sci Au. 2023;3(5):301-314.
- Rizevsky S, et al. Characterization of substrates and surface-enhancement in atomic force microscopy infrared analysis of amyloid aggregates. J Phys Chem C. 2022;126(8):4157-4162.
- Ruggeri FS, et al. Single molecule secondary structure determination of proteins through infrared absorption nanospectroscopy. Nat Commun. 2020;11(1):2945.
- Wieland K, et al. Nanoscale chemical imaging of individual chemotherapeutic cytarabine-loaded liposomal nanocarriers. Nano Res. 2019;12(1):197-203.
- Morsch S, Lyon S, Edmondson S, Gibbon S. Reflectance in AFM-IR: Implications for interpretation and remote analysis of the buried interface. Anal Chem. 2020;92(12):8117-8124.
- Wang L, et al. Generalized heterodyne configurations for photoinduced force microscopy. Anal Chem. 2019;91(20):13251-13259.
- Bartlam C, et al. Nanoscale infrared identification and mapping of chemical functional groups on graphene. Carbon. 2018;139:317-324.
- Hamadeh A, et al. Toward conformational identification of molecules in 2D and 3D self-assemblies on surfaces. Commun Chem. 2023;6(1):246.
- Liu ZL, et al. Direct observation of oxygen configuration on individual graphene oxide sheets. Carbon. 2018;127:141-148.
- Rosenberger MR, et al. Measuring individual carbon nanotubes and single graphene sheets using atomic force microscope infrared spectroscopy. Nanotechnology. 2017;28(35):355707.
- Thelven JM, et al. "Three-Color" chemical selectivity between oxide, nitride, and silicon: Area-selective deposition of metal oxide and polymer on SiN and Si-H versus SiO2. Adv Mater Technol. 2025;10(23).
- Pieczulewski N, et al. Achieving 0.05 Ω-mm contact resistance in non-alloyed Ti/Au ohmics to β-Ga2O3 by removing surface carbon. APL Mater. 2025;13(6):061122.
- Lo MKF, et al. Nanoscale chemical-mechanical characterization of nanoelectronic low-dielectric/Cu interconnects. ECS J Solid State Sci Technol. 2016;5(4):P3018-P3024.
- Luo W, et al. Nonlinear nano-imaging of interlayer coupling in 2D graphene-semiconductor heterostructures. Small. 2024;20(24):e2307345.
- Smith KA, et al. Infrared nano-spectroscopy of ferroelastic domain walls in hybrid improper ferroelectric Ca3Ti2O7. Nat Commun. 2019;10(1):5235.
- Wilcken R, et al. Correlated nanoimaging of structure and dynamics of cation-polaron coupling in hybrid perovskites. Sci Adv. 2025;11(9):eads3706.
- Katzenmeyer AM, Holland G, Kjoller K, Centrone A. Absorption spectroscopy and imaging from the visible through mid-infrared with 20 nm resolution. Anal Chem. 2015;87(6):3154-3159.
- Zenhausern F, O'Boyle MP, Wickramasinghe HK. Apertureless near-field optical microscope. Appl Phys Lett. 1994;65(13):1623-1625.
- Piednoir A, Creuzet F, Licoppe C, Ortega JM. Locally resolved infrared spectroscopy. Ultramicroscopy. 1995;57(2):282-286.
- Cricenti A, et al. Free-electron-laser near-field nanospectroscopy. Appl Phys Lett. 1998;73(2):151-153.
- Hillenbrand R, Taubner T, Keilmann F. Phonon-enhanced light-matter interaction at the nanometre scale. Nature. 2002;418(6894):159-162.
- Brehm M, Taubner T, Hillenbrand R, Keilmann F. Infrared spectroscopic mapping of single nanoparticles and viruses at nanoscale resolution. Nano Lett. 2006;6(7):1307-1310.
- Huber AJ, et al. Simultaneous IR material recognition and conductivity mapping by nanoscale near-field microscopy. Adv Mater. 2007;19(17):2209-2212.
- Amarie S, Ganz T, Keilmann F. Mid-infrared near-field spectroscopy. Opt Express. 2009;17(24):21794-21801.
- Huth F, et al. Infrared-spectroscopic nanoimaging with a thermal source. Nat Mater. 2011;10(5):352-356.
- Govyadinov AA, et al. Quantitative measurement of local infrared absorption and dielectric function with tip-enhanced near-field microscopy. J Phys Chem Lett. 2013;4(9):1526-1531.
- Muller EA, Pollard B, Raschke MB. Infrared chemical nano-imaging: Accessing structure, coupling, and dynamics on molecular length scales. J Phys Chem Lett. 2015;6(7):1275-1284.
- Mastel S, et al. Nanoscale-resolved chemical identification of thin organic films using infrared near-field spectroscopy and standard Fourier transform infrared references. Appl Phys Lett. 2015;106(2).
- Anderson MS. Locally enhanced Raman spectroscopy with an atomic force microscope. Appl Phys Lett. 2000;76(21):3130-3132.
- Hayazawa N, Inouye Y, Sekkat Z, Kawata S. Metallized tip amplification of near-field Raman scattering. Opt Commun. 2000;183(1):333-336.
- Stöckle RM, Suh YD, Deckert V, Zenobi R. Nanoscale chemical analysis by tip-enhanced Raman spectroscopy. Chem Phys Lett. 2000;318(1):131-136.
- Pettinger B, Schambach P, Villagómez CJ, Scott N. Tip-enhanced Raman spectroscopy: Near-fields acting on a few molecules. Annu Rev Phys Chem. 2012;63:379-399.
- Sonntag MD, et al. Recent advances in tip-enhanced Raman spectroscopy. J Phys Chem Lett. 2014;5(18):3125-3130.
- Dazzi A, Glotin F, Carminati R. Theory of infrared nanospectroscopy by photothermal induced resonance. J Appl Phys. 2010;107(12).
- Cho H, et al. Improved atomic force microscope infrared spectroscopy for rapid nanometer-scale chemical identification. Nanotechnology. 2013;24(44):444007.
- Kenkel S, Mittal S, Bhargava R. Closed-loop atomic force microscopy-infrared spectroscopic imaging for nanoscale molecular characterization. Nat Commun. 2020;11(1):3225.
- Verbiest GJ, Rost MJ. Beating beats mixing in heterodyne detection schemes. Nat Commun. 2015;6(1):6444.
- Ma X, et al. Revealing the distribution of metal carboxylates in oil paint from the micro- to nanoscale. Angew Chem Int Ed. 2019;58(34):11652-11656.
- Mathurin J, Deniset-Besseau A, Dazzi A. Advanced infrared nanospectroscopy using photothermal induced resonance technique, AFMIR: New approach using tapping mode. Acta Phys Pol A. 2020;137(1):29-32.
- Ramer G, Aksyuk VA, Centrone A. Quantitative chemical analysis at the nanoscale using the photothermal induced resonance technique. Anal Chem. 2017;89(24):13524-13531.
- Gong L, et al. Polymorphic distribution in individual electrospun poly[(R)-3-hydroxybutyrate-co-(R)-3-hydroxyhexanoate] (PHBHx) nanofibers. Macromolecules. 2017;50(14):5510-5517.
- Hinrichs K, Shaykhutdinov T. Polarization-dependent atomic force microscopy-infrared spectroscopy (AFM-IR): Infrared nanopolarimetric analysis of structure and anisotropy of thin films and surfaces. Appl Spectrosc. 2018;72(6):817-832.
- Wang Z, et al. Molecular orientation in individual electrospun nanofibers studied by polarized AFM-IR. Macromolecules. 2019;52(24):9639-9645.
- Gersten J, Nitzan A. Electromagnetic theory of enhanced Raman scattering by molecules adsorbed on rough surfaces. J Chem Phys. 1980;73(7):3023-3037.
- Kelly KL, Coronado E, Zhao LL, Schatz GC. The optical properties of metal nanoparticles: The influence of size, shape, and dielectric environment. J Phys Chem B. 2003;107(3):668-677.
- Hao E, Schatz GC. Electromagnetic fields around silver nanoparticles and dimers. J Chem Phys. 2004;120(1):357-366.
- Willets KA, Van Duyne RP. Localized surface plasmon resonance spectroscopy and sensing. Annu Rev Phys Chem. 2007;58:267-297.
- Urbieta M, et al. Atomic-scale lightning rod effect in plasmonic picocavities: A classical view to a quantum effect. ACS Nano. 2018;12(1):585-595.
- Wallace WE. Infrared spectra. In: Lindstrom PJ, Mallard WG, eds. NIST Chemistry WebBook, NIST Standard Reference Database Number 69. National Institute of Standards and Technology. Available at: https://doi.org/10.18434/T4D303.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Ristampe e permessi
Questo articolo è stato pubblicato
Video in arrivo