Un framework multistadio ancorato geneticamente, che integra randomizzazione mendeliana, trascrittomica tumorale e analisi single-cell, ha identificato MAP1LC3A come gene associato alla ferroptosi e alla suscettibilità al glioblastoma, proponendolo come candidato per future validazioni sperimentali.
Articolo di ricerca
Prove genetiche, trascrittomiche e a singola cellula multistadio prioritizzano MAP1LC3A tra i geni correlati alla ferroptosi nel glioblastoma
36 visualizzazioni
⸱
11 settembre 2026
* These authors contributed equally
In questo articolo
Sommario
Abstract
Il glioblastoma (GBM) rimane una malignità altamente aggressiva e il contributo dei geni legati alla ferroptosi nella suscettibilità alla malattia non è ancora completamente compreso. È stato applicato un framework genetico multistadio per identificare i geni associati alla ferroptosi in relazione al GBM. Tra i 483 geni curati da FerrDb V2, 315 presentavano cis-expression quantitative trait loci (cis-eQTLs) candidati in eQTLGen, 250 mantenevano almeno tre strumenti indipendenti dopo il raggruppamento per disequilibrio di associazione (linkage disequilibrium clumping) e 226 fornivano stime valide di randomizzazione mendeliana pesate per la varianza inversa (IVW) utilizzando uno studio di associazione genomica (GWAS) sul GBM comprendente 6.183 casi e 18.169 controlli. Trentaquattro geni soddisfacevano i criteri esplorativi di scoperta con P < 0,05 e un tasso di scoperta falsa di Benjamini–Hochberg (BH-FDR) < 0,20, con stime concordanti in direzione della randomizzazione mendeliana pesata bayesiana (BWMR). La fase di replica mediante randomizzazione mendeliana, utilizzando cis-eQTLs da tessuto ematico intero di GTEx V10, ha confermato quattro geni: ATG7, RPTOR, MAP1LC3A e CHMP6. La valutazione su tre coorti trascrittomiche tumorali–controllo indipendenti ha dimostrato che MAP1LC3A era costantemente downregolato nel tessuto tumorale e mostrava una stima combinata ad effetti casuali significativa (variazione log₂, −1,273; intervallo di confidenza al 95%, −1,625 a −0,920; tasso di scoperta falsa = 0,016), mentre gli altri tre geni non presentavano supporto statistico comparabile tra le coorti. Successivamente, è stata effettuata un'analisi computazionale di knockout virtuale in un sottoinsieme bilanciato di pazienti composto da 2.400 cellule maligne selezionate tra 4.916 cellule idonee provenienti da 20 tumori di GBM adulto di tipo selvaggio per IDH. In cinque esecuzioni indipendenti, sono stati identificati rispettivamente 3, 15, 4 e 7 geni downstream robusti per ATG7, RPTOR, MAP1LC3A e CHMP6. Gli insiemi di consenso risultanti comprendevano 17 geni unici, con RND3 condiviso da tutti e quattro i bersagli. L'analisi Gene Ontology ha indicato un arricchimento nei processi di adesione cellulare e di superficie cellulare, mentre nessun percorso KEGG o Reactome è risultato significativo dopo la correzione per test multipli. Nel complesso, questi risultati identificano MAP1LC3A come priorità per future indagini sperimentali, distinguendo tuttavia l'associazione genetica, la concordanza nell'espressione tumorale e la perturbazione computazionale da prove definitive di causalità o meccanismo.
Introduzione
Il glioblastoma (GBM) rimane una neoplasia paradigmatica refrattaria al trattamento. Nonostante una classificazione molecolare sempre più precisa e un approccio terapeutico multidisciplinare, i miglioramenti duraturi nei risultati per i pazienti sono stati limitati1. Per i pazienti clinicamente idonei, la gestione attuale prevede la resezione massima sicura seguita da radioterapia con temozolomide somministrato in modo concomitante e adiuvante, un regime stabilito in un fondamentale studio randomizzato e confermato nelle attuali linee guida cliniche1,2. Tuttavia, l'infiltrazione diffusa e l'elevata eterogeneità cellulare e molecolare limitano il controllo duraturo della malattia, e la maggior parte dei pazienti alla fine presenta progressione o recidiva, per le quali non esiste un trattamento standard universalmente efficace1,3. Questo persistente divario tra i progressi nella caratterizzazione della malattia e i risultati clinici sottolinea la necessità di identificare dipendenze molecolari biologicamente rilevanti che possano guidare nuove strategie terapeutiche per il GBM.
La ferroptosi è una forma dipendente dal ferro di morte cellulare regolata, caratterizzata da una perossidazione incontrollata dei fosfolipidi e dal fallimento delle difese antiossidanti cellulari, distinguendosi meccanicamente dall'apoptosi e da altri programmi canonici di morte cellulare4,5. Questo processo è particolarmente rilevante nel GBM, dove alterazioni genetiche e plasticità metabolica rimodellano l'omeostasi del ferro, l'equilibrio redox e il metabolismo lipidico. Profilazioni genomiche e lipidomiche integrate hanno dimostrato che la delezione di CDKN2A ridistribuisce acidi grassi polinsaturi ossidabili, creando così una suscettibilità alla ferroptosi dipendente dal genotipo nei modelli di GBM6. Analogamente, analisi accoppiate di tumori primari e ricorrenti hanno identificato alterazioni associate alla ricaduta in GPX4, ACSL4 e altri regolatori della ferroptosi7. È stato inoltre dimostrato che la modulazione sperimentale delle vie di difesa dalla ferroptosi influenza la risposta al temozolomide in cellule di GBM e modelli xenotrapiantati8. Nel complesso, questi risultati identificano la ferroptosi come una vulnerabilità terapeutica biologicamente plausibile nel GBM. Tuttavia, essi riflettono principalmente associazioni allo stato tumorale o osservazioni sperimentali dipendenti dal contesto, e non stabiliscono se una variazione costitutiva nell'espressione genica legata alla ferroptosi contribuisca alla suscettibilità ereditaria al GBM.
La maggior parte degli studi umani che indagano la ferroptosi nel glioma si è basata su analisi di espressione differenziale, modellizzazione della sopravvivenza e sottotipizzazione molecolare mediante l'uso di dataset TCGA, CGGA e GEO9,10. Sebbene questi studi abbiano stabilito la rilevanza prognostica dei programmi trascrizionali legati alla ferroptosi, il loro disegno osservazionale non consente di determinare se una alterata espressione genica contribuisca alla suscettibilità del GBM o rappresenti invece una conseguenza dello sviluppo tumorale. La randomizzazione mendeliana su scala trascrittoma ha successivamente identificato geni regolati geneticamente e dipendenti dal tessuto associati al rischio di glioma, mentre studi più recenti basati sui locus quantitativi per l'espressione genica (eQTL) e per il livello proteico (pQTL) hanno iniziato a individuare potenziali bersagli terapeutici per il GBM11,12. Tuttavia, le indagini precedenti hanno generalmente adottato approcci basati sull'intero trascrittoma o orientati ai bersagli farmacologici, piuttosto che valutare un insieme predefinito e completo di geni legati alla ferroptosi. Inoltre, pochi studi hanno integrato un ampio studio d'associazione sull'intero genoma (GWAS) per il GBM con una randomizzazione mendeliana di replica utilizzando una risorsa eQTL indipendente, seguita da valutazione in più coorti trascrittomique tumore-controllo. Questa distinzione è importante poiché la regolazione genetica dell'espressione genica varia notevolmente tra i tessuti, e le associazioni eQTL derivate dal sangue non possono essere considerate rappresentative degli effetti regolatori all'interno dei tumori cerebrali11,13. Pertanto, è necessario un approccio integrato che combini associazioni genetiche, randomizzazione mendeliana con replica, trascrittomica tumorale trasversale a più coorti e previsione funzionale basata su singole cellule derivate da pazienti, al fine di identificare geni legati alla ferroptosi sostenuti da linee convergenti di evidenza del loro coinvolgimento nel GBM.
Questo studio ha indagato se l'espressione geneticamente regolata di geni correlati alla ferroptosi sia associata alla suscettibilità al GBM. Le analisi di randomizzazione mendeliana nelle fasi di scoperta e di replica sono state combinate con analisi dell'espressione genica su tre coorti trascrittomiche indipendenti di tumore e controllo. I geni supportati da entrambe le fasi della randomizzazione mendeliana sono stati successivamente valutati in dati trascrittomici single-cell derivati da pazienti, utilizzando una perturbazione virtuale per caratterizzare le risposte trascrittionali previste nelle cellule maligne. Piuttosto che privilegiare i geni esclusivamente in base alle firme di espressione tumorale, questo approccio multistadio ha innanzitutto sfruttato la variazione genetica ereditata, per poi valutare i modelli di espressione rilevanti per la malattia insieme ai profili computazionali di perturbazione risolti a livello cellulare. L'evidenza convergente ottenuta è stata utilizzata per identificare i geni correlati alla ferroptosi da indagare sperimentalmente in futuro nel GBM.
Protocollo
Lo studio ha ottenuto un'esenzione dalla revisione etica da parte del Comitato di Etica Medica del First People's Hospital di Zhaoqing (numero di riferimento B2026-08-03). Lo studio ha utilizzato dati genetici e trascritomici di livello riassuntivo, raccolti retrospettivamente e anonimizzati, inclusi dati con accesso controllato approvati dal Data Access Committee provenienti da EGAD00010001657 e dataset ottenuti da GEO, eQTLGen e GTEx, in conformità con le rispettive condizioni di accesso e utilizzo. Non sono stati reclutati nuovi partecipanti, non sono stati raccolti biospecimens e non sono stati consultati dati identificabili a livello individuale. L'approvazione etica e il consenso informato per gli studi originali sono stati ottenuti dai rispettivi generatori dei dati, e i dati con accesso controllato sono stati utilizzati in conformità con l'applicabile Data Access Agreement.
Progettazione dello studio
Questo studio ha impiegato un framework multistadio per individuare i geni associati alla ferroptosi legati alla suscettibilità del glioblastoma (GBM) e per valutarne gli effetti trascrizionali rilevanti per la malattia (Figura 1). In primo luogo, i geni associati alla ferroptosi, curati da FerrDb V2, sono stati valutati mediante randomizzazione mendeliana a due campioni (MR) utilizzando dati di locus quantitativi per l'espressione in cis (cis-eQTL) e uno studio di associazione genomica su larga scala per il GBM (GWAS). La randomizzazione mendeliana pesata per la varianza inversa (IVW MR) è stata utilizzata come metodo primario di screening, la randomizzazione mendeliana bayesiana pesata (BWMR) ha fornito una valutazione complementare della robustezza, e un dataset indipendente di eQTL è stato impiegato per la replica tramite analisi MR. In secondo luogo, i geni supportati dalle analisi genetiche sono stati valutati in tre coorti trascrittomique indipendenti di tumore–controllo, seguiti da un'analisi meta-complessiva tra le coorti. In terzo luogo, dati trascrittomique a singola cellula derivati da pazienti sono stati utilizzati per effettuare una perturbazione genica virtuale nelle cellule maligne e identificare risposte trascrizionali downstream riproducibili. Queste risposte sono state successivamente caratterizzate mediante analisi di arricchimento funzionale e analisi di reti condivise. Nel complesso, le analisi genetiche sono state progettate per identificare geni associati alla suscettibilità al GBM, mentre le analisi trascrittomique e a singola cellula hanno valutato la concordanza biologica e generato ipotesi per successive validazioni sperimentali.
Fonti dei dati
I geni associati alla ferroptosi sono stati ottenuti da FerrDb V2, ottenendo 483 geni unici codificanti proteine umane dopo l'armonizzazione dei simboli genici e la rimozione delle voci duplicate14. Per la scoperta nel randomizzazione mendeliana (MR), sono state utilizzate le statistiche riassuntive dei locus quantitativi di tratto per l'espressione cis (cis-eQTL) su sangue intero del Consorzio eQTLGen come dataset di esposizione, mentre i dati cis-eQTL su sangue intero della release V10 di GTEx sono stati impiegati come dataset di esposizione indipendente per la replica del MR11,15. Le associazioni con l'esito del GBM sono state ottenute da statistiche riassuntive di studi di associazione sull'intero genoma (GWAS) ad accesso controllato disponibili tramite l'European Genome-phenome Archive, comprendenti 6.183 casi e 18.169 controlli di origine europea16. L'espressione tissutale dei geni geneticamente prioritizzati è stata valutata attraverso tre coorti indipendenti del Gene Expression Omnibus (GEO): GSE196533, comprendente 61 campioni di glioma di grado 4 annotati come GBM nei metadati depositati e nove campioni cerebrali non neoplastici; GSE4290, comprendente campioni di GBM e campioni cerebrali non tumorali derivati da epilessia; e GSE116520, contenente campioni appaiati del nucleo tumorale e peritumorali insieme a controlli non neoplastici17,18,19. Dati Smart-seq2 derivati da pazienti da GSE131928 sono stati utilizzati per l'analisi di perturbazione virtuale delle cellule maligne20. Le caratteristiche dei dataset e i rispettivi ruoli analitici sono riassunti nella Tabella 1. Tutte le analisi sono state eseguite utilizzando dataset precedentemente raccolti e anonimizzati, per i quali erano state ottenute approvazione etica e consenso informato negli studi originali.
Selezione dello strumento genetico e armonizzazione dei dati
Gli strumenti candidati sono stati limitati ai loci di tratto quantitativo dell'espressione in cis (cis-eQTLs) associati all'espressione genica a livello di significatività genomica (P < 5 × 10⁻8). Le varianti sono state raggruppate utilizzando il pannello di riferimento europeo del Progetto 1000 Genomi con una soglia di disequilibrio di associazione (LD) di r2 < 0,001 all'interno di una finestra di 10.000 kb. I geni che presentavano meno di tre strumenti indipendenti dopo il raggruppamento sono stati esclusi dall'analisi primaria di randomizzazione mendeliana (MR). Considerando l'obiettivo di screening esplorativo, è stato predeterminato un minimo di tre strumenti per mantenere i geni con supporto cis-eQTL scarso ma forte, consentendo al contempo una stima IVW con più strumenti. Questa soglia è stata accompagnata da un rigoroso raggruppamento in base all'LD e da un filtro basato sulla statistica F; le stime basate su soli tre o quattro strumenti sono state interpretate con cautela, e le analisi di sensibilità sono state effettuate solo quando metodologicamente applicabili. La forza degli strumenti è stata valutata per ciascuna variante mediante la statistica F (F = β2/SE2), dove β e SE rappresentano rispettivamente la stima dell'effetto cis-eQTL e il suo errore standard. Sono state escluse le varianti con F < 10 per ridurre al minimo il bias dovuto a strumenti deboli21,22. I set di dati relativi all'esposizione e all'esito sono stati armonizzati allineando gli alleli effetto e le direzioni dell'effetto. Sono state escluse le varianti duplicate, quelle non disponibili nel set di dati GWAS per il GBM e quelle con codifica allelica incompatibile. Poiché le frequenze degli alleli effetto non erano disponibili per il GWAS del GBM, le varianti palindromiche con orientamento del filamento ambiguo sono state rimosse anziché dedotte. Per lo stesso motivo, non è stato effettuato un test formale di direzionalità di Steiger.
Analisi di randomizzazione mendeliana
L'associazione tra espressione genica predetta geneticamente e suscettibilità al GBM è stata valutata mediante randomizzazione mendeliana a due campioni (MR). Nella fase di scoperta, sono stati inclusi soltanto i geni con almeno tre strumenti indipendenti di locus quantitativo per l'espressione cis (cis-eQTL), e il metodo pesato per la varianza inversa (IVW) è stato utilizzato come approccio analitico principale. Le stime dell'effetto sono state riportate come odds ratio (OR) con intervalli di confidenza al 95% (IC) per ogni incremento unitario dell'espressione genica predetta geneticamente. Per tenere conto dei test multipli effettuati sui geni valutati, i valori P IVW sono stati corretti mediante la procedura di Benjamini–Hochberg23. Sono stati considerati candidati esplorativi i geni con P < 0,05 e una falsa scoperta attesa secondo Benjamini–Hochberg (BH-FDR) < 0,20. È stata scelta questa soglia FDR relativamente permissiva per ridurre l'esclusione prematura di geni potenzialmente rilevanti nella fase di scoperta; pertanto, lo stato di candidato è stato interpretato in combinazione con analisi successive, piuttosto che come prova confermativa. Successivamente, la randomizzazione mendeliana pesata bayesiana (BWMR) è stata applicata ai candidati identificati nella fase di scoperta, utilizzando gli stessi strumenti armonizzati24. La concordanza tra i risultati IVW e BWMR è stata valutata in base sia alla significatività statistica sia alla direzione dell'effetto. Laddove il numero di strumenti disponibili lo permetteva, sono stati eseguiti il test Q di Cochran, il test dell'intercetta MR-Egger, MR-PRESSO e analisi leave-one-out per valutare eterogeneità, pleiotropia orizzontale, varianti influenti anomale e l'influenza di singoli polimorfismi a singolo nucleotide (SNP)22.
È stata eseguita la replicazione nella fase MR utilizzando i dati cis-eQTL da sangue intero di GTEx V10. Il metodo del rapporto di Wald è stato applicato quando era disponibile un singolo strumento, mentre il metodo IVW è stato utilizzato per i geni con due o più strumenti. La replicazione è stata definita in base a P < 0,05, BH-FDR < 0,20 e una direzione dell'effetto coerente con la stima corrispondente della fase di scoperta. Poiché diverse stime di replicazione di GTEx si basavano su uno o due soli strumenti, sono state interpretate come evidenza di supporto alla replicazione piuttosto che come evidenza indipendente di causalità.
Valutazione trascrittomica trasversale tra coorti
I quattro geni selezionati tramite le analisi di randomizzazione mendeliana (MR) nelle fasi di scoperta e di replica sono stati valutati in tre coorti trascrittomici indipendenti. Per GSE196533, i dati grezzi di conteggio del sequenziamento dell'RNA sono stati analizzati utilizzando DESeq225. Sono stati esclusi i geni con conteggi inferiori a 10 in tutti i campioni tranne due, mentre i quattro geni bersaglio sono stati mantenuti indipendentemente dal filtro di espressione. L'espressione differenziale è stata valutata tra 61 campioni di glioma di grado 4 annotati come GBM nei metadati depositati e nove campioni di tessuto cerebrale non neoplastico.
Per GSE4290, sono stati esclusi quattro campioni privi di una diagnosi istopatologica esplicita, lasciando 77 campioni di GBM e 23 campioni di tessuto cerebrale non tumorale. Le intensità delle microarray processate sono state trasformate in log2, normalizzate per quantili e analizzate utilizzando modelli lineari robusti di Bayes empirico implementati in limma26. Quando più sonde corrispondevano allo stesso gene, è stata selezionata la sonda con l'espressione media più alta in tutti i campioni inclusi, indipendentemente dal significato dell'espressione differenziale.
GSE116520 comprendeva campioni accoppiati di area tumorale centrale e peritumorale provenienti da 17 pazienti, insieme a otto controlli non neoplastici. I dati di espressione depositati, trasformati in log e normalizzati per quantili, sono stati analizzati utilizzando limma. Le correlazioni intra-paziente tra i campioni dell'area tumorale centrale e quelli peritumorali sono state prese in considerazione mediante blocco a livello del paziente e la funzione duplicateCorrelation. Il confronto tra area tumorale centrale e controllo è stato il confronto predeterminato per la meta-analisi trasversale ai cohorti, mentre i confronti peritumorali e l'andamento ordinato controllo–peritumorale–area tumorale centrale sono stati valutati separatamente.
I cambiamenti specifici dello studio nel log2 e gli errori standard sono stati raggruppati utilizzando un modello ad effetti casuali con massima verosimiglianza vincolata e inferenza di Hartung–Knapp, come implementato in metafor. L'eterogeneità tra studi è stata valutata mediante la statistica Q di Cochran e la I2. I valori P aggregati per i quattro geni bersaglio sono stati corretti utilizzando la procedura di Benjamini–Hochberg. Un forte supporto trascrittomico è stato definito da un tasso di scoperte false (FDR) dell'analisi meta in cui FDR < 0,05, significatività dell'FDR a livello di coorte in almeno due set di dati e direzioni dell'effetto concordanti in tutte e tre le coorti.
Analisi virtuale di knockout a singola cellula
I dati Smart-seq2 derivati da pazienti provenienti da GSE131928 sono stati utilizzati per valutare i quattro geni replicati tramite MR in cellule maligne. Le cellule maligne adulte sono state identificate in base alle annotazioni fornite nello studio originale, e un numero uguale di cellule è stato campionato casualmente da ciascun paziente idoneo per ridurre al minimo il disequilibrio nella rappresentanza dei pazienti. L'interruzione virtuale è stata eseguita utilizzando scTenifoldKnk e ripetuta in cinque esecuzioni indipendenti. I geni con un valore di P aggiustato secondo Benjamini–Hochberg < 0,05 in una singola esecuzione sono stati considerati significativi. I geni downstream riprodotti in almeno tre delle cinque esecuzioni sono stati definiti come insieme primario di consenso, mentre per l'analisi di sensibilità è stato adottato un criterio più rigoroso di quattro su cinque. Questi risultati sono stati interpretati come previsioni computazionali di perturbazione trascrizionale piuttosto che come evidenza di regolazione molecolare diretta.
Analisi dell'arricchimento funzionale e analisi della rete condivisa
L'analisi di arricchimento funzionale è stata eseguita utilizzando geni downstream specifici del bersaglio identificati in modo riproducibile in almeno tre dei cinque esperimenti virtuali di knockout. L'arricchimento dei percorsi di Gene Ontology (GO), Kyoto Encyclopedia of Genes and Genomes (KEGG) e Reactome è stato valutato mediante test ipergeometrici unilaterali, utilizzando come insieme genico di riferimento i 1.004 geni inclusi nell'inferenza della rete. I valori di P sono stati corretti separatamente per ciascun database di annotazione mediante la procedura di Benjamini–Hochberg, e un valore di P corretto < 0,05 è stato considerato statisticamente significativo.
È stato costruito un network bipartito per rappresentare le relazioni tra le quattro proteine bersaglio eliminate e i loro geni downstream in comune. I geni associati a più bersagli sono stati identificati in base al loro grado condiviso, e l'overlapping tra i set di geni specifici per ciascun bersaglio è stato quantificato mediante il conteggio delle intersezioni e gli indici di Jaccard. I collegamenti nel network rappresentano associazioni tra perturbazioni computazionali riproducibili e non devono essere interpretati come evidenza di interazioni molecolari dirette.
Analisi statistica e riproducibilità
Salvo diversa indicazione, i test statistici erano a due code e le comparazioni multiple sono state corrette mediante la procedura di Benjamini–Hochberg. I criteri di significatività specifici per ciascun'analisi sono descritti nelle relative sottosezioni. Tutte le analisi sono state eseguite utilizzando R o Python. Le procedure di randomizzazione hanno utilizzato semi predeterminati e il codice analitico, le versioni del software e le impostazioni dettagliate dei parametri sono stati archiviati per garantire la riproducibilità. Tutti i set di dati erano stati raccolti in precedenza e resi anonimi; l'approvazione etica e il consenso informato erano stati ottenuti negli studi originali.
Risultati
Selezione di geni associati alla ferroptosi e strumenti genetici
Un totale di 483 geni correlati alla ferroptosi è stato ottenuto da FerrDb V2 (Figura 1). Tra questi, 315 geni sono stati abbinati al dataset eQTLGen e presentavano almeno un locus candidato cis di espressione quantitativa del tratto (cis-eQTL). Dopo il raggruppamento per disequilibrio di associazione, 250 geni hanno mantenuto almeno tre strumenti candidati indipendenti. Successivamente alla ricerca tra outcome e varianti, all'armonizzazione degli alleli e al controllo di qualità, 226 geni hanno prodotto stime valide ponderate per la varianza inversa (IVW) ed sono stati inclusi nell'analisi di scoperta di randomizzazione mendeliana (MR) (File Supplementare 1). Tutti i 3.578 strumenti mantenuti nell'analisi di scoperta avevano valori di F statistic >10 (minimo, 29,72; mediana, 70,76), indicando l'assenza di evidenza di bias da strumenti deboli. Tra i 34 geni candidati identificati nella fase di scoperta, il valore mediano della F-statistica era 67,22, con un minimo di 29,72.
L'analisi MR nella fase di scoperta identifica geni associati alla ferroptosi correlati alla suscettibilità al GBM
Tra i 226 geni che hanno prodotto stime IVW valide, 34 hanno soddisfatto i criteri predeterminati della fase di scoperta, con un valore P IVW < 0,05 e un tasso di falsa scoperta di Benjamini–Hochberg (BH-FDR) < 0,20, comprendendo 19 associazioni inverse e 15 positive con la suscettibilità al GBM (Figura 2A). Le evidenze statistiche più forti sono state osservate per RPTOR (OR = 0,809, IC 95% 0,737–0,887; P = 7,02 × 10⁻6; BH-FDR = 0,0012) e PLA2G6 (OR = 1,568, IC 95% 1,281–1,920; P = 1,08 × 10⁻5; BH-FDR = 0,0012). Le stime della randomizzazione mendeliana pesata bayesiana (BWMR) erano nominalmente significative e concordi nella direzione con le stime IVW per tutti e 34 i geni candidati (Figura 2A). I test dell'intercetta MR-Egger non hanno fornito evidenze di pleiotropia orizzontale direzionale. Il test Q di Cochran ha rilevato eterogeneità solo per MAP1LC3A (P = 0,043), mentre i test globali MR-PRESSO non hanno identificato distorsioni significative da outlier tra i 33 geni valutabili. L'analisi MR-PRESSO non è stata possibile per SLC7A11 poiché erano disponibili solo tre strumenti (File Supplementare 1). Le analisi leave-one-out specifiche per gene, i grafici di confronto tra metodi e i grafici a imbuto per i quattro geni successivamente replicati sono presentati nella Figura Supplementare 1. I 34 candidati della fase di scoperta sono stati successivamente valutati utilizzando un dataset indipendente di eQTL. Di questi, 26 avevano strumenti sufficienti per la MR nella fase di replica, e quattro hanno soddisfatto i criteri predeterminati di replica.
La replica indipendente di MR supporta quattro candidati identificati nella fase di scoperta
Dei 34 candidati identificati nella fase di scoperta, 26 presentavano almeno uno strumento cis-eQTL idoneo nel sangue intero di GTEx V10 ed sono stati inclusi nell'analisi MR di replica. Tredici geni erano rappresentati da un singolo strumento ed sono stati analizzati mediante il rapporto di Wald, mentre i restanti 13 geni avevano due o più strumenti ed sono stati analizzati utilizzando il metodo IVW. Quattro geni soddisfacevano i criteri prefissati per la replica, ovvero P < 0,05, BH-FDR < 0,20 e una direzione dell'effetto concorde con la stima della fase di scoperta (Figura 2B; File Supplementare 1).
Un'espressione geneticamente predetta più elevata di ATG7 (OR = 0,523, IC 95% 0,330–0,831; P = 0,0061; BH-FDR = 0,0976), RPTOR (OR = 0,718, IC 95% 0,563–0,915; P = 0,0075; BH-FDR = 0,0976) e MAP1LC3A (OR = 0,830, IC 95% 0,717–0,959; P = 0,0117; BH-FDR = 0,1012) era associata a una ridotta suscettibilità al GBM. Al contrario, un'espressione geneticamente predetta più elevata di CHMP6 era associata a un aumento della suscettibilità (OR = 1,378, IC 95% 1,032–1,838; P = 0,0295; BH-FDR = 0,1916). La direzione dell'effetto per tutti e quattro i geni era coerente con quella osservata nell'analisi di scoperta. Nessuna eterogeneità significativa è stata rilevata tra i geni per i quali era possibile calcolare il Q di Cochran (Supplementary File 1). Poiché la maggior parte delle stime di replica si basava su uno o due soli strumenti, i test formali di pleiotropia orizzontale e di distorsione da outlier erano applicabili solo a un sottoinsieme limitato di geni (Supplementary File 1). I corrispondenti grafici diagnostici per MAP1LC3A, RPTOR e CHMP6 sono riportati in Supplementary Figure 2. ATG7 non era idoneo per le analisi diagnostiche multistrumento poiché la sua stima di replica derivava da un rapporto Wald a singolo strumento.
La valutazione trascrittomica trasversale ai cohort seleziona MAP1LC3A
I quattro geni supportati sia dalle analisi MR della fase di scoperta che da quelle della fase di replicazione sono stati valutati su tre coorti trascrittomique indipendenti, rappresentative di diverse piattaforme di espressione (Figura 3; Tabella 2; Figura supplementare 3; File supplementare 1). L'espressione di MAP1LC3A risultava costantemente ridotta nel tessuto tumorale in tutte e tre le coorti: GSE196533 (log₂FC = −1.553, FDR su tutto il trascrittoma = 3,21 × 10⁻8), GSE4290 (log₂FC = −1,243, FDR = 3,55 × 10⁻12) e GSE116520, confronto tra il nucleo tumorale e il controllo non neoplastico (log₂FC = −1,204, FDR = 9,78 × 10⁻8). Nella coorte GSE116520, l'espressione di MAP1LC3A era inoltre più bassa nel tessuto peritumorale rispetto ai controlli non neoplastici (log₂FC = −1,056, FDR = 2,85 × 10⁻6), con un andamento significativamente decrescente dal controllo al tessuto peritumorale fino al nucleo tumorale (coefficiente di tendenza = −0,531, FDR = 8,59 × 10⁻6).
L'analisi meta di effetti casuali ha confermato un'espressione di MAP1LC3A significativamente più bassa nel tessuto tumorale (log₂FC aggregato = −1,273, IC 95% da −1,625 a −0,920; Hartung–Knapp P = 0,0041; BH-FDR = 0,016), senza evidenza di eterogeneità tra gli studi (I2 = 0%; File Supplementare 1). L'espressione di RPTOR risultava costantemente più bassa in tutti e tre i cohort e raggiungeva significatività a livello di trascrittoma in GSE4290, anche se la stima aggregata non era statisticamente significativa (log₂FC = −0,258, IC 95% da −0,655 a 0,139; BH-FDR = 0,196; I2 = 42,3%). L'espressione di CHMP6 risultava costantemente più alta nel tessuto tumorale e raggiungeva significatività in GSE4290, mentre la stima aggregata rimaneva non significativa (log₂FC = 0,150, IC 95% da −0,130 a 0,431; BH-FDR = 0,196; I2 = 52,0%). ATG7 mostrava piccole differenze direzionalmente inconsistenti tra i cohort e nessuna associazione aggregata significativa (log₂FC = 0,036, IC 95% da −0,073 a 0,146; BH-FDR = 0,291; I2 = 0%). Pertanto, tra i quattro geni replicati tramite MR, MAP1LC3A mostrava l'evidenza più forte e costante di espressione differenziale associata al tumore.
Il knockout virtuale a singola cellula rivela perturbazioni trascrizionali specifiche per la riproducibilità della sequenza bersaglio
I quattro geni replicati mediante MR sono stati valutati in 4.916 cellule maligne idonee provenienti da 20 tumori di GBM di tipo selvatico per IDH in adulti presenti in GSE131928. ATG7, RPTOR, MAP1LC3A e CHMP6 sono stati rilevati rispettivamente nel 42,78%, 45,89%, 46,89% e 31,90% delle cellule maligne idonee, confermando la loro inclusione nell'analisi di knockout virtuale (Figura Supplementare 4; File Supplementare 1). Per ridurre al minimo lo squilibrio nella rappresentanza dei pazienti, sono state campionate casualmente 120 cellule da ciascun tumore, ottenendo un dataset bilanciato per paziente composto da 2.400 cellule maligne. Ciascun gene bersaglio è stato valutato in cinque ripetizioni indipendenti, per un totale di 20 analisi di knockout virtuale.
Utilizzando il criterio predeterminato di BH-FDR < 0,05 in almeno tre delle cinque ripetizioni, l'analisi di knockout virtuale ha identificato tre geni downstream robusti per ATG7, 15 per RPTOR, quattro per MAP1LC3A e sette per CHMP6 (Figura 4A; Figura Supplementare 5). L'insieme consenso di RPTOR comprendeva RND3, NKAIN4, CHI3L1, CDKN1A, BCAN, PDGFRA, OLIG1, LHFPL3, ENO2, HILPDA, LGALS3, ANXA1, CNTN1, NAMPT e SCRG1. L'insieme consenso di MAP1LC3A includeva RND3, CD24, BCAN e S100B, mentre gli insiemi consenso di ATG7 e CHMP6 contenevano rispettivamente tre e sette geni. Applicando il criterio di significatività più stringente in almeno quattro delle cinque ripetizioni, gli insiemi consenso si riducevano a due geni associati ad ATG7, nove geni associati a RPTOR, un gene associato a MAP1LC3A e quattro geni associati a CHMP6. Nel complesso, queste analisi hanno identificato perturbazioni trascrittionali riproducibili e specifiche per il bersaglio all'interno della rete regolatoria inferita delle cellule maligne.
L'analisi dell'arricchimento funzionale e delle reti condivise identifica risposte convergenti legate all'adesione
I quattro insiemi di consenso specifici per ciascun bersaglio comprendevano 17 geni unici a valle. L'analisi della rete ha identificato RND3 come l'unico gene condiviso da tutti e quattro i knockout virtuali, mentre BCAN, CD24 e NKAIN4 erano ciascuno condivisi da tre dei quattro knockout virtuali. CHI3L1, LHFPL3 e PDGFRA erano condivisi da due bersagli, mentre i restanti dieci geni erano specifici per un singolo bersaglio (Figura 4B,C). Il maggiore sovrapposizione assoluta a coppie si è verificata tra RPTOR e CHMP6, che condividevano sei geni a valle. In base alla similarità di Jaccard, la maggiore sovrapposizione proporzionale è stata osservata tra ATG7 e CHMP6 (indice di Jaccard = 0,429), seguita da RPTOR–CHMP6 e MAP1LC3A–CHMP6 (entrambi 0,375).
L'analisi Gene Ontology del set consenso di 17 geni ha identificato dieci termini significativamente arricchiti dopo la correzione di Benjamini–Hochberg (Figura 4D; Figura supplementare 6). I termini arricchiti per processo biologico includevano l'adesione cellulare (BH-FDR = 0,0028), la regolazione positiva della proliferazione della popolazione cellulare (BH-FDR = 0,0028), la risposta infiammatoria (BH-FDR = 0,0139), la regolazione positiva della cascata ERK1/ERK2 (BH-FDR = 0,0165) e l'adesione cellula-cellula (BH-FDR = 0,0196). I termini significativi per componente cellulare includevano superficie cellulare, regione extracellulare, membrana plasmatica e matrice extracellulare, mentre il legame ai carboidrati era l'unico termine significativamente arricchito per funzione molecolare. L'adesione cellulare è rimasta significativamente arricchita anche quando l'analisi è stata limitata ai geni condivisi da almeno due target e quando è stato applicato il criterio consenso più stringente di quattro su cinque esecuzioni. Nessun percorso KEGG o Reactome è risultato significativo dopo la correzione BH.
L'arricchimento specifico per la sequenza bersaglio è stato più esteso per RPTOR, il cui set consensuale di 15 geni è risultato arricchito per quattro termini di processo biologico e quattro termini di componente cellulare (Supplementary Figure 7). Il set consensuale di MAP1LC3A è risultato arricchito per l'adesione cellulare (BH-FDR = 8,74 × 10⁻4) e lo sviluppo del sistema nervoso centrale (BH-FDR = 0,0364), mentre il set consensuale di CHMP6 è risultato arricchito per l'adesione cellulare (BH-FDR = 0,0075). Nessun termine di Gene Ontology ha raggiunto un valore di BH-FDR < 0,05 per il set consensuale di tre geni di ATG7.
DISPONIBILITÀ DEI DATI:
Sono disponibili dataset pubblici di trascrittomica su GEO con i numeri di accessione GSE196533, GSE4290, GSE116520 e GSE131928. Le statistiche riassuntive relative all'esito del GBM sono depositate con accesso controllato nell'Archivio Europeo Genoma-Fenoma (EGA), dataset EGAD00010001657 (https://ega-archive.org/datasets/EGAD00010001657). L'accesso è gestito dal Comitato per l'Accesso ai Dati competente e richiede una domanda approvata e un accordo per l'accesso ai dati. In base all'accordo applicabile, gli autori non sono autorizzati a ridistribuire i file né a depositarli in un archivio pubblico. I dati riassuntivi di eQTL sono disponibili dal Consorzio eQTLGen e da GTEx, secondo le rispettive condizioni di accesso e utilizzo. Gli script di analisi a supporto di questo studio sono forniti come File Codice Supplementare 1 e File Codice Supplementare 2.
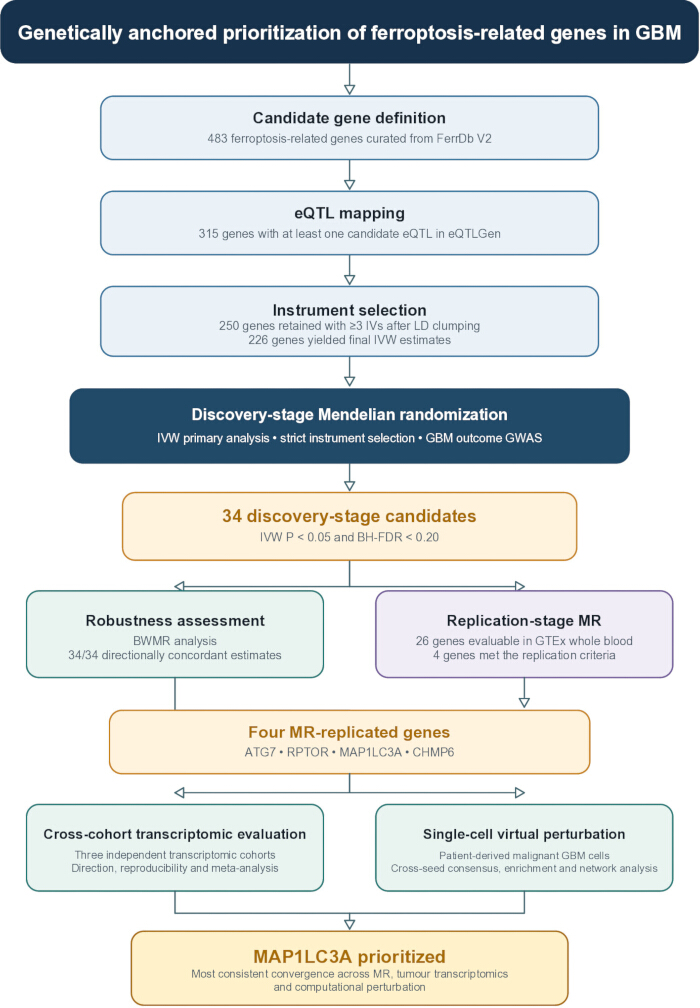
Figura 1: Progettazione dello studio e quadro integrato di evidenze per la priorizzazione genetica di geni associati alla ferroptosi nel glioblastoma. I geni associati alla ferroptosi, curati da FerrDb V2, sono stati mappati su eQTLGen, selezionati per strumenti indipendenti di locus quantitativi per l'espressione in cis (cis-eQTL) e valutati mediante randomizzazione mendeliana (MR) nella fase di scoperta. Dei 483 geni curati, 315 presentavano almeno un cis-eQTL candidato, 250 mantenevano almeno tre strumenti indipendenti dopo il raggruppamento per squilibrio di associazione (LD), e 226 fornivano stime valide ponderate per la varianza inversa (IVW) a seguito della ricerca dell'associazione tra outcome e varianti e dell'armonizzazione degli alleli. Trentaquattro geni soddisfacevano i criteri della fase di scoperta, dopo i quali è stata applicata la randomizzazione mendeliana pesata bayesiana (BWMR) per valutarne la robustezza. Successivamente, 26 geni sono stati valutabili nella fase di replica mediante cis-eQTLs derivati dal sangue intero di GTEx V10. Quattro geni (ATG7, RPTOR, MAP1LC3A e CHMP6) soddisfacevano i criteri di replica e sono stati ulteriormente valutati in tre coorti trascrittomiche indipendenti e mediante perturbazione virtuale in cellule maligne derivate da pazienti. L'integrazione di queste analisi complementari ha portato a identificare MAP1LC3A come gene prioritario per ulteriori indagini. BWMR = randomizzazione mendeliana pesata bayesiana; eQTL = locus quantitativo per l'espressione; IVW = ponderato per la varianza inversa; LD = squilibrio di associazione; MR = randomizzazione mendeliana. Cliccare qui per visualizzare una versione ingrandita di questa figura.
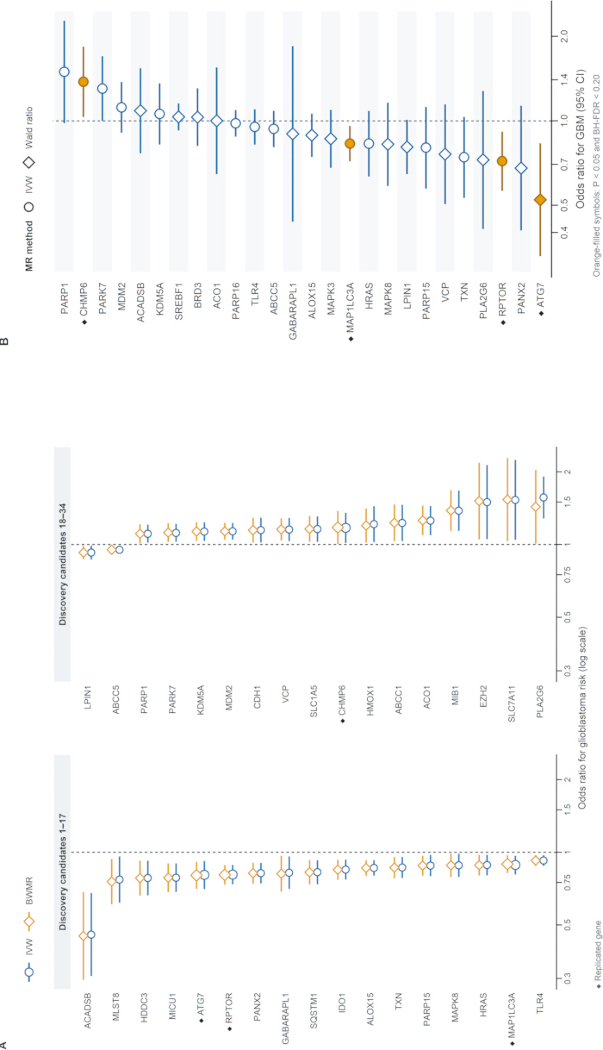
Figura 2: Robustezza nella fase di scoperta e replica indipendente degli effetti genetici predetti relativi alla ferroptosi sul rischio di glioblastoma. (A) Grafici a foreste comparati che mostrano le stime ottenute con il metodo del peso inverso della varianza (IVW) e con la randomizzazione mendeliana bayesiana pesata (BWMR) per i 34 geni che soddisfano i criteri della fase di scoperta (IVW P < 0,05 e tasso di falsa scoperta di Benjamini–Hochberg (BH-FDR) < 0,20. I quadrati prima dei nomi dei geni indicano i geni successivamente confermati nell'analisi di replica indipendente. Il triangolo indica LPIN1, per il quale le stime IVW e BWMR mostravano direzioni dell'effetto discordanti. (B) Grafico a foreste dei 26 geni valutati nel dataset della fase di replica. Sono mostrate le stime IVW per i geni con almeno due strumenti, mentre per i geni con un singolo strumento sono mostrate le stime del rapporto di Wald. I simboli pieni di arancione identificano ATG7, RPTOR, MAP1LC3A e CHMP6, che soddisfano i criteri di replica (P < 0,05 e BH-FDR < 0,20). I punti e le linee orizzontali rappresentano rispettivamente i rapporti di probabilità (OR) e gli intervalli di confidenza al 95% (IC); la linea tratteggiata verticale indica OR = 1. Gli OR sono visualizzati su scala logaritmica. GBM = glioblastoma. Cliccare qui per visualizzare una versione ingrandita di questa figura.
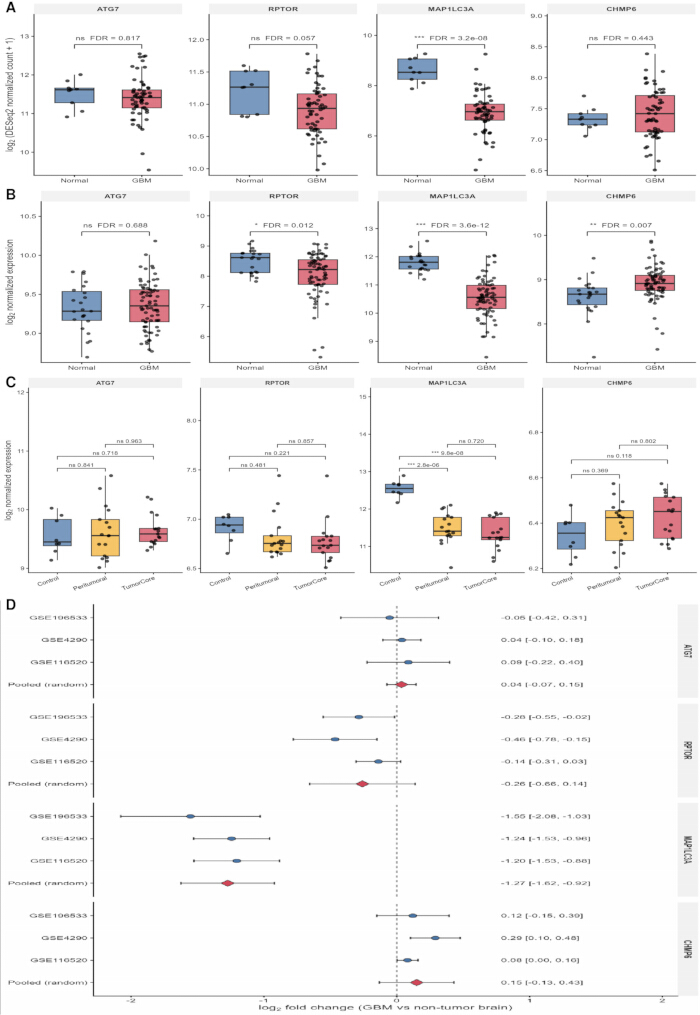
Figura 3: Valutazione trascrittomica trasversale ai coorti dei quattro geni replicati con MR. Espressione di ATG7, RPTOR, MAP1LC3A e CHMP6 in GSE196533 (61 campioni di glioma di grado 4 annotati come GBM nei metadati depositati e nove campioni cerebrali non neoplastici); (A) GSE4290 (77 GBM e 23 campioni cerebrali non tumorali); (B) e GSE116520 (17 campioni del centro tumorale, 17 campioni peritumorali abbinati allo stesso paziente e otto campioni di controllo non neoplastici); (C) i box indicano la mediana e l'intervallo interquartile (IQR), i baffi si estendono fino a 1,5 × IQR e i punti rappresentano i singoli campioni. (D) Variazioni specifiche per studio del log₂ fold change e meta-analisi a effetti random che confrontano il tessuto tumorale o del centro tumorale con il tessuto cerebrale non neoplastico. I punti e le linee orizzontali indicano le stime specifiche per studio e gli intervalli di confidenza al 95%, mentre i rombi rappresentano le stime combinate con massima verosimiglianza limitata e inferenza di Hartung–Knapp. I valori positivi indicano un'espressione maggiore nel tessuto tumorale. FDR = false discovery rate; GBM = glioblastoma; MR = Mendelian randomization. Cliccare qui per visualizzare una versione ingrandita di questa figura.
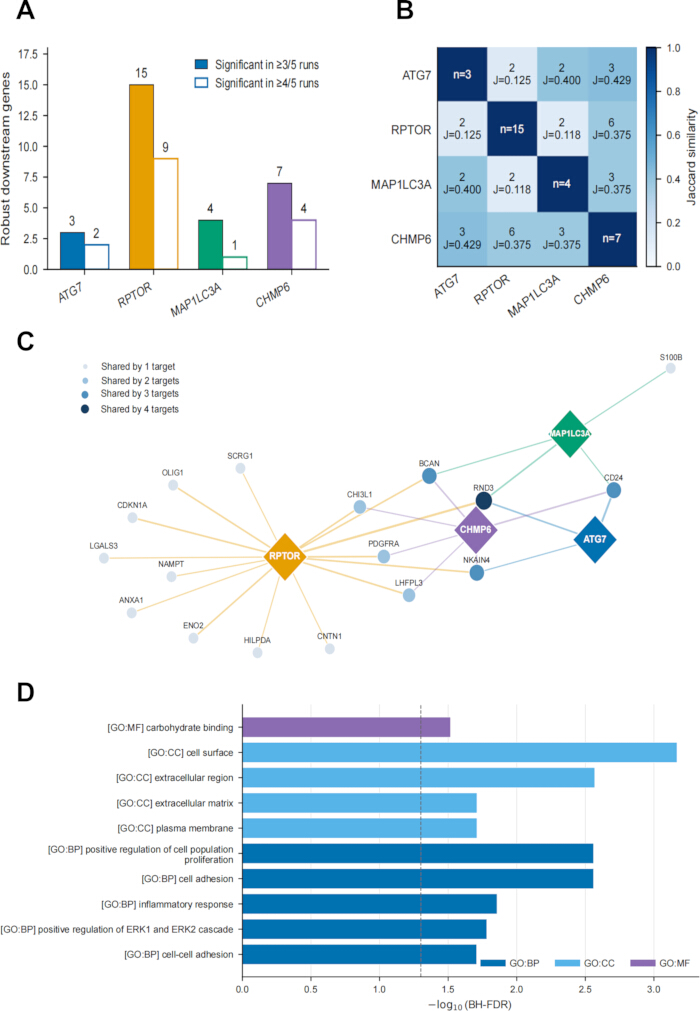
Figura 4: Convergenza incrociata e convergenza funzionale delle simulazioni di silenziamento genico a livello di singola cellula in cellule di glioblastoma maligno. (A) Numero di geni downstream robusti identificati per ogni bersaglio utilizzando il criterio predeterminato di significatività in almeno tre su cinque esecuzioni e il criterio di sensibilità più rigoroso di quattro su cinque esecuzioni. (B) Sovrapposizione a coppie dei geni downstream robusti; le celle riportano i conteggi di sovrapposizione e i coefficienti di similarità di Jaccard. (C) Rete bipartita che collega i quattro bersagli del silenziamento virtuale (diamanti) ai geni downstream robusti (cerchi). I colori dei collegamenti indicano il bersaglio perturbato, mentre la dimensione dei cerchi e l'intensità del colore indicano il numero di bersagli che condividono ciascuna risposta downstream. I collegamenti rappresentano associazioni tra perturbazioni computazionali riproducibili, piuttosto che interazioni molecolari dirette. (D) Arricchimento significativo nell'ontologia genica (Gene Ontology) del set consensuale combinato di 17 geni. La lunghezza delle barre rappresenta −log10(BH-FDR), la linea tratteggiata indica la soglia di significatività (BH-FDR = 0,05) e i colori indicano processo biologico (BP), componente cellulare (CC) e funzione molecolare (MF). L'analisi di arricchimento funzionale è stata effettuata utilizzando lo sfondo della rete regolatoria bilanciato per paziente composto da 1.004 geni. Nessun percorso KEGG o Reactome è risultato significativo dopo la correzione di Benjamini–Hochberg. Abbreviazioni: BH-FDR = tasso di falsa scoperta di Benjamini–Hochberg; BP = processo biologico; CC = componente cellulare; GO = Gene Ontology; KEGG = Kyoto Encyclopedia of Genes and Genomes; MF = funzione molecolare. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Tabella 1: Panoramica delle fonti di dati e dei loro ruoli analitici nello studio. I conteggi dei campioni rappresentano le osservazioni incluse nelle analisi presenti. BH-FDR = tasso di scoperte false di Benjamini–Hochberg; cis-eQTL = locus di tratto quantitativo di espressione cis; EGA = Archivio europeo del genoma-fenoma; GBM = glioblastoma; GTEx = Espressione Genotipo-Tessuto; GWAS = studio di associazione sull'intero genoma; IV = variabile strumentale; MR = randomizzazione mendeliana; RNA-seq = sequenziamento dell'RNA. Cliccare qui per scaricare questa tabella.
Tabella 2: Prove trascrittomiche trasversali ai gruppi per i quattro geni replicati mediante MR. I valori rappresentano le variazioni log₂ del fold change per il GBM o il tessuto del nucleo tumorale rispetto al tessuto cerebrale non neoplastico. Le stime combinate sono state ottenute utilizzando modelli ad effetti casuali con massima verosimiglianza ristretta e inferenza di Hartung–Knapp. CI = intervallo di confidenza; FDR = tasso di falsa scoperta. Cliccare qui per scaricare questa Tabella.
Figura supplementare 1: Analisi di sensibilità della randomizzazione mendeliana nella fase di scoperta per i quattro geni replicati. MAP1LC3A, ATG7, RPTOR e CHMP6 sono presentati ciascuno come segue: (A) analisi leave-one-out; (B) diagramma a dispersione per il confronto tra metodi; e (C) diagramma a imbuto.Cliccare qui per scaricare il file.
Figura supplementare 2: Grafici diagnostici della randomizzazione mendeliana per lo stadio di replicazione per i tre geni replicati con strumenti multipli. MAP1LC3A, RPTOR e CHMP6 sono presentati ciascuno come segue: (A) grafico a dispersione per il confronto tra metodi; e (B) grafico a imbuto. ATG7 è stato stimato mediante un rapporto Wald a singolo strumento e pertanto non era idoneo per grafici diagnostici con strumenti multipli.Cliccare qui per scaricare questo file.
Figura supplementare 3: Analisi delle componenti principali delle tre coorti trascrittomique indipendenti. (A) Coorte di sequenziamento RNA GSE196533. (B) Coorte Affymetrix GPL570 GSE4290. (C) Coorte Illumina GPL10558 GSE116520. L'analisi delle componenti principali è stata eseguita utilizzando i 500 geni o sonde con la maggiore varianza all'interno di ciascuna coorte. Ogni punto rappresenta un campione biologico; i colori indicano i gruppi di tessuti; le etichette degli assi riportano la varianza spiegata da ciascuna componente principale.Cliccare qui per scaricare questo file.
Figura supplementare 4: Rilevabilità dei quattro geni replicati con MR in cellule maligne adulte di GBM. (A) Tassi complessivi di rilevamento di ATG7, RPTOR, MAP1LC3A e CHMP6 tra 4.916 cellule maligne provenienti da 20 tumori di GBM di tipo selvaggio per IDH in adulti presenti in GSE131928/SCP393. (B) Tassi di rilevamento a livello paziente per gli stessi geni. Il colore indica la percentuale di cellule maligne con TPM > 0.Clicca qui per scaricare questo file.
Figura supplementare 5: Riproducibilità tra diversi seed casuali dei segnali downstream ottenuti con la procedura di virtual-knockout. (A) Numero di geni downstream significativi secondo il criterio BH-FDR identificati in cinque esecuzioni indipendenti per ciascun target. I punti rappresentano gli seed casuali, mentre le barre orizzontali indicano le mediane. (B) Geni downstream significativi in almeno tre delle cinque esecuzioni. L’asse delle ascisse mostra il numero di esecuzioni significative, i colori identificano il target perturbato e le dimensioni dei punti rappresentano la statistica mediana di scTenifoldKnk Z. Il gene target stesso è stato escluso.Cliccare qui per scaricare il file.
Figura supplementare 6: Analisi di sensibilità per l'arricchimento aggregato, condiviso e con soglia rigorosa. Arricchimento funzionale di (A) l'aggregato di consenso definito dalla significatività in almeno tre su cinque esecuzioni; (B) geni condivisi da almeno due bersagli secondo il criterio tre-su-cinque; (C) l'aggregato di consenso rigoroso definito dalla significatività in almeno quattro su cinque esecuzioni; e (D) geni condivisi da almeno due bersagli secondo il criterio quattro-su-cinque. L'asse x mostra −log₁₀(P nominale), le dimensioni dei punti riflettono il numero di sovrapposizioni e i colori indicano il database di annotazione. I punti pieni hanno raggiunto un BH-FDR < 0,05, mentre i punti vuoti indicano termini esplorativi con P nominale < 0,05. È stato utilizzato costantemente un background di rete regolatoria composto da 1.004 geni.Cliccare qui per scaricare questo file.
Figura supplementare 7: Arricchimento funzionale specifico per bersaglio di risposte virtuali di knockout robuste. Arricchimento di geni downstream robusti a seguito dell'interruzione virtuale di (AATG7 (BRPTOR; (C) MAP1LC3A; e (D) CHMP6. L'asse x mostra −log₁₀(nominale P), la dimensione dei punti riflette il numero di sovrapposizioni, e i colori indicano GO: BP, GO: CC, GO: MF, KEGG o Reactome. I punti pieni hanno raggiunto la soglia BH-FDR < 0,05, mentre i punti aperti indicano termini esplorativi con valore nominale P < 0,05. I 1.004 geni che compongono la rete regolatoria equilibrata del paziente sono stati utilizzati come riferimento per l'arricchimento.Fare clic qui per scaricare questo file.
File Supplementare 1: Tabelle supplementari a supporto della priorizzazione multistadio dei geni associati alla ferroptosi e alla suscettibilità al glioblastoma. Questo file supplementare contiene tutte le tabelle supplementari a supporto delle analisi genetiche, trascrittomiche e a singola cellula. Include la selezione e lo screening dei geni associati alla ferroptosi e degli strumenti genetici; i risultati completi della randomizzazione mendeliana nelle fasi di scoperta e di replica, insieme alle analisi di sensibilità, comprese valutazioni di eterogeneità, pleiotropia orizzontale e MR-PRESSO; le caratteristiche delle coorti, le analisi di espressione differenziale e la meta-analisi incrociata delle coorti per i geni geneticamente prioritizzati; e le analisi di knockout virtuale a singola cellula, le valutazioni di riproducibilità, le analisi di arricchimento funzionale e i risultati relativi alle reti condivise.Fare clic qui per scaricare il file.
File di codice supplementare 1: Script R e Python utilizzati per la randomizzazione mendeliana, le analisi trascrittomica, di knockout virtuale a singola cellula, di arricchimento funzionale e di rete descritte in questo studio.Cliccare qui per scaricare il file.
File di codice supplementare 2: Script di analisi di supporto, routine per la creazione di grafici e utilità per il flusso di lavoro utilizzati per generare i risultati dello studio, le figure e gli output supplementari.Cliccare qui per scaricare il file.
Discussione
Questo studio ha integrato associazioni genetiche, un'analisi di Mendelian randomization (MR) di replica, trascrittomica tumorale e modellizzazione di singole cellule derivate da pazienti per identificare geni legati alla ferroptosi associati alla suscettibilità al glioblastoma (GBM). Lo screening di 483 geni selezionati su uno studio di associazione genomica (GWAS) relativo al GBM, comprendente 6.183 casi e 18.169 controlli, ha identificato 34 candidati nella fase di scoperta, di cui quattro—ATG7, RPTOR, MAP1LC3A e CHMP6—sono stati confermati nell'analisi di replica mediante una risorsa indipendente di locus quantitativi per il tratto di espressione genica (eQTL). Le evidenze sono diventate progressivamente più selettive al di là delle analisi genetiche. MAP1LC3A è risultato costantemente sotto-regolato in tre coorti tumorali indipendenti ed è rimasto significativo nell'analisi meta-trasversale alle coorti. Questo profilo di espressione tumorale integra l'associazione protettiva osservata nelle analisi MR, sebbene i due approcci riguardino aspetti distinti della biologia della malattia. RPTOR e CHMP6 hanno mostrato evidenze trascrittomiche concordi nella direzione ma meno conclusive, mentre ATG7 non ha mostrato supporto riproducibile a livello tissutale. L'analisi di knockout virtuale ha inoltre rivelato risposte trascrizionali specifiche per ciascun bersaglio, ma parzialmente sovrapposte, nelle cellule maligne. Complessivamente, questi strati analitici sequenziali hanno affinato i risultati iniziali di MR distinguendo candidati con diversi gradi di supporto rilevante per la malattia, identificando MAP1LC3A come il candidato più forte nel complesso.
Gran parte delle evidenze umane esistenti che collegano la ferroptosi al glioma deriva da studi sull'espressione tumorale. Analisi di coorti pubbliche come TCGA, CGGA e altre hanno ripetutamente identificato firme associate alla ferroptosi correlate alla sopravvivenza, al grado del tumore, alle caratteristiche molecolari e alle caratteristiche immunitarie.9,27Sebbene questi studi abbiano stabilito la rilevanza clinica dei programmi trascrizionali associati alla ferroptosi, i profili di espressione ottenuti da tumori già sviluppati non permettono di distinguere i geni associati alla suscettibilità dalle alterazioni trascrizionali che insorgono durante la progressione tumorale o che riflettono differenze nella composizione cellulare. Le analisi genetiche offrono una prospettiva complementare. Robinson e colleghi hanno integrato dati GWAS di glioma con dataset di eQTL provenienti dal cervello e dal sangue intero mediante MR e analisi di colocalizzazione, identificando geni di suscettibilità putativi con effetti dipendenti dal tessuto e dimostrando una concordanza limitata tra le stime ottenute dal sangue e quelle derivate dal cervello.11Più recentemente, uno studio di MR basato su eQTL e pQTL integrativi ha combinato evidenze genetiche con analisi di espressione differenziale e di colocalizzazione per identificare GPX7 e CXCL10 come candidati da valutare ulteriormente nel GBM12. Al contrario, il presente studio è partito da un insieme predefinito di geni associati alla ferroptosi e ha valutato i candidati prioritizzati geneticamente mediante MR in fase di replica, trascrittomica tumorale e perturbazione computazionale a risoluzione cellulare. L'affinamento progressivo da 34 associazioni identificate nella fase di scoperta a quattro geni replicati, e infine a MAP1LC3A come unico gene che mostra un'espressione differenziale statisticamente significativa tra coorti, illustra il valore discriminante derivante dall'integrazione di diversi approcci analitici complementari. È importante sottolineare che le analisi trascrittomique non avevano lo scopo di validare gli strumenti genetici derivati dal sangue, bensì di determinare se i geni prioritizzati geneticamente mostrassero anche pattern di espressione riproducibili e rilevanti per la malattia.
MAP1LC3A è di particolare interesse perché i risultati attuali ampliano la sua precedente caratterizzazione come marcatore associato al tumore e prognostico. Uno studio bioinformatico precedente, basato su più coorti, ha incluso MAP1LC3A in una firma genica composta da sei geni associata alla sopravvivenza e alla ricorrenza del GBM, segnalando anche una alterata metilazione di MAP1LC3A, sebbene il suo contributo alla suscettibilità alla malattia fosse rimasto irrisolto28. In questo studio, un'espressione di MAP1LC3A più elevata, predetta geneticamente, è risultata costantemente associata a una minore suscettibilità al GBM in entrambe le fasi dell'analisi MR. Inoltre, MAP1LC3A è risultato riproducibilmente sottoregolato in tre coorti tumorali indipendenti, nonostante le differenze nelle piattaforme di espressione, nella composizione dei campioni e nelle metodologie analitiche, e la stima pooled dell'analisi meta mostra un'eterogeneità tra studi non rilevabile. Sebbene questi risultati non dimostrino che una ridotta espressione di MAP1LC3A inneschi il GBM, forniscono evidenze più solide rispetto alle sole analisi di differenziale espressione tumorale nel collegare questo gene alla suscettibilità alla malattia. MAP1LC3A codifica per isoforme LC3A appartenenti alla famiglia proteica mammifera ATG8. Bai e colleghi hanno dimostrato che la variante 1 di LC3A subisce una coniugazione con fosfatidiletanolammina per generare LC3A-II e si localizza negli autofagosomi durante l'autofagia indotta29. Si è inoltre dimostrato che il turnover autofagico della ferritina influisce sulla sensibilità alla ferroptosi nelle cellule di GBM, anche in condizioni di deprivazione di cistina e in modelli dipendenti da ALDH1A330,31. Tuttavia, questi studi hanno esaminato principalmente LC3-II totale o LC3B, piuttosto che MAP1LC3A specificamente. Nelle attuali analisi a singola cellula, la perturbazione virtuale di MAP1LC3A ha prodotto risposte downstream riproducibili, arricchite per processi legati all'adesione cellulare. Nel complesso, queste osservazioni identificano MAP1LC3A come un candidato specifico per indagare in che modo la regolazione associata all'autofagia, la suscettibilità alla ferroptosi e il comportamento delle cellule maligne si intersecano nel GBM.
I geni rimanenti replicati tramite MR hanno ricevuto livelli variabili di supporto dagli analisi successivi. Un'espressione di RPTOR più elevata predetta geneticamente è risultata associata a una minore suscettibilità al GBM in entrambe le fasi dell'analisi MR, e la sua espressione è risultata costantemente più bassa in tutti e tre i coorti tumorali, anche se la stima aggregata non ha raggiunto la significatività statistica. L'interruzione virtuale di RPTOR ha prodotto il numero maggiore di cambiamenti trascrizionali secondari riproducibili, con un arricchimento coinvolgente la segnalazione ERK, le risposte infiammatorie, la proliferazione cellulare e l'adesione cellulare. Sebbene questi risultati siano coerenti con il ruolo consolidato di RPTOR come proteina di ancoraggio del complesso mTORC1, l'entità della risposta trascrizionale non deve essere interpretata come evidenza di un effetto causale più forte32. Anche CHMP6 ha mostrato associazioni MR concordanti in entrambe le fasi, con un'espressione predetta geneticamente più elevata associata a una maggiore suscettibilità al GBM. Sebbene l'espressione di CHMP6 fosse costantemente aumentata in tutti e tre i coorti tumorali, l'intervallo di confidenza aggregato includeva il valore nullo e l'eterogeneità tra gli studi era moderata. Evidenze sperimentali dimostrano che la riparazione della membrana mediata da CHMP6 attraverso il complesso ESCRT-III inibisce la morte cellulare ferroptotica, fornendo un contesto meccanicistico plausibile, anche se questi risultati sono stati ottenuti al di fuori di modelli di GBM33. Al contrario, ATG7 ha mostrato un'associazione genetica protettiva replicata, ma nessun pattern riproducibile di espressione tumorale. L'interruzione virtuale ha identificato soltanto tre geni secondari robusti, e nessuna categoria funzionale è rimasta significativa dopo la correzione per confronti multipli. Studi sperimentali precedenti hanno implicato l'autofagia dipendente da ATG7 nell'adattamento del GBM e nella risposta al trattamento34,35, ma tali osservazioni non risolvono il supporto relativamente debole osservato qui tra piattaforme diverse. Di conseguenza, RPTOR, CHMP6 e ATG7 rimangono candidati secondari plausibili, mentre MAP1LC3A ha mostrato la convergenza più forte tra le analisi genetiche, trascrittomica e di perturbazione computazionale.
Le analisi di perturbazione virtuale non hanno identificato un singolo percorso a valle condiviso da tutti e quattro i geni prioritari. Al contrario, le risposte trascrizionali riproducibili hanno mostrato solo un parziale sovrapposizione, con RND3 come unico gene a valle condiviso da tutte e quattro le reti specifiche per ciascun bersaglio. La convergenza funzionale più evidente ha coinvolto processi di adesione cellulare e processi extracellulari o della superficie cellulare, e l'arricchimento per l'adesione cellulare è rimasto significativo anche con il criterio più rigoroso di incrocio tra i semi. Nessun percorso KEGG o Reactome è rimasto significativo dopo la correzione per test multipli. Questa osservazione è rilevante perché, sebbene i geni candidati siano stati selezionati da un insieme curato di geni associati alla ferroptosi, i loro effetti predetti nelle cellule maligne di GBM non sono dominati dai percorsi canonici della ferroptosi. Piuttosto, il loro contributo alla suscettibilità al GBM potrebbe coinvolgere processi cellulari più ampi all'interno dei quali opera l'apparato legato alla ferroptosi. Le analisi attuali non stabiliscono un meccanismo molecolare condiviso né identificano RND3 come mediatore causale. Piuttosto, evidenziano un numero limitato di programmi delle cellule maligne, in particolare quelli legati all'adesione cellulare, che meritano ulteriori indagini sperimentali in futuro.
Questo studio dovrebbe essere interpretato come un quadro di priorizzazione graduale piuttosto che come un'assegnazione definitiva di geni causali. Nessun singolo livello analitico è stato considerato conclusivo; invece, le associazioni identificate nella fase di scoperta sono state valutate successivamente mediante BWMR, una risorsa indipendente di eQTL, tre coorti trascrittomique e la modellizzazione della regolazione cellulare maligna derivata da pazienti. Diversi limiti devono essere riconosciuti. In primo luogo, la soglia di scoperta BH-FDR di < 0,20 era destinata alla selezione di candidati piuttosto che a inferenze confermative, e solo 26 dei 34 candidati identificati nella fase di scoperta sono stati valutabili nella replica. In secondo luogo, diversi geni erano rappresentati da un numero relativamente basso di strumenti genetici, e non sono state effettuate analisi formali della potenza a livello genico; di conseguenza, le associazioni deboli o nulle devono essere interpretate con cautela. La soglia di idoneità di tre strumenti ha aumentato la copertura genica ma ha limitato l'intervallo e la stabilità delle analisi di sensibilità per i geni rappresentati solo da tre o quattro varianti. Sebbene tutti gli strumenti conservati nella fase di scoperta superassero la soglia convenzionale F > 10 e i candidati fossero ulteriormente valutati mediante BWMR e replica indipendente, queste misure di sicurezza non compensano pienamente la scarsità di strumenti; tali stime devono quindi rimanere esplorative. In terzo luogo, entrambe le risorse di eQTL derivavano dal sangue intero e potrebbero non rappresentare accuratamente gli effetti regolatori specifici del cervello o del tumore. In quarto luogo, le statistiche riassuntive GWAS disponibili per il GBM non contenevano le informazioni necessarie per i test di direzionalità di Steiger e per analisi formali di co-localizzazione. Di conseguenza, non è ancora certo se i segnali di associazione di eQTL e GBM in ciascun locus derivino dallo stesso variant causale o da variant distinti in disequilibrio di associazione. Sebbene il BWMR sia progettato per gestire una pleiotropia orizzontale diffusa e strumenti anomali, la concordanza tra IVW e BWMR non può escludere una pleiotropia residua né sostituire le analisi formali di co-localizzazione. Inoltre, le coorti trascrittomiche hanno valutato tumori già stabiliti piuttosto che la suscettibilità alla malattia, e una coorte comprendeva campioni di glioma di grado 4 piuttosto che esclusivamente GBM di tipo selvaggio per IDH. Infine, le analisi a singola cellula si sono limitate alle cellule maligne di un singolo dataset e hanno modellato computazionalmente, piuttosto che sperimentalmente, la perturbazione regolatoria; non hanno valutato le cellule non maligne all'interno del microambiente tumorale né riprodotto direttamente la perturbazione genica in vitro o in vivo. Pertanto, le variant causali sottostanti, i meccanismi specifici per tipo cellulare e le conseguenze biologiche restano da definire.
Tra i quattro geni replicati, MAP1LC3A ha mostrato il supporto più coerente attraverso le analisi genetiche, trascrittomique e a singola cellula. RPTOR, CHMP6 e ATG7 hanno mantenuto evidenze provenienti dalle analisi MR in due stadi, ma hanno mostrato un supporto meno coerente nelle successive analisi trascrittomique e di perturbazione. Pertanto, MAP1LC3A dovrebbe essere considerato un candidato prioritario per ulteriori indagini, piuttosto che un gene causale accertato o una possibile destinazione terapeutica. Studi futuri dovrebbero innanzitutto determinare se i segnali di eQTL e di associazione con il GBM colocalizzano, utilizzando dataset completi a livello di locus insieme a risorse regolatorie specifiche per il cervello o per il tumore. Successivi studi di perturbazione bidirezionale in modelli di GBM derivati da pazienti potrebbero quindi esaminare la sensibilità alla ferroptosi, la perossidazione lipidica, la sopravvivenza cellulare e i programmi trascrizionali legati all'adesione identificati dalle analisi computazionali. Tali esperimenti saranno necessari per distinguere gli effetti sulla suscettibilità ereditaria alla malattia da quelli che influenzano il comportamento delle cellule tumorali già stabilite e per verificare direttamente le associazioni convergenti identificate in questo studio.
Dichiarazioni
Gli autori dichiarano di non avere interessi concorrenti.
Ringraziamenti
Gli autori ringraziano il team di Cancer Genomics presso l'Institute of Cancer Research per aver fornito accesso alle statistiche riassuntive dello studio di associazione sull'intero genoma relativo al glioma tramite l'European Genome-phenome Archive (set di dati EGAD00010001657). La generazione originale di questi dati è stata sostenuta da Cancer Research UK, inclusi il Bobby Moore Fund, il Wellcome Trust e il DJ Fielding Medical Research Trust (C1298/A8362).
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| BWMR | Pacchetto R | BWMR | Randomizzazione mendeliana bayesiana pesata |
| DESeq2 | Bioconductor | Versione 1.46.0 | Analisi del differenziale di espressione da sequenziamento dell'RNA |
| FerrDb V2 | FerrDb | Versione 2 | Fonte di 483 geni correlati alla ferroptosi curati |
| Microarray bulk di glioblastoma | NCBI Gene Expression Omnibus | GSE4290 | Cohorte di valutazione trascrittomica |
| Statistiche riassuntive GWAS di glioblastoma | European Genome-phenome Archive | EGAD00010001657 | Dati di outcome ad accesso controllato; 6.183 casi e 18.169 controlli |
| Sequenziamento dell'RNA a singola cellula Smart-seq2 di glioblastoma | NCBI Gene Expression Omnibus | GSE131928 | Analisi di knockout virtuale su cellule maligne |
| Sequenziamento bulk dell'RNA di glioma di grado 4 | NCBI Gene Expression Omnibus | GSE196533 | Cohorte di valutazione trascrittomica |
| Statistiche riassuntive cis-eQTL da sangue intero GTEx | Progetto Genotype-Tissue Expression | GTEx V10 | Dati di esposizione nella fase di replica |
| limma | Bioconductor | Versione 3.62.2 | Analisi del differenziale di espressione su microarray |
| metafor | Pacchetto R | Versione 4.8-0 | Meta-analisi a effetti random |
| R | Fondazione R per il Calcolo Statistico | Versione 4.4.2 | Ambiente computazionale statistico |
| scTenifoldKnk | Pacchetto R | Versione 1.0.3 | Analisi di knockout virtuale a singola cellula |
| Microarray bulk del nucleo tumorale e peritumorale | NCBI Gene Expression Omnibus | GSE116520 | Cohorte di valutazione trascrittomica |
| TwoSampleMR | Pacchetto R | Versione 0.6.29 | Randomizzazione mendeliana a due campioni |
| Statistiche riassuntive cis-eQTL da sangue intero | Consorzio eQTLGen | eQTLGen | Dati di esposizione nella fase di scoperta |
Riferimenti
- Weller M, et al. EANO guidelines on the diagnosis and treatment of diffuse gliomas of adulthood. Nat Rev Clin Oncol. 2021;18:170-186.
- Stupp R, et al. Radiotherapy plus concomitant and adjuvant temozolomide for glioblastoma. N Engl J Med. 2005;352:987-996.
- McBain C, et al. Treatment options for progression or recurrence of glioblastoma: a network meta-analysis. Cochrane Database Syst Rev. 2021;5:CD013579.
- Dixon SJ, et al. Ferroptosis: an iron-dependent form of nonapoptotic cell death. Cell. 2012;149:1060-1072.
- Stockwell BR, et al. Ferroptosis: A regulated cell death nexus linking metabolism, redox biology, and disease. Cell. 2017;171:273-285.
- Minami JK, et al. CDKN2A deletion remodels lipid metabolism, priming glioblastoma for ferroptosis. Cancer Cell. 2023;41:1048-1060.e1049.
- Kram H, et al. Glioblastoma relapses show increased markers of vulnerability to ferroptosis. Front Oncol. 2022;12:841418.
- Miao Z, et al. A targetable PRR11-DHODH axis drives ferroptosis- and temozolomide-resistance in glioblastoma. Redox Biol. 2024;73:103220.
- Liu HJ, et al. Ferroptosis-related gene signature predicts glioma cell death and glioma patient progression. Front Cell Dev Biol. 2020;8:538.
- Dong J, et al. Ferroptosis-related gene contributes to immunity, stemness, and predicts prognosis in glioblastoma multiforme. Front Neurol. 2022;13:829926.
- Robinson JW, et al. Transcriptome-wide Mendelian randomization study prioritizing novel tissue-dependent genes for glioma susceptibility. Sci Rep. 2021;11:2329.
- Zhang H, Wang Z, Qiao X, Wu J, Cheng C. Investigating potential drug targets for the treatment of glioblastoma: a Mendelian randomization study. BMC Cancer. 2025;25:654.
- GTEx Consortium. The GTEx Consortium atlas of genetic regulatory effects across human tissues. Science. 2020;369:1318-1330.
- Zhou N, et al. FerrDb V2: update of the manually curated database of ferroptosis regulators and ferroptosis-disease associations. Nucleic Acids Res. 2023;51:D571-D582.
- Võsa U, et al. Large-scale cis- and trans-eQTL analyses identify thousands of genetic loci and polygenic scores that regulate blood gene expression. Nat Genet. 2021;53:1300-1310.
- Melin BS, et al. Genome-wide association study of glioma subtypes identifies specific differences in genetic susceptibility to glioblastoma and non-glioblastoma tumors. Nat Genet. 2017;49:789-794.
- Zeng C, et al. Dissection of transcriptomic and epigenetic heterogeneity of grade 4 gliomas: implications for prognosis. Acta Neuropathol Commun. 2023;11:133.
- Sun L, et al. Neuronal and glioma-derived stem cell factor induces angiogenesis within the brain. Cancer Cell. 2006;9:287-300.
- Kruthika BS, et al. Transcriptome profiling reveals PDZ binding kinase as a novel biomarker in peritumoral brain zone of glioblastoma. J Neurooncol. 2019;141:315-325.
- Neftel C, et al. An integrative model of cellular states, plasticity, and genetics for glioblastoma. Cell. 2019;178:835-849.e821.
- Burgess S, Thompson SG. Avoiding bias from weak instruments in Mendelian randomization studies. Int J Epidemiol. 2011;40:755-764.
- Papadimitriou N, et al. Physical activity and risks of breast and colorectal cancer: a Mendelian randomisation analysis. Nat Commun. 2020;11:597.
- Song W, et al. Causal relationship between gut microbiota and lung squamous cell carcinoma: a bidirectional two-sample Mendelian randomization study. Postgrad Med J. 2025;101:526-534.
- Zhao J, et al. Bayesian weighted Mendelian randomization for causal inference based on summary statistics. Bioinformatics. 2020;36:1501-1508.
- Love MI, Huber W, Anders S. Moderated estimation of fold change and dispersion for RNA-seq data with DESeq2. Genome Biol. 2014;15:550.
- Ritchie ME, et al. limma powers differential expression analyses for RNA-sequencing and microarray studies. Nucleic Acids Res. 2015;43:e47.
- Yun D, et al. A novel prognostic signature based on glioma essential ferroptosis-related genes predicts clinical outcomes and indicates treatment in glioma. Front Oncol. 2022;12:897702.
- Li R, et al. Identification of candidate genes associated with prognosis in glioblastoma. Front Mol Neurosci. 2022;15:913328.
- Bai H, Inoue J, Kawano T, Inazawa J. A transcriptional variant of the LC3A gene is involved in autophagy and frequently inactivated in human cancers. Oncogene. 2012;31:4397-4408.
- Hayashima K, Kimura I, Katoh H. Role of ferritinophagy in cystine deprivation-induced cell death in glioblastoma cells. Biochem Biophys Res Commun. 2021;539:56-63.
- Wu Y, et al. ALDH1-mediated autophagy sensitizes glioblastoma cells to ferroptosis. Cells. 2022;11:4015.
- Carriere A, et al. ERK1/2 phosphorylate Raptor to promote Ras-dependent activation of mTOR complex 1 (mTORC1). J Biol Chem. 2011;286:567-577.
- Dai E, Meng L, Kang R, Wang X, Tang D. ESCRT-III-dependent membrane repair blocks ferroptosis. Biochem Biophys Res Commun. 2020;522:415-421.
- Comincini S, et al. microRNA-17 regulates the expression of ATG7 and modulates the autophagy process, improving the sensitivity to temozolomide and low-dose ionizing radiation treatments in human glioblastoma cells. Cancer Biol Ther. 2013;14:574-586.
- Wang L, et al. Autophagy mediates glucose starvation-induced glioblastoma cell quiescence and chemoresistance through coordinating cell metabolism, cell cycle, and survival. Cell Death Dis. 2018;9:213.