Questo protocollo descrive l'isolamento, la purificazione e la coltura di cellule mieloidi/microglia umane altamente pure ottenute da tessuto cerebrale post mortem prelevato mediante autoptsi rapida da soggetti con e senza virus dell'immunodeficienza umana di tipo 1 (HIV-1). Fornisce una piattaforma ex vivo solida per lo studio della biologia delle cellule mieloidi/microgliali, delle riserve cerebrali di HIV, della neuroinfiammazione e delle strategie per la cura dell'HIV.
Articolo metodologico
Isolamento della microglia cerebrale per studiare la persistenza del virus dell'immunodeficienza umana-1
* These authors contributed equally
In questo articolo
Sommario
Abstract
Abbiamo messo a punto e ottimizzato un protocollo solido per isolare, coltivare e studiare cellule mieloidi cerebrali umane primarie (BrMCs) da tessuti cerebrali post mortem ottenuti mediante autoptsi rapida da soggetti con o senza HIV-1 (HIV), in cui >Il 97,3% delle BrMC sono microglia cerebrale (MG). Pertanto, queste BrMC isolate vengono indicate come MG o BrMC/MG per rappresentare in modo più accurato le popolazioni cellulari. Questo metodo consente un'analisi completa ex vivo studio della biologia delle microglia, inclusi i loro ruoli nel mantenimento delle riserve di HIV nel cervello, nella mediazione dell'infiammazione neurologica e nel contributo al danno neuronale, nonché la valutazione di strategie per la cura dell'HIV.
Per preservare la vitalità cellulare e l'integrità di RNA e proteine, i tessuti cerebrali sono stati raccolti entro 6 h dalla morte, a seguito di un'autopsia di ricerca rapida. Diverse regioni, tra cui le cortecce frontale, parietale e occipitale, l'ippocampo e i gangli della base, sono state processate mediante digestione enzimatica e dissociazione meccanica controllata, seguite da centrifugazione su gradiente di densità per generare sospensioni cellulari singole vitali con efficace rimozione dei detriti mielinici e lisi degli eritrociti. I BrMCs/MG sono stati quindi purificati utilizzando un approccio di isolamento in due passaggi, costituito dalla deplezione delle cellule T CD3⁺ seguita dall'arricchimento mediante microsferette magnetiche CD11b⁺ per garantire purezza e specificità.
Le cellule mieloidi purificate sono state coltivate in condizioni definite, integrate con M-CSF, per mantenere la vitalità e l'integrità funzionale durante la coltura prolungata ex vivo. Questa piattaforma ottimizzata fornisce una base affidabile e scalabile per analisi molecolari, immunologiche e virologiche a valle dei serbatoi cerebrali di HIV e dei meccanismi correlati nelle BrMCs/MG.
Introduzione
Le cellule mieloidi cerebrali (BrMC) e le microglia sono le principali cellule immunitarie innate del sistema nervoso centrale (SNC)1,2,3. In condizioni fisiologiche, monitorano costantemente il cervello e svolgono compiti come il pruning sinaptico, la rimozione di detriti e il supporto ai neuroni4,5,6. In presenza di malattia, le microglia si attivano dal punto di vista immunologico, provocando neuroinfiammazione, che svolge un ruolo essenziale nella neurodegenerazione in diverse patologie del SNC7,8,9. Durante l'infezione da HIV-1 (HIV), le BrMC/microglia rappresentano il principale serbatoio virale nel cervello, insieme ai linfociti T del SNC e possibilmente agli astrociti; questi ultimi probabilmente hanno un ruolo marginale nei serbatoi di HIV nel SNC. Le microglia ospitano DNA provirale di HIV integrato in forma latente, ma mantengono un'espressione ridotta di RNA di HIV, nonostante una terapia antiretrovirale (ART) efficace10,11,12. L'infezione persistente da HIV nelle BrMC/microglia provoca un'infiammazione cronica ed è associata al disturbo neurocognitivo correlato all'HIV (HAND), anche sotto trattamento ART moderno, come dimostrato da sintomi cognitivi, comportamentali e motori fino al 50% delle persone con HIV (PWH)13,14,15,16. Pertanto, comprendere la funzione delle microglia persistentemente infette da HIV è fondamentale per chiarire i meccanismi molecolari dell'infezione e della latenza da HIV, l'interazione tra microglia, astrociti e altre cellule del SNC, il danno neuronale e il processo patologico del HAND, aspetti cruciali per identificare bersagli terapeutici contro il neuroHIV11,12,17.
Tuttavia, esistono sfide tecniche nello studio delle microglia mediante tessuto cerebrale umano post mortem. L'elevato contenuto di mielina, specialmente nella sostanza bianca, può intrappolare le cellule e ostruire i filtri, riducendo il recupero cellulare a meno che la mielina non venga rimossa prima della selezione immunomagnetica18,19. Dopo la morte del soggetto con infezione da HIV (PWH), i marcatori di superficie cellulare, come TMEM119 e P2RY12, possono degradarsi, rendendo così più difficile l'identificazione accurata delle microglia20,21. Inoltre, le cellule mieloidi nei cervelli infettati da HIV comprendono monociti periferici e macrofagi residenti nei tessuti che condividono alcuni marcatori comuni con le microglia; pertanto, sono necessari passaggi aggiuntivi per arricchire la popolazione pura di cellule mieloidi cerebrali (BrMCs), in particolare delle microglia22,23.
Gli approcci attuali per l'isolamento di microglia umana non funzionano bene con tessuti post-mortem infettati da HIV. La citometria a flusso attivata da fluorescenza fornisce risultati completi ma richiede apparecchiature costose, richiede più tempo e produce un basso rendimento cellulare da piccole quantità di preziosi tessuti cerebrali umani24,25. L'immunopanning è specifica, ma non consente di elaborare campioni provenienti da molte regioni cerebrali contemporaneamente e richiede un tempo di incubazione lungo, il che non è adatto per tessuti post-mortem che necessitano di una rapida lavorazione dopo la spedizione notturna26,27. Inoltre, nessuno di questi metodi permette il recupero sia di linfociti T che di cellule mieloidi dallo stesso campione, cosa necessaria per ottenere un profilo immunitario completo delle cellule del SNC infettate da HIV17,28.
Questo protocollo fornisce un approccio riproducibile, affidabile ed efficiente per l'isolamento e l'arricchimento di microglia e altre cellule immunitarie del sistema nervoso centrale da tessuti cerebrali umani post-mortem infettati da HIV. La dissociazione meccanica controllata combinata con una lieve digestione enzimatica (ad esempio, TrypLE Express e DNase I) preserva in larga misura gli antigeni di superficie e riduce al minimo l'aggregazione cellulare29,30. La mielina viene rimossa mediante centrifugazione su gradiente di densità al Percoll, seguita da separazione immunomagnetica di cellule T CD3⁺ e cellule mieloidi CD11b⁺31,32. È importante notare che l'uso di condizioni enzimatiche lievi preserva i principali marcatori mieloidi, tra cui CD11b e CD68, nonché biomarcatori specifici della microglia come TMEM119 e P2RY12, consentendo una caratterizzazione accurata delle cellule del sistema nervoso centrale e analisi dei percorsi di segnalazione a valle33. L'approccio di selezione in due fasi genera inoltre una frazione altamente pura di cellule T CD3⁺ adatta a studi virologici e immunologici, particolarmente rilevante per il NeuroHIV, data la funzione delle cellule T nella riserva virale nel sistema nervoso centrale e nel danno neurologico associato all'HIV dopo l'infiltrazione delle cellule T nel cervello34,35.
Complessivamente, questo approccio sequenziale in due fasi — la deplezione iniziale delle cellule T CD3⁺ seguita dall'arricchimento delle cellule mieloidi CD11b⁺ dalla frazione negativa per CD3 — migliora sia la purezza cellulare che il rendimento delle cellule del SNC, massimizzando al contempo l'utilizzo di questi campioni tissutali preziosi, limitati e di grande valore. Le cellule isolate sono adatte per una vasta gamma di applicazioni successive, tra cui sequenziamento dell'RNA su popolazione cellulare intera e a singola cellula, citometria a flusso, saggi funzionali e analisi virologiche, inclusa la quantificazione di DNA/RNA dell'HIV e saggi di riproduzione virale per determinare le riserve virali in grado di replicarsi all'interno delle cellule immunitarie residenti nel SNC17,36,37.
Questo protocollo è compatibile con laboratori attrezzati per l'elaborazione di tessuto cerebrale post mortem in condizioni BSL-2+, poiché molti soggetti con HIV sono sottoposti a soppressione della terapia antiretrovirale (ART) o presentano solo una breve interruzione della ART alla fine della vita. Richiede soltanto piattaforme standard di separazione immunomagnetica e citometria a flusso per validare la specificità delle BrMC/microglia dopo l'isolamento. Con lievi modifiche, può essere adattato anche allo studio di malattie del sistema nervoso centrale come la malattia di Alzheimer, la sclerosi multipla, il long COVID19 e il trauma cranico38,39,40. Il protocollo è stato inoltre ottimizzato per l'isolamento di cellule cerebrali da primati non umani (NHP) infettati con SIVmac251 o SIVmac23912,41, nonché da modelli murini umanizzati di infezione o latenza da HIV, fornendo un modello fisiologicamente rilevante dell'infezione da HIV nel cervello. A differenza dei cervelli umani, questi modelli animali sono più facilmente accessibili e rappresentano una risorsa complementare preziosa per studi meccanicistici e traslazionali sull'infezione da HIV, la latenza da HIV e le condizioni neuroHIV associate.
Protocollo
NOTA: manipolare tutti i tessuti umani e di primati non umani in condizioni di livello di sicurezza biologica 2 (BSL-2). Utilizzare dispositivi di protezione individuale adeguati, tra cui camice, guanti, mascherina e visiera, durante il trattamento con Percoll, tampone ACK e DMSO. Smaltire i rifiuti chimici e biologici secondo le linee guida istituzionali. Sciacquare tutti gli strumenti monouso utilizzati durante la dissociazione del tessuto, come bisturi, pipette e piastre di Petri, in una soluzione di ipoclorito al 10% prima di gettarli nei sacchetti per rifiuti biologici. Sciacquare gli strumenti riutilizzabili, come pinze e forbici, con SDS al 10% prima di lavarli e sterilizzarli in autoclave.
1. Raccolta del tessuto cerebrale
- Campioni umani
NOTA: I tessuti umani utilizzati in questo studio sono stati ottenuti seguendo protocolli approvati dal Comitato per la Revisione Istituzionale (IRB) dell'Università della California, San Diego (UCSD; IRB n. 160563)12. I donatori erano individui affetti da HIV in trattamento con terapia antiretrovirale (ART). Le caratteristiche principali dei donatori, inclusi età, sesso, intervallo post-mortem (PMI) e stato di terapia ART, sono brevemente riassunte qui, e sono state descritte con attenzione nella pubblicazione precedente12.- Raccogliere i tessuti entro ≤6 h dalla morte per preservare la vitalità cellulare e l'integrità dell'RNA e spedirli al laboratorio di elaborazione entro 24 h.
- Campioni di primati non umani (NHP)
NOTA: I macachi rhesus (Macaca mulatta) sono stati ospitati presso il Centro Nazionale per la Ricerca sui Primati di Emory (ENPRC, PROTO201700286) o presso il Centro Nazionale per la Ricerca sui Primati della California (CNPRC, UCD IACUC n. 22832). Le procedure di cura e sperimentazione animale sono state condotte in conformità con le normative dei rispettivi Comitati Istituzionali per la Cura e l'Uso degli Animali (IACUC) e in ottemperanza alle linee guida istituzionali e federali. Tutte le strutture per la cura degli animali sono accreditate dal Dipartimento dell'Agricoltura degli Stati Uniti e dall'Associazione per la Valutazione e l'Accreditamento delle Strutture per la Cura degli Animali da Laboratorio Internazionale (AAALAC).- Raccogliere i tessuti immediatamente dopo la necroscopia12.
- Raccolta dei tessuti
NOTA: Eseguire tutte le operazioni di manipolazione in barche pesatrici preraffreddate poste sul ghiaccio.- Raccogliere da 2 a 20 g per regione cerebrale (ad esempio, corteccia frontale, parietale, occipitale, ippocampo, gangli della base), in base alla disponibilità del tessuto.
- Collocare i tessuti in DMEM/F12 freddo arricchito con ART: 100 nM Nevirapina, 200 nM Raltegravir, 25 nM Darunavir. Mantenere i tessuti a 4 °C.
- Condizioni di trasporto
- Conservare i campioni in provette sigillate a 4 °C su ghiaccio.
- Fare trasportare le provette da personale qualificato secondo le normative UN3373 Categoria B12. Spedire in 24 ore su ghiaccio al laboratorio di elaborazione.
2. Preparazione del tessuto
- Trasferire il tessuto in provette da 50 mL. Lavare il tessuto 10–15 volte capovolgendo delicatamente le provette con 20–40 mL di HBSS freddo con DNasi (10 U/mL) fino a quando il sopranatante risulti limpido.
NOTA: Questo passaggio elimina sangue, detriti e contaminanti; assicurarsi che il volume sia sufficiente affinché i pezzi di tessuto possano muoversi liberamente durante il lavaggio. - Rimuovere e scartare le meningi e i vasi di grandi dimensioni utilizzando pinze sterili.
- Trasferire il tessuto in una nuova piastra di Petri e registrare il peso del tessuto (escluso il contenitore) per regione cerebrale.
- Lacerare il tessuto in frammenti di ~1–2 mm utilizzando una pinza sterile in ~10 mL di HBSS + DNasi I (10 U/mL).
NOTA: Il trinciamento può essere eseguito nella piastra di Petri utilizzando un bisturi.
3. Digestione enzimatica
- Preparare la miscela di digestione mescolando 10 mL di enzima ricombinante di dissociazione cellulare e DNasi I (10 U/mL finali).
- Riscaldare preventivamente lo shaker rotante a 37 °C e l'enzima ricombinante di dissociazione cellulare con DNasi I (10 U/mL finali) in un incubatore a 37 °C.
- Trasferire il tessuto nella miscela di digestione del passaggio 3.1 in fiasche (T150 per volumi > 50 mL; fiasche più piccole se <50 mL) e incubare in shaker rotatori a: 37 °C, 150 rpm, 30 min.
- Pipettare delicatamente usando pipette da 10 mL, quindi da 5 mL per aspirare e rilasciare più volte.
NOTA: Evitare una pipettaggio troppo energico. - Incubare per 5 min a temperatura ambiente per permettere al tessuto di sedimentare.
- Raccolta delle cellule
- Raccogliere il soprannatante in un tubo da 50 mL; questa è la Raccolta n. 1. Aggiungere il 10% di FBS nel soprannatante raccolto per inibire l'attività enzimatica.
- Risospendere il tessuto rimanente in HBSS + DNasi I (10 U/mL) + FBS al 10% (10 mL/g di tessuto). Pipettare delicatamente e filtrare attraverso filtri da 70–100 µm.
NOTA: Se la digestione enzimatica è adeguata, tutto il tessuto passerà attraverso il filtro. - Centrifugare a 500 × g, a temperatura ambiente, per 10 min; questa è la Raccolta n. 2.
NOTA: Per massimizzare il recupero, lasciare sedimentare la sospensione e trasferire solo il soprannatante in un nuovo tubo.
- Elaborazione finale
- Centrifugare le raccolte (C1 e C2) a 500 × g per 10 min.
- Eliminare i soprannatanti. Riunire i pellet cellulari di C1 e C2 in un unico tubo.
4. Rimozione dei detriti mielinici (gradiente al Percoll)
- Preparare Percoll isotonico (SIP) mescolando 9 parti di Percoll con 1 parte di HBSS 10x. Prepararne una quantità sufficiente per avere circa 2,5 mL/g di tessuto.
- Preparare la soluzione di lavoro al 35% di Percoll mescolando 3,5 mL di SIP con 5,5 mL di HBSS 1x. Prepararne una quantità sufficiente per avere circa 4,5 mL/g di tessuto.
- Separazione per densità
- Risospendere il pellet cellulare ottenuto al passaggio 3.7.2 in Percoll al 35%. Utilizzare circa 4,5 mL di Percoll al 35% per grammo del peso originale del tessuto (ovvero il peso del tessuto misurato prima della dissociazione).
- NOTA: Risospendere le cellule in Percoll al 35% in una provetta da 50 mL (massimo 30 mL per provetta). Se i tessuti sono di grandi dimensioni, dividere le cellule in più provette da 50 mL.
- Soavemente sovrapporre a ciascuna provetta 10 mL di HBSS 1x. Incubare per 5 minuti sul ghiaccio o a 4 °C.
- Centrifugare a 800 ×g, per 45 minuti, a 4 °C (senza freno durante la decelerazione).
- Recupero del livello
- Eliminare con attenzione il sopranatante e lo strato di mielina senza disturbare l'interfase inferiore.
- Raccogliere il pellet e l'interfase (al di sotto dello strato di mielina, contenente cellule cerebrali miste e la frazione di Percoll) in una nuova provetta conica da 50 mL per evitare il trasferimento di detriti.
- Diluizione e lavaggio
- Aggiungere HBSS in rapporto 3:1 (ad esempio, 30 mL di HBSS per ogni 10 mL di sospensione raccolta) per diluire il Percoll (diluizione ~3x).
- Centrifugare a 1.000 × g, per 10 minuti a 4 °C (utilizzare freno e accelerazione completi).
- Eliminare completamente il sopranatante.
- Lisi dei globuli rossi e conteggio cellulare
- Trattare il pellet cellulare ottenuto al passaggio 4.5.3 con buffer ACK (5 mL, 10 minuti, 37 °C).
- Contare le cellule vitali utilizzando il blu di tripano.
- NOTA: Resa attesa: ~0,1–1 × 10⁶ cellule del SNC/g di tessuto, a seconda delle condizioni dei tessuti.
- Aggiungere 10 mL di PBS per inattivare il buffer di lisi ACK. Centrifugare a 500 × g per 5 minuti.
NOTA: Punto di arresto opzionale: le cellule possono essere coltivate durante la notte prima del sorting a una densità di 0,5–1 × 10⁶ cellule/mL di mezzo (DMEM/F-12, integrato con glutammina e piruvato di sodio (500 mL), 10% FBS inattivato termicamente, soluzione tampone HEPES 1x, antibiotico-antimicotico 1x (5,5 mL di soluzione madre 100x), 10 ng/mL di MCSF (soluzione madre 1.000x).
Dopo il completamento dei passaggi sopra descritti — dissociazione del tessuto, lisi dei globuli rossi, conteggio cellulare e coltura notturna opzionale — le popolazioni di cellule CD3+ e CD11b+ sono state isolate utilizzando kit commerciali per l'isolamento cellulare, seguendo le istruzioni del produttore. Informazioni dettagliate riguardo ai kit, ai reagenti e alla procedura completa di isolamento sono riportate nella Tabella dei materiali, con una breve panoramica del flusso di lavoro di isolamento fornita di seguito.
5. Isolamento di cellule T CD3⁺ (selezione positiva)
NOTA: isolare prima i CD3+ dalla sospensione cellulare monocellulare preparata, utilizzando un kit di selezione positiva immunomagnetico in formato di rilascio per CD3 (vedere la Tabella dei Materiali). Conservare sia la frazione CD3+ che quella CD3- ottenute in questo passaggio. La frazione CD3- è necessaria per il Passaggio 6.
- Preparare il buffer di rilascio.
- Preparare il buffer di rilascio 1x diluendo il concentrato di buffer di rilascio 40x nel buffer di separazione cellulare nel giorno dell'uso e mantenerlo a 4–6 °C o sul ghiaccio.
NOTA: Preparare 2,5 mL di buffer di rilascio 1x per ogni campione da processare.
- Preparare il buffer di rilascio 1x diluendo il concentrato di buffer di rilascio 40x nel buffer di separazione cellulare nel giorno dell'uso e mantenerlo a 4–6 °C o sul ghiaccio.
- Preparare il campione cellulare ed etichettarlo con il cocktail di selezione.
- Risospendere il pellet cellulare ottenuto al passaggio 4.6.3 a 1 × 10⁸ cellule/mL in buffer di separazione cellulare in un tubo conico rotondo da 5 mL.
- Aggiungere il cocktail di selezione CD3 al campione in una quantità di 100 µL per mL di campione. Mescolare delicatamente il campione e incubare per 3 min a temperatura ambiente.
- Etichettare il campione con particelle magnetiche.
- Vortexare le particelle magnetiche per 30 s immediatamente prima dell'uso. Aggiungere le particelle magnetiche al campione in una quantità di 100 µL per mL di campione. Mescolare delicatamente il campione e incubare per 3 min a temperatura ambiente.
- Portare il campione a un volume totale di 2 mL aggiungendo buffer di separazione cellulare e mescolare aspirando e dispensando delicatamente la sospensione due o tre volte.
- Isolare la reazione CD3+ mediante separazione magnetica.
- Posizionare il tubo aperto nel separatore cellulare magnetico e incubare per 5 min a temperatura ambiente.
- NOTA: Le cellule legate alle particelle magnetiche costituiscono la frazione CD3+ e rimangono attaccate alla parete del tubo all'interno del campo magnetico; il sopranatante non legato costituisce la frazione CD3-.
- Senza rimuovere il tubo dal separatore magnetico, pipettare il sopranatante in un tubo conico pulito da 15 mL, etichettato per la frazione CD3-.
- Rimuovere il tubo dal separatore magnetico e risospendere delicatamente le cellule trattenute in 2 mL di buffer di separazione cellulare.
- Ripetere i passaggi da 5.4.1 a 5.4.3 per un totale di tre separazioni magnetiche di 5 min, raccogliendo tutti i sopranatanti nello stesso tubo destinato alla frazione CD3-.
- Rilasciare la frazione CD3+ dalle particelle magnetiche.
- Aggiungere 2,5 mL di buffer di rilascio 1x (preparato al passaggio 5.1.2) alle cellule trattenute e mescolare aspirando e dispensando delicatamente la sospensione due o tre volte. Incubare la sospensione per 3 min a temperatura ambiente.
- Posizionare il tubo aperto nel separatore cellulare magnetico e incubare per 5 min a temperatura ambiente.
- Senza rimuovere il tubo dal separatore magnetico, pipettare il sopranatante in un tubo conico pulito da 15 mL, etichettato per la frazione CD3+.
NOTA: Il buffer di rilascio stacca le particelle magnetiche dalle cellule marcate: il sopranatante risultante è la frazione CD3+ purificata, mentre le particelle magnetiche residue rimangono legate alla parete del tubo nel campo magnetico e vengono scartate.
- Conteggio cellulare e criopreservazione
- Contare le cellule e conservare l'aliquota CD3+ congelando rapidamente le aliquote a -80 °C dopo aver criopreservato le cellule rimanenti in una miscela criogenica (90% FBS + 10% DMSO) per 24 h in un mezzo di congelamento a base di isopropanolo, quindi trasferire il campione in azoto liquido.
6. Isolamento di cellule mieloidi CD11b⁺ (dalla frazione CD3⁻)
NOTA: La frazione CD3- recuperata dal passaggio 5.4.4 è stata sottoposta a un secondo passaggio di selezione positiva immunomagnetica per isolare le cellule mieloidi CD11b+ utilizzando microperle magnetiche anti-CD11b e un separatore magnetico in formato colonna (vedere la Tabella dei Materiali).
- Preparare il buffer di separazione e determinare il numero di cellule.
- Preparare il buffer di separazione al 1x a base di BSA diluendo la concentrazione 20x in soluzione isotonica per il lavaggio e mantenere il buffer preparato freddo (4–8 °C) fino all'uso.
- Determinare il numero totale di cellule nella frazione CD3 utilizzando un emocitometro o un contatore cellulare automatico.
- Etichettare le cellule con microsfere magnetiche anti-CD11b.
- Centrifugare la sospensione cellulare a 300 × g per 10 minuti ed aspirare completamente il soprannatante.
- Risospendere il pellet cellulare in 80 µL di buffer di separazione al 1x a base di BSA per ogni 1 × 10⁷ cellule totali.
- Aggiungere 20 µL di microsfere magnetiche anti-CD11b per ogni 1 × 10⁷ cellule totali, mescolare accuratamente e incubare per 15 minuti a 4–8 °C.
- NOTA: L'incubazione su ghiaccio umido invece che in frigorifero potrebbe richiedere un tempo di incubazione più lungo. Incubare a temperature più elevate o per tempi superiori a quelli raccomandati potrebbe aumentare il rischio di etichettatura cellulare non specifica.
- Lavare le cellule etichettate aggiungendo 1 mL di buffer di separazione al 1x per ogni 1 × 10⁷ cellule, centrifugare a 300 × g per 10 minuti ed aspirare completamente il soprannatante.
- Risospenderne fino a 1 × 10⁸ cellule totali in 500 µL di buffer di separazione.
- Eseguire la separazione magnetica mediante colonna.
- Posizionare una colonna per separazione magnetica nel separatore magnetico ed equilibrarla risciacquandola con 500 µL di buffer di separazione al 1x per colonne a piccolo volume o con 1 mL di buffer di separazione al 1x per colonne a grande volume; scartare l'effluente del risciacquo.
NOTA: Utilizzare una colonna a piccolo volume quando il campione contiene un numero ridotto di cellule totali. Utilizzare una colonna a grande volume per campioni con un numero elevato di cellule totali, come preparazioni derivate dalla milza o preparazioni immunitarie combinate. - Posizionare un tubo pulito da 5 mL in polistirene con fondo rotondo sotto la colonna equilibrata ed applicare la sospensione cellulare etichettata (500 µL per colonne a piccolo volume o 1 mL per colonne a grande volume) sulla parte superiore della colonna.
- Dopo che il campione è completamente penetrato nella colonna, lavare la colonna tre volte, aggiungendo 500 µL di buffer di separazione al 1x per ogni lavaggio per colonne a piccolo volume o 1 mL per ogni lavaggio per colonne a grande volume. Aggiungere ogni lavaggio successivo solo dopo che il serbatoio della colonna si è svuotato.
NOTA: L'effluente combinato raccolto nei passaggi 6.3.2 e 6.3.3 costituisce la frazione non etichettata, CD11b-. - Rimuovere la colonna dal separatore magnetico e posizionarla su un tubo pulito da 5 mL in polistirene, etichettato per la frazione CD11b+.
- Pipettare 1 mL (per colonne a piccolo volume) o 2 mL (per colonne a grande volume) di buffer di separazione al 1x sulla parte superiore della colonna ed espellere immediatamente le cellule etichettate nel tubo di raccolta premendo con decisione lo stantuffo fornito con la colonna.
- Posizionare una colonna per separazione magnetica nel separatore magnetico ed equilibrarla risciacquandola con 500 µL di buffer di separazione al 1x per colonne a piccolo volume o con 1 mL di buffer di separazione al 1x per colonne a grande volume; scartare l'effluente del risciacquo.
- Quantificazione ed elaborazione successiva delle frazioni CD11b+
- Contare le cellule provenienti da entrambe le frazioni (CD11b+ e CD11b-) e conservare l'aliquota CD11b- mediante congelamento rapido a -80 °C dopo aver criopreservato le cellule rimanenti in una miscela crioprotettiva (90% FBS + 10% DMSO) per 24 ore in un mezzo di congelamento a base di isopropanolo, quindi trasferire il campione in azoto liquido.
- Utilizzare le cellule CD11b+ per esperimenti successivi.
Risultati
Il flusso di lavoro ottimizzato descritto in questo protocollo consente l'isolamento riproducibile di linfociti T vitali e altamente arricchiti, nonché di BrMC/microglia, da tessuti cerebrali umani post-mortem infetti da HIV. L'esecuzione corretta del protocollo viene confermata attraverso una serie di controlli di qualità, inclusa la valutazione della vitalità cellulare, la quantificazione del rendimento e la caratterizzazione immunofenotipica in fasi chiave. Di seguito sono descritti i risultati rappresentativi di un esperimento riuscito.
Dissociazione del tessuto e recupero delle cellule
Come illustrato nella Figura 1A, dopo la dissociazione meccanica e la centrifugazione su gradiente di densità, un campione ben processato dovrebbe produrre un pellet visivamente chiaro con quantità minime di detriti di mielina residui dopo la centrifugazione su Percoll. In esperimenti rappresentativi effettuati con tessuti cerebrali ottenuti da autopsia rapida di PWH, il numero totale di cellule ottenute prima della selezione immunomagnetica varia tipicamente da 8,0 × 10⁴ a 1,0 × 10⁶ cellule per grammo di tessuto cerebrale, valore notevolmente inferiore rispetto ai rendimenti ottenuti dal tessuto splenico (~5 × 10⁷ cellule/g) (Tabella 1), a testimonianza delle differenze biologiche intrinseche tra questi tessuti.
Rese inferiori o ridotta vitalità sono spesso associate a intervalli post mortem prolungati (>24 h), condizioni subottimali di conservazione del tessuto o forza meccanica eccessiva durante l'omogeneizzazione. In tali casi, lo strato di mielina dopo la centrifugazione su gradiente di Percoll appare più spesso e diffuso, e l'interfase contenente le cellule del SNC è meno definita. La rimozione incompleta dello strato di mielina (passaggio 4.4 del protocollo) può portare a contaminazione da detriti mielinici, che potrebbero essere erroneamente identificati come cellule morte durante il conteggio con esclusione del blu di tripano. Questa contaminazione può inoltre compromettere l'etichettatura con anticorpi successiva, riducendo l'efficienza della separazione magnetica. Se si sospetta un trascinamento di mielina, si raccomanda un ulteriore passaggio di centrifugazione su gradiente di Percoll prima della selezione immunomagnetica.
Frazione di T CD3+
Il passaggio di selezione positiva delle cellule T CD3⁺ ha una doppia funzione: arricchire la frazione di cellule T per analisi parallele delle cellule del SNC, al contempo esaurendo i linfociti T infiltranti dalla frazione arricchita in cellule mieloidi, per escludere un eventuale contaminazione da cellule T nelle cellule mieloidi isolate. In esperimenti rappresentativi, la frazione CD3⁺ corrispondeva a circa il 2–8% del totale delle cellule isolate (circa 1 × 10⁴ cellule/g di tessuto) (Tabella 1), in linea con studi precedenti che indicano livelli limitati e bassi di infiltrazione di cellule T nei tessuti del SNC infetti da HIV.
Arricchimento, caratterizzazione e coltura ex vivo di BrMC CD11b⁺
Dopo l'esaurente deplezione di CD3⁺, la frazione CD3⁻ è stata sottoposta a selezione di CD11b⁺ mediante microsferette magnetiche. Come riportato in precedenza(12), questa procedura ci ha permesso di arricchire i CD11b⁺ BrMCs fino al 95,2%, rispetto al 28,4% della frazione pre-selezione. Una RT-qPCR altamente sensibile per il marcatore delle cellule T CD3E (in grado di rilevare una singola cellula T su un milione di BrMCs) non ha evidenziato cellule T rilevabili nei BrMCs/microglia isolati(12), confermando l'elevata purezza e escludendo qualsiasi contaminazione da cellule T.
I BrMC CD11b⁺ purificati sono stati quindi coltivati in un mezzo specifico per microglia per un massimo di 2 settimane, per consentire il recupero cellulare e l'adesione iniziale necessari all'avvio della crescita cellulare. Come mostrato in Figura 1B, i BrMC umani isolati hanno formato un monostrato già al giorno 5 post-isolamento ed hanno mostrato una morfologia bipolare. Queste cellule sono ora pronte per misurazioni ex vivo, caratterizzazione e saggi funzionali successivi. Nell’Figura 2A è riportata un'analisi rappresentativa della purezza, basata su citometria a flusso, della frazione CD11b⁺ isolata dal cervello di primati non umani (NHP), che dimostra come il 97,3% delle cellule esprima contemporaneamente CD11b e TMEM119. La purezza delle preparazioni di BrMC sia umani che di altri NHP è stata descritta in precedenza12. In tali analisi, la frazione CD11b⁺ è stata arricchita dal 28,4% al 95,5%, con cellule TMEM119⁺ che rappresentavano fino al 95,9% della popolazione isolata da campioni umani. Definiamo queste cellule come microglia, anche se una piccola percentuale potrebbe rappresentare altre popolazioni di cellule mieloidi residenti nel cervello.
Una procedura simile può essere applicata anche per isolare le cellule T CD3⁺ della milza e le cellule mieloidi CD11b⁺ (SMCs) (Tabella 1). La valutazione della purezza ha mostrato circa il 98,9% di cellule CD3+ e il 99,3% di cellule CD11b+ (Figura 2B,C). Queste popolazioni cellulari vitali (Figura 2E,F) possono essere mantenute in coltura, consentendo analisi comparative accoppiate con le cellule del SNC isolate (Figura 2D).
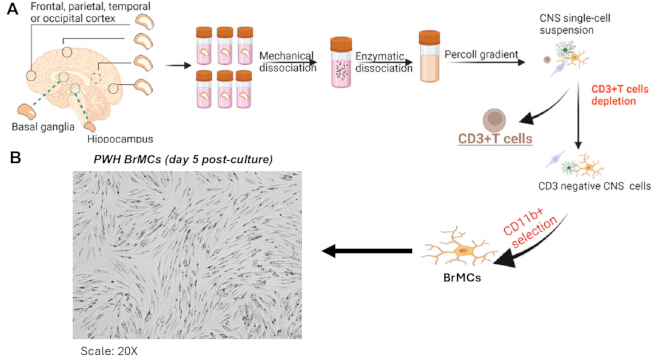
Figura 1. Un procedimento di isolamento sequenziale in due passaggi per purificare le BrMCs. (A) Schema della procedura di isolamento cellulare del SNC in due passaggi per purificare le BrMCs CD11b⁺. (B) La morfologia delle BrMCs (ingrandimento 100x) dopo 5 giorni di coltura mostra un attacco riuscito delle MG alla piastra. Abbreviazioni: BrMCs = cellule mieloidi cerebrali; SNC = sistema nervoso centrale; MG = microglia. Cliccare qui per visualizzare una versione ingrandita di questa figura.
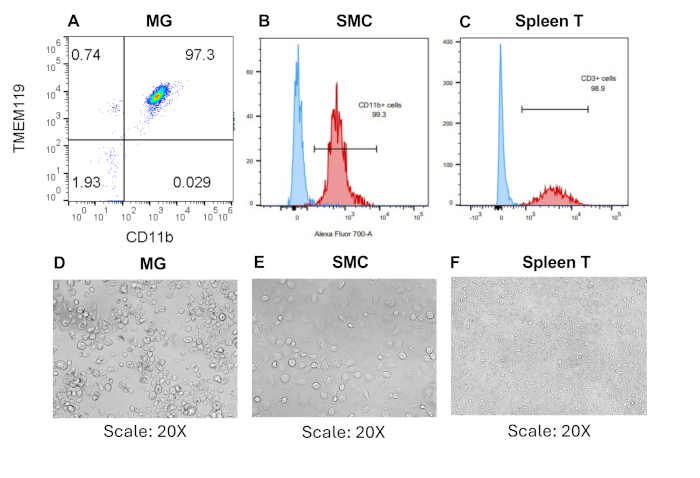
Figura 2. Isolamento riuscito di cellule T e mieloidi della milza. (A-C) Analisi di citometria a flusso delle frazioni CD3⁺ e CD11b⁺ mediante gli anticorpi indicati. (D-F) Immagini rappresentative (in basso) mostrano microglia, cellule T CD3⁺ e cellule mieloidi spleniche a 7 giorni dalla coltura dopo l'isolamento da cervello e milza (Scala: 20x). Abbreviazioni: SMCs = cellule mieloidi della milza; MG = microglia. Cliccare qui per visualizzare una versione ingrandita di questa figura.
| Regione | Peso del tessuto (g) | Pre-isolamento | Cellule T CD3+ | BrMCs/SMC CD11b+ | |||
| PWH | cellule vitali | cellule/g di tessuto | cellule vitali | cellule/g di tessuto | cellule vitali | cellule/g di tessuto | |
| FCP | 18,25 | 8,82E+06 | 4,83E+05 | 7,30E+05 | 1,33E+04 | 2,82E+06 | 1,55E+05 |
| PCT | 4,1 | 3,53E+05 | 8,61E+04 | 1,20E+05 | 2,93E+04 | ||
| TCX | 16 | 4,15E+06 | 2,59E+05 | 2,79E+06 | 1,74E+05 | ||
| OCC | 4,24 | 1,75E+06 | 4,13E+05 | 4,50E+05 | 1,06E+05 | ||
| CRB | 11,4 | 4,15E+06 | 3,64E+05 | 2,64E+06 | 2,32E+05 | ||
| H | 1 | 1,23E+06 | 1,23E+06 | 6,00E+04 | 6,00E+04 | ||
| SPL | 5,25 | 2,82E+08 | 5,37E+07 | 2,98E+07 | 5,68E+06 | 9,60E+06 | 1,83E+06 |
Tabella 1: Resa di ciascun tipo cellulare dopo l'isolamento in due fasi delle cellule del SNC.
Discussione
Per ottenere dati riproducibili con questo protocollo, è fondamentale seguire attentamente ogni passaggio. Omettere o accelerare una qualsiasi fase può ridurre il rendimento cellulare, la vitalità e la purezza. Il fattore più critico prima dell'analisi è la rapidità con cui i tessuti vengono processati dopo la morte42. I tessuti cerebrali umani devono essere manipolati il più rapidamente possibile, idealmente entro 6–12 h. Attendere più a lungo provoca la degradazione degli antigeni di superficie dei microglia, come TMEM119 e P2RY12, e riduce la vitalità cellulare20. Per evitare ciò, è essenziale garantire che i tessuti vengano trasferiti tempestivamente e immediatamente conservati a 4 °C in HBSS con DNasi I.
La dissociazione meccanica deve essere regolata con attenzione43. Un'omogeneizzazione eccessiva rompe le cellule e rilascia il DNA, causando aggregazione e riducendo sia il rendimento che l'efficienza della colonna44. Se i tessuti non vengono omogeneizzati sufficientemente, le cellule vive rimarranno intrappolate all'interno dei frammenti di tessuto. L'aggiunta di DNasi I al mezzo di dissociazione aiuta a prevenire l'aggregazione45. L'utilizzo di tre o quattro cicli di macinazione con risciacqui intermedi di solito dà buoni risultati. Per la centrifugazione su gradiente di densità al Percoll, è fondamentale seguire esattamente le impostazioni della centrifuga e non utilizzare il freno, poiché ciò mescolerebbe gli strati e comprometterebbe la separazione delle cellule45. Quando si aggiunge l'HBSS alla sospensione di Percoll, l'HBSS deve essere versato lentamente lungo la parete del tubo per mantenere separati gli strati. Se gli sperimentatori sono alle prime armi con questa tecnica, è consigliabile esercitarsi con soluzioni colorate prima di utilizzare tessuti preziosi. Durante la separazione magnetica su colonna CD11b+, cellule e tutti i tamponi devono essere mantenuti a 4–8 °C. Se la temperatura dovesse superare questo intervallo durante l'incubazione con microperle, potrebbe verificarsi un'etichettatura non specifica, la formazione di "cap" sugli anticorpi e l'assorbimento delle perle, tutti fenomeni che ridurrebbero notevolmente la purezza e l'efficienza di selezione33.
Questo protocollo può essere adattato per adattarsi a diversi tipi di tessuto o configurazioni di laboratorio. Se il tessuto contiene molti globuli rossi, come nel caso in cui la perfusione cardiaca sia incompleta, si può aggiungere un passaggio di lisi ACK prima della centrifugazione su gradiente di Percoll per rimuoverli e migliorare la separazione46. L'incubazione con ACK non deve essere protratta per lunghi periodi, poiché potrebbe compromettere la vitalità dei leucociti47. Se i rendimenti rimangono bassi, i detriti rimasti sul filtro devono essere esaminati al microscopio stereoscopico. Se è presente una quantità significativa di tessuto vitale, si può aumentare il numero di cicli di macinazione oppure si possono tagliare pezzi di tessuto più piccoli di 0,5 g per filtro. Durante il recupero dal gradiente di Percoll, è preferibile lasciare una piccola quantità di Percoll sopra il pellet piuttosto che rischiare di perdere l'interfase. Se la colonna si ottura durante la separazione MACS, ciò indica solitamente che sono state caricate troppe cellule o che nel sospensione sono ancora presenti detriti.
Sebbene questo protocollo sia stato progettato per tessuti cerebrali umani infettati da HIV, vi sono alcune importanti limitazioni da considerare nell'interpretazione dei risultati. La dissociazione meccanica induce sempre stress cellulare, il quale potrebbe alterare temporaneamente l'espressione genica delle microglia e attivare vie infiammatorie33,48. Un'altra limitazione è l'utilizzo di CD11b come marcatore principale per la selezione. CD11b è presente su molte cellule mieloidi del SNC, non solo sulle microglia, ed è inoltre espresso su monociti e macrofagi infiltranti, che sono più comuni nei tessuti infettati da HIV a causa della neuroinfiammazione49. Per distinguere le microglia residenti dalle cellule infiltranti, è necessaria un'ulteriore analisi mediante marcatori specifici delle microglia, come TMEM119, P2RY12 e SALL120,50. Una terza limitazione riguarda la disponibilità del tessuto e le differenze tra donatori. I campioni cerebrali umani post-mortem non possono essere sostituiti, rendendo estremamente difficile ottimizzare il protocollo utilizzando repliche tecniche dello stesso donatore. Inoltre, vi sono variazioni tra i tessuti per quanto riguarda resa, vitalità e attivazione delle microglia, specialmente nelle persone con HIV (PWH), in cui lo stato neurocognitivo, la storia di terapia antiretrovirale (ART) e altri problemi di salute variano notevolmente. Queste differenze devono essere attentamente registrate e controllate negli esperimenti.
Rispetto ad altri metodi, l'isolamento basato su FACS mediante anticorpi contro CD11b, CD45, TMEM119 o P2RY12 consente un'elevata purezza, ma richiede apparecchiature costose, è lungo e aumenta lo stress cellulare33,51. Inoltre, determina un recupero cellulare inferiore rispetto ai metodi basati su microsfere magnetiche52. L'immunopanning è molto specifico, ma anch'esso laborioso, richiede una preparazione specializzata del substrato e non si adatta bene all'elaborazione di tessuti provenienti da più regioni53. I kit commerciali di dissociazione enzimatica possono migliorare il rendimento di cellule singole e ridurre lo stress meccanico, ma sono più costosi e potrebbero alterare i marcatori di superficie cellulare attraverso l'attività delle proteasi, riducendo così l'efficienza di marcatura nei successivi passaggi di immunomagnetica o citometria a flusso54,55. Pertanto, questo protocollo prevede una digestione enzimatica delicata durante il principale passaggio di dissociazione, al fine di preservare gli antigeni di superficie, aspetto particolarmente importante per marcatori sensibili come CD11b, CD68 e TMEM119. L'approccio passo-passo di deplezione ed arricchimento immunomagnetico qui utilizzato, con deplezione delle cellule T CD3+ seguita da selezione positiva delle cellule CD11b+, offre un vantaggio concreto in termini di flusso di lavoro rispetto ai protocolli in un unico passaggio. Tale metodo consente il recupero delle cellule T per studi immunologici paralleli, massimizzando al contempo la purezza della frazione mieloide. Questo doppio recupero è particolarmente utile nella ricerca sul reservoir dell'HIV, in cui sia le cellule T che le cellule mieloidi nel sistema nervoso centrale sono importanti da studiare.
Le cellule CD11b+ isolate possono essere utilizzate per una varietà di applicazioni di ricerca. Per lo studio delle riserve virali, questa frazione è adatta per la misurazione dell'antigene p24 dell'HIV, del numero di copie di DNA/RNA dell'HIV mediante PCR digitale a goccioline e saggi di riproduzione virale ex vivo56,57. Tutti questi metodi richiedono cellule mieloidi vitali ed arricchite e sono importanti per comprendere la riserva nel sistema nervoso centrale che persiste nonostante la terapia antiretrovirale (ART)58. Per studi trascrittomica, le cellule preparate con questo protocollo sono adatte sia al sequenziamento dell'RNA su popolazione complessiva che a livello singola cellula59,60. Ciò consente ai ricercatori di studiare l'attivazione delle microglia, le firme delle microglia associate alle malattie e le risposte delle microglia all'infezione da HIV a livello di singola cellula61. Con piccole modifiche, come l'utilizzo di diversi kit di selezione e l'adeguamento dei volumi del gradiente, questo flusso di lavoro può essere applicato ad altre malattie neurologiche, tra cui Alzheimer, sclerosi multipla, long COVID19 e lesioni cerebrali traumatiche, per le quali è necessaria anche l'analisi delle microglia su tessuti post-mortem49,62.
In sintesi, questo protocollo fornisce un metodo affidabile, scalabile, flessibile e riproducibile per isolare cellule mieloidi/microglia da tessuti cerebrali umani e animali. Poiché è compatibile con numerose piattaforme downstream e consente il recupero di diversi tipi di cellule immunitarie da un singolo campione di tessuto, rappresenta uno strumento prezioso per i ricercatori nel campo della neuroimmunologia, virologia e neuropatologia.
Dichiarazioni
Gli autori dichiarano di non avere conflitti di interessi.
Ringraziamenti
We thank Dr. Sara Gianella from the “Last Gift” cohort at UC San Diego for collecting human tissues. We also thank Dr. Ann Chahroudi at the Emory National Primate Research Center, Dr. Afam Okoye at Oregon Health & Science University, and Dr. Satya Dandekar at the University of California, Davis, for providing rhesus macaque tissues. This work was supported by R21MH128034, R01MH136852, R21AI167709, R01MH139446, and R01AI186609. The funders had no role in study design, data collection and analysis, decision to publish, or preparation of the manuscript.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| siringhe da 10 mL | VWR | Cat# 76837-040 | |
| Pipette sierologiche da 25 mL | VWR | Cat# 76201-710 | |
| tampone di lisi ACK | Thermo Fisher Scientific | Cat# A1049201 | |
| Antibiotico-antimicotico (100x) | Thermo Fisher Scientific | Cat# 15240112 | |
| Soluzione di risciacquo autoMACS | Miltenyi Biotec | Cat# 130-091-222 | |
| Cappa di sicurezza biologica (BSL-2) | |||
| CD11b MicroBeads, umano e murino – linfofilizzato | Miltenyi Biotec | Cat# 130-097-142 | |
| CD11b MicroBeads, primate non umani | Miltenyi Biotec | Cat# 130-091-100 | |
| Kit MicroBead CD3, primati non umani | Miltenyi Biotec | Cat# 130-092-012 | |
| Lame per il conteggio cellulare | Thermo Fisher Countess | Cat# C10312 | Alternativa VWR, Cat# 10228-0050 |
| Clorox candeggina germicida | Essendant | Cat# 50371500 | |
| Piatti per coltura Corning non trattati | Thermo Fisher Scientific | Cat# 08-772-32 | |
| M-CSF da scimmia cynomologus | Kingfisher Biotech | Cat# RP1612Y-100 | |
| Siringhe monouso con punte Luer-Lok | BD | Cat# 14-829-45 | |
| DMEM/F-12 | Thermo Fisher Scientific | Cat# 11320082 | |
| DNasi I, ricombinante, priva di RNasi | Roche | Cat# 4716728001 | |
| EasySep Buffer | STEMCELL Technologies | Cat# 20144 | |
| EasySep FITC Positive Selection Kit II | STEMCELL Technologies | Cat# 17682 | |
| EasySep Release Human CD3 Positive Selection Kit | STEMCELL Technologies | Cat# 17751 | |
| Falcon Cell Strainers, 70 µm e 100 µm | Corning | Cat# 21008-950 | |
| Siero fetale bovino (FBS) | VWR | Cat#97068-091 | |
| Pinzette curve fini | VWR | Cat# 82027-410 | |
| Gentamicina | Thermo Fisher Scientific | Cat# 15750060 | |
| Gibco RPMI 1640 | Thermo Fisher Scientific | Cat# 11875-119 | |
| HBSS, 1x senza calcio, magnesio e rosso fenolo | Thermo Fisher Scientific | Cat# 14175103 | |
| HBSS, 10x con calcio, magnesio, rosso fenolo | Thermo Fisher Scientific | Cat# 14060040 | |
| Emocitometro o contatore cellulare automatico | |||
| M-CSF umano | PeproTech | Cat# 300-25 | Cat# alternativo 78057 |
| Soluzione isotonica per risciacquo/diluizione per separazione magnetica | Miltenyi Biotec | 130-091-222 | |
| L-glutammina (200 mM) | Thermo Fisher Scientific | Cat# 25030-061 | |
| Soluzione madre MACS BSA (20x) | Miltenyi Biotec | Cat# 130-091-376 | |
| Sistema di separazione magnetica | EasySep o MACS | ||
| Colonne per MS | Miltenyi Biotec | Cat# 130-042-201 | |
| Penicillina-Streptomicina | Thermo Fisher Scientific | Cat# 15140122 | |
| Percoll | Cytiva/GE Healthcare, | Cat# GE17-0891-01 | |
| Camici protettivi | Kappler ProVent | Cat# 17-988-497B | |
| Centrifuga refrigerata | |||
| Piruvato di sodio (100 mM) | Thermo Fisher Scientific | Cat# 11360070 | |
| Pinzette per campioni | VWR | Cat# 82027-440 | Alternative Cat# 82027-438 |
| Lame da bisturi monouso sterili | Cardinal Health | Cat# 11213-237 | VWR-alternativa Cat# 89140-800 |
| TrypLE Express Enzima (1x), fenolo rosso | ThermoFisher | Cat# 1250510 |
Riferimenti
- Prinz M, Masuda T, Wheeler MA, Quintana FJ. Microglia and central nervous system-associated macrophages: from origin to disease modulation. Annu Rev Immunol. 2021;39:251-77.
- Labzin LI, Heneka MT, Latz E. Innate immunity and neurodegeneration. Annu Rev Med. 2018;69:437-49.
- Thompson KK, Tsirka SE. The diverse roles of microglia in the neurodegenerative aspects of central nervous system (CNS) autoimmunity. Int J Mol Sci. 2017;18(3):504.
- Cornell J, Salinas S, Huang HY, Zhou M. Microglia regulation of synaptic plasticity and learning and memory. Neural Regen Res. 2022;17(4):705-16.
- Konishi H, Kiyama H, Ueno M. Dual functions of microglia in the formation and refinement of neural circuits during development. Int J Dev Neurosci. 2019;77:18-25.
- Fujita Y, Yamashita T. Neuroprotective function of microglia in the developing brain. Neuronal Signal. 2021;5(1):NS20200024.
- Gao C, Jiang J, Tan Y, Chen S. Microglia in neurodegenerative diseases: mechanism and potential therapeutic targets. Signal Transduct Target Ther. 2023;8(1):359.
- Leng F, Edison P. Neuroinflammation and microglial activation in Alzheimer disease: where do we go from here? Nat Rev Neurol. 2021;17(3):157-72.
- Hickman S, et al. Microglia in neurodegeneration. Nat Neurosci. 2018;21(10):1359-69.
- Donoso M, et al. Identification, quantification, and characterization of HIV-1 reservoirs in the human brain. Cells. 2022;11(15):2379.
- Asahchop EL, et al. Reduced antiretroviral drug efficacy and concentration in HIV-infected microglia contributes to viral persistence in brain. Retrovirology. 2017;14(1):47.
- Tang Y, et al. Brain microglia serve as a persistent HIV reservoir despite durable antiretroviral therapy. J Clin Invest. 2023;133(12):e167417.
- Thompson LJP, et al. HIV-associated neurocognitive disorder: a look into cellular and molecular pathology. Int J Mol Sci. 2024;25(9):4697.
- Olivier IS, Cacabelos R, Naidoo V. Risk factors and pathogenesis of HIV-associated neurocognitive disorder: the role of host genetics. Int J Mol Sci. 2018;19(11):3594.
- Eggers C, et al. HIV-1-associated neurocognitive disorder: epidemiology, pathogenesis, diagnosis, and treatment. J Neurol. 2017;264(8):1715-27.
- Prates GS, et al. HIV expression persists in the cerebrospinal fluid of HIV-associated neurocognitive disorders despite effective ART. Emerg Microbes Infect. 2026;15(1):2616945.
- Ash MK, Al-Harthi L, Schneider JR. HIV in the brain: identifying viral reservoirs and addressing the challenges of an HIV cure. Vaccines (Basel). 2021;9(8):867.
- Andersen ND, Srinivas S, Piñero G, Monje PV. A rapid and versatile method for the isolation, purification and cryogenic storage of Schwann cells from adult rodent nerves. Sci Rep. 2016;6(1):31781.
- Flores-Obando RE, Freidin MM, Abrams CK. Rapid and specific immunomagnetic isolation of mouse primary oligodendrocytes. J Vis Exp. 2018;(135):e57543.
- Van Wageningen TA, et al. Regulation of microglial TMEM119 and P2RY12 immunoreactivity in multiple sclerosis white and grey matter lesions is dependent on their inflammatory environment. Acta Neuropathol Commun. 2019;7(1):206.
- Honarpisheh P, et al. Potential caveats of putative microglia-specific markers for assessment of age-related cerebrovascular neuroinflammation. J Neuroinflammation. 2020;17(1):366.
- Rai MA, et al. Comparative analysis of human microglial models for studies of HIV replication and pathogenesis. Retrovirology. 2020;17(1):35.
- Gumbs SB, et al. Human microglial models to study HIV infection and neuropathogenesis: a literature overview and comparative analyses. J Neurovirol. 2022;28(1):64-91.
- Ma Z, Zhou Y, Collins DJ, Ai Y. Fluorescence activated cell sorting via a focused traveling surface acoustic beam. Lab Chip. 2017;17(18):3176-85.
- Sutermaster BA, Darling EM. Considerations for high-yield, high-throughput cell enrichment: fluorescence versus magnetic sorting. Sci Rep. 2019;9(1):227.
- Simon M, et al. Loss of perivascular aquaporin-4 localization impairs glymphatic exchange and promotes amyloid β plaque formation in mice. Alzheimers Res Ther. 2022;14(1):59.
- Olah M, et al. A transcriptomic atlas of aged human microglia. Nat Commun. 2018;9(1):539.
- Nühn MM, et al. Shock and kill within the CNS: a promising HIV eradication approach? J Leukoc Biol. 2022;112(5):1297-315.
- Donlin LT, et al. Methods for high-dimensional analysis of cells dissociated from cryopreserved synovial tissue. Arthritis Res Ther. 2018;20(1):139.
- Montanari M, et al. Automated-mechanical procedure compared to gentle enzymatic tissue dissociation in cell function studies. Biomolecules. 2022;12(5):701.
- Galatro TF, et al. Isolation of microglia and immune infiltrates from mouse and primate central nervous system. In: Clausen BE, Laman JD, editors. Inflammation: Methods and Protocols. New York: Humana Press; 2017. p. 333-42.
- Grabert K, McColl BW. Isolation and phenotyping of adult mouse microglial cells. In: Rousselet G, editor. Macrophages: Methods and Protocols. New York: Humana Press; 2018. p. 77-86.
- Ocañas SR, et al. Minimizing the ex vivo confounds of cell-isolation techniques on transcriptomic and translatomic profiles of purified microglia. eNeuro. 2022;9(2):ENEURO.0348-21.2022.
- Subra C, Trautmann L. Role of T lymphocytes in HIV neuropathogenesis. Curr HIV/AIDS Rep. 2019;16(3):236-43.
- Farhadian SF, et al. HIV viral transcription and immune perturbations in the CNS of people with HIV despite ART. JCI Insight. 2022;7(13):e160267.
- Marsh SE, et al. Dissection of artifactual and confounding glial signatures by single-cell sequencing of mouse and human brain. Nat Neurosci. 2022;25(3):306-16.
- Jolly S, et al. Single-cell quantification of mRNA expression in the human brain. Sci Rep. 2019;9(1):12353.
- Schroeter CB, et al. One brain-all cells: a comprehensive protocol to isolate all principal CNS-resident cell types from brain and spinal cord of adult healthy and EAE mice. Cells. 2021;10(3):651.
- Swartzlander DB, et al. Concurrent cell type-specific isolation and profiling of mouse brains in inflammation and Alzheimer's disease. JCI Insight. 2018;3(13):e121109.
- Zhao J, et al. Single-cell RNA sequencing reveals the heterogeneity of liver-resident immune cells in human. Cell Discov. 2020;6(1):22.
- Li X, et al. Histone decrotonylation plays a distinct role in HIV latency. Sci Adv. 2026;12(15):eaec0149.
- Heng Y, et al. The effects of postmortem delay on mouse and human microglia gene expression. Glia. 2021;69(4):1053-60.
- Trujillo M, et al. Combined mechanical and enzymatic dissociation of mouse brain hippocampal tissue. J Vis Exp. 2021;(176):e63007.
- Herron S, Delpech JC, Madore C, Ikezu T. Using mechanical homogenization to isolate microglia from mouse brain tissue to preserve transcriptomic integrity. STAR Protoc. 2022;3(4):101670.
- STEMCELL Technologies. How to prepare a single cell suspension from a frozen cell sample. protocols.io. 2019. doi:10.17504/protocols.io.4umgwu6.
- Volovitz I, et al. A non-aggressive, highly efficient, enzymatic method for dissociation of human brain tumors and brain tissues to viable single cells. BMC Neurosci. 2016;17(1):30.
- Manglani M, Gossa S, McGavern DB. Leukocyte isolation from brain, spinal cord, and meninges for flow cytometric analysis. Curr Protoc Immunol. 2018;121(1):e44.
- Bakina O, et al. In situ Patch-seq analysis of microglia reveals a lack of stress genes as found in FACS-isolated microglia. PLoS One. 2024;19(7):e0302376.
- Narasipura SD, et al. Inflammatory responses revealed through HIV infection of microglia-containing cerebral organoids. J Neuroinflammation. 2025;22(1):36.
- Haage V, et al. Comprehensive gene expression meta-analysis identifies signature genes that distinguish microglia from peripheral monocytes/macrophages in health and glioma. Acta Neuropathol Commun. 2019;7(1):20.
- Pan J, Wan J. Methodological comparison of FACS and MACS isolation of enriched microglia and astrocytes from mouse brain. J Immunol Methods. 2020;486:112834.
- Bordt EA, et al. Isolation of microglia from mouse or human tissue. STAR Protoc. 2020;1(1):100035.
- Bohlen CJ, Bennett FC, Bennett ML. Isolation and culture of microglia. Curr Protoc Immunol. 2019;125(1):e70.
- MacMullan MA, et al. An enzyme-free, cold-process acoustic method for gentle and effective tissue dissociation. bioRxiv. 2023:2023.10.03.560704. doi:10.1101/2023.10.03.560704.
- Mattei D, et al. Enzymatic dissociation induces transcriptional and proteotype bias in brain cell populations. Int J Mol Sci. 2020;21(21):7944.
- Kuzmichev YV, et al. Application of ultrasensitive digital ELISA for p24 enables improved evaluation of HIV-1 reservoir diversity and growth kinetics in viral outgrowth assays. Sci Rep. 2023;13(1):10958.
- Ferreira EA, Clements JE, Veenhuis RT. HIV-1 myeloid reservoirs: contributors to viral persistence and pathogenesis. Curr HIV/AIDS Rep. 2024;21(2):62-74.
- León-Rivera R, et al. Central nervous system viral seeding by mature monocytes and potential therapies to reduce CNS viral reservoirs in the cART era. mBio. 2021;12(2):e03633-20.
- Alyaqoobi Z, He Y, Wang X. Single-cell and bulk transcriptome analysis reveals the impact of inflammatory microglia on prognosis and immunotherapy response in primary glioblastoma. Clin Transl Oncol. 2026;28(6):2314-34.
- Farhadian SF, et al. Single-cell RNA sequencing reveals microglia-like cells in cerebrospinal fluid during virologically suppressed HIV. JCI Insight. 2018;3(18):e121718.
- Spurgat MS, Tang SJ. Single-cell RNA-sequencing: astrocyte and microglial heterogeneity in health and disease. Cells. 2022;11(13):2021.
- Marsh SE, et al. Multi-modal analysis and modeling of human neurodegenerative disease to reveal disease mechanisms and biomarkers. Alzheimers Dement. 2022;18:e061905.