Questo protocollo fornisce un metodo basato sull'immagine, con imaging in tempo reale su cellule vive, per quantificare la citotossicità mediata dai linfociti infiltranti il tumore (TIL) contro organoidi tumorali derivati da pazienti, consentendo un'analisi cinetica in tempo reale dell'apoptosi per il profilo funzionale del sistema immunitario e la valutazione di terapie immunomodulanti.
Articolo metodologico
Un saggio di co-coltura basato su immagini in tempo reale per quantificare l'uccisione apoptotica mediata dai linfociti infiltranti il tumore di organoidi tumorali derivati da pazienti
In questo articolo
Sommario
Abstract
Comprendere la capacità funzionale dei linfociti infiltranti il tumore (TIL) di riconoscere ed eliminare cellule tumorali autologhe è fondamentale per lo sviluppo dell'immunoterapia personalizzata. L'obiettivo di questo metodo è fornire un protocollo basato su immagini e sull'analisi in tempo reale di cellule vive, che misuri l'uccisione apoptotica mediata dai TIL, dipendente dalla caspasi-3, nei confronti di organoidi tumorali derivati da pazienti (PDTO) in tempo reale. Questo metodo integra procedure consolidate per l'isolamento e l'espansione di PDTO e TIL con un sistema standardizzato di co-coltura tridimensionale e un rilevamento automatizzato dell'apoptosi basato sulla fluorescenza.
Gli organoidi tumorali sono seminati in piastre da 96 pozzetti compatibili con l'analisi mediante imaging e marcati con un marcatore tumorale rosso, mentre i linfociti T infiltranti il tumore (TIL) espansi vengono aggiunti a rapporti predeterminati effettori-target in presenza di un substrato fluorescente verde attivato dalla caspasi-3. Le colture in co-incubazione vengono analizzate ogni 4 ore mediante un sistema di analisi cellulare in tempo reale per acquisire canali in contrasto di fase e di fluorescenza doppia. Un'analisi quantitativa delle immagini identifica le strutture tumorali positive al segnale rosso e calcola nel tempo la proporzione di oggetti tumorali apoptotici doppiamente positivi (rosso/verde). Vengono inclusi appropriati replicati tecnici e biologici, insieme a controlli di base per l'apoptosi spontanea, nonché controlli negativi e positivi per la capacità citotossica, al fine di garantire la robustezza del saggio.
Preservando l'eterogeneità del tumore all'interno dell'architettura tridimensionale dei PDTO consentendo al contempo una quantificazione longitudinale, questo protocollo fornisce un sistema fisiologicamente rilevante per caratterizzare funzionalmente le interazioni specifiche per il paziente tra tumore e linfociti infiltranti il tumore (TIL) e per studiare agenti immunomodulatori in grado di potenziare l'immunità antitumorale.
Introduzione
L'immunoterapia anticancro è stata trasformata dallo sviluppo di inibitori dei checkpoint immunitari (ICI) che bersagliano le vie della proteina della morte cellulare programmata 1/ligando della morte programmata 1 (PD-1/PD-L1) e della proteina 4 associata ai linfociti T citotossici (CTLA-4), che riattivano le risposte antitumorali mediate dai linfociti T endogeni in diversi tipi di tumori solidi1,2,3. Nonostante risposte durature in un sottogruppo di pazienti, la maggior parte non ottiene un beneficio clinico significativo e la mancanza di biomarcatori predittivi validati per identificare in modo prospettico i risponditori rimane un bisogno insoddisfatto. Pertanto, saggi funzionali che misurino direttamente l'uccisione tumorale mediata dai linfociti T rappresentano strumenti fondamentali per la scoperta di biomarcatori e la valutazione preclinica di combinazioni terapeutiche progettate per potenziare le risposte immunitarie citotossiche.
I saggi di citotossicità convenzionali, tra cui il rilascio di cromo-51, la quantificazione della lattato deidrogenasi (LDH) e i saggi di vitalità basati sulla luminescenza dell'ATP come CellTiter-Glo, sono stati ampiamente utilizzati per quantificare la lisi mediata dal sistema immunitario, ma generano misurazioni di massa in un singolo punto temporale che mancano di risoluzione spaziale e temporale4,5,6. Analogamente, i saggi di lisi basati su citometria a flusso endpoint quantificano la morte cellulare in un tempo fisso e si adattano male ai formati di coltura tridimensionali. Inoltre, le linee cellulari tumorali bidimensionali, comunemente utilizzate in questi saggi, non riproducono pienamente l'eterogeneità intrinseca dei tumori primari del paziente.
Gli organoidi tumorali derivati da pazienti (PDTOs) si sono affermati come una piattaforma ex vivo clinicamente rilevante, in grado di preservare in modo più fedele rispetto ai modelli convenzionali di linee cellulari le alterazioni genomiche, l'eterogeneità cellulare e i fenotipi di risposta ai farmaci del tumore originale.7,8,9,10,11,12Studi recenti hanno dimostrato che i PDTO possono essere coltivati in co-coltura con cellule immunitarie autologhe per modellare le risposte immunitarie antitumorali ex vivo; tuttavia, la maggior parte degli approcci pubblicati si basa su misurazioni di vitalità a fine processo o su analisi di immagini confocali laboriose, che limitano la capacità sperimentale e impediscono il monitoraggio dinamico della risposta citotossica13,14,15,16.
Qui descriviamo un saggio di co-coltura basato su immagini in tempo reale per la valutazione quantitativa, derivata da immagini, della citotossicità mediata da linfociti T contro PDTOs fluorescentemente marcati. Il metodo utilizza una microscopia a fluorescenza in time-lapse combinata con un substrato fluorescente attivato dalla caspasi-3, generando curve cinetiche di apoptosi con risoluzione a singolo organoide durante una finestra di osservazione di 12–36 h. Rispetto ai saggi di citotossicità convenzionali, questa piattaforma offre diversi vantaggi tecnici: mantiene inalterata la struttura tridimensionale del tumore per tutta la durata del saggio, risolve la dinamica temporale dell'induzione apoptotica, permette rapporti definiti tra effettori e bersagli e ha potenziali applicazioni future in formati di screening farmacologico a media capacità, inclusi inibitori dei checkpoint immunitari e agenti mirati testati singolarmente o in combinazione. Questo protocollo è destinato a ricercatori che operano nei settori dell'immuno-oncologia, della medicina di precisione funzionale e della biologia dei linfociti T, e può essere implementato in laboratori dotati di infrastruttura standard per colture cellulari e di un sistema di imaging in tempo reale con fluorescenza.
L'isolamento e la coltura di organoidi derivati da tumori di pazienti (PDTOs) e di linfociti infiltranti il tumore (TILs) abbinati, ottenuti da campioni tumorali umani, sono metodologie ben consolidate e ampiamente pubblicate. Protocolli robusti che descrivono la dissociazione meccanica ed enzimatica del tumore, l'inclusione in matrice della membrana basale in 3D, l'espansione prolungata degli organoidi e l'isolamento parallelo e l'espansione ex vivo dei TILs sono stati ampiamente validati su diversi tipi di tumore. Questi metodi preservano in modo affidabile l'eterogeneità e l'architettura delle cellule tumorali e la specificità immunitaria, ed è stato adattato in sistemi di co-coltura per valutare le interazioni tra tumore e sistema immunitario. Pertanto, nel presente studio, l'isolamento ed espansione di organoidi e TILs sono stati eseguiti secondo protocolli precedentemente pubblicati e validati, senza modifiche sostanziali, salvo diversamente indicato.
Protocollo
Tutte le procedure che coinvolgono tessuto tumorale umano e linfociti infiltranti il tumore (TIL) sono state eseguite nel rispetto dell'approvazione del Comitato per la revisione istituzionale (IRB#1305013903) e delle normative istituzionali sulla biosicurezza, previo ottenimento del consenso informato scritto prima dell'acquisizione del tessuto. L'ente approvante è il Comitato per la revisione istituzionale di Weill Cornell Medicine (indicato come Institutional Review Board (IRB), Weill Cornell Medicine, New York, NY), in base al protocollo n. 1305013903. I campioni coperti da questo protocollo includono tessuto tumorale residuo ottenuto da interventi chirurgici o procedure di ricerca di routine dopo la valutazione istopatologica standard; tessuto congelato o fissato in formalina e inclusi in paraffina (FFPE) già esistente, conservato in archivio presso Weill Cornell Medical College o altre istituzioni; sangue, dal quale vengono isolati e conservati i globuli bianchi periferici (PBMC), il siero e il plasma; tamponi buccali, saliva, urine o tessuti benigni utilizzati come controllo in alcuni casi; e, per i partecipanti arruolati nel programma di autoptica rapida, tessuti prelevati mediante autoptica eseguita entro 6 h (fino a 24 h) dal decesso. I TIL utilizzati in questo studio sono stati espansi a partire dai campioni di tessuto tumorale sopra descritti. Da tutti i biospecimen sono stati rimossi i dati identificativi personali, che erano collegati all'identità del partecipante soltanto tramite un numero identificativo univoco del paziente, in conformità con le normative HIPAA e quelle istituzionali; la ridentificazione dei dati è avvenuta esclusivamente al momento della generazione delle relazioni. Tutti gli esperimenti sono stati condotti in condizioni di Livello di Biosicurezza 2 (BSL-2) all'interno di un armadio biologico di sicurezza certificato di Classe II. I materiali biologicamente pericolosi sono stati smaltiti secondo le indicazioni istituzionali. Si vedano la Tabella dei materiali e il File Supplementare 1 per i materiali e la preparazione dei tamponi e dei mezzi utilizzati in questo lavoro.
1. Etichettatura fluorescente e ricostruzione di organoidi tumorali derivati da pazienti (PDTOs) (Figura 1)
- Rimuovere il vecchio Matrigel e avviare la dissociazione cellulare.
- Posizionare la piastra di coltura nella cappa a flusso laminare. Aspirare con attenzione il mezzo dai pozzetti senza disturbare le goccioline di Matrigel.
- Aggiungere 1–2 mL di enzima di dissociazione cellulare a temperatura ambiente per ogni pozzetto. Pipettare ripetutamente su e giù con una pipetta P1000 e un raschietto sterile per cellule per rompere completamente le goccioline di Matrigel.
- Trasferire la miscela cellulare nel tubo conico da 15 mL etichettato. Aggiungere ulteriori 1 mL di enzima di dissociazione cellulare in ogni pozzetto per lavare le cellule residue e trasferirle nello stesso tubo. Regolare il volume in modo da assicurare la raccolta di almeno 5 mL di enzima per pozzetto. Chiudere il tubo e agitarlo manualmente per mescolare accuratamente.
- Dissociazione enzimatica
- Posizionare il tubo in un bagno termostatato a 37 °C. Incubare per 10 minuti e agitare manualmente il tubo ogni 2–3 minuti per favorire la dissociazione. Monitorare visivamente la completa disaggregazione.
- Una volta completata la dissociazione, centrifugare a 300 × g per 3 minuti a 4 °C. Ispezionare il tubo dopo la centrifugazione.
- Se non si forma alcun pellet e la nube di Matrigel persiste, aggiungere ulteriore enzima di dissociazione cellulare. Agitare e riportare il tubo nel bagno termostatato per 3–5 minuti. Se il pellet non si forma comunque, posizionare il tubo sul ghiaccio per 3 minuti per permettere al matrix di sedimentare.
- Conteggio cellulare e valutazione della vitalità
- Aspirare il soprannatante senza disturbare il pellet. Aggiungere 10 mL del mezzo di lavaggio +++.
- Centrifugare a 300 × g per 3 minuti a 4 °C. Ri-sospendere il pellet in 1 mL di PBS. Triturare delicatamente per ottenere una sospensione monocellulare.
- Mescolare 15 µL della sospensione cellulare con 15 µL di Trypan Blue al 0,4%. Caricare 10 µL per camera di un vetrino conta-cellule. Contare le cellule vitali utilizzando un contatore automatico o un emocitometro.
- Mantenere le cellule sul ghiaccio durante il conteggio. Aggiungere una piastra non trattata da 6 pozzetti in condizioni di coltura, riscaldata a 37 °C, per la successiva semina.
- Etichettatura fluorescente delle cellule tumorali
- Regolare la concentrazione cellulare a 1 × 10⁶ cellule vitali/mL in PBS.
- Ricostituire il colorante CellTrace Far Red con 20 µL di DMSO per preparare una soluzione stock da 1 mM. Vortexare e centrifugare brevemente.
- Aggiungere 1 µL della soluzione stock da 1 mM per ogni 1 mL di sospensione cellulare (1 × 10⁶ cellule/mL), ottenendo una concentrazione finale di marcatura di 1 µM. Capovolgere delicatamente per mescolare. Incubare per 30 minuti a 37 °C, protetto dalla luce.
- Aggiungere 5 volumi di PBS per lavare il colorante. Centrifugare a 300 × g per 5 minuti. Lavare due volte con PBS.
- Valutare l'efficienza di marcatura. Un pellet cellulare visibilmente colorato rappresenta il criterio qualitativo di accettazione.
- Determinare la vitalità post-marcatura mediante esclusione del Trypan Blue e registrare la vitalità osservata (80%).
NOTA: Procedere con l'inclusione solo se il pellet cellulare dimostra una colorazione uniforme e la vitalità post-marcatura è ≥80%.
- Preparazione della sospensione matriciale cellulare 3D
- Ri-sospendere il pellet in un volume appropriato di mezzo specifico per la coltura, in base alla dimensione del pellet (ad esempio, per 900.000 cellule, aggiungere 500 µL di mezzo; per 1,8 milioni di cellule, aggiungere 1.000 µL di mezzo).
- Aggiungere Matrigel freddo in rapporto 1:2 (mezzo:matrix) per ottenere un contenuto finale del 67% di Matrigel. Mescolare accuratamente ma delicatamente per evitare la formazione di bolle (obiettivo tipico: 300.000 cellule per pozzetto di una piastra da 6 pozzetti).
- Allestimento delle goccioline di matrice 3D
- Utilizzando una pipetta da 200 µL, allestire gocce da 100 µL: 5 gocce per pozzetto su piastre da 6 pozzetti. Posizionare le piastre in un incubatore a 37 °C per 5 minuti.
- Rovesciare le piastre e incubare ulteriormente per 40 minuti per consentire la completa polimerizzazione. Confermare la presenza di cellule incluse mediante microscopia.
- Aggiungere 4 mL di mezzo per pozzetto (piastra da 6 pozzetti) e riportare le piastre nell'incubatore. Coltivare per 72 ore per permettere la formazione di organoidi di 100–300 µm.
2. Preparazione di organoidi per il saggio di uccisione
- Sciogliere la matrice della membrana basale preservando la struttura tridimensionale dell'organosoide.
- Rimuovere le piastre con gli organosoidi dall'incubatrice e trasferirle in una cappa a sicurezza biologica. Aspirare con attenzione il mezzo di coltura da ogni pozzetto senza disturbare le cupole di Matrigel.
NOTA: Designare e lasciare intatto un pozzetto per la dissociazione completa e il conteggio delle cellule tumorali (vedi sezione 2.2). - Aggiungere 1 mL di soluzione di recupero cellulare fredda (gelo) direttamente in ogni pozzetto per sciogliere la matrice della membrana basale. Disgregare meccanicamente le cupole utilizzando una pipetta P1000 e un raschietto sterile fino a quando la matrice non si stacca completamente dalla superficie della piastra.
- Trasferire la sospensione da un massimo di tre pozzetti in un tubo conico da 15 mL preetichettato e mantenuto sul ghiaccio. Aggiungere ulteriori 8 mL di soluzione di recupero cellulare fredda (gelo) al tubo. Posizionare il tubo orizzontalmente su un agitatore rotante a 4 °C per 30 minuti per assicurare lo scioglimento completo della matrice.
NOTA: Proteggere i campioni dalla luce se è stata effettuata una marcatura fluorescente. - Dopo l'incubazione, centrifugare a 300 × g per 3 minuti a 4 °C. Aspirare con attenzione il sovranzante completamente senza disturbare il pellet di organosoidi.
- Risospendere delicatamente il pellet nel mezzo PDTO completo utilizzando pipettatura lenta con pipette a grande diametro per mantenere intatta l'architettura tridimensionale degli organosoidi.
FONDAMENTALE: Evitare pipettatura eccessiva o vortex, che potrebbero alterare la struttura tridimensionale.
Se dopo la centrifugazione è ancora visibile matrice residua, ripetere l'incubazione nella soluzione di recupero cellulare fredda per ulteriori 10–15 minuti. Centrifugare nuovamente e rivalutare.
- Rimuovere le piastre con gli organosoidi dall'incubatrice e trasferirle in una cappa a sicurezza biologica. Aspirare con attenzione il mezzo di coltura da ogni pozzetto senza disturbare le cupole di Matrigel.
- Determinare il numero di cellule tumorali vitali e regolare la concentrazione della sospensione di organosoidi.
- Dissociare completamente il pozzetto riservato utilizzando l'enzima di dissociazione cellulare come descritto nella Sezione 1. Incubare a 37 °C per 5–7 minuti con trituration intermittente.
- Neutralizzare con mezzo PDTO completo. Centrifugare a 300 × g per 5 minuti. Risospendere in 1 mL di mezzo.
- Mescolare 15 µL di sospensione cellulare con 15 µL di Trypan Blue al 0,4%. Contare le cellule vitali utilizzando un emocitometro o un contatore automatico.
- In base al conteggio delle cellule vitali, calcolare la diluizione necessaria per ottenere 200.000 cellule vitali/mL nel mezzo PDTO completo
NOTA: Esempio di calcolo: Per un obiettivo di 20.000 cellule tumorali per pozzetto in 100 µL, è richiesta una concentrazione di lavoro di 200.000 cellule/mL. Se si seminano tutte le 96 pozzetti di una piastra per imaging (60 pozzetti interni), il volume totale richiesto è di 6 mL (100 µL × 60 pozzetti), ma considerando un volume morto del 20%, preparare 7,2 mL. Pertanto, il numero richiesto di cellule è 6 mL × 200.000 cellule/mL = 1,2 × 10⁶ cellule e 7,2 mL × 200.000 cellule/mL = 1,44 × 10⁶ cellule.
- Seminare gli organosoidi per il saggio di killing
NOTA: Utilizzare piastre per imaging a 96 pozzetti con pareti nere e fondo trasparente. Seminare ogni condizione in almeno tre replicati tecnici.- Utilizzando una pipetta multicanale, distribuire 100 µL di sospensione di organosoidi per pozzetto per ottenere 20.000 cellule tumorali vitali per pozzetto.
- Riempire i pozzetti esterni della piastra con 200 µL di PBS sterile per minimizzare l'evaporazione e gli effetti di bordo.
- Verificare visivamente una distribuzione uniforme al microscopio.
- Lasciare sedimentare gli organosoidi a 37 °C per 10–30 minuti prima dell'aggiunta delle cellule T.
- Mantenere l'espansione continua degli organosoidi.
- Prendere la sospensione monocellulare ottenuta durante il conteggio. Risospendere le cellule nel mezzo specifico per la coltura. Aggiungere Matrigel freddo fino a una concentrazione finale del 67%.
- Seminare in piastre a sospensione da 6 pozzetti preriscaldate a 100.000 cellule per pozzetto. Polimerizzare e sovrapporre con mezzo come descritto nella Sezione 1. Riportare in incubatrice per l'ulteriore espansione.
3. Preparazione di linfociti T reattivi ai tumori
- Espansione e raccolta di linfociti infiltranti il tumore (TILs)
- Isolare ed espandere i TILs da campioni tumorali utilizzando protocolli precedentemente stabiliti13,14.
- Registrare le seguenti caratteristiche per ogni preparazione di TILs: viabilità post-espansione: ≥80% (esclusione con Trypan Blue); purezza di CD3⁺: ≥85%; distribuzione CD4⁺/CD8⁺: ≥30% cellule T CD8⁺, con rapporto CD4:CD8 documentato; durata dell'espansione e condizioni di coltura: 10–14 giorni in RPMI-1640 completo integrato con siero umano AB al 10% e IL-2 umana ricombinante (600 UI/mL) in condizioni senza cellule nutrici; fenotipo di attivazione/esaurimento: PD-1 ≤ 50%, TIM-3 ≤ 30% e LAG-3 ≤ 20% delle cellule CD3⁺ al momento del saggio; marcatori di attivazione (ad esempio, CD69 o CD25) rilevabili dopo stimolazione; evidenza di reattività verso il tumore: attività antigeno-specifica misurabile mediante almeno un saggio funzionale (ad esempio, aumento della produzione di IFN-γ, upregolazione di CD137/4-1BB, degranulazione di CD107a o citotossicità contro cellule tumorali autologhe).
- Verificare che ogni PDTO sia stato co-coltivato esclusivamente con la propria preparazione autologa di TILs.
NOTA: Preferire strategie di espansione senza cellule nutrici per preservare le popolazioni citotossiche CD8+. I protocolli che utilizzano PBMC irradiate come cellule nutrici possono indirizzare l'espansione verso le cellule T CD4+. I sistemi senza cellule nutrici preservano meglio le cellule T CD8+.
Limitare l'espansione dei TILs a un massimo di 14 giorni per evitare fenotipi di esaurimento e perdita della funzione citotossica. - Nel giorno del saggio, raccogliere le cellule T dai flaconi di coltura. Trasferire le cellule in provette coniche da 15 mL. Centrifugare a 300 × g per 3 minuti a temperatura ambiente. Aspirare completamente il soprannatante.
- Preparare le cellule T per il saggio funzionale.
- Sospendere il pellet ottenuto al punto 3.1.4 in 1 mL di mezzo basico per cellule T (RPMI 1640 + 10% FBS + 1% Pen/Strep).
NOTA: Assicurarsi che il mezzo non contenga IL-2, IL-15, citochine, perle anti-CD3/CD28 o cellule nutrici.
IMPORTANTE: La presenza residua di citochine o perle di attivazione potrebbe aumentare artificialmente la citotossicità e compromettere l'interpretazione del saggio. - Determinare la concentrazione cellulare e la viabilità utilizzando il Trypan Blue. Procedere solo se la viabilità è ≥ 80%.
- Sospendere il pellet ottenuto al punto 3.1.4 in 1 mL di mezzo basico per cellule T (RPMI 1640 + 10% FBS + 1% Pen/Strep).
- Preparare i rapporti effettore:bersaglio (E:T).
- Definire il rapporto E:T come cellule T : cellule tumorali.
NOTA: Il numero di cellule tumorali utilizzato per calcolare il rapporto E:T è stimato da un pozzetto di riferimento completamente dissociato, processato in parallelo (Sezione 2.2). Poiché gli organoidi vengono seminati come strutture tridimensionali integre, il numero di cellule tumorali non può essere determinato direttamente nei singoli pozzetti di co-coltura senza alterare il saggio. La concentrazione stimata di cellule tumorali ottenuta dal pozzetto di riferimento viene applicata uniformemente a tutti i pozzetti preparati dalla stessa sospensione di organoidi.- Per un rapporto E:T di 2:1 con 20.000 cellule tumorali per pozzetto, aggiungere 40.000 cellule T per pozzetto. Preparare le cellule T a una concentrazione di 400.000 cellule/mL per somministrare 100 µL per pozzetto; quindi, 400.000 cellule/mL × 0,1 mL = 40.000 cellule.
- Se si semina un'intera piastra da imaging a 96 pozzetti (60 pozzetti interni), il volume richiesto di cellule T è di 6 mL e, considerando un volume morto del 20%, il volume totale di cellule T è di 7,2 mL.
Cellule T necessarie: 6 mL × 400.000 cellule/mL = 2,4 × 10⁶ cellule
7,2 mL × 400.000 cellule/mL = 2,88 × 10⁶ cellule
NOTA: Il rapporto E:T stimato è soggetto a variabilità intrinseca associata alla coltura di organoidi tridimensionali, inclusa la variabilità nella dimensione degli organoidi (tipicamente 100–300 µm di diametro), la perdita cellulare durante la dissoluzione e il lavaggio del Matrigel (Sezione 2.1) e piccole variazioni nel pipettaggio e nell'assestamento delle cellule durante la preparazione della piastra.
Per minimizzare la variabilità, seminare almeno tre replicati tecnici per ogni condizione, utilizzare punte di pipetta a foro largo e risospendere delicatamente per preservare l'integrità degli organoidi e confermare visivamente una distribuzione uniforme degli organoidi nei pozzetti prima dell'aggiunta delle cellule T (Sezione 2.3).
- Definire il rapporto E:T come cellule T : cellule tumorali.
- Preparare il reagente per il rilevamento della caspasi-3.
- Utilizzare il substrato per la caspasi-3; concentrazione stock: 200 µM per preparare una soluzione di lavoro aggiungendo direttamente il substrato alla sospensione di cellule T per ottenere una concentrazione finale di 2 µM nella sospensione di cellule T. Mescolare delicatamente.
NOTA: Proteggere sempre dalla luce.
- Utilizzare il substrato per la caspasi-3; concentrazione stock: 200 µM per preparare una soluzione di lavoro aggiungendo direttamente il substrato alla sospensione di cellule T per ottenere una concentrazione finale di 2 µM nella sospensione di cellule T. Mescolare delicatamente.
- Opzionale: screening farmacologico o studi di modulazione immunitaria
NOTA: Questo saggio può essere adattato per valutare inibitori di piccole molecole (ad esempio, inibitori della chinasi, modulatori metabolici), inibitori del checkpoint immunitario (ad esempio, anti-PD-1, anti-PD-L1) e terapie combinate.- Pre-incubare i farmaci con gli organoidi per 24–72 ore prima della dissociazione della matrice e dell'aggiunta delle cellule T, oppure aggiungerli contemporaneamente alle cellule T.
- Includere controlli con solo veicolo per ogni condizione.
- Se si testano inibitori del checkpoint immunitario, confermare l'espressione del bersaglio (ad esempio, PD-L1) sugli organoidi e di PD-1 sulle cellule T prima del saggio.
4. Stabilire il co-coltura e i controlli sperimentali.
- Impostazione della coltura co-coltura
- Rimuovere la piastra per imaging a 96 pozzetti con organoidi seminati dall'incubatore e trasferirla nell'armadio a flusso laminare. Rimescolare delicatamente la sospensione di linfociti T preparata (Sezione 3) immediatamente prima della semina per garantire una distribuzione omogenea (Figura 2A).
- Utilizzando una pipetta multicanale, aggiungere 100 µL di sospensione di linfociti T (contenente il substrato caspasi a 2 µM) in ogni pozzetto contenente 100 µL di organoidi. Dopo l'aggiunta, battere delicatamente la piastra 2–3 volte per assicurare una distribuzione uniforme delle cellule.
NOTA: Evitare di toccare il fondo del pozzetto per prevenire il danneggiamento degli organoidi. Non aspirare e dispensare ripetutamente all'interno dei pozzetti. Un'eccessiva agitazione compromette l'integrità degli organoidi e altera la cinetica di infiltrazione dei linfociti T. - Trasferire immediatamente la piastra in un sistema di imaging cellulare in tempo reale per minimizzare le fluttuazioni di temperatura.
NOTA: Concentrazioni finali nei pozzetti dopo il mescolamento 1:1: la combinazione di 100 µL di sospensione di organoidi (in mezzo completo per organoidi) con 100 µL di sospensione di linfociti T (in mezzo basico per linfociti T) dimezza la concentrazione di ogni componente. Le concentrazioni finali sono: Integrazione B27 0,5X; Nicotinamide 5 mM; sostituto del glutammato 0,5X; Penicillina/Streptomicina 50 U/mL / 50 µg/mL; HEPES 5 mM; N-Acetilcisteina 0,625 mM; Primocin 50 µg/mL; FGF-Basico (FGF-2) 0,5 ng/mL; FGF-10 10 ng/mL; PGE2 0,5 µM; SB202190 5 µM; EGF 25 ng/mL; Y-27632 5 µM; A-83-01 250 nM; NRG1 5 ng/mL; Noggin e R-Spondina ciascuno al 5% v/v; FBS (proveniente dal mezzo per linfociti T) 5%; substrato per caspasi-3 1 µM finale nei pozzetti.- Configurare l'acquisizione cinetica nel software di imaging cellulare in tempo reale selezionando Scansione programmata per abilitare ripetute acquisizioni per tutta la durata del saggio (Figura 3B), scegliere il tipo di scansione Standard per compatibilità tra fase e fluorescenza (Figura 3C) e specificare i canali Fase, Verde e Rosso a 10× con tempi di acquisizione ottimizzati per canale (Figura 3D).
- Impostare il tempo di acquisizione (esposizione) per canale della fluorescenza a circa 300–400 ms sia per i canali Verde che Rosso e verificare che sia selezionato l'obiettivo 10× (calibrazione dell'immagine 1,24 µm/px a 10×).
NOTA: Il dataset rappresentativo è stato acquisito sul sistema di analisi cellulare in tempo reale indicato (vedere la Tabella dei Materiali). L'analisi delle immagini è stata eseguita utilizzando l'Analizzatore Base con una Definizione di Analisi salvata (denominata red-green-overlap-Bladder). - Impostare l'acquisizione di quattro immagini per ogni pozzetto interno della piastra a 96 pozzetti, con scansioni ripetute ogni 2 h per un massimo di 36 h (Figura 3A,E).
- Avviare l'analisi delle immagini creando una nuova Definizione di Analisi e abilitando i canali Fase, Verde e Rosso (Figura 4A,B).
- Ottimizzare i parametri di segmentazione del canale rosso, inclusi limiti di area e filtri di esclusione dei bordi, per isolare gli oggetti tumorali da detriti e doppietti (Figura 4C).
- Per il canale Rosso (tumore, CellTrace Far Red), impostare il Tipo di Segmentazione su Adattamento superficiale con soglia di 2,0 RCU; abilitare Divisione bordi con Sensibilità bordi = 0; impostare Riempimento fori = 0 µm2 e Dimensione aggiustata = 0 pixel; e applicare un filtro di area minima di 50 µm2 (nessun filtro di area massima, eccentricità o intensità).
- Per il canale Verde (NucView 488 caspasi-3/7), creare la segmentazione verde con il Tipo di Segmentazione impostato su Adattamento superficiale e una Soglia di 2,0 GCU; abilitare Divisione bordi con Sensibilità bordi = 0; impostare Riempimento fori = 0 µm2 e Dimensione aggiustata = 0 pixel; e non applicare filtri di area o intensità.
- Definire la lettura del tumore apoptotico come oggetti doppiamente positivi Verde + Rosso. Non applicare ulteriori filtri di area o intensità all'overlap. Convalidare i criteri di sovrapposizione rispetto ai pozzetti di controllo con apoptosi spontanea e uccisione positiva, quindi applicare la definizione di analisi uniformemente a tutti i pozzetti.
- Configurare le metriche di analisi per entrambi i canali per quantificare la proporzione di oggetti apoptotici doppiamente positivi Rosso/Verde; esaminare le sovrapposizioni di segmentazione per verificare l'accurata identificazione degli oggetti tumorali (Figura 4D).
- Selezionare i tempi di scansione e i pozzetti per coprire tutti i punti temporali sperimentali (Figura 4E) e confermare che le analisi completate siano accessibili per la revisione e l'esportazione dei dati in formato tabellare o grafico (Figura 4F,G).
- Esportare i dati di analisi a livello di oggetto e per pozzetto (per ogni punto temporale) per la quantificazione successiva.
Risultati
Le colture di organoidi tumorali utilizzate per i risultati qui mostrati sono state stabilite ed espanse oltre il passaggio 5 e conservate in più di 6 crioprovetta a 1 × 10⁶ cellule per provetta, con le colture ri-espanse dopo il scongelamento per ogni saggio. L'identità epiteliale maligna e l'assenza di sovra-crescita epiteliale normale o stromale sono state confermate mediante sequenziamento mirato, che ha dimostrato il mantenimento delle mutazioni somatiche presenti nel tumore parentale, e mediante inclusione istologica, che ha mostrato una morfologia degli organoidi concordante con la patologia del tumore originale; tutte le linee sono state confermate negative per la micoplasma prima dell'uso. Le colture che mostravano morfologia epiteliale normale o che non mantenevano le caratteristiche molecolari del tumore parentale sono state identificate ed escluse, riducendo così al minimo la contaminazione da cellule non tumorali nel saggio.
Tutti i risultati mostrati (Figura 1, Figura 2, Figura 3, Figura 4 e Figura 5) sono stati ottenuti da una singola coppia organoide-LIT appaiata derivata da un paziente affetto da adenocarcinoma polmonare. Il campione tumorale è stato ottenuto da una resezione chirurgica eseguita senza trattamento neoadiuvante precedente, e gli organoidi sono stati utilizzati al passaggio 21. Gli organoidi sono stati mantenuti in coltura per circa 12 settimane, dal momento dell'isolamento iniziale fino al saggio mostrato (passaggio 21). La data della resezione tumorale è considerata informazione sanitaria protetta e pertanto non viene riportata.
Dopo la ri-espansione, i PDTO vengono recuperati, contati e seminati in piastre da imaging a 96 pozzetti. I linfociti T infiltranti il tumore (TIL) vengono preparati in parallelo in un rapporto effettore:bersaglio di 2:1, aggiungendo immediatamente prima dell’allestimento della co-coltura il substrato per caspasi-3 NucView 488 (Figura 2A). Immagini rappresentative di un singolo pozzetto acquisite in un punto temporale intermedio mostrano l’output atteso su quattro canali: il contrasto di fase conferma la presenza di organoidi e cellule immunitarie (Figura 2B); la fluorescenza verde identifica il segnale apoptotico attivato dalla caspasi-3 (Figura 2C); la fluorescenza rossa marca in modo specifico gli organoidi tumorali etichettati con CellTrace Far Red (Figura 2D); e l’immagine sovrapposta fusa rivela oggetti tumorali apoptotici doppiamente positivi per rosso/verde, che costituiscono il principale parametro di lettura del saggio (Figura 2E). È prevista una minima emissione di segnale verde spontaneo all’interno di strutture positive al rosso in assenza di uccisione mediata dai TIL. Per la quantificazione, gli organoidi doppiamente positivi per rosso/verde (apoptotici) vengono espressi come percentuale di PDTO apoptotici e riportati in grafico nel tempo come media ± SEM, con sovrapposizioni di segmentazione che confermano l’accurata identificazione delle strutture tumorali (Figura 4D).
In un esperimento rappresentativo in cui si testano sei piccole molecole a 1 µM, il Farmaco 4 e il Farmaco 5 mostrano un aumento dell'apoptosi rispetto al veicolo a partire da circa 24 ore in poi (Figura 5A; ** p < 0,01, *** p < 0,001, **** p < 0,0001); confronto all'interno di un singolo esperimento rappresentativo. I grafici a violino al punto finale di 36 ore offrono una visione complementare della distribuzione delle risposte tra i replicati, mostrando che il Farmaco 4 e il Farmaco 5 determinano gli aumenti maggiori di PDTO apoptotici in questo esperimento rappresentativo, mentre il Farmaco 3 mostra una riduzione nominalmente minore della risposta letale, coerente con un'eventuale attività immunosoppressiva (Figura 5B).
Per confermare che l'apoptosi misurata rifletta l'uccisione dipendente dai linfociti T infiltranti il tumore (TIL) piuttosto che la citotossicità diretta del farmaco o un segnale derivante dalle cellule effettrici, un composto rappresentativo (Drug 5) è stato valutato in tre condizioni parallele: co-coltura (TIL + organoide), organoide soltanto (senza TIL) e sola linfocita T, lungo un corso temporale di 36 h (Figura 5C).
Il braccio di co-coltura ha mostrato un accumulo progressivo e dipendente dal tempo di PDTO apoptotici, raggiungendo il 19,2 ± 1,0% a 36 h (media ± SEM, n = 6 pozzetti), mentre il braccio con soli organoidi (senza TIL) è rimasto basso per tutta la durata, aumentando solo al 4,0 ± 0,3% a 36 h (n = 3 pozzetti), con un segnale inferiore di 4,8 volte. Il controllo con soli linfociti T è rimasto al livello di base per l'intero corso temporale (0,0%; n = 3 pozzetti), in accordo con il fatto che solo gli organoidi tumorali erano fluorescentemente marcati e confermando che il segnale non deriva dalle cellule effettrici. Nel complesso, questi bracci consentono di isolare l'uccisione apoptotica netta, dipendente dai TIL, rispetto al livello di base del tumore da solo. Poiché il braccio con soli organoidi è stato ottenuto in presenza del farmaco, funge anche da controllo con farmaco più tumore (senza TIL): in presenza del farmaco ma senza TIL, l'apoptosi è rimasta bassa (4,0 ± 0,3% a 36 h), indicando che l'aumento dell'uccisione osservato nel corrispondente braccio di co-coltura non può essere attribuito a una citotossicità diretta del composto sugli organoidi. Un braccio con solo farmaco è stato generato esclusivamente per il Farmaco 5; per i composti rimanenti, l'apoptosi aumentata è quindi descritta come un effetto combinato che non può ancora essere attribuito specificamente a un potenziamento immunitario, e un controllo con solo farmaco per ciascun composto viene identificato come passaggio necessario di validazione.
Tutti i dati a supporto dei risultati di questo studio sono disponibili senza restrizioni. La serie di immagini raw in time-lapse, i file di esportazione a livello di oggetto, i file di definizione dell'analisi Incucyte, le impostazioni dei parametri di segmentazione, i metadati e i dati statistici di origine sottostanti alla Figura 5 sono stati depositati in un archivio pubblico e sono liberamente accessibili sotto una licenza aperta doi: 10.5281/zenodo.21676769. I dati di origine a livello di oggetto, le mappe delle piastre, le impostazioni di segmentazione e il file di definizione dell'analisi utilizzati per generare la Figura 5 sono forniti nel File Supplementare 2.
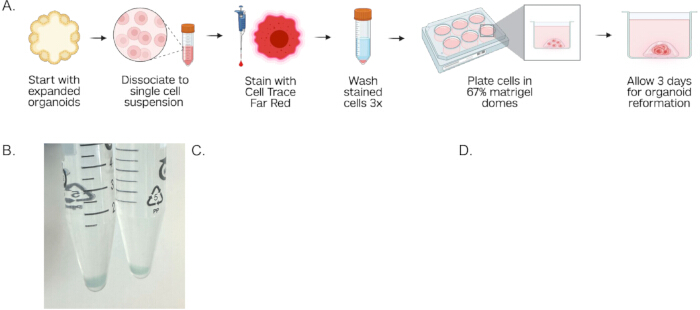
Figura 1: Etichettatura fluorescente e ricostruzione tridimensionale di organoidi tumorali derivati da pazienti. (A) Panoramica schematica del flusso di lavoro per la preparazione degli organoidi tumorali derivati da pazienti (PDTO): gli organoidi vengono dissociati dal Matrigel, sottoposti a dissociazione in sospensione di cellule singole, etichettati con il colorante CellTrace Far Red, risospesi in una matrice di Matrigel e seminati sotto forma di gocce tridimensionali per un ripristino della crescita della durata di 72 h prima del saggio di co-coltura. (B) Fotografia rappresentativa di pellet cellulari etichettati in provette da 15 mL, che mostrano una colorazione visibile indicativa di una corretta colorazione con CellTrace Far Red. (C) Immagine a contrasto di fase che mostra una goccia di Matrigel contenente organoidi tumorali rigenerati dopo 72 h di coltura. (D) Immagine sovrapposta a fluorescenza che mostra organoidi tumorali etichettati in rosso (CellTrace Far Red), che confermano la morfologia tridimensionale integra e un'etichettatura fluorescente uniforme prima dell'allestimento del saggio di co-coltura. Le immagini sono state acquisite con un ingrandimento di 10×. Le barre della scala corrispondono a 800 µm (C) e 400 µm (D). Abbreviazione: PDTO = organoide tumorale derivato da paziente. Cliccare qui per visualizzare una versione ingrandita di questa figura.
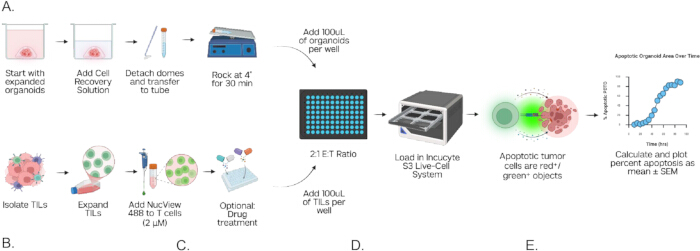
Figura 2. Flusso di lavoro del saggio di co-coltura e immagini fluorescenti rappresentative della lisi tumorale mediata da TIL negli organoidi. (A) Schema del flusso di lavoro completo del saggio di co-coltura che illustra due percorsi paralleli di preparazione: (percorso superiore) recupero degli organoidi da Matrigel, conteggio e semina in piastre da imaging a 96 pozzetti; (percorso inferiore) espansione dei TIL, risospensione e aggiunta del substrato della caspasi-3. Entrambi i percorsi convergono nella fase di allestimento della co-coltura in una piastra a 96 pozzetti inserita nel sistema di imaging in tempo reale per l'acquisizione cinetica e l'analisi automatizzata. Immagini rappresentative di un pozzetto di co-coltura in un singolo punto temporale: (B) contrasto di fase, (C) canale di fluorescenza verde che mostra il segnale di NucView 488 attivato dalla caspasi-3 nelle cellule apoptotiche, (D) canale di fluorescenza rosso che mostra gli organoidi tumorali marcati con CellTrace Far Red, e (E) sovrapposizione dei segnali fluorescenti che evidenzia oggetti tumorali apoptotici doppiamente positivi (rosso/verde). Le immagini sono state acquisite con un ingrandimento di 10×. Barra della scala = 400 µm. Abbreviazione: TIL = linfocita tumor-infiltrante. Cliccare qui per visualizzare una versione ingrandita di questa figura.
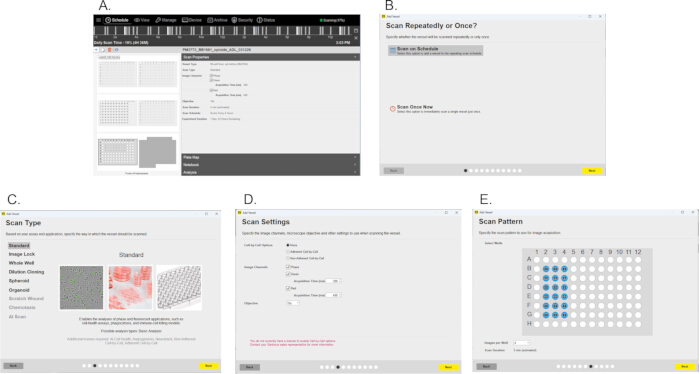
Figura 3. Configurazione dello strumento per la scansione e impostazione dei parametri di acquisizione per l'imaging di cellule vive. (A) Pannello di programmazione dello strumento che mostra una scansione attiva con mappa della piastra e proprietà della scansione, inclusi tipo di recipiente, canali di immagine, obiettivo, durata della scansione e programma di acquisizione. (B) Finestra di dialogo Scansione ripetuta o singola? con l'opzione Scansiona secondo programma selezionata per abilitare un imaging cinetico longitudinale per tutta la durata del saggio. (C) Pannello di selezione del tipo di scansione con la modalità Standard scelta, adatta per applicazioni di analisi in contrasto di fase e in fluorescenza. (D) Pannello delle impostazioni di scansione che specifica i canali di immagine (Phase, Green, Red), i tempi di acquisizione per ciascun canale e la selezione dell'obiettivo 10×. (E) Pannello del modello di scansione che mostra la selezione dei pozzetti per i pozzetti interni di una piastra a 96 pozzetti configurata per quattro immagini per pozzetto con una durata stimata della scansione. Cliccare qui per visualizzare una versione ingrandita di questa figura.
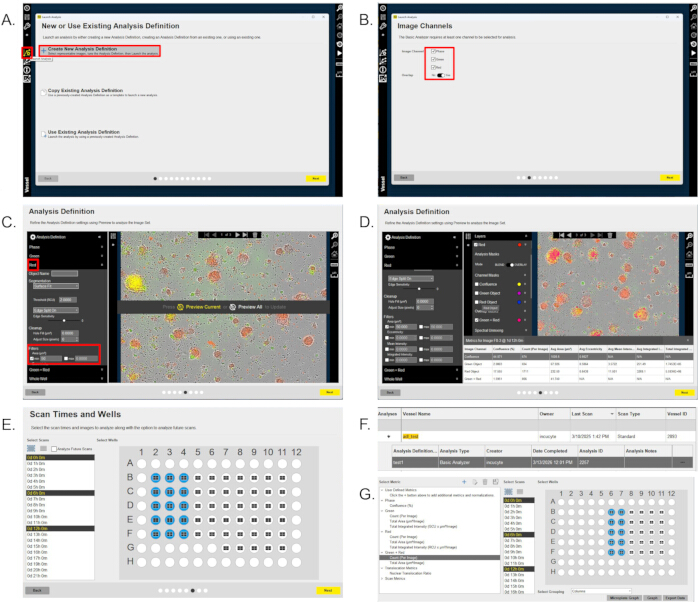
Figura 4. Configurazione dello strumento per l’imaging di cellule vive e flusso di lavoro di analisi delle immagini mediante software integrato. (A) Interfaccia di avvio dell'analisi che mostra la selezione dell'opzione Crea nuova definizione di analisi per avviare una nuova pipeline di analisi. (B) Pannello di selezione dei canali di immagine con i canali Phase, Green e Red abilitati per l'acquisizione a doppia fluorescenza. (C) Interfaccia di definizione dell'analisi che visualizza i parametri di segmentazione del canale rosso, inclusi i valori soglia minimo e massimo per l'area, l'esclusione dei bordi e i filtri per i detriti, utilizzati per identificare gli oggetti tumorali. (D) Interfaccia di definizione dell'analisi che mostra le metriche di analisi configurate per entrambi i canali verde e rosso, con un sovrapposizione rappresentativa di segmentazione che conferma l'identificazione accurata delle strutture tumorali apoptotiche doppio-positive (rosso/verde). (E) Interfaccia di selezione del tempo di scansione e delle pozzette utilizzata per pianificare l'acquisizione ripetuta di immagini nelle pozzette interne della piastra da 96 pozzette per imaging. (F) Selezionare la definizione di analisi completata sotto il file di immagine. (G) Vista riassuntiva dell'analisi completata che mostra informazioni sulle pozzette, il tipo di analisi, le metriche disponibili e le opzioni di esportazione dei dati, incluse grafici della micropiastrella, grafici e esportazione in formato tabellare. Cliccare qui per visualizzare una versione ingrandita di questa figura.
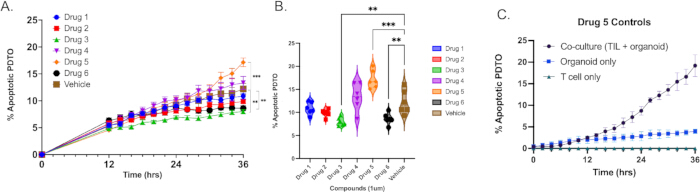
Figura 5. Analisi rappresentativa degli effetti di farmaci a basso peso molecolare sull'uccisione di organoidi tumorali mediata da linfociti T infiltranti (TIL). (A) Curve cinetiche di uccisione che mostrano la percentuale di organoidi tumorali derivati da pazienti (PDTO) apoptotici nel tempo, confrontate tra diverse condizioni di trattamento con farmaci a basso peso molecolare e il controllo con veicolo, espresse come media ± errore standard della media (SEM). (B) Grafici a violino che illustrano l'analisi finale a 36 ore come approccio grafico alternativo per visualizzare la distribuzione delle risposte apoptotiche tra le diverse condizioni di trattamento, consentendo un confronto descrittivo tra colture in co-coltura trattate con farmaco e controlli con veicolo all'interno di questo esperimento rappresentativo. (C) Controlli di dipendenza dai TIL per un composto rappresentativo (Farmaco 5): percentuale di PDTO apoptotici durante un periodo di 36 h per la co-coltura (TIL + organoide), organoide singolo (senza TIL) e solo linfociti T, confermando che il segnale apoptotico dipende dai TIL e non deriva dalle cellule effettrici (co-coltura n = 6 pozzetti; organoide singolo e solo linfociti T n = 3 pozzetti; media ± SEM). Abbreviazioni: PDTO = organoide tumorale derivato da paziente; TIL = linfocita T infiltrante il tumore; SEM = errore standard della media. Cliccare qui per visualizzare una versione ingrandita di questa figura.
File Supplementare 1: Preparazione di mezzi e tamponi. Fare clic qui per scaricare questo file.
File Supplementare 2. File di dati grezzi e di analisi per la Figura 5. Questa cartella ZIP contiene i dati grezzi a livello di oggetto, le mappe delle piastre, le impostazioni di segmentazione e il file di definizione dell'analisi utilizzati per generare le analisi dello screening di composti e del controllo del Farmaco 5 riportate nella Figura 5. Cliccare qui per scaricare questo file.
Discussione
Questo protocollo descrive un approccio di imaging su cellule vive basato su immagini per valutare le interazioni citotossiche tra organoidi tumorali derivati da pazienti (PDTOs) e linfociti infiltranti il tumore (TILs) abbinati. Integrando l'architettura tridimensionale del tumore, effettori immunitari autologhi e misurazioni in tempo reale dell'attivazione della caspasi-3, questo sistema consente una valutazione dinamica dell'apoptosi delle cellule tumorali in condizioni fisiologicamente rilevanti. Il flusso di lavoro combina metodi consolidati di espansione di organoidi e TILs con condizioni di co-coltura controllate e una quantificazione automatizzata basata su immagini, fornendo un approccio basato su immagini per studi funzionali del sistema immunitario. Poiché i passaggi preliminari di isolamento ed espansione di PDTOs e TILs vengono eseguiti seguendo protocolli precedentemente pubblicati e non descritti integralmente in questo documento, la riproduzione completa di questo flusso di lavoro richiede la consultazione di quelle referenze originali oltre a questo protocollo.
Un punto di forza fondamentale di questo approccio è il mantenimento dell'eterogeneità intrinseca del tumore all'interno degli organoidi. A differenza dei sistemi a monocstrato bidimensionali, gli organoidi conservano una struttura tridimensionale e le interazioni tra le cellule tumorali. Quando vengono coltivati in co-coltura con linfociti infiltranti il tumore (TIL) abbinati, ciò consente di valutare l'infiltrazione dei linfociti T, la lisi dipendente dal contatto e le risposte cinetiche nel tempo. L'uso di un substrato fluorescente attivato dalla caspasi-3 permette una misurazione diretta dell'apoptosi, evitando di fare affidamento su surrogati indiretti come la perdita di confluenza o saggi di vitalità endpoint basati sull'ATP.
Diversi parametri critici determinano il successo dell'esperimento. L'integrità degli organoidi al momento della semina è essenziale; un'eccessiva digestione durante la dissociazione iniziale del tumore o una perturbazione meccanica eccessiva durante l'allestimento della coltura co-colturale possono frammentare gli organoidi, aumentando artificialmente il numero di oggetti rossi e alterando i calcoli di apoptosi. Una distribuzione costante delle dimensioni degli organoidi migliora l'accuratezza della segmentazione e riduce la variabilità tra pozzetti. È inoltre fondamentale mantenere rapporti effettore-target (E:T) accurati tra i replicati, poiché conteggi imprecisi dei linfociti T o la formazione di aggregati introduce variabilità nella cinetica di lisi. Una risospensione delicata immediatamente prima della semina riduce tale problema. Nel set di dati rappresentativo mostrato, è stato valutato un solo rapporto E:T (2:1), in accordo con il parametro operativo standard stabilito nel nostro protocollo di laboratorio. Rapporti E:T più elevati sono generalmente associati a un aumento della lisi tumorale, sulla base della letteratura consolidata sulla citotossicità dei linfociti T, e una titolazione formale di questo parametro rappresenta un obiettivo per la futura validazione di questa piattaforma. La selezione e la validazione dei parametri di segmentazione costituiscono un altro passaggio cruciale. Le soglie per le dimensioni minime e massime degli oggetti devono escludere i detriti pur catturando le strutture tumorali integre; soglie troppo permissive aumentano artificialmente il numero di tumori rilevati, mentre soglie troppo restrittive sottostimano il carico tumorale. I criteri di sovrapposizione tra i segnali rosso e verde devono essere validati sia mediante controlli di apoptosi spontanea che mediante controlli positivi di lisi, e devono essere applicati in modo uniforme in tutti i pozzetti per evitare bias nei calcoli della percentuale di apoptosi.
L'inclusione di controlli appropriati rafforza l'interpretazione. Le pozzette con solo tumore stabiliscono la stabilità della fluorescenza rossa di base, mentre i controlli con tumore più substrato quantificano l'apoptosi spontanea indipendentemente dall'attività immunitaria. I controlli con solo linfociti T determinano il segnale di fondo della caspasi derivante dalla morte dei linfociti. I controlli positivi per l'apoptosi confermano la funzionalità del substrato e convalidano le soglie di segmentazione. Questi controlli sono particolarmente importanti quando si confrontano coppie indipendenti di tumore e linfociti infiltranti il tumore (TIL), poiché i tassi basali di apoptosi possono variare tra linee di organoidi.
Questa piattaforma basata sull'analisi dell'immagine offre diversi vantaggi rispetto ai saggi tradizionali di citotossicità, come il rilascio di cromo o le misurazioni della vitalità basate sull'ATP a tempo finale. L'acquisizione in tempo reale consente un monitoraggio continuo e non distruttivo delle interazioni tra tumore e sistema immunitario, permettendo una risoluzione cinetica precisa dell'uccisione mediata dal sistema immunitario. A differenza dei saggi a tempo finale, che forniscono un'unica misurazione cumulativa e possono oscurare eventi citotossici transitori o sequenziali, l'analisi longitudinale distingue le risposte citotossiche precoci e rapide da quelle apoptotiche ritardate o progressive. Questa risoluzione temporale permette di identificare fasi di latenza associate all'attivazione o all'infiltrazione dei linfociti T, intervalli di uccisione massima e fasi di plateau che potrebbero riflettere l'esaurimento dei linfociti T o la resistenza delle cellule bersaglio. Ripetute misurazioni effettuate dalla stessa pozzetta riducono la variabilità tra campioni ed eliminano la necessità di piastre parallele in diversi punti temporali. Poiché il carico tumorale e la conversione apoptotica vengono quantificati simultaneamente a ogni intervallo, è possibile una normalizzazione dinamica, migliorando l'accuratezza rispetto ai saggi di lisi globale che non riescono a discriminare la morte cellulare indotta dal sistema immunitario da quella spontanea. Nel complesso, questo approccio fornisce una valutazione della funzione citotossica più informativa dal punto di vista fisiologico e più interpretabile dal punto di vista meccanicistico rispetto ai saggi tradizionali a singolo tempo.
Tuttavia, è necessario considerare diversi limiti. Sebbene gli organoidi tumorali derivati da pazienti riproducano in modo più accurato l'architettura tumorale nativa rispetto alle colture convenzionali bidimensionali, non modellano completamente i componenti stromali, vascolari o mieloidi del microambiente tumorale. Inoltre, l'acquisizione di immagini a 10× offre un'adeguata capacità di analisi longitudinale, ma potrebbe non risolvere le interazioni a livello di singola cellula all'interno di organoidi densamente impacchettati. L'acquisizione di immagini ad alta ingrandimento può migliorare la risoluzione spaziale, ma riduce il campo visivo e la capacità di analisi dell'assay. Questo assay quantifica specificamente la morte apoptotica delle cellule tumorali dipendente dalla caspasi-3. La citotossicità mediata dai linfociti T che avviene attraverso meccanismi indipendenti dalla caspasi, come la necrosi o la necroptosi, non viene rilevata da questo metodo di lettura e pertanto deve essere interpretata nell'ambito specifico dell'assay. Inoltre, la dissociazione in singole cellule, l'etichettatura e la ri-espansione per 72 h potrebbero, in linea di principio, selezionare sottopopolazioni; tuttavia, le strutture di 100–300 µm che si riformano in questo periodo mantengono comunque l'architettura tridimensionale multicellulare degli organoidi parentali, e nessun cambiamento morfologico evidente è stato osservato rispetto alle colture parentali, sebbene non sia stata effettuata una comparazione formale della composizione clonale prima e dopo la ri-espansione. Lo studio attuale non include un controllo positivo farmacologico di riferimento, come un inibitore del checkpoint immunitario (ad esempio, anti-PD-1) in una coppia organoide–TIL PD-L1⁺/PD-1⁺, con il conseguente aumento previsto dell'uccisione cellulare, per calibrare formalmente l'intervallo dinamico dell'assay; l'inclusione di un tale agente di riferimento che potenzi la risposta immunitaria rappresenta un importante passo successivo per la validazione, e i risultati comparativi dei composti riportati qui devono essere interpretati di conseguenza. Un controllo con il solo farmaco (senza TIL) è stato eseguito soltanto per il Farmaco 5 in questi esempi; pertanto, non è possibile attribuire un aumento relativo della morte cellulare agli altri composti, per i quali manca un controllo specifico con il solo farmaco. Una validazione ortogonale, sullo stesso campione, di questo metodo di lettura basato su immagini rispetto a una misura indipendente considerata standard per la morte cellulare, come la colorazione con Annexina V mediante citometria a flusso o la conferma confocale a livello di singola cellula, non è stata effettuata in questo studio ed è indicata come un passaggio fondamentale per stabilire ulteriormente la specificità del segnale positivo doppio rosso/verde17.
Un'ulteriore considerazione è che la fluorescenza di CellTrace Far Red si diluisce progressivamente con ogni ciclo di divisione delle cellule tumorali. Di conseguenza, la proliferazione durante il periodo di recupero degli organoidi di 72 h e la successiva finestra di acquisizione delle immagini potrebbero ridurre l'intensità della fluorescenza nei punti temporali successivi, potenzialmente diminuendo il numero di oggetti tumorali positivi per CellTrace rilevabili e aumentando in modo modesto la percentuale calcolata di apoptosi a causa di un denominatore ridotto. Per monitorare questo possibile fattore confondente, il numero di oggetti positivi per CellTrace Far Red è stato seguito longitudinalmente per tutta la durata dell'acquisizione delle immagini, e le pozzette sono state valutate per rilevanti cali del segnale positivo per il colore rosso indipendenti dall'attivazione della caspasi-3/7 associata all'apoptosi. Non è stata osservata alcuna perdita significativa e inspiegata di oggetti positivi per CellTrace durante la finestra di acquisizione, suggerendo che la diluizione del colorante è improbabile che abbia contribuito in modo rilevante ai cambiamenti osservati nelle misurazioni dell'apoptosi. Tuttavia, questa rimane una limitazione intrinseca del tracciamento delle cellule tumorali basato sulla diluizione della fluorescenza e deve essere presa in considerazione nell'interpretazione delle misurazioni effettuate in punti temporali tardivi.
La variabilità biologica tra i campioni derivati dai pazienti rappresenta sia un punto di forza sia una sfida per questa piattaforma di saggio. Sebbene tale variabilità rispecchi l'eterogeneità tumorale clinicamente rilevante, un adeguato disegno sperimentale deve tenere conto della variazione biologica nella definizione della dimensione dello studio e dei requisiti di replicazione. Ogni coppia unica tumore–linfociti infiltranti il tumore (TIL) deve essere considerata un replicato biologico indipendente, mentre i replicati tecnici vengono utilizzati per valutare la variabilità dello saggio all'interno del campione. Il dataset rappresentativo mostrato nella Figura 5 riguarda una singola coppia organoide–TIL analizzata in triplice replicato tecnico; pertanto, l'analisi della varianza a due vie con misure ripetute (ANOVA) presentata descrive la variabilità dello saggio all'interno di quel singolo campione e non deve essere interpretata come una valutazione della variabilità biologica tra pazienti. Il numero di coppie organoide–TIL indipendenti necessarie per ogni studio deve essere determinato mediante calcoli prospettici di potenza statistica, basati sull'entità dell'effetto atteso, sulla variabilità biologica e sugli obiettivi sperimentali. I replicati tecnici devono essere inclusi per quantificare la precisione dello saggio, ma non devono essere considerati sostituti dei replicati biologici indipendenti.
Futuri aggiornamenti di questo protocollo potrebbero includere il blocco dei checkpoint immunitari, la modulazione delle citochine, inibitori di piccole molecole o perturbazioni genetiche per analizzare i meccanismi che regolano la citotossicità mediata dai linfociti T. L'integrazione con la trascrittomica a singola cellula o con l'analisi di imaging spaziale potrebbe ulteriormente approfondire le conoscenze meccanicistiche. Inoltre, l'adattamento a formati ad alta capacità in piastre da 384 pozzetti potrebbe consentire applicazioni di screening farmacologico. Questa piattaforma è inoltre facilmente adattabile per valutare le terapie con linfociti T esprimenti recettori chimerici di antigeni (CAR-T) al posto dei TIL policlonali, richiedendo soltanto la conferma dell'espressione dell'antigene target sui PDTO prima della co-coltura e l'inclusione adeguata di controlli con organoidi negativi per l'antigene per confermare la specificità d'azione18,19,20.
In sintesi, questo protocollo fornisce un metodo quantitativo basato su immagini per misurare in tempo reale la citotossicità mediata dai linfociti tumorali infiltranti (TIL) contro organoidi tumorali autologhi. Un'attenta valutazione dell'integrità degli organoidi, rapporti costanti tra cellule effettrici e bersaglio, soglie di segmentazione validate e controlli appropriati garantiscono una quantificazione affidabile. Questo sistema è ampiamente applicabile a studi di immunologia tumorale, modulazione dei checkpoint immunitari, ottimizzazione della terapia cellulare adottiva e profilazione funzionale immunitaria personalizzata.
Dichiarazioni
B.D.H. è cofondatore e consulente di Faeth Therapeutics. O.E. detiene quote azionarie in Volastra Therapeutics e Owkin, ma questo non ha alcuna relazione con il presente progetto. Né Faeth Therapeutics, né Volastra Therapeutics né Owkin hanno fornito finanziamenti, materiali, attrezzature, software, proprietà intellettuale o contributi alla progettazione dello studio per questo lavoro. Gli altri autori dichiarano di non avere conflitti di interessi.
INFORMATIVA SULL'USO DELL'IA:
Durante la preparazione di questo lavoro, l'autore/i hanno utilizzato Claude per la revisione linguistica. Dopo aver utilizzato questo strumento/servizio, l'autore/i ha/hanno rivisto e modificato il contenuto secondo necessità e si assume/assumono la piena responsabilità per il contenuto dell'articolo pubblicato.
Ringraziamenti
Ringraziamo con gratitudine l'Englander Institute for Precision Medicine presso la Weill Cornell Medicine per il generoso sostegno e l'accesso alle risorse istituzionali. Questo lavoro è stato inoltre sostenuto dal MERIT Program Gift / The Medical Excellence Foundation, Inc. (assegno n. 61500857), assegnato a Olivier Elemento e Benjamin D. Hopkins. Il finanziatore non ha avuto alcun ruolo nella progettazione dello studio, nella raccolta e analisi dei dati, né nella preparazione del manoscritto. Le linee produttrici HEK293T secernenti Noggin e R-Spondin sono state gentilmente donate dal laboratorio di Yu Chen (Memorial Sloan Kettering Cancer Center) e sono state generate come descritto in precedenza21.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Tubi conici da 15 mL | Corning | 430791 | Raccolta delle cellule e centrifugazione |
| Piastre da 6 pozzetti non trattate per colture cellulari | Greiner Bio-One | 657185 | Piastre per l'allestimento e l'espansione di organoidi 3D |
| A-83-01 (inibitore del TGF-beta) | Tocris Bioscience | 2939 | Mezzo organoide completo |
| DMEM/F12 avanzato | Thermo Fisher Scientific | 12634010 | Componente del mezzo |
| Supplemento B27 (50X), privo di siero | Thermo Fisher Scientific | 17504044 | Mezzo organoide completo |
| Piastra ottica a 96 pozzetti con fondo trasparente, pareti nere, superficie TC | Nunc | 165305 | Piastra per imaging in tempo reale per saggio di morte cellulare |
| Soluzione di recupero cellulare | Corning | 354253 | Dissoluzione a freddo del Matrigel preservando la struttura 3D degli organoidi |
| CellTrace Far Red Cell Proliferation Kit | Thermo Fisher Scientific | C34564 | Etichettatura fluorescente delle cellule tumorali (canale rosso) |
| Cappa di sicurezza di classe II | Thermo Fisher Scientific | 1375 (1300 Series A2, 4 ft) | Manipolazione asettica in condizioni BSL-2 |
| Incubatore CO2 (37 °C, 5% CO2, umidificato) | Thermo Fisher Scientific | 51030400 (Heracell VIOS 160i) | Esapansione degli organoidi e incubazione in co-coltura |
| Contatore cellulare automatico Countess 3 | Thermo Fisher Scientific (Invitrogen) | AMQAX2000 | Conteggio automatico delle cellule e valutazione della vitalità (utilizzato con vetrini Countess, C10312) |
| Vetrini per conteggio Countess (o emocitometro) | Thermo Fisher Scientific | C10312 | Conteggio cellulare automatico |
| Dietilsolfossido sterile (DMSO) | Sigma-Aldrich | D2650 | Riconstituzione del colorante CellTrace Far Red |
| Soluzione salina tamponata al fosfato di Dulbecco (PBS), 1X, senza Ca2+/Mg2+ | Corning | 21-040-CVR | Risospensione cellulare per il conteggio e l'etichettatura con colorante |
| Siero fetale bovino (FBS), inattivato termicamente | Thermo Fisher Scientific | 16140071 | Componente del mezzo |
| Supplemento GlutaMAX-I (100X) | Thermo Fisher Scientific | 35050061 | Componente del mezzo |
| GraphPad Prism (v10.6.1) | GraphPad Software / Dotmatics | Version 10.6.1 | Analisi statistica (ANOVA a due vie con ripetizione) e rappresentazione grafica |
| Linee cellulari produttrici HEK293T (secernenti Noggin e R-Spondin) | Yu Chen Lab, Memorial Sloan Kettering Cancer Center (MSKCC) | In dono (vedi Gao et al., Cell 2014) | Produzione di mezzo condizionato (Sezione 0.2); dono gentile del laboratorio Yu Chen (MSKCC); generate come descritto in Gao et al., Cell 2014, DOI: 10.1016/j.cell.2014.08.016 |
| HEPES (soluzione 1 M) | Thermo Fisher Scientific | 15630080 | Componente del mezzo |
| FGF-10 ricombinante umano | Thermo Fisher Scientific | PHG0204 | Mezzo organoide completo |
| FGF-Basico ricombinante umano (FGF-2) | Thermo Fisher Scientific | PHG0261 | Mezzo organoide completo |
| Software base Incucyte (v2024B) | Sartorius | Software integrato v2024B | Pianificazione dell'acquisizione delle immagini e segmentazione/analisi automatica |
| Sistema di analisi cellulare in tempo reale Incucyte S3 | Sartorius | 4647 | Strumento per imaging in tempo reale (37 °C, 5% CO2); acquisizione in contrasto di fase e doppia fluorescenza |
| Microscopio invertito a contrasto di fase/fluorescenza | Nikon | Eclipse Ts2-FL | Controllo qualità degli organoidi e conferma visiva della segmentazione |
| Freezer da laboratorio (−20 °C / −80 °C) | Thermo Fisher Scientific | TSX40086A (TSX Series −86 °C) | Conservazione di aliquote di fattori di crescita e mezzi condizionati |
| Rocker da laboratorio/piattaforma oscillante (compatibile a 4 °C) | Benchmark Scientific | B3D2300 (BenchRocker 3D) | Dissoluzione della matrice in soluzione di recupero cellulare fredda (Sezione 2.1) |
| Matrice di membrana basale Matrigel, con fattori di crescita ridotti | Corning | 356231 | Matrice 3D per l'inclusione e l'espansione degli organoidi |
| EGF ricombinante murino | PeproTech | 315-09 | Mezzo organoide completo |
| N-Acetilcisteina | Sigma-Aldrich | A9165 | Mezzo organoide completo |
| Nicotinamide | Sigma-Aldrich | N0636 | Mezzo organoide completo |
| Noggin (mezzo condizionato o ricombinante) | Aliquota preparata in laboratorio | — | Mezzo organoide completo |
| NRG1 (Neuregulina-1 / Heregulina) | R&D Systems | 396-HB | Mezzo organoide completo |
| Substrato NucView 488 per caspasi-3 (soluzione madre 200 µM) | Biotium | 30029 | Rilevamento in tempo reale dell'attivazione della caspasi-3 (lettura dell'apoptosi, canale verde) |
| Soluzione di penicillina-streptomicina (100X) | Thermo Fisher Scientific | 15140122 | Componente del mezzo |
| PGE2 (Prostaglandina E2) | Sigma-Aldrich | P0409 | Mezzo organoide completo |
| Primocin | InvivoGen | ant-pm-1 | Mezzo organoide completo |
| Centrifuga refrigerata (con rotor a cestello oscillante, 300 × g, 4 °C) | Eppendorf | 022628187 (Centrifuga 5810 R, rotore A-4-62) | Passaggi di centrifugazione per la dissociazione e il lavaggio |
| Mezzo RPMI 1640 | Thermo Fisher Scientific | 11875093 | Mezzo base per la risospensione delle cellule T |
| R-Spondin (mezzo condizionato o ricombinante) | Aliquota preparata in laboratorio | — | Mezzo organoide completo |
| SB202190 (inibitore della p38 MAPK) | Sigma-Aldrich | S7076 | Mezzo organoide completo |
| Staurosporina | Sigma-Aldrich | S4400 | Controllo positivo di morte cellulare; agente pro-apoptotico per confermare la funzionalità del substrato per caspasi |
| Sistema di filtrazione sterile Stericup (0,22 µm) | MilliporeSigma (Merck) | S2GPU05RE | Filtrazione/produzione di mezzi condizionati con Noggin e R-Spondin (Sezione 0.2) |
| Scalpello sterile per cellule | Corning | 3008 | Disgregazione meccanica delle cupole di Matrigel |
| Soluzione di Blu di Tripano, 0,4% | Thermo Fisher Scientific | 15250061 | Valutazione della vitalità mediante esclusione del colorante |
| Enzima TrypLE Express (1X) | Thermo Fisher Scientific | 12604021 | Dissociazione enzimatica del Matrigel e degli organoidi |
| Bagno termico (37 °C) | Thermo Fisher Scientific | TSGP05 (Precision GP 05) | Dissociazione enzimatica e riscaldamento del mezzo |
| Y-27632 (inibitore della ROCK) | Sigma-Aldrich | Y0503 | Mezzo organoide completo |
Riferimenti
- Reck M, et al. Pembrolizumab versus chemotherapy for PD-L1-positive non-small-cell lung cancer. N Engl J Med. 2016;375(19):1823-33.
- Larkin J, et al. Overall survival in patients with advanced melanoma who received nivolumab versus investigator’s choice chemotherapy in CheckMate 037: a randomized, controlled, open-label phase III trial. J Clin Oncol. 2018;36(4):383-90.
- Weber J, et al. Adjuvant nivolumab versus ipilimumab in resected stage III or IV melanoma. N Engl J Med. 2017;377(19):1824-35.
- Karimi MA, et al. Measuring cytotoxicity by bioluminescence imaging outperforms the standard chromium-51 release assay. PLoS One. 2014;9(2):e89357.
- Kaja S, Payne AJ, Naumchuk Y, Koulen P. Quantification of lactate dehydrogenase for cell viability testing using cell lines and primary cultured astrocytes. Curr Protoc Toxicol. 2017;72:2.26.1-2.26.10.
- Crouch SPM, Kozlowski R, Slater KJ, Fletcher J. The use of ATP bioluminescence as a measure of cell proliferation and cytotoxicity. J Immunol Methods. 1993;160(1):81-8.
- Pauli C, et al. Personalized in vitro and in vivo cancer models to guide precision medicine. Cancer Discov. 2017;7(5):462-77.
- Lee SH, et al. Tumor evolution and drug response in patient-derived organoid models of bladder cancer. Cell. 2018;173(2):515-28.e17.
- Dijkstra KK, et al. Challenges in establishing pure lung cancer organoids limit their utility for personalized medicine. Cell Rep. 2020;31(5):107588.
- Veninga V, Voest EE. Tumor organoids: opportunities and challenges to guide precision medicine. Cancer Cell. 2021;39(9):1190-201.
- Wang HM, et al. Using patient-derived organoids to predict locally advanced or metastatic lung cancer tumor response: a real-world study. Cell Rep Med. 2023;4(2):100911.
- Betge J, et al. The drug-induced phenotypic landscape of colorectal cancer organoids. Nat Commun. 2022;13(1):3135.
- Dijkstra KK, et al. Generation of tumor-reactive T cells by co-culture of peripheral blood lymphocytes and tumor organoids. Cell. 2018;174(6):1586-98.e12.
- Cattaneo CM, et al. Tumor organoid-T-cell coculture systems. Nat Protoc. 2020;15(1):15-39.
- Votanopoulos KI, et al. Model of patient-specific immune-enhanced organoids for immunotherapy screening: feasibility study. Ann Surg Oncol. 2020;27(6):1956-67.
- Harter MF, et al. Analysis of off-tumour toxicities of T-cell-engaging bispecific antibodies via donor-matched intestinal organoids and tumouroids. Nat Biomed Eng. 2024;8(4):345-60.
- Gelles JD, Chipuk JE. Robust high-throughput kinetic analysis of apoptosis with real-time high-content live-cell imaging. Cell Death Dis. 2016;7(12):e2493.
- Schnalzger TE, et al. 3D model for CAR-mediated cytotoxicity using patient-derived colorectal cancer organoids. EMBO J. 2019;38(12):e100928.
- Ehlen L, et al. Lung tumouroids as a testing platform for precision CAR T cell therapy. Nat Biomed Eng. 2026;10:815-31.
- Logun M, et al. Patient-derived glioblastoma organoids as real-time avatars for assessing responses to clinical CAR-T cell therapy. Cell Stem Cell. 2025;32(2):181-90.e4.
- Gao D, et al. Organoid cultures derived from patients with advanced prostate cancer. Cell. 2014;159(1):176-87.
Ristampe e permessi
Questo articolo è stato pubblicato
Video in arrivo