Questo protocollo dimostra la ricostituzione mediata dal detersivo di una proteina di membrana, il citocromo bo3 ubiquinolo ossidasi, in grandi vescicole unilamelari composte da PDMS-g-PEO e la loro conversione in vescicole giganti tramite fusione-elettroformazione. I compartimenti funzionali a base di polimeri risultanti sono adatti a studi biochimici e biofisici avanzati.
È richiesta un abbonamento a JoVE per visualizzare questo contenuto. Accedi o inizia la tua prova gratuita.
Articolo metodologico
Preparazione di vescicole unilamelari unilamellari grandi e giganti ibride proteina-membrana e polimero/lipidico
In questo articolo
Sommario
Abstract
Le vescicole formate da copolimeri anfifilili, da sole o miscelate con fosfolipidi, offrono una stabilità meccanica e chimica superiore rispetto alle vescicole lipidiche convenzionali. Questo li rende un telaio attraente, che può essere ulteriormente sviluppato ed ampliato per consentire applicazioni specifiche, come la somministrazione di farmaci, il biosensing diagnostico, la costruzione di cellule artificiali e micro e nanoreattori bioispirati. In particolare, la funzionalizzazione tramite l'incorporazione di proteine di membrana è essenziale per molte di queste applicazioni. Qui presentiamo un protocollo per preparare le grandi vescicole unilamelari funzionalizzate dalle proteine di membrana (LUVs) dal copolimero di innesto PDMS-g-PEO tramite ricostituzione mediata da detergente. Inoltre, descriviamo come queste grandi vescicole possano essere convertite in vescicole unilamellari giganti (GUV) utilizzando un approccio fusione-elettroformazione. Il protocollo copre la marcatura a fluorescenza delle proteine di membrana, la preparazione di LUV polimerici e ibridi, la ricostituzione delle proteine di membrana, l'analisi della distribuzione delle dimensioni tramite scattering dinamico della luce (DLS), la valutazione dell'attività proteica tramite misurazioni del consumo di ossigeno, la preparazione di GUV funzionalizzati proteicamente e l'analisi dell'inserimento proteico e dell'attività di pompaggio protonico nei GUV tramite microscopia confocale. I risultati rappresentativi dimostrano la formazione di proteo-LUV monodispersi con un indice di polidispersione (PDI) inferiore a 0,2, e la generazione di proteino-GUV con diametri compresi tra 5 e 35 μm. L'attività proteica è confermata dalle misurazioni del consumo di ossigeno sia nei LUV polimerici (18,2 nmol/min/mL) sia negli LUV ibridi (26,9 nmol/min/mL). L'inserimento proteico nei GUV viene quantificato tramite intensità di fluorescenza, ottenendo 20,6 ± 3,7 u.a. per i GUV polimerici e 26,2 ± 5,0 u.a. per gli GUV ibridi. L'attività di pompaggio protonico nei GUV, monitorata tramite un colorante incapsulato sensibile al pH, è coerente con la funzionalità proteica, con il pompaggio protonico in direzione interna predominante. La morbidezza meccanica del copolimero e lo spessore di due strati lipidici (~5,3 nm) supportano un'inserzione efficiente delle proteine e la conservazione della loro funzionalità.
Introduzione
I copolimeri a blocchi anfifilici possono auto-assemblarsi in soluzione acquosa formando membrane, che si curvano e si chiudono spontaneamente su se stesse formando compartimenti sferici racchiusi nella membrana noti come polimeromi (vescicole polimeriche). Rispetto alle membrane lipidiche, i compartimenti a base di polimeri offrono una maggiore versatilità chimica e una maggiore stabilitàchimica 1 emeccanica 2, rendendoli altamente attraenti per applicazioni come la somministrazione di farmaci, nanoreattori e microreattori, e la costruzione di cellule artificiali resistenti. Sia il nostro gruppo che altri hanno funzionalizzato membrane polimeriche inserendo proteine della membrana per creare organelli e celluleartificiali 1,3,4,5,6,7,8,9,10,11,12,13,14,15 . I polimeri contenenti un nucleo idrofobo poli(dimetilsossiano) (PDMS) sono particolarmente adatti all'incorporazione di proteine di membrana grazie all'elevata flessibilità della catena e alla possibilità di adattare meglio lo spessore idrofobo della membrana per adattarlo meglio al dominiotransmembrana 5 della proteina. Sebbene il nostro laboratorio si sia concentrato principalmente sul copolimero di innesto poli(dimetilsilossano)-innesto poli(ossido di etilene) (PDMS-g-PEO), che forma membranealtamente dinamiche 4,16,17 più morbide rispetto ai tradizionali bilayer lipidici e con uno spessore di circa 5,3nm 1, altri gruppi hanno impiegato con successo copolimeri triblocco basati su PDMS come PMOXA-b-PDMS-b-PMOXA5,6,7,8,9,10,11 e PEtOz-b-PDMS-b-PEtOz12 per la ricostituzione delle proteine di membrana. Anche copolimeri diblocchi relativamente rigidi come PBD-b-PEO, in particolare in sistemi ibridi mescolati con lipidi, sono stati utilizzati per l'incorporazione efficace diproteine 13. Questi esempi evidenziano la versatilità delle membrane a base polimerica come piattaforme di ricostituzione, che possono inoltre fornire una maggiore stabilità chimica1 e una vita funzionaleprolungata 14 per le proteine di membrana incorporate. Sebbene le membrane ibride polimero/lipidico possano non sempre eguagliare la stabilità chimica dei sistemi polimericipuri, offrono un compromesso interessante combinando la robustezza meccanica dei polimeri con la rilevanza biologica dei lipidi. Questo si traduce in un ambiente a membrana che imita più da vicino le membrane biologiche native, preservando al contempo i principali vantaggi dei materiali sintetici. Tali architetture ibride possono offrire vantaggi aggiuntivi, tra cui la riduzione della permeabilità dei protoni derivante dalla riorganizzazione su scalananometrica 1 e la formazione di domini all'interno dellamembrana 15.
Esistono diverse tecniche per ricostituire le proteine di membrana in vescicole nanodimensionate (LUVs), tra cui la ricostituzione mediata da solvente organico (ad esempio, evaporazione in fase inversa, reidratazione di film lipidici-proteici), approcci meccanici (ad esempio, sonicazione, French press, congelamento-disgelo) e ricostituzione mediata dal detersivo (tramite rimozione, diluizione o incorporazione diretta del detergente)18, oltre a strategie più recenti come il trasferimento diretto da nanodischi di copolimeri di copolimero stirene-maleico19. Mentre le porine sono state incorporate con successo nei LUV polimerici tramite inserzione diretta, ad esempio aggiungendo la proteina al film polimerico durante lareidratazione 8. Questo approccio generalmente porta a una bassa efficienza di inserzione per proteine di membrana più grandi o complesse e spesso porta a un'orientazione casuale delle proteine. Di conseguenza, la ricostituzione mediata dal detersivo, che prevede l'aggiunta controllata del detersivo seguita dalla sua rimozione, rimane il metodo più utilizzato. È anche la strategia preferita per incorporare proteine di membrana più grandi nei LUV a base di polimeri, in particolare per proteine asimmetriche dove l'orientamento controllato è cruciale per la funzione. In questo approccio, le membrane delle vescicole vengono prima saturate con il detergente preferito (la concentrazione saturante del detersivo è indicata comeR saturato), parzialmente solubilizzate (coesistenza di vescicole e micelle) o completamente solubili, cioè scomposte in micelle (la concentrazione del detersivo è indicata comeR sol). Questo trattamento iniziale con la membrana è seguito dall'aggiunta di proteine, incubazione e rimozione deldetersivo 18. Quest'ultima può essere ottenuta tramite dialisi, cromatografia di esclusione di dimensione o adsorbimento su perle di polistirene idrofobiche (ad esempio, Bio-Sfere). La scelta del detersivo, la sua concentrazione e il metodo di rimozione sono ottimizzati per ogni tipo di membrana e proteina per massimizzare l'efficienza di incorporazione e controllare l'orientamentodelle proteine 20.
Sebbene i LUV siano particolarmente adatti per le misurazioni di attività di massa, gli studi a vescicole singole e le analisi basate su microscopia ottica richiedono la ricostituzione delle proteine di membrana in vescicole unilamelari giganti (GUV). Cinque approcci principali sono utilizzati per l'incorporazione di proteine nei GUVs: co-formazione in presenza di proteina e solventeorganico 21, co-formazione in presenza di undetergente 22, inserimento nei GUV preformati tramite diluizionedel detergente 23, inserimento tramite fusione a membrana con proteo-LUV16,24 e fusione-elettroformazione25. Sebbene questi approcci siano stati applicati con successo ai GUV lipidici, il loro trasferimento ai GUV polimeri o ibridi polimero/lipidici è spesso una sfida. In particolare, i metodi di co-formazione e diluizione detergente spesso portano a basse efficienze di inserimento nelle membrane polimeriche o sono incompatibili con alcune composizionipolimeriche 15. Le strategie basate sullafusione 4,16,24,26,27 che si basano su agenti fusogenici aggiuntivi possono essere problematiche, poiché lipidi/polimeri cationici sintetici o peptidi fusogenici possono compromettere la stabilità delle proteine di membrana, alterare le proprietà della membrana o ridurre l'efficienza di incorporazione della proteina bersaglio. La fusione-elettroformazione supera molte di queste limitazioni e si è dimostrata un metodo robusto ed efficiente per incorporare proteine di membrana nei GUV polimeri e ibridi polimero/lipidici 1,5,15. Questo approccio consente l'incorporazione controllata di proteine preservando l'integrità della membrana e la funzionalità proteica, rendendolo particolarmente adatto alla generazione di polimeri GUV funzionalizzati proteicamente.
La ricostituzione delle pompe di protoni in vescicole polimeriche è essenziale per costruire cellule artificiali resistenti, poiché consente la generazione di gradienti protonici transmembrana—la fondamentale valuta energetica dei sistemi viventi. Ricreando la conversione dell'energia chemiosmotica in un ambiente a membrana minimacontrollata 28, queste vescicole possono guidare la sintesi dell'ATP, il trasporto attivo e le reazioni metaboliche, stabilendo la base energetica necessaria per una funzionalità autonoma e realistica. Una pompa protonica rappresentativa utilizzata in tali sistemi è la citocromo bo3 ossidasi di E. coli, un enzima respiratorio terminale che accoppia la riduzione dell'ossigeno alla traslocazione protonica attraverso la membrana. Poiché il trasferimento di elettroni e il pompaggio di protoni sono strettamente accoppiati, la loro attività nelle vescicole sintetiche può essere monitorata quantitativamente sia tramite il consumo di ossigeno 1,20 sia tracciando la formazione del gradienteprotonico 1.
In questo protocollo, presentiamo un flusso di lavoro dettagliato per la preparazione di LUV basati su PDMS-g-PEO, inclusi membrane polimeriche pure e ibride polimero/lipidico, la loro funzionalizzazione con proteine di membrana, l'espansione a GUV e le misurazioni di attività della pompa protonica ricostituita citocromo bo3 ossidasi tramite saggi di consumo di ossigeno sfusi e misurazioni di pompaggio protonico a vescicola singola.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Protocollo
NOTA: Tutti i rifiuti chimici pericolosi generati durante questo protocollo devono essere smaltiti in conformità con le normative istituzionali e locali.
1. Preparazione per Bio-Beads SM-2
NOTA: Le Bio-Sfere SM-2 vengono prelavate con metanolo per rimuovere conservanti e contaminanti organici prima dell'adsorbimento del detersivo.
- Metti la carta filtrante in un imbuto di vetro posizionato sopra un becher o una fiaschetta di vetro pulita.
- Aggiungi almeno 600 mg di Bio-Beads SM-2 all'imbuto (sufficiente per 3 ripetizioni di ricostituzione sia per LUV ibridi che polimerici).
NOTA: È richiesto un minimo di 90 mg di Bio-Beads SM-2 per ogni ricostituzione, come specificato nel passo 4.4.1. Una quantità maggiore può essere preparata se si pianificano ulteriori ricostituzioni. - Lava le perline tre volte con metanolo puro, utilizzando un volume sufficiente per immergerle completamente ogni volta.
ATTENZIONE: Esegui tutti i passaggi di maneggiamento del metanolo in una cappa chimica. - Lava immediatamente le perline tre volte con acqua Milli-Q per rimuovere il metanolo residuo.
NOTA: Non lasciare che le perline si asciughino durante la procedura di lavaggio. Quando rimuovi le soluzioni di lavaggio, assicurati che le perline rimangano umide e non si asciughino completamente. - Trasferire le perline lavate in un contenitore adatto (ad esempio, un tubo o una bottiglia di vetro sterile in polipropilene da 50 mL con un tappo ben sigillato), aggiungere acqua Milli-Q finché le perline non sono completamente sommerse e conservare a 4 °C per un massimo di 3 mesi.
2. Marcatura a fluorescenza delle proteine di membrana
- Diluizione delle proteine
- Dissolvere la citocromo bo3 ossidasi a 2,2 mg/mL in un buffer HEPES da 20 mM contenente 0,05% di n-dodecil β-D-maltoside (DDM) (w/v), pH 8,3. Questo pH garantisce una frazione sufficiente di amine primarie non protone (reattive) per una marcatura efficiente.
NOTA: Per una marcatura ottimale con coloranti ATTO N-idrossisuccinimidile (NHS), mantenere il pH del tampone tra 8,3 e 8,5. Per altri coloranti, segui le istruzioni del produttore per la coniugazione delle proteine, incluse le condizioni di etichettatura raccomandate.
- Dissolvere la citocromo bo3 ossidasi a 2,2 mg/mL in un buffer HEPES da 20 mM contenente 0,05% di n-dodecil β-D-maltoside (DDM) (w/v), pH 8,3. Questo pH garantisce una frazione sufficiente di amine primarie non protone (reattive) per una marcatura efficiente.
- Aggiunta di coloranti
- Aggiungere un eccesso otto molari di estere N-idrossisuccinidil (NHS) reattivo ad amina, sciolto a 2 mg/mL in DMSO anidro, alla soluzione proteica.
NOTA: Per altri coloranti, segui le istruzioni del produttore per la coniugazione proteica, inclusa l'eccesso molare raccomandato da colorante a proteina. - Mescola delicatamente battendo tre volte il tubo della microcentrifuga per garantire una distribuzione omogenea del colorante.
- Aggiungere un eccesso otto molari di estere N-idrossisuccinidil (NHS) reattivo ad amina, sciolto a 2 mg/mL in DMSO anidro, alla soluzione proteica.
- Incubazione
- Incubare la miscela di reazione a temperatura ambiente (20–25 °C) per 1,5 ore sotto una delicata agitazione (250 rpm) in un termomiscelatore, al buio, per prevenire lo sbiancamento fotoelettrico.
- Rimozione del colorante non legato
- Bilanciare la colonna Superdex 200 10/300 GL (CV: 23,562 mL) con almeno 2 volumi di colonna (circa 48 mL) di tampone di eluzione proteica a membrana (20 mM HEPES, pH 7,5, 200 mM KCl, 0,05% DDM (p/v)) a una portata di 0,3 mL/min utilizzando un sistema di purificazione ÄKTA.
NOTA: Per la rimozione di coloranti fluorescenti in eccesso, colonne di filtrazione in gel più corte (lunghezza del letto da 10–20 cm) sono generalmente sufficienti, in particolare per coloranti meno idrofili. Il produttore del colorante raccomanda la desalinizzazione utilizzando una matrice Sephadex G-25. In questo studio è stata utilizzata una colonna Superdex 200 10/300 GL grazie alla disponibilità dello strumento. - Carica fino a 500 μL della proteina marcata usando un anello capillare da 1 mL ed eludi con lo stesso tampone a 0,3 mL/min.
- Monitorare l'eluzione misurando l'assorbanza a 280 nm per le proteine e a 643 nm per il colorante ATTO 643.
- Raccogli frazioni di 0,5 mL su 1,5 volumi di colonna. Identifica le frazioni contenenti sia proteine che coloranti. Usare direttamente se concentrato sufficientemente, oppure concentrarsi utilizzando unità di filtro centrifugo Amicon. Per la concentrazione usando filtri Amicon, utilizzare un filtro centrifugo con un limite di 30 kDa di peso molecolare e centrifugare a 14.000 × g per 30 minuti a 4 °C.
- Bilanciare la colonna Superdex 200 10/300 GL (CV: 23,562 mL) con almeno 2 volumi di colonna (circa 48 mL) di tampone di eluzione proteica a membrana (20 mM HEPES, pH 7,5, 200 mM KCl, 0,05% DDM (p/v)) a una portata di 0,3 mL/min utilizzando un sistema di purificazione ÄKTA.
- Determinazione della concentrazione proteica e del grado di marcatura (DOL)
- Misurare gli spettri di assorbenza del coniugato purificato.
- Calcola la concentrazione proteica e il numero medio di molecole di colorante per enzima utilizzando:
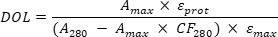
dove Amax rappresenta l'assorbenza del coniugato al massimo di assorbimento del colorante (λabs; ATTO 643, λ = 643 nm), A280 è l'assorbanza a 280 nm (massimo di assorbimento delle proteine), εprot è il coefficiente molare di estinzione della citocromo bo3 ossidasi denaturata (184.720 M⁻1cm⁻1), εcolorante è il coefficiente molare di estinzione del colorante (150.000 M⁻1cm⁻1), e CF280 è il fattore di correzione per l'assorbanza ATTO 643 a 280 nm (0,04).
3. Preparazione di grandi vescicole unilamellari (LUV)
- Preparazione di film polimerici sottili o polimeri/lipidici
- Utilizzare pipette a spostamento positivo con punte resistenti ai solventi o siringhe di vetro ermeche ai gas per trasferire soluzioni di polimero, lipidi e coloranti fluorescenti disciolte in cloroformio:metanolo (2:1, v/v) in una fiala di vetro pulita secondo le composizioni elencate nella Tabella 1.
ATTENZIONE: Esegui tutta la gestione dei solventi sotto una cappa fumi indossando guanti protettivi e occhiali di sicurezza. - Mescola la soluzione accuratamente con un vortice delicato mantenendo la fiala in posizione verticale per garantire l'omogeneità.
ATTENZIONE: Regola con attenzione la velocità del vortice per evitare che il liquido schizzi o spruzzi dalla fiala sulle tue mani. - Evaporare i solventi organici sotto un flusso delicato di azoto nella cappa per circa 1 ora, finché non si forma un film uniforme sottile sulla parete della fiala (Figura 1).
NOTA: Regola il flusso di azoto in modo che il liquido si muova dolcemente senza schizzi; Un flusso troppo alto può causare formazione irregolare della pellicola. Dopo 5–10 minuti, il flusso può essere leggermente aumentato per garantire una completa asciugatura e una distribuzione uniforme della miscela vescicola lungo il fondo della fiala.
- Utilizzare pipette a spostamento positivo con punte resistenti ai solventi o siringhe di vetro ermeche ai gas per trasferire soluzioni di polimero, lipidi e coloranti fluorescenti disciolte in cloroformio:metanolo (2:1, v/v) in una fiala di vetro pulita secondo le composizioni elencate nella Tabella 1.
- Reidratazione della pellicola
- Reidratare la pellicola essiccata con 1 mL di tampone di reidratazione (1 mM Tris-HCl, pH 7,5, 200 mM saccarosio) per ottenere una concentrazione finale di anfifili di 5 mg/mL (corrispondente a 1,67 mM per i polimeromi e 2,14 mM per le vescicole ibride). Se i polimersomi vengono utilizzati per la ricostituzione, integrare il tampone di reidratazione con colato di sodio allo 0,1%.
ATTENZIONE: Il colato di sodio è un lieve irritante. Evita il contatto prolungato con la pelle e l'inalazione di polvere. Maneggiare secondo la scheda dati di sicurezza (SDS) del produttore. - Vortice vigorosamente finché la pellicola non viene completamente staccata e sospesa, formando vescicole multilamelari (MLV).
- Reidratare la pellicola essiccata con 1 mL di tampone di reidratazione (1 mM Tris-HCl, pH 7,5, 200 mM saccarosio) per ottenere una concentrazione finale di anfifili di 5 mg/mL (corrispondente a 1,67 mM per i polimeromi e 2,14 mM per le vescicole ibride). Se i polimersomi vengono utilizzati per la ricostituzione, integrare il tampone di reidratazione con colato di sodio allo 0,1%.
- Cicli di congelamento-disgelo (solo vescicole ibride)
- Soggetta le sospensioni ibride MLV a cinque cicli di congelamento-scongelamento come segue: congelare i campioni in azoto liquido per 1 minuto, scongelarli in un bagno d'acqua a 35 °C fino a fonderli completamente, e vortice a 2500–3000 giri/min per 30 secondi usando un agitatore a tubo. Ripeti questa procedura per un totale di cinque cicli.
NOTA: Saltare questo passaggio per i polimersomi puri.
ATTENZIONE: L'azoto liquido (−196 °C) può causare gravi ustioni criogeniche. Maneggiare in un'area ben ventilata indossando i DPI appropriati (guanti criogenici, occhiali di sicurezza e camice da laboratorio). Evita il contatto con pelle e occhi.
- Soggetta le sospensioni ibride MLV a cinque cicli di congelamento-scongelamento come segue: congelare i campioni in azoto liquido per 1 minuto, scongelarli in un bagno d'acqua a 35 °C fino a fonderli completamente, e vortice a 2500–3000 giri/min per 30 secondi usando un agitatore a tubo. Ripeti questa procedura per un totale di cinque cicli.
- Estrusione
- Trasferire la sospensione della vescicola su un mini-estrusore dotato di una membrana in policarbonato di 100 nm di poro.
- Estrudere la sospensione 21 volte per ottenere LUV omogenei in termini di dimensioni.
NOTA: Assicurarsi che l'ultimo passaggio di estrusione lasci la sospensione LUV nella siringa, in opposizione alla siringa di caricamento iniziale. Questo minimizza la contaminazione del campione finale con vescicole più grandi o materiale residuo che potrebbe non essere completamente passato attraverso la membrana.
- Stoccaggio
- Conservare la sospensione di LUV a 4 °C e utilizzarla entro una settimana per mantenere la distribuzione delle dimensioni della vescicola e prevenire aggregazione o crescita microbica nel tampone contenente saccarosio.
- Prima dell'uso, omogeneizza delicatamente la sospensione LUV tramite vortex.
4. Ricostituzione della proteina di membrana in LUV
- Pretrattamento delle vescicole con detersivo
- Trasferire 200 μL di LUV in un tubo microcentrifuga da 2 mL (Figura 1). Se si utilizzano LUV ibridi, aggiungere 1 μL di colato di sodio al 20% (p/v) per ottenere una concentrazione finale di detersivo dello 0,1% (p/v). Se si usano LOV polimerici, non è necessario alcun detersivo aggiuntivo poiché il colato di sodio è già presente.
NOTA: Prepara il detersivo nello stesso tampone utilizzato per gli esperimenti per garantire la compatibilità con le vescicole elettriche. - Mescola delicatamente battendo leggermente il tubo della microcentrifuga tre volte. Evita agitazioni vigorose o vortice, che possono creare schiuma e introdurre bolle d'aria.
- Trasferire 200 μL di LUV in un tubo microcentrifuga da 2 mL (Figura 1). Se si utilizzano LUV ibridi, aggiungere 1 μL di colato di sodio al 20% (p/v) per ottenere una concentrazione finale di detersivo dello 0,1% (p/v). Se si usano LOV polimerici, non è necessario alcun detersivo aggiuntivo poiché il colato di sodio è già presente.
- Introduzione delle proteine nelle vescicole trattate con detersivo
- Aggiungere citocromo bo3 ossidasi (per le misurazioni dell'attività) o citocromo bo3 ossidasi – ATTO 643 (per immagini fluorescenti) alle vescicole destabilizzate dal detergente per ottenere le seguenti concentrazioni finali proteiche: per i polimeromi, 0,556 μM per gli esperimenti LUV e 1,112 μM per gli esperimenti GUV; per le vescicole ibride, 0,714 μM per gli esperimenti LUV e 1,428 μM per gli esperimenti GUV.
NOTA: Queste concentrazioni corrispondono a un rapporto molare proteina-polimero di 1:3.000 per i LUV e 1:1.500 per i GUV. - Aggiungi la proteina lentamente mentre mescola delicatamente, con l'obiettivo di distribuirla uniformemente nella soluzione ed evitare una sovraconcentrazione locale.
NOTA: Il volume di proteine aggiunte può variare tra frazioni a causa delle differenze nella concentrazione di stock proteico.
- Aggiungere citocromo bo3 ossidasi (per le misurazioni dell'attività) o citocromo bo3 ossidasi – ATTO 643 (per immagini fluorescenti) alle vescicole destabilizzate dal detergente per ottenere le seguenti concentrazioni finali proteiche: per i polimeromi, 0,556 μM per gli esperimenti LUV e 1,112 μM per gli esperimenti GUV; per le vescicole ibride, 0,714 μM per gli esperimenti LUV e 1,428 μM per gli esperimenti GUV.
- Assemblaggio di complessi proteina–detergente–polimero
- Incubare la miscela a 4 °C per 30 minuti con una lieve agitazione (400 rpm) in un termomiscelatore per permettere la formazione di assemblaggi misti proteina–detersivo–polimero prima della rimozione del detersivo.
- Rimozione del detersivo
- Rimuovere il detersivo tramite aggiunta sequenziale di Bio-Beads SM-2 (Bio-Rad). Rimuovi 30 mg di Bio-Beads dalla soluzione di conservazione, assicurandoti che rimangano umidi (umidi ma senza eccesso di liquido). Aggiungi le sfere al campione e incuba per 30 minuti a 4 °C con una delicata agitazione a 600 giri al minuto in un termomiscelatore. Ripeti questo passaggio altre due volte, per un totale di 90 mg di Bio-Sfere e un tempo di incubazione totale di 1,5 ore.
NOTA: Usa solo bio-perle completamente idratate. Non trasferire perline secche, perle che aderiscono alle pareti del tubo di rifornimento Bio-Beads o perle che galleggiano in superficie. Se le sfere aderiscono alla parete del tubo di reazione di ricostituzione sopra il livello del liquido dopo l'aggiunta, centrifuga brevemente il tubo (ad esempio, 3–5 secondi in una minicentrifuga da banco) per raccogliere le sfere sul fondo prima dell'incubazione. - Pelleta le Bio-Sfere centrifugando a 2.000 × g per 2 minuti usando una mini centrifuga da banco. Raccogli con cura il surnante senza disturbare la pallina di perline.
NOTA: Come alternativa alla centrifugazione, lascia che le sfere si depositino per gravità per circa 5 minuti, poi rimuovi con cura il soprantantante.
- Rimuovere il detersivo tramite aggiunta sequenziale di Bio-Beads SM-2 (Bio-Rad). Rimuovi 30 mg di Bio-Beads dalla soluzione di conservazione, assicurandoti che rimangano umidi (umidi ma senza eccesso di liquido). Aggiungi le sfere al campione e incuba per 30 minuti a 4 °C con una delicata agitazione a 600 giri al minuto in un termomiscelatore. Ripeti questo passaggio altre due volte, per un totale di 90 mg di Bio-Sfere e un tempo di incubazione totale di 1,5 ore.
- Stoccaggio
- Conserva ibo-3-LUV ricostituiti a 4 °C e usali lo stesso giorno per le misurazioni dell'attività proteica.
5. Dimensione e dispersione dei LUV tramite scattering dinamico della luce (DLS)
- Caricamento dei LUV per misurazioni DLS
- Trasferire 45 μL di sospensione LUV o proteo-LUV non diluita in una cuvetta al quarzo pulita. Assicurati che la cuvetta sia priva di polvere, impronte digitali o altri residui per minimizzare gli artefatti che diffondono la luce.
NOTA: Evita di introdurre bolle d'aria, poiché possono interferire con le misurazioni DLS. Per evitare bolle, pipetta lentamente il campione lungo la parete della cuvetta e non espellere con forza l'ultima goccia. Se si formano piccole bolle, lasciale salire e dissiparsi prima della misurazione.
- Trasferire 45 μL di sospensione LUV o proteo-LUV non diluita in una cuvetta al quarzo pulita. Assicurati che la cuvetta sia priva di polvere, impronte digitali o altri residui per minimizzare gli artefatti che diffondono la luce.
- Determinazione della dimensione e della dispersione del LUV tramite DLS
- Misurare il diametro idrodinamico e l'indice di polidispersione (PDI) utilizzando uno strumento DLS dotato di laser elio-neon da 633 nm e rilevamento di retro-scattering a un angolo fisso di 173°.
- Effettuare almeno tre misurazioni indipendenti per campione per garantire la riproducibilità.
- Analizza i dati utilizzando il modello general-purpose (distribuzione normale) per ottenere la dimensione media e il PDI.
6. Analisi del consumo di ossigeno dei LUV
- Impostazione della temperatura
- Impostare la camera di misura di un sistema di elettrodi a ossigeno di tipo Clark a 22 °C e lasciare che il sistema si equilibri.
- Aggiunta del buffer
- Aggiungere 1 mM di Tris-HCl (pH 7,5), 200 mM di tampone di saccarosio alla camera di misura fino a un volume totale di 1.000 μL. Regolare il volume del tampone in base al tipo di campione: 942,9 μL per polimeri bo3-LUV e 953,7 μL per ibridi bo 3-LUVs.
NOTA: Il volume rimanente sarà occupato dai LUV e dalla miscela DTT/Q₁ per raggiungere il volume di misurazione finale.
- Aggiungere 1 mM di Tris-HCl (pH 7,5), 200 mM di tampone di saccarosio alla camera di misura fino a un volume totale di 1.000 μL. Regolare il volume del tampone in base al tipo di campione: 942,9 μL per polimeri bo3-LUV e 953,7 μL per ibridi bo 3-LUVs.
- Aggiunta dei LUV
- Aggiungi bo-3-LUV nella camera di misura e inizia a mescolare delicatamente usando il mizzatore magnetico a 100 giri/min e 22 °C. Regolare il volume dei bo3-LUV per ottenere una concentrazione teorica di bo3 ossidasi di circa 27 nM: 48,6 μL per i polimeri bo3-LUV e 37,8 μL per ibridi bo 3-LUVs.
NOTA: Per il controllo negativo, sostituire i bo 3-LUV con un volume equivalente di LUV privi di proteine della stessa composizione e concentrazione lipidi/polimerica. Tutti i passaggi successivi rimangono identici.
- Aggiungi bo-3-LUV nella camera di misura e inizia a mescolare delicatamente usando il mizzatore magnetico a 100 giri/min e 22 °C. Regolare il volume dei bo3-LUV per ottenere una concentrazione teorica di bo3 ossidasi di circa 27 nM: 48,6 μL per i polimeri bo3-LUV e 37,8 μL per ibridi bo 3-LUVs.
- Misurazione di base
- Lasciare stabilizzare la concentrazione di ossigeno e misurare per 3 minuti sotto una mescolata costante a 22 °C per ottenere una base stabile.
- Preparazione della miscela di riduzione e quinone
- Preparare frescamente la miscela DTT/Q₁ immediatamente prima dell'uso, mescolando 9,6 μL di 1 M di DTT in acqua Milli-Q con 0,6 μL di 80 mM di ubichinone-1 (Q₁) in DMSO, poi si formerà accuratamente il vortice per garantire l'omogeneità.
- Attivazione enzimatica
- Attivare la bo3 ossidasi aggiungendo 8,5 μL della miscela DTT/Q₁ appena preparata alla camera di misura, ottenendo concentrazioni finali di 8 mM DTT e 40 μM Q₁.
- Repliche
- Misura ogni campione tre volte per garantirne la riproducibilità.
- Analisi dei dati
- Traccia la concentrazione di ossigeno in funzione del tempo. Determinare la pendenza della porzione lineare della curva, che corrisponde al tasso di consumo di ossigeno.
- Reportage
- Riporta il tasso di consumo di ossigeno come media di tre misurazioni, con la deviazione standard.
7. Preparazione di GUV funzionalizzati proteicamente
- Pulizia al plasma di vetrini rivestiti con ITO
- Inserire le lamelle di vetro rivestite con ossido di indio-stagno (ITO) nel detergente al plasma con il lato conduttivo (rivestito con ITO) rivolto verso l'alto. Il plasma li pulisce per 1 minuto a potenza elevata ("HI") (230 V, potenza RF massima 18 W) e a una pressione di circa 0,5 mbar.
NOTA: L'accensione al plasma riuscita può essere confermata visivamente dalla comparsa di un bagliore rosa/viola all'interno della camera.
- Inserire le lamelle di vetro rivestite con ossido di indio-stagno (ITO) nel detergente al plasma con il lato conduttivo (rivestito con ITO) rivolto verso l'alto. Il plasma li pulisce per 1 minuto a potenza elevata ("HI") (230 V, potenza RF massima 18 W) e a una pressione di circa 0,5 mbar.
- Disidratazione parziale dei proteo-LUV
- Mescolare 20 μL di LUV privi di proteine con 20 μL di proteo-LUV contenenti bo-3 ossidasi ricostituita-ATTO 643. Vortice delicato per garantire una miscelazione omogenea.
- Depositare sette gocce da 2 μL della sospensione risultante da 5 mg/mL di LUV/proteo-LUV sulla superficie conduttiva (rivestita con ITO) di ciascuna lamina utilizzata per l'elettroformazione (Figura 2A). Distribuire le gocce uniformemente sulla superficie di 160,6mm 2 , mantenendole separate per favorire una formazione uniforme della pellicola.
NOTA: Per altri sistemi polimerici, la concentrazione di LUV e il volume delle gocce possono richiedere ottimizzazione (intervallo tipico: 5–100 mg/mL LV; gocce 0,2–2 μL). - Lasciare che le goccioline si disidratino parzialmente a temperatura ambiente (∼22 °C) e a ∼20% di umidità per circa 40 minuti, oppure finché non si forma un anello bianco al perimetro delle gocce (Figura 2B).
NOTA: La disidratazione dipende dall'umidità ambientale. Se l'umidità relativa è superiore al 40%, prolunga il tempo di disidratazione se necessario (fino a 20 minuti). Determinare il punto finale in base all'aspetto di un anello bianco al perimetro delle gocce piuttosto che a un tempo fisso. In condizioni ambientali costanti (temperatura e umidità), il tempo di disidratazione richiesto è riproducibile. Evitare l'eccessiva seccazione, che si manifesta come gocce completamente piatte e uniformi, poiché può causare precipitazione proteica.
- Assemblaggio della camera di elettroformazione
- Assemblare la camera dell'elettroformazione sovrapponendo due vetrine rivestite con ITO (lati rivestiti verso l'interno) separate da un distanziatore in silicone spesso 1,81 mm con un taglio su un lato, che consente di aggiungere o rimuovere il tampone durante il riempimento e la raccolta.
- Riempi la camera con tampone di reidratazione (1 mM Tris-HCl, pH 7,5; 200 mM saccarosio).
Per esperimenti sensibili al pH, aggiungere piranina da 10 μM (8-idrossipirene-1,3,6-sale trisolfonico trisodico di acido, HPTS) al tampone.
- Elettroformazione
- Applicare un campo elettrico alternato sinusoidale usando il seguente programma: 50 Hz a 50, 100, 200, 300, 500, 700 e 900 mV per 6 minuti ciascuno; 50 Hz a 1,1 V per 2 ore.
NOTA: Per promuovere la formazione di proteo-GUV più grandi, questo passaggio può essere esteso a 12 ore e a 4 Hz a 2 V per 30 minuti per il passaggio di distacco. Quando il buffer contiene piranina da 10 μM, si aumenta la frequenza a 500 Hz durante i primi due passaggi di ramping della tensione.
- Applicare un campo elettrico alternato sinusoidale usando il seguente programma: 50 Hz a 50, 100, 200, 300, 500, 700 e 900 mV per 6 minuti ciascuno; 50 Hz a 1,1 V per 2 ore.
- Collezione di GUV
- Apri con cura la camera con una pinzetta e raccogli i GUV usando le pipette FineTip Ultra-Micro Pastette (o equivalenti pipette a trasferimento a basso taglio) per minimizzare lo stress meccanico.
NOTA: Evitare di usare punte standard a basso volume sotto i 200 μL, poiché possono rompere GUV più grandi. In alternativa, si possono tagliare punte standard all'estremità per allargare l'apertura e ridurre il taglio durante la raccolta.
- Apri con cura la camera con una pinzetta e raccogli i GUV usando le pipette FineTip Ultra-Micro Pastette (o equivalenti pipette a trasferimento a basso taglio) per minimizzare lo stress meccanico.
- Stoccaggio
- Conservare i proteo-GUV a 4 °C e usarli entro 48 ore per preservare l'attività proteica.
NOTA: La velocità di perdita di attività dipende dal tipo e dalla stabilità della proteina di membrana ricostituita, così come dalla composizione della membrana.
- Conservare i proteo-GUV a 4 °C e usarli entro 48 ore per preservare l'attività proteica.
8. Microscopia di GUV funzionalizzati proteicamente
- Installazione del microscopio
- Accendi il microscopio confocale. Se usi il sistema Leica, avvia il software LAS X. Per altri marchi di microscopi, utilizza il software di acquisizione consigliato dal produttore.
- Seleziona un obiettivo di immersione in olio del 63× (NA 1.40); Regola su un ingrandimento più alto o più basso se necessario, a seconda della dimensione del GUV.
- Aprite due canali di imaging corrispondenti ai fluorofori: Rhodamine Red (membrana) e ATTO 643 (proteina ricostituita).
NOTA: Per i fluorofori con spettri parzialmente sovrapposti, selezionare linee laser appropriate e finestre di rilevamento ristrette per minimizzare la diafonia spettrale. Acquisire ogni canale in sequenza per prevenire il passaggio del segnale e garantire una quantificazione accurata della fluorescenza.
- Sedimentazione dei GUV
- Posizionare un isolatore in silicone press-to-seal su un coperto di vetro pulito No. 1.5 (spessore 0,17 mm).
NOTA: Per microscopi verticali (non invertiti), possono essere utilizzate vetrine di vetro più spesse. - Pipetta 60 μL di tampone (1 mM Tris-HCl, pH 7,5; 200 mM glucosio) al centro dello distanziatore.
- Aggiungi delicatamente 20 μL della sospensione GUV sopra il buffer.
- Copri immediatamente la camera con una seconda lama di vetro per evitare l'evaporazione.
- Lascia sedimentare i GUV per ~5 minuti prima dell'immagini.
- Posizionare un isolatore in silicone press-to-seal su un coperto di vetro pulito No. 1.5 (spessore 0,17 mm).
- Acquisizione dell'immagine
- Concentrati sul fondo della camera per catturare le sezioni trasversali dei GUV.
- Acquisire immagini di diversi GUV in tutta la camera scansionando sistematicamente dall'angolo in alto a sinistra fino a quello in basso a destra (pattern "serpente") per ottenere una popolazione rappresentativa (~100 GUV). Visualizza tutte le vescicole incontrate durante la scansione senza preselezione, indipendentemente dalla dimensione o dall'intensità di fluorescenza, per evitare bias di selezione e garantirne la riproducibilità.
NOTA: Evitare immagini ripetute dello stesso GUV per prevenire il fotosbiancamento.
- Analisi delle immagini
- Quantificare l'intensità di fluorescenza della proteina ricostituita marcata con ATTO 643 tracciando una polilinea lungo la membrana di singoli GUV. Quando si utilizza il software LAS X, seleziona Quantify → Line Profile, poi scegli lo strumento poliline e traccia la membrana di ogni GUV. Per ottenere l'intensità media di fluorescenza, apri Statistica e registra il valore medio. Analizza solo i GUV puliti e unilamellari; Escludere vescicole multivescicolari e vescicole aggregate dall'analisi.
NOTA: Se le misurazioni vengono acquisite in giorni diversi, le intensità di fluorescenza dovrebbero essere normalizzate alla potenza laser, misurata con impostazioni di imaging identiche (lunghezza d'onda e potenza nominale). Per tenere conto delle variazioni quotidiane nella potenza laser, si applica la seguente normalizzazione: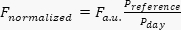 , dove Fa.u. è l'intensità di fluorescenza misurata in unità arbitrarie, P di riferimento è la potenza laser misurata nel giorno di riferimento ed è la potenza laser misurata il giorno di acquisizione. Questa correzione assume una relazione lineare tra potenza del laser e intensità di fluorescenza in condizioni di illuminazione non saturante. Nel presente studio, tutte le immagini sono state acquisite lo stesso giorno e quindi la normalizzazione non era necessaria.
- Riportare l'intensità di fluorescenza come una media di 100 GUV con la corrispondente deviazione standard.
- Quantificare l'intensità di fluorescenza della proteina ricostituita marcata con ATTO 643 tracciando una polilinea lungo la membrana di singoli GUV. Quando si utilizza il software LAS X, seleziona Quantify → Line Profile, poi scegli lo strumento poliline e traccia la membrana di ogni GUV. Per ottenere l'intensità media di fluorescenza, apri Statistica e registra il valore medio. Analizza solo i GUV puliti e unilamellari; Escludere vescicole multivescicolari e vescicole aggregate dall'analisi.
9. Analisi del pompaggio protonico nei proteo-GUV
- Installazione del microscopio
- Accendi il microscopio confocale e avvia il software di acquisizione appropriato (ad esempio, LAS X per i sistemi Leica).
- Seleziona un obiettivo di immersione in olio del 63× (NA 1,40). Regola su un ingrandimento più alto o più basso se necessario, a seconda della dimensione del GUV.
- Configura tre canali di imaging corrispondenti ai fluorofori. Per il rosso di Rhodamine (marcatore di membrana), si utilizza un'eccitazione di 561 nm e un intervallo di emissione di 570–620 nm. Per la piranina (colorante incapsulato sensibile al pH), utilizzare eccitazioni a 448 nm e 405 nm, e raccogliere le emissioni tra 499 e 551 nm.
NOTA: Se è disponibile un laser da 458 nm, usalo invece dei 448 nm per eccitare la forma deprotonata (di base) della piranina. - Regola la potenza del laser e il guadagno del rilevatore per evitare la saturazione dei pixel e minimizzare il fotosbiancamento. Mantieni costanti le impostazioni di acquisizione durante tutto l'esperimento.
- Sedimentazione dei GUV
- Aggiungere 280 μL di tampone (1 mM Tris-HCl, pH 7,5; 200 mM di glucosio) in un pozzetto di una vetrata a 8 pozzi (volume totale del pozzo: ~874 μL).
NOTA: Non utilizzare meno di 200 μL, poiché i volumi inferiori a 200 μL aumentano l'evaporazione e la deriva del pH. Non superare i 400 μL per evitare fuoriuscite e garantire una pipettura confortevole. Se usi un formato di camera diverso, regola il volume di conseguenza. Per i microscopi invertiti, utilizzare vetrine da camera compatibili con lo spessore del coperperciglio #1.5H. - Aggiungi delicatamente 20 μL della sospensione BO 3-GUV sopra il buffer senza introdurre bolle d'aria.
NOTA: Per il controllo negativo, sostituire la sospensione bo3-GUV con un volume equivalente (20 μL) di GUV privi di proteine della stessa composizione lipidica/polimerica, preparati e sedimentati in condizioni identiche. Questo controllo tiene conto di eventuali effetti non specifici di DTT eQ1 sul rapporto di fluorescenza della piranina, indipendenti dall'attività della bo3 ossidasi. - Lascia sedimentare i GUV per circa 5 minuti prima dell'imaging (imaging).
- Aggiungere 280 μL di tampone (1 mM Tris-HCl, pH 7,5; 200 mM di glucosio) in un pozzetto di una vetrata a 8 pozzi (volume totale del pozzo: ~874 μL).
- Acquisizione di base
- Concentrati sul piano inferiore della camera dove i GUV si sono sedimentati.
- Regola lo zoom per ottenere 3–6 GUV nel campo visivo.
- Registra la fluorescenza di base in tutti i canali per 5 minuti prima dell'attivazione.
- Attivazione del pompaggio protonico
- Prepara una miscela fresca DTT–Q₁ immediatamente prima dell'uso mescolando 4,8 μL di 1 M DTT con 0,3 μL di 80 mM Q₁ in DMSO, quindi mescolare accuratamente tramite vortex.
- Attivare la citocromo bo3 ossidasi aggiungendo delicatamente 2,6 μL della miscela DTT–Q₁ sulla superficie della soluzione senza inserire la punta della pipetta nel tampon, ottenendo concentrazioni finali di circa 8 mM DTT e 40 μM Q₁ nella camera.
- Monitorare la fluorescenza della piranina intravesicolare per 30 minuti sotto acquisizione continua.
- Analisi della fluorescenza della piranina intravesicolare
- Per ogni GUV, si definisce una regione di interesse (ROI) all'interno del lume della vescicola. Nel software LAS X, vai su Quantify → Stack Profile, seleziona Draw Elisse e disegna un ROI circolare all'interno di ogni GUV.
- Per determinare l'intensità media di fluorescenza a 499–551 nm per entrambe le lunghezze d'onda di eccitazione (448 nm e 405 nm), apri Statistica nel software e registra il valore medio.
- Calcola il rapporto di fluorescenza come R = I448/I405.
- Tracciare il rapporto nel tempo per ottenere tracce cinetiche del cambiamento di pH intravesicolare.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Risultati
La citocromo bo3 ossidasi di E. coli è stata espressa dal plasmide pETcyo nel ceppo di E. coli C43 (DE3) ΔcyoABCDE e purificata come descrittoin precedenza nel 29. La bo3 ossidasi purificata veniva utilizzata direttamente per la ricostituzione e le misurazioni dell'attività, oppure marcata con coloranti fluorescenti, come ATTO 643 (questo studio) o altri colorantiATTO
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Discussione
I polimersomi e le vescicole ibride polimero/lipidica mostrano una maggiore stabilità chimica e meccanica rispetto alle vescicole lipidiche convenzionali, rendendole altamente attraenti per applicazioni che vanno dalla somministrazione di farmaci e biosensing a nano- e microreattori e cellule artificiali. Tuttavia, la loro architettura a membrana distinta e le proprietà biofisiche spesso impediscono il trasferimento diretto di protocolli ottimizzati per vescicole lipidiche a sistemi a ba...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Dichiarazioni
Gli autori dichiarano di non avere interessi finanziari concorrenti.
Ringraziamenti
Questa ricerca è stata condotta all'interno della Max Planck School Matter to Life, sostenuta dalla Dieter Schwarz Foundation in collaborazione con la Max Planck Society. Siamo grati a Claudia Bednarz per l'isolamento e la purificazione del citocromo bo3 ossidasi, e ad Anne Christin Weinrich per il suo aiuto nella preparazione delle vescicole e nella microscopia.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| ÄKTA pure™ chromatography system | Cytiva | 29018224 | |
| 18:1 Liss Rhod PE | Avanti Research | 810150 | |
| 8 well chambered coverglass | Cellvis | C8-1.5H-N | |
| Amicon Ultra 0.5 mL Centrifugal Filters | Sigma Aldrich | UFC5030 | |
| ATTO 643 NHS ester | ATTO-TEC | AD 643-31 | |
| Bio-Beads SM-2 | Bio-Rad | 1523920 | |
| Cholic acid-Na-salt (sodium cholate) | Serva | 361-09-1 | |
| Coenzyme Q1 | TargetMol | TGM-T19594 | |
| Confocal microscope STELLARIS 5 | Leica Microsystems | 603810 | |
| DTT (Dithiothreitol) | Merck | 10197777001 | |
| Fine Tip Ultra Micro Pastette | Pastette | LW4243 | |
| HPTS (pyranine, 8-Hydroxypyrene-1,3,6-Trisulfonic Acid, Trisodium Salt) | Sigma Aldrich | 6358-69-6 | |
| ITO-coated glass slides (25×75×1.1 mm, ≤20 Ohm/sq.) | pgo | CEC020S | |
| LAS X software | Leica | https://www.leica-microsystems.com/products/microscope-software/p/leica-las-x-ls/ | |
| Mini centrifuge MCF-2360 | LMS | 24572 | |
| Mini-extruder | Avanti Research | 610000 | |
| Oxytherm+P system | Hansatech Instruments | / | |
| Plasma cleaner (benchtop) | Harrick Plasma | PDC-32G-2 | |
| Polycarbonate membranes 0.1 μm | Avanti Research | 610005 | |
| Press-to-seal silicone isolator (round, 20 mm diameter, 1 mm depth) | Grace Bio-Labs | 41161502 | |
| Silicone spacers (round, 24.2 mm outer diameter, 14.3 mm inner diameter, 1.8 mm depth) | laboratory-made, cut from silicone sheet | ||
| Soy PC (95%) | Avanti Research | 441601 | |
| Specord 50 PLUS spectrophotometer | Analytik Jena | 823-0200P-3 | |
| Superdex 200 10/300 GL column (column L × I.D. 30 cm × 10 mm) | Cytiva | 28-9909-44 | |
| Test tube shaker (2800 rpm) | IKA Lab Dancer | 3365000 | |
| Thermomixer comfort 5355 | Eppendorf | 5355000.011 | |
| Xiameter OFX-5329 (PDMS-g-PEO; MW 3000) | Dow Corning | 000000000004109892 | |
| Zetasizer Nano ZS | Malvern Panalytical | ZEN3600 |
Riferimenti
- Marušič N, et al. Constructing artificial respiratory chain in polymer compartments: Insights into the interplay between bo3 oxidase and the membrane. Proc Natl Acad Sci U S A. 2020;117(26):15006-17.
- Bermudez H, Brannan AK, Hammer DA, Bates FS, Discher DE. Molecular Weight Dependence of Polymersome Membrane Structure, Elasticity, and Stability. Macromolecules. 2002;35(21):8203-8.
- Otrin L, et al. Toward Artificial Mitochondrion: Mimicking Oxidative Phosphorylation in Polymer and Hybrid Membranes. Nano Lett. 2017;17(11):6816-21.
- Otrin L, et al. En route to dynamic life processes by SNARE-mediated fusion of polymer and hybrid membranes. Nat Commun. 2021;12(1):4972.
- Itel F, Najer A, Palivan CG, Meier W. Dynamics of Membrane Proteins within Synthetic Polymer Membranes with Large Hydrophobic Mismatch. Nano Lett. 2015;15(6):3871-8.
- Goers R, et al. Optimized reconstitution of membrane proteins into synthetic membranes. Commun Chem. 2018;1(1):35.
- Nardin C, Thoeni S, Widmer J, Winterhalter M, Meier W. Nanoreactors based on (polymerized) ABA-triblock copolymer vesicles. Chem Commun. 2000;(15):1433-4.
- Einfalt T, et al. Stimuli-Triggered Activity of Nanoreactors by Biomimetic Engineering Polymer Membranes. Nano Lett. 2015;15(11):7596-603.
- Ranquin A, Versées W, Meier W, Steyaert J, Van Gelder P. Therapeutic Nanoreactors: Combining Chemistry and Biology in a Novel Triblock Copolymer Drug Delivery System. Nano Lett. 2005;5(11):2220-4.
- Ihle S, et al. Nanocompartments with a pH release system based on an engineered OmpF channel protein. Soft Matter. 2011;7(2):532-9.
- Kumar M, et al. Highly permeable polymeric membranes based on the incorporation of the functional water channel protein Aquaporin Z. Proc Natl Acad Sci U S A. 2007;104(52):20719-20724.
- Choi HJ, Montemagno CD. Artificial Organelle: ATP Synthesis from Cellular Mimetic Polymersomes. Nano Lett. 2005;5(12):2538-42.
- Khan S,et al. Durable proteo-hybrid vesicles for the extended functional lifetime of membrane proteins in bionanotechnology. Chem Commun. 2016;52(73):11020-3.
- Kleineberg C, et al. Light-Driven ATP Regeneration in Diblock/Grafted Hybrid Vesicles. Chembiochem. 2020;21(15):2149-60.
- Otrin N, et al. Protein-Rich Rafts in Hybrid Polymer/Lipid Giant Unilamellar Vesicles. Biomacromolecules. 2024;25(2):778-91.
- Marušič N, et al. Increased efficiency of charge-mediated fusion in polymer/lipid hybrid membranes. Proc Natl Acad Sci U S A. 2022;119(20):e2122468119.
- Marušič N,et al. Fusion-Induced Growth of Biomimetic Polymersomes: Behavior of Poly(dimethylsiloxane)-Poly(ethylene oxide) Vesicles in Saline Solutions Under High Agitation. Macromol Rapid Commun. 2022;43(5):2100712.
- Rigaud JL, Pitard B, Levy D. Reconstitution of membrane proteins into liposomes: application to energy-transducing membrane proteins. Biochim Biophys Acta. 1995;1231(3):223-46.
- Catania R,et al. Detergent-Free Functionalization of Hybrid Vesicles with Membrane Proteins Using SMALPs. Macromolecules. 2022;55(9):3415-22.
- Otrin L. Bottom-up construction of the artificial mitochondrion [dissertation]. Magdeburg: Otto-von-Guericke-University; 2021.
- Manneville JB, Bassereau P, Ramaswamy S, Prost J. Active membrane fluctuations studied by micropipet aspiration. Phys Rev E Stat Nonlin Soft Matter Phys. 2001;64(2 Pt 1):021908.
- Dezi M, Di Cicco A, Bassereau P, Lévy D. Detergent-mediated incorporation of transmembrane proteins in giant unilamellar vesicles with controlled physiological contents. Proc Natl Acad Sci U S A. 2013;110(18):7276-81.
- Sjoholm J, et al. The lateral distance between a proton pump and ATP synthase determines the ATP-synthesis rate. Sci Rep. 2017;7(1):2926.
- Biner O, Schick T, Muller Y, von Ballmoos C. Delivery of membrane proteins into small and giant unilamellar vesicles by charge-mediated fusion. FEBS Lett. 2016;590(14):2051-62.
- Girard P,et al. A new method for the reconstitution of membrane proteins into giant unilamellar vesicles. Biophys J. 2004;87(1):419-29.
- Nordlund G, Brzezinski P, von Ballmoos C. SNARE-fusion mediated insertion of membrane proteins into native and artificial membranes. Nat Commun. 2014;5(1):4303.
- Otrin N. A Modular Platform for Growth of Hybrid and Polymer Membrane Systems by Vesicle Fusion [dissertation]. Magdeburg: Otto-von-Guericke-University; 2022.
- Otrin L, et al. Artificial Organelles for Energy Regeneration. Adv Biosyst. 2019;3(6):1800323.
- Frericks HL, Zhou DH, Yap LL, Gennis RB, Rienstra CM. Magic-angle spinning solid-state NMR of a 144 kDa membrane protein complex: E. coli cytochrome bo3 oxidase. J Biomol NMR. 2006;36(1):55-71.
- Seneviratne R, et al. A reconstitution method for integral membrane proteins in hybrid lipid-polymer vesicles for enhanced functional durability. Methods. 2018;147:142-9.
- Aimon S,et al. Functional reconstitution of a voltage-gated potassium channel in giant unilamellar vesicles. PLoS One. 2011;6(10):e25529.
- Dolder N, Müller P, von Ballmoos C. Experimental platform for the functional investigation of membrane proteins in giant unilamellar vesicles. Soft Matter. 2022;18(31):5877-93.
- Zhao Z,et al. Super-Resolution Imaging of Highly Curved Membrane Structures in Giant Vesicles Encapsulating Molecular Condensates. AdvMater. 2022;34(4):2106633.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Ristampe e permessi
Questo articolo è stato pubblicato
Video in arrivo