Un metodo personalizzabile per l'amministrazione di proteine immunitarie secretorie nel cervello di topo vivo, finalizzato alla caratterizzazione temporale e spaziale delle interazioni neuroimmunitarie.
Articolo metodologico
Somministrazione intracranica mirata di molecole immunitarie secrete per indagare le interazioni neuroimmunitarie
In questo articolo
Sommario
Abstract
Sebbene i proteine immunitarie secreti siano stati sempre più riconosciuti come influenti sul funzionamento del sistema nervoso, permangono barriere tecniche nella definizione della loro dinamica spaziotemporale all'interno dell'ambiente complesso del cervello. Ad esempio, le microglia, una popolazione di cellule immunitarie chiave nel cervello, rilasciano una varietà di fattori che interagiscono con numerosi bersagli cellulari diversi. Le proteine derivate dalle microglia possono trasmettere segnali ad altri tipi cellulari mediante meccanismi come il legame ai recettori di superficie senza internalizzazione, il trasporto passivo attraverso la membrana, l'assorbimento fagocitico o l'assorbimento mediato da endocitosi. Qui viene presentato un metodo per il rilascio localizzato di una proteina secreta derivata da microglia per analizzare i meccanismi di interazione cellulare e gli effetti funzionali a valle in vivo. Descriviamo come preparare i campioni proteici per il rilascio, come eseguire l'amministrazione stereotassica della proteina in regioni cerebrali bersaglio e le migliori pratiche per la raccolta e la preparazione del tessuto cerebrale al fine di visualizzare proteine sensibili alla fissazione mediante immunohistochimica. Questo approccio fornisce un quadro versatile per studi controllati spazialmente e temporalmente della comunicazione neuroimmunitaria, consentendo un'analisi meccanicistica di come le proteine di origine immunitaria regolino dinamicamente la funzione neuronale e cerebrale.
Introduzione
La comunicazione neuroimmunitaria, ovvero la conversazione molecolare tra sistema nervoso e sistema immunitario, è stata riconosciuta solo di recente come essenziale per comprendere la salute e la malattia. Il cervello, un tempo ritenuto in gran parte protetto dall'attività del sistema immunitario1,2, è ora considerato sede di nicchie immunitarie altamente dinamiche, che consentono al sistema nervoso di inviare e ricevere segnali immunitari in tutto l'organismo3. Questo intenso dialogo bidirezionale è mediato principalmente da cellule immunocompetenti che risiedono nel cervello o alle interfacce del sistema nervoso, come il plesso coroideo, le meningi e gli spazi perivascolari4. Tuttavia, nel parenchima cerebrale propriamente detto, la segnalazione immunitaria è mediata principalmente dalle microglia, i macrofagi residenti nel tessuto a lunga vita che colonizzano il cervello durante lo sviluppo embrionale. Sebbene spesso studiate sperimentalmente con particolare attenzione alle loro funzioni fagocitiche, le microglia interagiscono anche con l'ambiente immediatamente circostante e a distanza mediante il rilascio di una vasta gamma di fattori immunitari5.
La modellizzazione di condizioni complesse e multifattoriali come infezioni, lesioni e malattie in vivo, sebbene utile per ottenere una comprensione olistica del sistema nervoso in condizioni di stress, provoca una cascata di fattori con conseguenze ampie e diversificate che possono risultare difficili da distinguere. Inoltre, data l'elevata eterogeneità tra le cellule delle diverse regioni cerebrali, identificare con precisione il rilascio causale e gli effetti associati di singoli fattori rimane una sfida. Sebbene strumenti come i vettori lentivirali e i vettori virali adeno-associati, che consentono l'iperespressione di fattori specifici in seguito a un'infezione localizzata con precisione, abbiano permesso di indagare il ruolo di fattori secreti da altre cellule cerebrali, come neuroni e astrociti, in vari contesti, finora è risultato difficile modulare in modo specifico e robusto le microglia attraverso questi metodi6. Pertanto, la possibilità di consegnare molecole segnale derivate dalle microglia a una specifica localizzazione cerebrale rappresenta un metodo utile per distinguere con precisione il loro ruolo e le loro conseguenze in diversi contesti.
L'obiettivo di questo metodo è quello di somministrare in modo spaziotemporale fattori derivati dai microglia nel cervello di un topo vivo, al fine di consentire successive analisi sugli effetti funzionali di una proteina o molecola di interesse. Inoltre, questo metodo di somministrazione intracranica può essere adattato a molteplici altri contesti e domande di ricerca, come tramite la co-somministrazione di più fattori, come fattori immunitari interagenti o inibitori, oppure lo studio delle risposte dei tessuti in un determinato arco temporale. Sebbene questo protocollo descriva il prelievo e la preparazione del tessuto per analisi immunohistochimiche, diversi altri esiti cerebrali potrebbero essere abbinati a questo metodo di somministrazione, ad esempio il prelievo di biopsie di tessuto cerebrale fresco congelato da una regione d'interesse per analisi di qPCR o per la quantificazione dell'abbondanza proteica tramite immunoblotting o ELISA, oppure effettuare registrazioni elettrofisiologiche dell'attività neuronale in una regione cerebrale iniettata.
Protocollo
Tutte le procedure che coinvolgono animali sono condotte in conformità con le linee guida del National Institutes of Health per la cura e l'uso degli animali da laboratorio e secondo protocolli approvati dal Comitato istituzionale per la cura e l'uso degli animali (IACUC) presso l'istituzione in cui è stata svolta la ricerca. Tutte le procedure descritte in questo lavoro sono state esaminate e approvate dall'IACUC della Duke University. I reagenti e l'attrezzatura utilizzati sono elencati nella Tabella dei materiali.
1. (Facoltativo) Preparazione dell'injectato con l'etichetta di interesse
- Acquistare, isolare o creare una versione purificata della proteina o molecola immunitaria di interesse (vedere la sezione Discussion per indicazioni sull'ottimizzazione delle proteine e raccomandazioni per la validazione).
- Se necessario, determinare la strategia di marcatura più adatta in base alla struttura chimica della proteina. Ad esempio, se specifici domini o regioni della proteina sono essenziali per la sua funzione, evitare la coniugazione in questi siti. Dopo la marcatura, deve essere effettuata la validazione del normale funzionamento della proteina.
NOTA: Per proteine purificate, gli approcci chimici di marcatura più comuni includono la coniugazione ai gruppi tiolo, generalmente sui residui di cisteina (coloranti maleimidi o iodoacetamide), oppure ai gruppi amminici, tipicamente sui residui di lisina (esteri N-idrossisuccinimidici (NHS) o coloranti isotiocianati), seguendo le istruzioni del produttore. I kit per la coniugazione possono essere acquistati da fornitori standard.- Assicurarsi che qualsiasi colorante libero venga rimosso, ad esempio facendo passare la proteina e il colorante attraverso una colonna di dimensioni adeguate per trattenere la proteina e permettere il passaggio del colorante non legato prima dell'utilizzo.
- In alternativa, è possibile etichettare geneticamente le proteine di interesse per il rilevamento, esprimerle nelle cellule di interesse ed eventualmente purificarle. Il marcatore può essere fuso direttamente alla proteina o collegato tramite un linker flessibile; tra le opzioni più comuni vi sono proteine fluorescenti (ad es. eGFP, tdTomato, mCherry) e marcatori autoetichettabili (ad es. HaloTag, SNAP-tag).
- Aliquotare le proteine per evitare cicli di congelamento-scongelamento che potrebbero causare danni. Per ottenere i migliori risultati, validare il normale funzionamento della proteina per ogni numero di cicli di congelamento-scongelamento prima dell'uso in vivo. Conservare a -80 °C.
NOTA: La proteina non marcata può essere sufficiente nei casi in cui non sia necessario distinguere tra proteina endogena ed esogena (ad es. iniezione in un modello murino knock-out). Devono essere effettuate prove sperimentali per ottimizzare le condizioni dell'esperimento.
2. Preparazione dell'equipaggiamento per la procedura chirurgica
- Raccogliere i seguenti strumenti chirurgici in un contenitore resistente all'autoclave con una striscia indicatrice di vapore: manico di bisturi, pinze, forbici piccole, emostatico, punta da trapano (1,35 mm) e campo sterile per l'ago per la tecnica asettica solo per le punte. Sterilizzare gli strumenti chirurgici tramite autoclavare a 121 °C a 15–20 psi per 30 min.
- Materiali aggiuntivi necessari: applicatori sterili con punta in cotone, soluzione di povidone-iodio, etanolo al 70%, soluzione fisiologica 0,9%, isoflurano, micropipette di vetro tirate, lame di bisturi sterili, crema depilatoria, lubrificante oculare, adesivo tissutale o suture chirurgiche, pad riscaldante, bilancia, farmaci preparati e siringhe per insulina, e registro chirurgico.
- Per preparare micropipette di vetro tirate, selezionare una capillare di vetro con un diametro esterno adatto all'iniettore, generalmente intorno a 1,0 mm, e un diametro interno compreso tra 0,5 mm e 0,8 mm. Inserirla in un tiratore di pipette, quindi eseguire il tiro con impostazioni che producano una punta affusolata stretta ma resistente (tali impostazioni dipenderanno dallo strumento specifico e richiederanno un'ottimizzazione individuale).
NOTA: Spesso, una temperatura più bassa aiuta a evitare una punta lunga e flessibile che potrebbe piegarsi durante l'ingresso nel parenchima, e una forza di trazione bassa o moderata aiuta a evitare un'apertura della punta troppo stretta, che potrebbe causare ostruzioni o resistenza all'iniezione. Utilizzare un microscopio stereoscopico per ispezionare tutte le punte delle pipette tirate ed usare pinzette fini per tagliare delicatamente l'apertura della punta in modo da ottenere un diametro interno di circa 20 µm. Se si utilizza uno strumento per la smussatura, usare un angolo inferiore a 35°. - Portare nell'area chirurgica strumenti autoclavati, materiali aggiuntivi e la proteina da iniettare su ghiaccioFigura 1A). Disimballare con cura gli strumenti sterilizzati in autoclave su un telo chirurgico, posizionando le punte di tutti gli strumenti al centro del campo sterile designato (Figura 1B, C). Utilizzare l'emostato per posizionare la punta del trapano al centro del campo. Applicare una lama di bisturi sterile al manico e mantenere l'estremità della lama all'interno del campo sterile.
- Riscaldare preventivamente la piastra riscaldante a 37 °C e accendere lo sterilizzatore a perline se si eseguono più interventi chirurgici.
- Riempire la punta della micropipetta con olio minerale utilizzando un ago sottile, assicurandosi che non siano presenti bolle lungo tutta la lunghezza della pipetta di vetro. Montare la pipetta di vetro sul microinjectore ed espellere con attenzione il volume di proteina che si intende caricare. Caricare la proteina di interesse in un volume basato sulle raccomandazioni pubblicate7 nello spettrofotometro, quindi posizionare lo spettrofotometro lateralmente.
3. Procedura chirurgica stereotassica
NOTA: Tutti gli interventi chirurgici sono stati eseguiti in una sala operatoria altamente ventilata e tutto il personale ha indossato dispositivi di protezione individuale costituiti da guanti, mascherine facciali, copricapi, copriscarpe e camici. L'esposizione al gas isoflurano rappresenta un rischio per la salute e richiede pertanto un sistema di aspirazione, come cartucce di carbone attivo, che devono essere pesate prima e dopo l'uso dell'isoflurano. Assicurarsi che tutte le attrezzature, come il vaporizzatore per anestetico, i sistemi di ventilazione e le apparecchiature di aspirazione, siano correttamente certificate e calibrate prima dell'uso.
- Assicurarsi che il vaporizzatore per anestetico sia riempito con il volume corretto di isoflurano e impostare il flusso di ossigeno a 1 L/min. Registrare il peso del topo prima di posizionarlo in una camera per isoflurano impostata su una concentrazione di erogazione del 3,5%–4%. Registrare l'orario di inizio dell'intervento chirurgico.
- Monitorare l'animale per rilevare una riduzione della frequenza respiratoria, quindi confermare l'anestesia completa verificando l'assenza del riflesso alla compressione delle dita dei piedi. Una volta completamente anestetizzato, spostare l'animale sul tappetino riscaldato dello stereotasso per ricevere un flusso costante di isoflurano al 2% a 1 L/min attraverso un cono nasale. Regolare il flusso di isoflurano secondo necessità in base alla frequenza respiratoria dell'animale.
- Applicare delicatamente una generosa quantità di lubrificante oculare su ciascun occhio. Controllare il lubrificante durante tutta la durata dell'intervento chirurgico per assicurarsi che copra completamente gli occhi. Riapplicare secondo necessità.
- Utilizzando un applicatore sterile in cotone, applicare la crema depilatoria sulla sommità del capo e massaggiare delicatamente il pelo. Procedere quindi con applicatori imbevuti di soluzione salina allo 0,9% per rimuovere sia la crema che il pelo dalla testa. Ripetere l'applicazione e la rimozione della crema depilatoria fino a quando tutto il pelo presente sulla sommità del capo non sarà stato eliminato.
NOTA: Fare attenzione a non applicare la crema depilatoria su aree di pelle esposta in cui il pelo è già stato rimosso, né a lasciare la crema strofinata nel pelo per più di circa 3 minuti alla volta. Un'esposizione prolungata alla crema depilatoria può causare ustioni cutanee. - Somministrare una quantità appropriata di analgesia preoperatoria in base al peso dell'animale. La dose esatta dell'analgesico, la via di somministrazione e il momento della somministrazione devono essere sottoposti a revisione e approvazione da parte dell'IACUC. In questo studio è stato utilizzato meloxicam a una dose di 4 mg/kg tramite un'iniezione sottocutanea, somministrata all'inizio dell'intervento chirurgico.
- Fissare saldamente la testa dell'animale tra i supporti auricolari, mantenendo il cranio il più possibile piano e in posizione orizzontale. Premere delicatamente verso il basso sulla testa dell'animale per verificare l'assenza di movimenti. Se la testa si abbassa o si sposta, regolare nuovamente i supporti auricolari fino a quando non risulti perfettamente stabile.
- Utilizzando applicatori di cotone sterili, applicare il betadine sulla testa con un movimento circolare dall'interno verso l'esterno, quindi ripetere l'operazione con etanolo al 70%.
- Ripetere l'applicazione di povidone-iodio, quindi applicare etanolo al 70% altre 2 volte, per un totale di 3 applicazioni.
NOTA: Quest'area è ora considerata sterile, e solo strumenti sterilizzati possono essere utilizzati al suo interno. - Utilizzare un bisturi per eseguire un'incisione verticale partendo appena sopra la sommità degli occhi fino a circa metà strada tra le orecchie, in un unico movimento fluido. Usare un applicatore sterile con estremità di cotone per separare delicatamente la pelle ed esporre il cranio. Verificare la visibilità sia del bregma che del lambda, quindi smaltire con attenzione la lama del bisturi nel contenitore appropriato per materiali taglienti.
- Utilizzare pinze rigide per fissare la punta da trapano sterile al trapano. Bloccare il trapano al braccio stereotassico e posizionarlo al centro della bregma, appena a contatto con il cranio. Azzerare la posizione Z sullo stereotasso.
- Per eseguire una misura di controllo qualità per verificare il corretto posizionamento della testa:
- Dopo aver azzerato in corrispondenza del bregma, spostare la punta del trapano in corrispondenza del lambda, regolando nuovamente la posizione Z fino a sfiorare la superficie del cranio. Registrare la posizione Z in corrispondenza del lambda.
- Spostare la punta del trapano nuovamente verso l'alto, quindi di -2,1 mm nella posizione Y, che dovrebbe corrispondere circa al punto medio tra bregma e lambda. Spostare la posizione X di -1,5 mm e +1,5 mm su entrambi i lati, registrando nuovamente la posizione Z in entrambe le posizioni al momento del contatto con il cranio.
- Assicurarsi che ogni posizione Z registrata sia <0,2 mm. Regolare se necessario.
- Coordinate zero nuovamente al bregma, quindi spostare il braccio stereotassico alle coordinate (X,Y) desiderate.
NOTA: Gli atlanti stereotassici pubblicati per il topo utilizzano spesso come riferimento animali adulti giovani di peso normale (~28 g). Topi di dimensioni maggiori o minori potrebbero non adattarsi perfettamente a tali coordinate di riferimento. Si raccomanda di eseguire iniezioni pilota con un colorante al fine di verificare l’esattezza delle coordinate prima della somministrazione sperimentale della proteina. Per aggiustare le coordinate, si può considerare l’utilizzo di un rapporto di correzione bregma-lambda: moltiplicare la distanza misurata in mm tra bregma e lambda nel topo per la coordinata indicata nell’atlante di riferimento, quindi dividere tale risultato per la distanza bregma-lambda presente nell’atlante di riferimento, come punto di partenza. - Accendere il trapano e abbassare lentamente il braccio nella dimensione Z fino al contatto con il cranio. Trapanare con attenzione attraverso il cranio, avendo cura di non toccare né danneggiare il tessuto cerebrale sottostante. Una volta praticato correttamente il foro, la superficie del cervello apparirà lucida e umida.
NOTA: La perforazione intermittente e una velocità di rotazione più bassa (1000 giri/min) contribuiscono a ridurre il rischio di surriscaldamento dovuto all'eccessiva frizione; l'applicazione di soluzione salina sterile dopo o durante la perforazione riduce l'aerosolizzazione della polvere ossea. L'uso di dispositivi di protezione individuale (DPI), come maschera facciale e protezione oculare, è fondamentale per evitare rischi per l'operatore. - Ripetere il passaggio 3.12 secondo necessità se si eseguono più siti di iniezione.
- Rimuovere il trapano dal braccio stereotassico. Se si eseguono più interventi chirurgici, utilizzare la pinza sterile zigrinata per rimuovere la punta del trapano dal trapano stesso e inserirla nel sterilizzatore a perline. Dopo 10 s, rimuovere la punta dalle perline e posizionarla nel campo sterile sul telo chirurgico.
- Immergere un applicatore sterile con estremità di cotone in soluzione fisiologica allo 0,9% e utilizzarlo per inumidire il cranio esposto e rimuovere eventuali residui di polvere prodotti dalla trapanazione. Verificare il lubrificante oculare dell'animale e applicarne dell'altro se necessario.
4. Iniezione della proteina di interesse e recupero chirurgico
- Fissare l'iniettore caricato al braccio stereotassico. Reimpostare lo zero in corrispondenza del bregma e regolare alle coordinate (X,Y) desiderate. Abbassare la punta dell'iniettore attraverso il foro praticato nel cranio fino a quando si trova appena sulla superficie del cervello, al di sotto del cranio. Impostare lo zero sul piano Z.
- Inserire molto lentamente la punta dell'iniettore appena al di là della coordinata Z desiderata (circa -0,2 mm in più) e quindi riportarla indietro alla coordinata corretta.
- Iniettare lentamente la proteina desiderata, a una velocità non superiore a 500 nL/min. Registrare il tempo di iniezione.
NOTA: Considerare attentamente i volumi dell'infusato al fine di ottenere un targeting spaziale desiderato evitando al contempo lesioni e danni ai tessuti. È necessario eseguire test empirici per ottimizzare il volume e la velocità di somministrazione per ciascuna regione di interesse (vedere Discussione per ulteriori dettagli). - Per prevenire il reflusso dell'infusato, mantenere l'ago in sede per altri 5-10 minuti dopo la conclusione dell'iniezione.
- Riportare lentamente l'iniettore fuori dal cervello nell'arco di 1–2 minuti.
- Ripetere i passaggi da 4.1 a 4.5 se si eseguono più iniezioni.
- Rimuovere l'iniettore dal stereotassico al termine della procedura.
- Utilizzare un applicatore sterile in cotone imbevuto di soluzione fisiologica per reidratare il sito dell'incisione chirurgica. Applicare bupivacaina o un altro anestetico locale preferito per via topica sulla cute.
- Utilizzare pinze sterili per chiudere la sede dell'incisione e applicare un adesivo tissutale (o altri metodi preferiti, come punti di sutura o graffe chirurgiche) per sigillare la ferita.
NOTA: Fare attenzione a non far entrare l'adesivo tissutale a contatto con gli occhi dell'animale o con parti della pelle diverse dall'incisione. È possibile utilizzare una punta sterile per pipetta e una pipetta per applicare l'adesivo tissutale in modo più controllato rispetto agli applicatori forniti dal produttore. - Allentare le barre auricolari e il cono nasale, quindi posizionare l'animale in una gabbia pulita e riscaldata per il recupero. Registrare l'orario di rimozione dell'animale dall'anestesia con isoflurano.
- Monitorare l'animale e registrare il tempo in cui si osserva per la prima volta l'animale in posizione eretta. Una volta che l'animale è completamente deambulante per almeno 30 minuti, riposizionarlo in una gabbia pulita con cure supplementari, come idrogel e cibo macinato reidratato.
NOTA: A meno che non si raccolgano acutamente (entro 24 h) tessuti dall'animale recuperato, l'animale dovrebbe essere pesato e monitorato una volta al giorno durante la prima settimana successiva all'intervento chirurgico per valutare eventuali reazioni avverse, il normale processo di guarigione della ferita e confermare un recupero sano. Gli analgesici post-operatori devono essere somministrati secondo protocolli esaminati e approvati dal comitato IACUC; 4 mg/kg di meloxicam sono stati somministrati per via sottocutanea ogni 24 h per i primi 3 giorni dopo l'intervento. Tutte le osservazioni devono essere registrate in un registro. Se si osserva che un animale manifesta comportamenti legati alla malattia, come ridotta deambulazione o perdita di peso >15% del peso precedente all'intervento chirurgico, oppure altri segni di cattiva salute, in tal caso si dovrà contattare un veterinario per una consulenza oppure l'animale dovrà essere soppresso in modo umano e rimosso dallo studio.
5. Preparazione del tessuto per la procedura di immunohistochemica
- Procurarsi i seguenti materiali: PBS 1x, pinze, forbici piccole, siringa da 30 mL o pompa di perfusione, ago butterfly da 26 gauge, due provette coniche da 15 mL, paraformaldeide al 4% (PFA) in PBS, tre piccole barche di pesatura (per lavare via la PFA dal tessuto), sacarosio al 30% in PBS.
NOTA: La PFA è cancerogena e rilascia vapori tossici che richiedono manipolazione e smaltimento particolari. Tutta la preparazione, l'uso e lo smaltimento della PFA devono essere effettuati in una cappa chimica o in un armadio di sicurezza biologica. Tutti i rifiuti contenenti PFA, inclusi rifiuti liquidi e qualsiasi materiale solido a contatto con la PFA (ad esempio, puntali di pipetta, provette, barche di pesatura, ecc.), devono essere collocati in contenitori per rifiuti pericolosi secondo le indicazioni dell'istituzione in cui si svolge il lavoro. - Seguire le linee guida istituzionali per le procedure di eutanasia. Una volta confermata l'eutanasia, spostare l'animale su un vassoio o un contenitore e aprire la cavità addominale utilizzando pinze e forbici per esporre il cuore.
- Effettuare una perfusione transcardiale dell'animale con PBS 1x freddo utilizzando una pompa o manualmente con una siringa da 30 mL.
NOTA: L'intervallo di tempo tra la soppressione e la perfusione deve essere il più breve possibile per evitare la formazione di coaguli; pertanto, se si prelevano tessuti da più topi, la procedura deve essere eseguita un animale alla volta. - Rimuovere l'intero cervello dal cranio e trasferirlo in una provetta conica da 15 mL contenente soluzione di PFA al 4% per non più di 2 ore. Registrare l'orario in cui ogni cervello è stato immerso nella PFA per assicurarsi di non prolungare eccessivamente la fissazione del tessuto.
NOTA: L'ottimizzazione della fissazione del tessuto deve essere testata empiricamente in base agli antigeni di interesse. Ad esempio, le interazioni della C1q con complessi ribonucleoproteici neuronali sono sensibili a una fissazione eccessiva8. Si rimanda alla sezione Discussione per ulteriori dettagli sulla scelta del metodo di fissazione più appropriato. - Dopo un tempo di fissazione adeguato, effettuare tre lavaggi in PBS per rimuovere la PFA residua dal tessuto.
- Trasferire il cervello in una provetta conica da 15 mL contenente soluzione di sacarosio al 30% in PBS e conservare a 4 °C fino a quando il cervello non affonda sul fondo. In media, questo processo richiede da 1 a 3 giorni.
- Per l'inclusione dei cervelli fissati, procurarsi i seguenti materiali: sacarosio al 30% in PBS, mezzo di inclusione congelabile, stampi monouso di dimensioni adeguate (ad esempio 22 mm x 22 mm), lama da rasoio, pinze, pipetta serologica e puntali.
- Mescolare il mezzo di inclusione congelabile e la soluzione di sacarosio al 30% in un rapporto 1:1 per ottenere la soluzione di inclusione. Se si utilizzano stampi da 22 mm x 22 mm, sono necessari circa 5 mL di soluzione di inclusione per stampo. Vortexare accuratamente per unire le diverse viscosità.
- Per ottenere sezioni sagittali del cervello, utilizzare una lama da rasoio per tagliare il cervello lungo la linea mediana (Figura 2A). Etichettare ogni stampo con i dettagli del campione, inclusi l'emisfero. Gli emisferi possono essere posizionati in stampi separati o montati insieme, a seconda delle preferenze, con la linea mediana rivolta verso il fondo dello stampo (Figura 2B).
- Aggiungere un volume adeguato di soluzione di inclusione in modo da circondare e immergere completamente il tessuto cerebrale. Lasciare gli stampi riempiti a temperatura ambiente per 1 ora.
NOTA: È accettabile se la soluzione di inclusione presenta ancora molte bolle a seguito del vortex. Il periodo di incubazione di 1 ora consente alle bolle di dissiparsi. - Procurarsi anidride carbonica solida (gelo secco) e posizionare una piastra o un ripiano metallico piatto sopra il gelo secco per creare una superficie piana per il congelamento.
- Spostare delicatamente ogni stampo riempito in modo che si appoggi il più possibile in piano sul gelo secco. Utilizzare le pinze dopo aver posizionato gli stampi ma prima che inizi il congelamento, per assicurarsi che i cervelli siano ancora nella posizione corretta. Una volta che la soluzione di inclusione è diventata completamente opaca, il congelamento è completo e i tessuti inclusi possono essere trasferiti a -80 °C fino al momento dell'esecuzione dell'immunohistochimica (Figura 2C).
- Utilizzare un criostato (temperatura della camera: -20 a -25 °C, temperatura della testa: -15 a -18 °C) per raccogliere sezioni sagittali di 15–40 µm su vetrini carichi, assicurandosi di spaziarle sufficientemente per permettere l'applicazione di una barriera con penna idrofoba. Su un singolo vetrino possono essere disposte comodamente tre sezioni sagittali.
NOTA: Se si intende visualizzare una proteina sensibile o una proteina della cui sensibilità non si è certi, raccogliere solo le sezioni necessarie per un esperimento di immunohistochimica ed eseguire l'esperimento lo stesso giorno. Il tessuto incluso può essere conservato e ricongelato a -80 °C per esperimenti futuri. In alternativa, i vetrini con le sezioni possono essere conservati in cassette per vetrini a -80 °C.
6. Eseguire l'immunohistochimica per la proteina iniettata
- Reperire i materiali necessari per l'immunofluorescenza: TBS 1x, penna idrofoba (pap pen), saponina, albumina sierica bovina (BSA), anticorpi primari di interesse, anticorpi secondari, soluzione di quenching dell'autofluorescenza a base di Sudan Nero B, etanolo al 70%, mezzo di montaggio con DAPI, coprioggetti, smalto per unghie.
NOTA: Le soluzioni commerciali di quenching dell'autofluorescenza contengono spesso dimetilformammide (DMF), che richiede un uso e uno smaltimento attenti. Non maneggiare senza guanti e raccogliere ogni soluzione usata in un contenitore per rifiuti organici, in conformità con le normative dell'istituzione in cui si svolge il lavoro. - Utilizzare una pipetta Pasteur per applicare TBS 1x sulle sezioni di tessuto sul vetrino, effettuando un lavaggio di 10 minuti.
- Aspirare il lavaggio con TBS 1x, quindi utilizzare la penna idrofoba per tracciare una barriera idrofoba intorno a ciascuna sezione di tessuto.
NOTA: Eseguire questo passaggio dopo il primo lavaggio con TBS 1x aiuta a rimuovere l'eccesso di soluzione di inclusione che potrebbe aderire ai vetrini, rendendo la barriera meno efficace. Rimuovere l'eccesso di soluzione con un panno assorbente prima di applicare la barriera. Fare attenzione, tuttavia, a non far asciugare il tessuto reidratato. - Ripetere il lavaggio con TBS 1x per 10 minuti per due volte, per un totale di tre lavaggi.
- Preparare il buffer di permeabilizzazione: aggiungere lo 0,1% di saponina al TBS 1x. Utilizzare entro 2 settimane dalla preparazione. Applicare circa 100 µL su ogni sezione e incubare per 10 minuti a temperatura ambiente.
- Preparare il buffer di blocco: aggiungere lo 0,1% di saponina e l'1% di BSA al TBS 1x. Il buffer di blocco verrà utilizzato anche per le soluzioni primarie e secondarie, quindi prepararne una quantità aggiuntiva e conservarlo a 4 °C. Utilizzare entro 2 settimane dalla preparazione. Aspirare il buffer di permeabilizzazione e applicare circa 100 µL di buffer di blocco su ogni sezione. Incubare per 1 ora a temperatura ambiente.
- Preparare la soluzione primaria: aggiungere gli anticorpi primari al buffer di blocco. Iniziare con una concentrazione 1:500 dell'anticorpo primario, regolando in base ai risultati ottenuti. Aspirare il buffer di blocco e applicare circa 100 µL di soluzione primaria su ogni sezione.
NOTA: Per potenziare il segnale fluorescente endogeno di una proteina bersaglio, può essere eseguita un'amplificazione utilizzando un anticorpo primario diretto contro il marcatore (ad esempio, anticorpo anti-GFP). - Conservare i vetrini in soluzione primaria tutta la notte a 4 °C.
NOTA: Per evitare l'evaporazione notturna, assicurarsi di applicare una quantità abbondante di soluzione primaria su ogni sezione e aggiungere ulteriore umidità nel luogo di conservazione dei vetrini. - Rimuovere la soluzione primaria eseguendo tre lavaggi con TBS 1x per 10 minuti ciascuno a temperatura ambiente.
- Preparare la soluzione secondaria: aggiungere gli anticorpi secondari alla soluzione di buffer di blocco. Iniziare con una concentrazione 1:200 dell'anticorpo secondario, regolando se necessario. Applicare circa 100 µL di soluzione su ogni sezione di tessuto e incubare per 1 ora a temperatura ambiente, proteggendo dalla luce.
NOTA: A questo punto, i vetrini devono essere mantenuti protetti dalla luce. - Rimuovere la soluzione secondaria lavando con TBS 1x per 10 minuti a temperatura ambiente.
- Preparare fresca la soluzione di quenching dell'autofluorescenza seguendo le istruzioni del produttore. Preparare una soluzione di lavoro 1x diluendo la soluzione di quenching 20x in etanolo al 70% di grado molecolare.
- Uno alla volta, aspirare completamente il TBS 1x e applicare la soluzione di quenching 1x. Ruotare delicatamente il vetrino per 20–30 secondi, consentendo alla soluzione di muoversi intorno alle sezioni di tessuto.
- Versare la soluzione di quenching in un contenitore per rifiuti, quindi applicare TBS 1x con una pipetta Pasteur su ogni sezione, svuotare il TBS nel contenitore per rifiuti e ripetere rapidamente i lavaggi con TBS finché il liquido non scorre limpido (di solito 2–3 volte sono sufficienti).
- Applicare TBS 1x sulla sezione per evitare che si asciughi prima di ripetere i passaggi di quenching su ogni vetrino.
- Uno alla volta, aspirare completamente il TBS, quindi applicare almeno una goccia di mezzo di montaggio con DAPI su ogni sezione di tessuto. Posizionare un coprioggetto sul vetrino e sigillare i bordi con lo smalto per unghie per prevenire l'evaporazione del mezzo di montaggio o lo spostamento del coprioggetto. Ripetere per tutti i vetrini.
- Conservare i vetrini a -20 °C per un immagazzinamento a lungo termine, se non si procede immediatamente all'acquisizione delle immagini.
Risultati
C1q è una proteina di grandi dimensioni (~450 kD) altamente espressa in tutto l'organismo, con ruoli ben definiti nel sistema immunitario innato come componente chiave della via classica del complemento. Tuttavia, i ruoli funzionali di C1q nel cervello sono ancora in fase di studio. Nel cervello, C1q è prodotta principalmente e rilasciata dalle microglia, la popolazione residente di cellule immunitarie del cervello9. Il ruolo di C1q in processi come l'eliminazione sinaptica durante lo sviluppo normale del cervello, l'apprendimento e la memoria, nonché in contesti patologici, è stato dimostrato ripetutamente10,11,12,13,14. Si è inoltre osservato che C1q si accumula all'interno o immediatamente adiacente alle strutture neuronali con l'invecchiamento del cervello, sia nei roditori che nelle scimmie non umane9,15,16. Il nostro laboratorio è interessato alle conseguenze funzionali dell'accumulo di C1q nel cervello durante l'invecchiamento. Questo studio ha scoperto che C1q interagisce con proteine intracellulari neuronali nei roditori adulti e invecchiati, inclusi proteine leganti l'RNA8. Poiché in precedenza è stato dimostrato che le cellule T internalizzano C1q derivata da altri tipi cellulari17, abbiamo determinato se anche i neuroni siano in grado di internalizzare C1q esogena in vivo.
Questo studio ha innanzitutto eseguito iniezioni intracerebroventricolari (ICV) unilaterali di 2 µL di proteina C1q in topi maschi di 3 mesi. Poiché la C1q è espressa nel cervello adulto di tipo selvaggio, sono state utilizzate due strategie: in primo luogo, la proteina C1q è stata iniettata in un topo C1q -/- (knockout); in secondo luogo, la C1q è stata marcata con fluorescenza mediante coniugazione con maleimide 594, consentendo di distinguere tra proteina C1q endogena ed esogena in un animale C1q +/+ (di tipo selvaggio). La proteina è stata somministrata a una concentrazione di 1 mg/mL, sospesa in una soluzione tampone contenente 10 mM HEPES, 300 mM NaCl, pH 7,2. Per l'iniezione ICV nell'emisfero sinistro sono state utilizzate le seguenti coordinate stereotassiche: X = +1,0 mm, Y = -0,4 mm, Z = -2,5 mm; il volume è stato iniettato a una velocità di 500 nL/min. Per ridurre il reflusso, l'ago in vetro tirato utilizzato per l'iniezione è stato lasciato in sede per 5 minuti dopo la cessazione dell'iniezione, prima della rimozione. I tessuti sono stati raccolti 1 ora dopo l'iniezione e processati per analisi immunohistochimica su sezioni sagittali. Un'iniezione corretta dovrebbe determinare una fluorescenza localizzata nell'area target identificata stereotassicamente.
Innanzitutto, in topi C1q -/-, sono state acquisite immagini di sezioni sagittali di 30 µm dell'emisfero sinistro (Figura 3A) e destro (Figura 3B) dopo l'intera procedura di immunohistochimica (passaggi 6.1–6.17). È stato utilizzato un anticorpo anti-NeuN per visualizzare i corpi cellulari neuronali (ciano) e un anticorpo anti-C1q (rosso) per rilevare la C1q non marcata iniettata un'ora prima nel ventricolo sinistro. È stata osservata un'abbondante presenza di C1q nell'encefalo sinistro nel parenchima periventricolare, con un'elevata colocalizzazione tra i corpi cellulari neuronali e la C1q nell'area CA3 dell'ippocampo (Figura 3A), simile a quanto osservato in topi wild-type con espressione endogena di C1q. Come previsto, la C1q iniettata non è stata rilevata attorno ai ventricoli (né in alcuna zona del parenchima) nell'emisfero controlaterale un'ora dopo l'iniezione (Figura 3B). Successivamente, sono stati analizzati i cervelli di topi wild-type C1q +/+ (C57BL/6J) iniettati ICV con C1q-594. In questo caso, si è confermato che la C1q-594 (magenta) poteva essere visualizzata in sezioni sagittali di 30 µm dopo solo l'eliminazione della fluorescenza autofluorescente e la copertura con DAPI (blu) (passaggi 6.12–6.17). Nell'emisfero sinistro (iniettato), la C1q iniettata fluorescentemente marcata (magenta) è stata osservata con la stessa distribuzione periventricolare (Figura 3C).
Al fine di confermare la colocalizzazione neuronale, è stato eseguito un esperimento secondario con due maschi C1q -/- di 2 mesi. In un emisfero, i topi hanno ricevuto un'iniezione ICV di 2 µL di C1q-594, e nell'altro emisfero hanno ricevuto 2 µL di C1q-594 inattivato termicamente (HI). L'inattivazione termica è stata effettuata dopo la coniugazione con 594-maleimide, quando metà della proteina preparata è stata posta in un blocco riscaldante impostato a 56 °C per 30 minuti. Si è già dimostrato che l'inattivazione termica altera la struttura nativa della proteina C1q e ne interrompe l'attivazione18. La C1q normale e nativa a una concentrazione di 200 µg/mL in buffer di sospensione (50 mM HEPES, 150 mM NaCl, pH 7.5) è solubile in soluzione e non forma aggregati visibili in microscopia a campo chiaro (Figura 4A). Al contrario, quando lo stesso preparato proteico è stato riscaldato, sono stati osservati aggregati visibili in campo chiaro (Figura 4B), suggerendo un cambiamento nella conformazione della proteina. Successivamente, si è verificato se l'iniezione di HI-C1q in vivo avrebbe modificato l'assorbimento neuronale di C1q. I cervelli sono stati raccolti 1 h dopo l'iniezione e ciascun emisfero è stato processato in modo identico come descritto nel protocollo precedente. In sezioni sagittali di 20 µm, è stata eseguita un'immunocitochimica per identificare i neuroni. Sono state acquisite immagini a 40x con impostazioni identiche dell'area ippocampale CA3 per visualizzare i neuroni NeuN+ (ciano) e C1q-594 (rosso) (Figura 5A,B). Nell'emisfero iniettato con C1q-594 normale, è stata osservata un'etichettatura robusta di C1q (Figura 5A), mentre negli emisferi iniettati con HI-C1q-594 non è stato osservato alcun segnale di C1q-594 in CA3, sebbene la proteina fluorescente potesse essere vista accumularsi ai margini dei ventricoli (Figura 4C), coerentemente con un'alterazione della funzione normale di C1q nell'assorbimento neuronale. La quantificazione manuale, effettuata da un sperimentatore in cieco, dei neuroni NeuN+ in 8 campi a 40x ha rivelato nessuna variazione nella densità dei neuroni in CA3 tra gli emisferi (Figura 5D); tuttavia, la percentuale di neuroni C1q+ è risultata significativamente ridotta negli emisferi iniettati con HI-C1q-594 (Figura 5C), come evidenziato da un test t a due code (p = 0.026, n = 2 animali, 2 immagini per emisfero per animale analizzate).
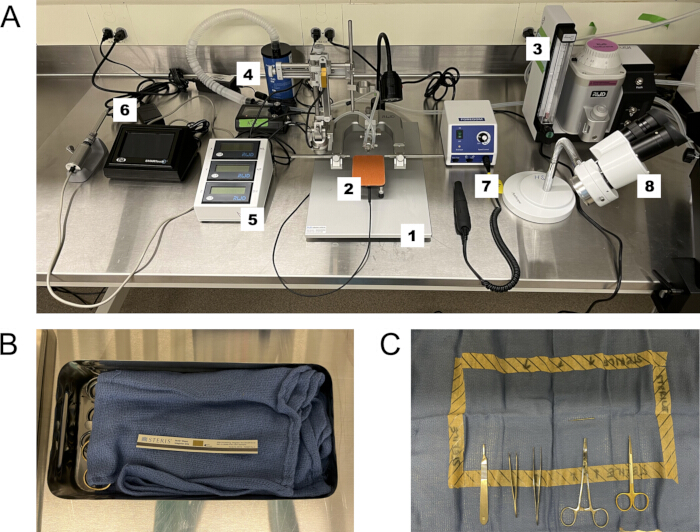
Figura 1: Impostazione chirurgica e preparazione del campo sterile chirurgico. (A) Strumenti chirurgici: 1. Stereotasso, 2. Riscaldatore per roditori, 3. Vaporizzatore di isoflurano, 4. Cartridge per l'aspirazione dell'isoflurano, 5. Braccio stereotassico digitale, 6. Microiniettore, 7. Trapano, 8. Microscopio stereoscopico. (B) Strumenti autoclavati e telo chirurgico sterile con striscia indicatrice a vapore per confermare la sterilità. (C) Gli strumenti autoclavati vengono posizionati con attenzione "con le punte all'interno" del campo sterile delimitato sul telo chirurgico autoclavato. Gli impugnatori rimangono all'esterno dell'area sterile, e le punte degli strumenti devono entrare in contatto con l'animale solo dopo la sterilizzazione con betadina ed etanolo al 70%. Cliccare qui per visualizzare una versione ingrandita di questa figura.
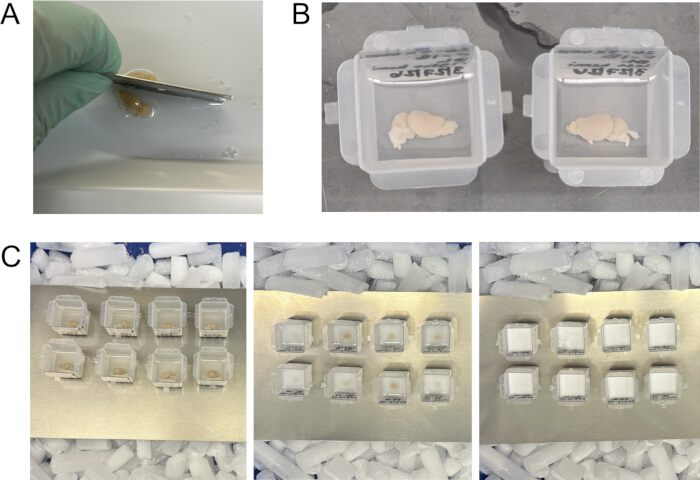
Figura 2: Elaborazione e congelamento del cervello per la sezione sagittale. (A) Utilizzare una lametta per tagliare il cervello lungo la linea mediana, quindi posizionare ciascun emisfero con il lato mediano rivolto verso il basso in uno stampo per congelamento. (B) Riempire gli stampi con una miscela 50:50 di mezzo di inclusione per congelamento e saccarosio al 30% in PBS. (C) Congelare i cervelli negli stampi su ghiaccio secco (a sinistra). Diventeranno opachi una volta completamente congelati (a destra). Cliccare qui per visualizzare una versione ingrandita di questa figura.
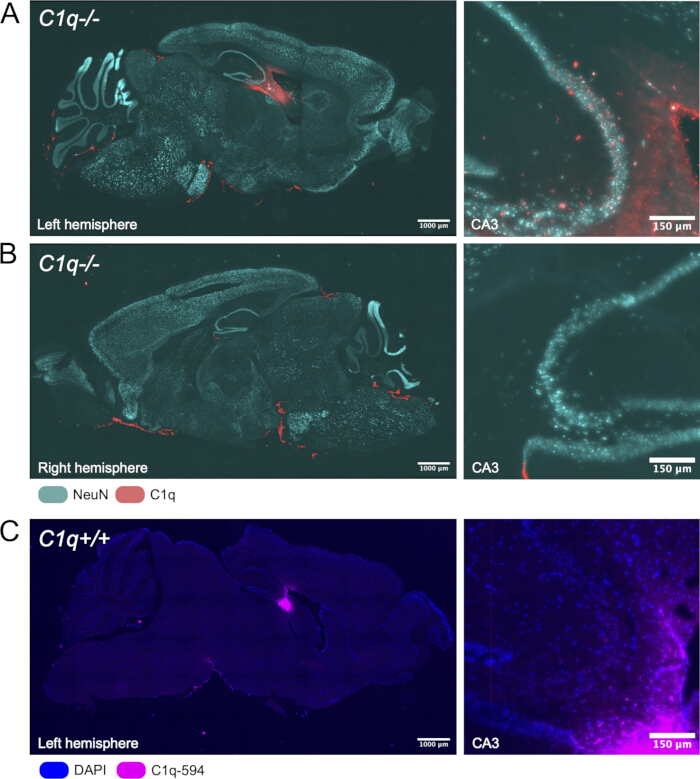
Figura 3: Risultati rappresentativi dell'amministrazione intracerebroventricolare (ICV) della proteina C1q 1 h dopo l'iniezione. (A) Sezione sagittale della proteina C1q iniettata (rossa) e dei corpi cellulari neuronali NeuN+ (ciano) nell'emisfero iniettato, e un ingrandimento della regione ippocampale CA3 adiacente al ventricolo. (B) Sezione sagittale dell'emisfero opposto rispetto al sito di iniezione nello stesso animale, con la proteina C1q iniettata (rossa) e i corpi cellulari neuronali NeuN+ (ciano), e un ingrandimento di CA3. (C) Sezione sagittale di un animale wild-type iniettato ICV con la proteina C1q marcata fluorescentemente mediante coniugazione con 594-maleimide (magenta), non amplificata tramite immunoistochimica, ma montata con DAPI (blu), e un ingrandimento di CA3. Le barre della scala a sinistra = 1000 µm, le barre della scala a destra = 150 µm. Cliccare qui per visualizzare una versione ingrandita di questa figura.
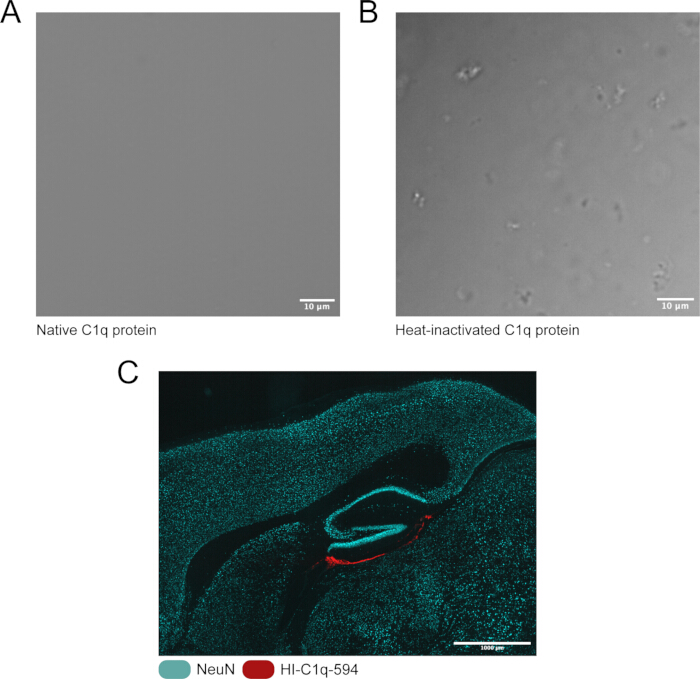
Figura 4: Inattivazione termica della proteina C1q. (A) Proteina C1q nativa, sospesa in tampone (50 mM HEPES, 150 mM NaCl, pH 7,5) a 200 μg/mL, osservata mediante microscopia in campo chiaro. (B) La stessa fonte di proteina C1q, sospesa nello stesso tampone alla stessa concentrazione, ma trattata termicamente a 56 °C per 30 minuti prima dell'osservazione mediante microscopia in campo chiaro. (C) Localizzazione di C1q inattivata termicamente (HI)-C1q-594 (rosso) e cellule NeuN+ (ciano) in una sezione sagittale a 1 h dall'iniezione ICV. Barra della scala superiore = 10 µm, barra della scala inferiore = 1000 µm. Cliccare qui per visualizzare una versione ingrandita di questa figura.
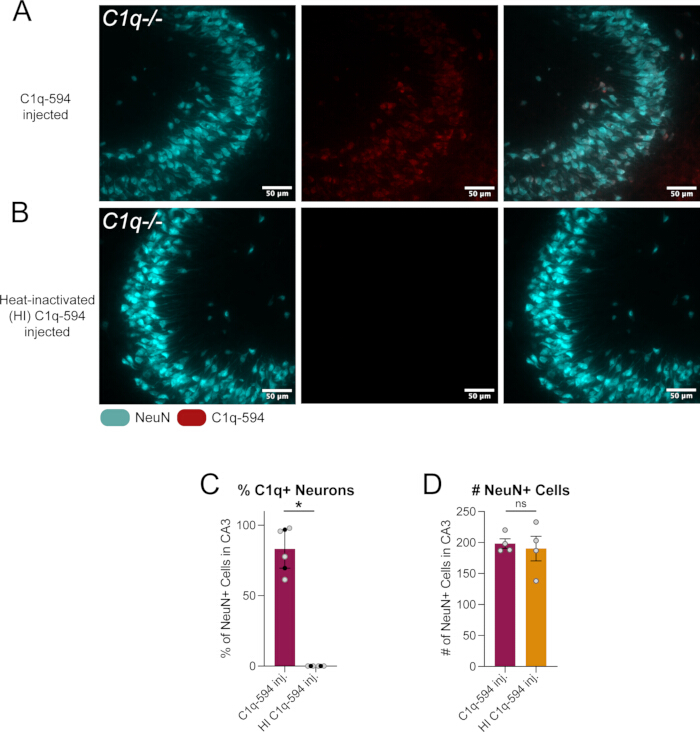
Figura 5: Quantificazione dell'assorbimento di proteina C1q normale rispetto a C1q inattivata termicamente nei neuroni dell'ippocampo. (A) Sezione sagittale della regione CA3 dell'ippocampo adiacente al ventricolo, dove è stata iniettata C1q-594 un'ora prima. Corpi cellulari neuronali NeuN+ (ciano), C1q-594 (rosso) e sovrapposizione dei due. (B) Sezione sagittale della regione CA3 dell'ippocampo adiacente al ventricolo, dove è stata iniettata C1q inattivata termicamente (HI)-C1q-594 un'ora prima. Corpi cellulari neuronali NeuN+ (ciano), C1q-594 (rosso) e sovrapposizione dei due. (C) Quantificazione della percentuale di cellule NeuN+ che sono C1q-594+ nel campo visivo a 40x, test t a due code t-test. (D) Quantificazione del numero di cellule NeuN+ nel campo visivo a 40x, test t a due code. Barre della scala = 50 µm. Cliccare qui per visualizzare una versione ingrandita di questa figura.
| Etichettatura delle proteine | Anticorpo | |
| Visualizzazione | Metodo diretto, non dipendente da un anticorpo | Può presentare reazioni incrociate con altre proteine, dipende dalla disponibilità dell'antigene |
| Preparazione | Preparazione più lunga e tecnica e validazione della proteina di interesse, poiché l'etichettatura può alterare la struttura e la funzione della proteina. Rendimenti della reazione possono essere scarsi e richiedere volumi elevati di proteina in ingresso | Nessuna preparazione necessaria, molti anticorpi sono disponibili in commercio e già validati |
| Flessibilità sperimentale | Tracciamento in tempo reale possibile, se desiderato | Richiede fissazione |
| Sensibilità | Sensibilità limitata a causa della stechiometria | Consente amplificazione del segnale |
Tabella 1: Vantaggi e svantaggi della marcatura delle proteine vs. rilevamento con anticorpi.
Discussione
Evidenze emergenti supportano un ruolo fondamentale dei microglia nell'omeostasi del sistema nervoso centrale, mediato da un repertorio sempre più complesso di fattori secreti5. La capacità di somministrare fattori derivati dai microglia in modo spaziotemporale definito fornisce uno strumento prezioso per chiarire la complessa comunicazione neuroimmunitaria in diverse condizioni ambientali e genetiche.
Questo metodo può essere facilmente adattato per rispondere a una varietà di domande biologiche. Sebbene questo metodo sia stato precedentemente utilizzato per comprendere meglio i ruoli della C1q, una proteina molto grande, nella funzione neuronale8, potrebbe anche essere applicato per indagare i ruoli di altre proteine grandi, così come di proteine piccole come citochine e chemochine. Mentre i ruoli immunitari delle citochine e delle chemochine sono abbastanza ben noti, in vivo questi fattori vengono spesso rilasciati insieme, in risposta a uno stressore e in modo diffuso. Inoltre, i ruoli non immunitari/non canonici, spesso omeostatici, dei diversi fattori immunitari stanno diventando sempre più evidenti. L'utilizzo di questo metodo permetterebbe di indagare fattori specifici in isolamento, nonché in regioni cerebrali specifiche, e persino i ruoli di questi fattori nell'omeostasi. Un'altra applicazione vantaggiosa di questo protocollo sarebbe l'amministrazione di proteine di interesse in linee di topi transgenici, come in linee knockout o modelli di specifici stati patologici. La possibilità di controllare la localizzazione precisa e la quantità di una proteina di interesse in un topo privo di espressione endogena di quella proteina può essere utilizzata per determinare se l'amministrazione acuta e localizzata della proteina induce un effetto, come un cambiamento comportamentale. In alternativa, si potrebbe effettuare un'iniezione in una linea transgenica priva di un recettore specifico o di una proteina di segnalazione ritenuta importante per la funzione del fattore iniettato.
Inoltre, l'amministrazione intracranica di fattori derivati dai microglia può essere eseguita in contemporanea con l'iniezione di altri fattori per approfondire la comprensione meccanicistica della funzione di una proteina. Ad esempio, al fine di determinare come C1q, una proteina derivata dai microglia, entri nei neuroni e interagisca con il loro apparato traduttivo, in precedenza abbiamo utilizzato questa tecnica per somministrare contemporaneamente un inibitore dell'endocitosi 30 min prima dell'iniezione di C1q. Ciò ci ha permesso di stabilire che C1q può entrare nei neuroni via endocitosi, poiché la somministrazione concomitante con l'inibitore ha determinato una riduzione significativa di C1q all'interno dei neuroni8. Esperimenti simili potrebbero essere condotti somministrando anticorpi bloccanti o persino altri fattori ipotizzati come competitivi nel legame. Questi esperimenti di co-somministrazione possono anche essere modulati temporalmente allungando o riducendo gli intervalli tra le iniezioni, ad esempio iniettando un fattore 30 min prima dell'altro, oppure un fattore 5 min contro 1 h prima.
Diversi fattori devono essere considerati durante la progettazione di esperimenti che utilizzano questa metodologia, a partire dalla strategia per rilevare la proteina di interesse. In questo caso, sono stati illustrati due approcci rappresentativi: la marcatura fluorescente diretta della proteina (Figura 3C) e il rilevamento immunohistochimico mediante anticorpi (Figura 3A), ciascuno con vantaggi e limitazioni distinti (Tabella 1). Il rilevamento basato su anticorpi è altamente sensibile e consente l'amplificazione del segnale, ma richiede la fissazione del tessuto, rendendolo inadatto ad applicazioni come l'immagine in tempo reale della dinamica proteica. La marcatura fluorescente diretta evita questo limite, ma richiede una modifica della proteina stessa, la quale potrebbe alterarne le proprietà e pertanto deve essere convalidata. Indipendentemente dall'approccio, una rigorosa convalida è essenziale. Gli anticorpi commerciali sono ampiamente disponibili, ma possono presentare legame fuori bersaglio o cross-reattività, rendendo fondamentale il test di specificità. Ogni volta che possibile, le prestazioni degli anticorpi dovrebbero essere confermate mediante controlli appropriati, come il confronto della colorazione in tessuti di tipo selvaggio e tessuti knockout per la proteina, che rimane lo standard aureo per la convalida degli anticorpi.
Al contrario, la marcatura fluorescente diretta richiede sia una preparazione che una validazione prima dell'utilizzo sperimentale. Sebbene questo approccio permetta la visualizzazione diretta della proteina senza ricorrere ad anticorpi, è essenziale confermare che il marcatore fluorescente non alteri la struttura, la localizzazione, le interazioni o la funzione della proteina. Una valida validazione dipende dalla proteina in esame, ma può includere la conferma del peso molecolare atteso mediante Western blot, la verifica di una localizzazione cellulare o subcellulare normale, oppure la valutazione del mantenimento delle note interazioni proteina-proteina attraverso saggi come l'immunoprecipitazione coniugata. In definitiva, sia il rilevamento basato su anticorpi che la marcatura diretta della proteina presentano vantaggi e limitazioni intrinseci, e l'approccio più appropriato deve essere determinato empiricamente mediante studi pilota specifici per la proteina di interesse e in base alle raccomandazioni pubblicate19.
Affinché questa metodologia sia affidabile, è fondamentale che le coordinate stereotassiche e la concentrazione della proteina iniettata scelte dal sperimentatore vengano ottimizzate e validate empiricamente in anticipo. La validazione delle coordinate può essere effettuata mediante un'iniezione pilota di un colorante, come il verde brillante, seguita dal prelievo immediato del cervello dopo l'iniezione. Questo permetterà di confermare visivamente la localizzazione del colorante nella regione di interesse, nonché di regolare le coordinate per ottenere un'iniezione il più accurata possibile. Gli autori raccomandano di fare riferimento a lavori precedentemente pubblicati per determinare coordinate stereotassiche precise per le regioni di interesse oppure di calcolare le coordinate per test su topi di grandi o piccole dimensioni in base al rapporto bregma-lambda, come descritto nel Protocollo.
Al fine di trarre conclusioni sperimentali riguardo alla proteina iniettata, è necessario considerare e includere un certo numero di controlli fondamentali in un esperimento ben progettato. Studiare proteine derivate dai microglia presenta alcune difficoltà intrinseche tramite amministrazione intracranica. Se un sperimentatore è interessato alla risposta a una particolare proteina in una regione cerebrale specifica, l'intervento chirurgico stesso sarà infiammatorio e potrebbe confondere i risultati. Nel considerare proteine legate al sistema immunitario, i controlli più semplici da eseguire sono i controlli chirurgici, nei quali viene effettuata una finta chirurgia (tutti i passaggi tranne l'iniezione della proteina) oppure un'iniezione di controllo con il veicolo (tutti i passaggi, ma invece della proteina viene iniettato lo stesso volume della sola soluzione tampone per la proteina). Questi controlli aiutano a distinguere tra effetti dipendenti dall'intervento chirurgico o dal danno tissutale e quelli derivanti dalla proteina stessa. Ancora più definitivo sarebbe includere un controllo in cui viene iniettata una proteina inattiva o irrilevante, alla stessa concentrazione e volume. È importante considerare le dimensioni relative della proteina di controllo rispetto alla proteina sperimentale; ad esempio, C1q è una proteina molto grande (~450 kD), quindi iniettare una proteina di controllo comune come l'albumina sierica bovina (~66 kD) potrebbe non essere la scelta più appropriata. Per questo motivo, è stato utilizzato C1q inattivato termicamente come controllo con proteina inattiva. A seconda della diffusione della proteina iniettata nell'intervallo di tempo desiderato prima del prelievo, questo controllo può essere eseguito come controllo intrasoggetto includendo una di queste condizioni nell'emisfero controlaterale rispetto a quello iniettato sperimentalmente, come mostrato in Risultati rappresentativi (Figura 4 e Figura 5).
Un aspetto fondamentale nella progettazione sperimentale è la strategia di fissazione dei tessuti, poiché sia il tipo che la durata della fissazione possono influenzare notevolmente la visualizzazione delle proteine, la morfologia tissutale e, in alcuni casi, la funzione proteica. I fissativi a legame incrociato, come il paraformaldeide (PFA), generalmente garantiscono una migliore conservazione dell'architettura tissutale, ma possono ridurre la rilevazione di epitopi sensibili alla fissazione a causa di un eccessivo legame incrociato tra le proteine, aumentare la autofluorescenza e richiedere il recupero dell'antigene. Al contrario, i fissativi senza legame incrociato, come le soluzioni a base di alcol, acetone o metanolo, spesso preservano meglio le proteine sensibili alla fissazione, ma possono compromettere l'integrità del tessuto. Questi compromessi possono essere ridotti ottimizzando la durata e il metodo di fissazione, inclusa l'uso di sezioni fresche congelate e fissazione direttamente sul vetrino, perfusione con soluzione salina seguita da breve immersione in PFA, oppure fissazione standard mediante perfusione, a seconda degli obiettivi sperimentali. Poiché nessuna singola strategia di fissazione è ottimale per tutte le applicazioni, i ricercatori dovrebbero selezionare e ottimizzare sperimentalmente le condizioni di fissazione in base ai principali endpoint sperimentali, al fine di ottenere il miglior equilibrio tra conservazione del tessuto e rilevazione delle proteine.
Lo scopo di questo protocollo è standardizzare la somministrazione delle proteine piuttosto che prescrivere metodi per la quantificazione dei risultati sperimentali; tuttavia, diverse strategie possono risultare utili a seconda degli obiettivi dello studio. In questo esempio, l'assunzione specifica della proteina da parte di determinati tipi cellulari viene valutata mediante immunomarcatura con anticorpi diretti contro marcatori cellulari (ad esempio, NeuN per i neuroni) e quantificando la colocalizzazione con la proteina d'interesse (Figura 5), anche se linee di topi transgenici con reporter fluorescenti offrono un approccio alternativo per identificare popolazioni cellulari specifiche. Un altro risultato importante è la diffusione della proteina, che è fortemente influenzata dalle proprietà biochimiche della proteina iniettata. Quando è richiesta una caratterizzazione accurata della diffusione della proteina, si raccomanda di iniettare contemporaneamente un tracciante fluorescente inerte, come dextrani con pesi molecolari definiti, al fine di stimare la distribuzione dell'iniezione e la diffusione nei tessuti in determinati punti temporali successivi alla somministrazione intracranica. Questi esperimenti sono stati precedentemente condotti dagli autori per determinare i parametri sperimentali della sezione Risultati Rappresentativi8.
Infine, durante la risoluzione dei problemi potrebbe essere necessaria l'ottimizzazione della rilevazione proteica e della somministrazione intracranica. Una difficoltà comune è ottenere un segnale fluorescente affidabile dalla proteina di interesse. Come discusso in precedenza, la strategia di fissazione è un fattore determinante principale per la qualità del segnale. Se un'elevata autofluorescenza è accompagnata da un segnale fluorescente reale debole, si raccomanda innanzitutto di ridurre la durata e/o l'estensione della fissazione del tessuto, poiché una fissazione eccessiva è frequente e può contribuire sia a un aumento dell'autofluorescenza sia a una riduzione del segnale del bersaglio. Questo protocollo include anche una soluzione in grado di sopprimere l'autofluorescenza, che può migliorare il rapporto segnale-rumore della fluorescenza del bersaglio. Se eseguita correttamente, la procedura di iniezione dovrebbe causare danni minimi al tessuto. Non dovrebbero essere osservate cavitazione o formazione di lesioni nel punto di ingresso dell'iniettore. Se si verificano tali fenomeni, potrebbe essere necessario ottimizzare la preparazione delle pipette in vetro tirate per garantire una penetrazione pulita del tessuto. Ad esempio, verificare che la punta della pipetta sia sufficientemente rigida e non si pieghi al contatto con il parenchima cerebrale, e regolare il bevel secondo necessità per ottenere un bordo affilato che faciliti un ingresso agevole. Per iniezioni in regioni cerebrali profonde, potrebbe essere necessario aumentare anche la lunghezza della pipetta tirata, in modo da raggiungere la regione bersaglio senza che l'iniettore tocchi la superficie cerebrale. Quando si somministra il liquido iniettato direttamente nel parenchima cerebrale anziché in un ventricolo, si raccomanda un piccolo volume di iniezione (<1 µL) per minimizzare l'edema, prevenire la cavitazione nel sito di iniezione e ridurre il reflusso del liquido durante il ritiro della pipetta. Si raccomanda inoltre di iniettare lentamente (<500 nL/min) e di attendere 5–10 minuti al termine dell'iniezione prima di ritirare la pipetta, per consentire al liquido iniettato di diffondersi nel tessuto circostante. Se durante il ritiro della pipetta si osserva un reflusso di liquido lungo il tratto di iniezione o se tale reflusso viene rilevato lungo il percorso di iniezione dopo il trattamento immunohistochimico, il volume di iniezione e/o la velocità di iniezione dovrebbero essere ridotti e il periodo di attesa post-iniezione dovrebbe essere prolungato.
Dichiarazioni
Gli autori dichiarano di non avere conflitti di interessi.
Ringraziamenti
Questo lavoro è stato sostenuto da finanziamenti provenienti dal National Alzheimer’s Coordinating Center (NACC; NSH), dall'Alzheimer’s Association (NSH) e dal premio Germinator del Duke Institute for Brain Sciences (DIBS) (JD).
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Soluzione salina 0,9% (grado farmaceutico) | Cytiva | Z1376 | |
| Siringhe da 30 mL | Becton, Dickinson and Company (BD) | 302832 | |
| Etilene al 70% | Koptec | UN1170 | |
| Alexa Fluo 594 C5 Maleimide | Invitrogen | A10256 | |
| Vaporizzatore per anestesia | RWD | TAIJI-IE | |
| Sterilizzatore per perline | VWR | 75999-324 | |
| BSA | Genessee Scientific | 25-529 | |
| Ago a farfalla - Vacutainer Safety-Lok | Becton, Dickinson and Company (BD) | 367281 | |
| Coprioggetti - 50 mm No. 1 | Avantor (VWR) | 48393-081 | |
| Stereotassia digitale per roditori | RWD | 68803 | |
| Stampi monouso per congelamento | Electron Microscopy Sciences | 70182 | 22 mm x 22 mm per sezioni sagittali del cervello di topo adulto |
| Microscopio per dissezione | Leica | MZ FLIII | |
| Mezzo di inclusione - Tissue-Tek OCT | Sakura | 4583 | |
| Unguento oculare | Optixcare | OPX-4242 | |
| Tiratore di pipette di vetro | Sutter Instrument Co. | Model P-30 | Utilizziamo dimensioni da 1,14 mm, 3,5" per il nostro iniettore |
| Pipette di vetro | World Precision Instruments | 504949 | |
| Secondario capra anti coniglio AF594 | Invitrogen | A-11012 | |
| Secondario capra anti ratto AF488 | Invitrogen | A-11006 | |
| Crema depilatoria | Nair | 42016527 | |
| Stadio riscaldato - Rodent Warmer X1 | Stoelting | 53800M | |
| Micromotore rotante ad alta velocità (trapano) con punte | Stoelting | 51449 | |
| Isoflurano | Dechra | Isospire | |
| Microiniettore e controllore | WPI | NANOLITER2020 | |
| Vetrini per microscopio | Premiere | 8348 | |
| Olio minerale leggero | Fisher Scientific Education | S25439 | |
| Mezzo di montaggio con DAPI | Sigma-Aldrich | F6057 | |
| Smalto per unghie | Electron Microscopy Sciences | 72180 | |
| Proteina C1q del complemento murino nativo | Creative Biolabs | CTP-463 | Altri produttori potrebbero contenere contaminanti molecolari che inibiscono la normale dinamica cerebrale della C1q |
| Penna idrofoba - ImmEdge Pen | Vector Laboratories | H-4000 | |
| Paraformaldeide - 16% | Electron Microscopy Sciences | 15710 | Diluire al 4% |
| Soluzione salina tamponata al fosfato (PBS) | Sigma-Aldrich | P3813 | |
| Soluzione di povidone-iodio, 10% (p/v) | Ricca | 3955-16 | |
| Anticorpo primario coniglio anti C1q | Abcam | ab182451 | |
| Anticorpo primario ratto anti NeuN (RBFOX3) | Biolegend | 608451 | |
| Saponina | Sigma-Aldrich | 47036 | |
| Lame di bisturi - No. 10 | VWR | 76457-442 | |
| Strisce indicatrici di vapore | Steris | 801010 | |
| Applicatori sterili in cotone Puritan | Puritan | 25-806 1WC | |
| Saccarosio | Sigma-Aldrich | 84097 | |
| Asciugamani chirurgici | McKesson | 16-6006-B | |
| Adesivo tissutale - Vetbond | 3M | 1469SB | |
| Soluzione salina tamponata al Tris | Sigma-Aldrich | T5941, S7653 | |
| TrueBlack | BIOTIUM | 23007 |
Riferimenti
- Medawar PB. Immunity to homologous grafted skin; the fate of skin homografts transplanted to the brain, to subcutaneous tissue, and to the anterior chamber of the eye. Br J Exp Pathol. 1948;29(1):58-69.
- Medawar PB. Immunological tolerance. Nature. 1961;189:14-17.
- Guo X, et al. Neuro-immune crosstalk: molecular mechanisms, biological functions, diseases, and therapeutic targets. MedComm (2020). 2026;7(2):e70497.
- Castellani G, Croese T, Peralta Ramos JM, Schwartz M. Transforming the understanding of brain immunity. Science. 2023;380(6640):eabo7649.
- Di Pietro AA, et al. Microglia in systemic neuroimmune communication: functions beyond phagocytosis. Trends Immunol. 2026;47(6):495-510.
- Zhou L, Wang Y, Xu Y, Zhang Y, Zhu C. A comprehensive review of AAV-mediated strategies targeting microglia for therapeutic intervention of neurodegenerative diseases. J Neuroinflammation. 2024;21(1):232.
- Yue W, Shen J. Local delivery strategies for peptides and proteins into the CNS: status quo, challenges, and future perspectives. Pharmaceuticals (Basel). 2023;16(6):810.
- Scott-Hewitt N, et al. Microglial-derived C1q integrates into neuronal ribonucleoprotein complexes and impacts protein homeostasis in the aging brain. Cell. 2024;187(16):4193-4212.e4124.
- Fonseca MI, et al. Cell-specific deletion of C1qa identifies microglia as the dominant source of C1q in mouse brain. J Neuroinflammation. 2017;14(1):48.
- Stevens B, et al. The classical complement cascade mediates CNS synapse elimination. Cell. 2007;131(6):1164-78.
- Schafer DP, et al. Microglia sculpt postnatal neural circuits in an activity and complement-dependent manner. Neuron. 2012;74(4):691-705.
- Hong S, et al. Complement and microglia mediate early synapse loss in Alzheimer mouse models. Science. 2016;352(6286):712-6.
- Wang C, et al. Microglia mediate forgetting via complement-dependent synaptic elimination. Science. 2020;367(6478):688-94.
- Stevens B, Johnson MB. The complement cascade repurposed in the brain. Nat Rev Immunol. 2021;21(10):624-5.
- Stephan AH, et al. A dramatic increase of C1q protein in the CNS during normal aging. J Neurosci. 2013;33(33):13460-74.
- Datta D, et al. Classical complement cascade initiating C1q protein within neurons in the aged rhesus macaque dorsolateral prefrontal cortex. J Neuroinflammation. 2020;17(1):8.
- Ling GS, et al. C1q restrains autoimmunity and viral infection by regulating CD8. Science. 2018;360(6388):558-63.
- Zubler RH, Lange G, Lambert PH, Miescher PA. Detection of immune complexes in unheated sera by modified 125I-C1q binding test: effect of heating on the binding of C1q by immune complexes and application of the test to systemic lupus erythematosus. J Immunol. 1976;116(1):232-5.
- Obermaier C, Griebel A, Westermeier R. Principles of protein labeling techniques. Methods Mol Biol. 2015;1295:153-65.
Ristampe e permessi
Questo articolo è stato pubblicato
Video in arrivo