Descriviamo un protocollo tecnicamente accessibile ed economico per l'immagine dello sviluppo embrionale di vermi, redatto per ricercatori alle prime armi.
Articolo metodologico
Imaging dello sviluppo precoce del nematode: un manuale pratico per nuovi ricercatori
* These authors contributed equally
In questo articolo
Sommario
Abstract
Secondo il registro della distribuzione dei ceppi del Caenorhabditis Genetics Center (CGC) presentato al 25° International Worm Meeting nel 2025, circa 8.000 laboratori in 80 paesi utilizzano questi organismi nelle loro ricerche. Stabilire una piattaforma sostenibile per la coltura e la manutenzione è essenziale per generare dati diretti sui comportamenti dei vermi, in particolare nei laboratori con esperienza o risorse limitate. Qui, utilizzando Caenorhabditis elegans come esempio, presentiamo un protocollo pratico per i nuovi ricercatori al fine di stabilire flussi di lavoro di base per la manipolazione e l'acquisizione di immagini dei vermi. Successivamente, descriviamo le procedure per raccogliere campioni normali e alterati di C. elegans in stadi precoci selezionati dello sviluppo per l'analisi microscopica. Gli obiettivi dell'acquisizione di immagini includono lo sviluppo delle cellule germinali (mitosi e meiosi), gli oociti pre-fecondazione, la migrazione e la fusione dei pronuclei oocitari e spermatici, la pseudocleavaggio e lo sviluppo embrionale (mitosi) che dà origine all'organismo. Sebbene l'acquisizione di immagini di embrioni e di organismi interi sia semplice, forniamo linee guida migliorate e suggerimenti tecnici per facilitare la dissezione precisa della linea germinale e degli embrioni, il rapido prelievo dei campioni, il montaggio, l'acquisizione di immagini in time-lapse e un'analisi delle immagini di base.
Introduzione
I vermi nematodi sono tra gli organismi modello più potenti nella ricerca biomedica1,2, grazie al loro programma di sviluppo altamente riproducibile e alla diversità rivelata attraverso perturbazioni geniche3,4,5,6 e specie correlate7,8,9,10. Dalla sua introduzione da parte di Sydney Brenner negli anni '60, Caenorhabditis elegans (C. elegans) si è affermato come un modello rappresentativo per le sue ridotte dimensioni, la trasparenza ottica, il rapido ciclo vitale di tre giorni, la linea cellulare completamente definita, il genoma sequenziato e annotato, e i sofisticati strumenti genetici per il controllo della funzione genica11,12,13,14,15,16. Fondamentale per queste indagini è la capacità di visualizzare eventi biologici dinamici mediante microscopia, in particolare nella linea germinale e nell'embrione—la continuità dello sviluppo dalla meiosi e mitosi fino alla formazione di un organismo completo17. Durante questo processo, rapide divisioni meiotiche e successive divisioni mitotiche, nonché la riorganizzazione multicellulare, procedono con notevole precisione spazio-temporale17.
Rispetto all'embrione, che di solito viene monitorato in vitro, la linea germinale in vivo rappresenta un sistema ideale per lo studio sia della meiosi che della mitosi all'interno di un singolo tessuto, specialmente per i nuovi ricercatori, poiché le sue zone meiotiche e mitotiche spazialmente distinte permettono l'osservazione simultanea di queste diverse modalità di divisione cellulare (Figura 1)18. Nella linea germinale di C. elegans, organizzata come un sincizio, le cellule germinali sono interconnesse attraverso un compartimento citoplasmatico comune—il rachide18 (Figura 1). La proliferazione delle cellule germinali avviene mediante mitosi nel braccio gonadico distale, attraverso divisioni incomplete e asimmetriche delle cellule germinali primordiali (PGC). Durante lo stadio larvale tardivo-4 (L4), gli spermatociti pachitene sinciziali si staccano progressivamente dal rachide ed entrano in meiosi nel braccio gonadico prossimale19. Questo processo può essere visualizzato direttamente in vivo in animali immobilizzati/anestetizzati oppure in vitro in spermatociti primari isolati20,21.
I fenomeni biologici nella linea germinale e nell'embrione sono eccezionalmente ricchi e ampiamente rilevanti in diversi settori della ricerca scientifica. Dopo la maturazione meiotica, gli oociti derivati dalle cellule germinali entrano nella spermateca per essere fecondati dagli spermatozoi, innescando così l'embriogenesi22,23. La notevole robustezza dello sviluppo embrionale di C. elegans ne fa un ottimo modello per studiare i meccanismi molecolari della polarità cellulare, della divisione cellulare, del ciclo cellulare e del movimento cellulare24,25. I vermi adulti giovani possono essere dissecati per liberare embrioni appena fecondati, che vengono quindi selezionati per l'analisi mediante microscopia in time-lapse di importanti tappe dello sviluppo, tra cui la migrazione e la fusione dei pronuclei oocitari e spermatici, la pseudocleavaggio, la divisione cellulare asimmetrica, la gastrulazione, l'organogenesi, ecc.
Sebbene l'accesso ottico a strutture complete e parziali nella linea germinale e nell'embrione sia, in linea di principio, sempre ottenibile, ottenere immagini microscopiche di alta qualità e idonee alla pubblicazione rimane notoriamente difficile per i principianti. Le procedure scritte "standard" presenti in letteratura spesso riducono procedure complesse a descrizioni sintetiche e ambigue, che non riescono a trasmettere le sfumature pratiche della tecnica. Esempi includono la quantità esatta di anestetico, la manipolazione delicata necessaria per evitare danni al gonade durante la dissezione e la selezione precisa del piano focale per la microscopia. Di conseguenza, i ricercatori inesperti possono affrontare regolarmente mesi di frustranti tentativi ed errori, richiedendo ripetute sessioni di mentoring, esercitazione e un'ampia risoluzione dei problemi prima di ottenere immagini soddisfacenti in modo costante. Questo trasferimento inefficiente delle conoscenze ritarda il progresso della ricerca e introduce una variabilità tecnica indesiderata che può compromettere l'interpretazione dei dati tra laboratori diversi.
Ad esempio, nella linea germinale, la complessità anatomica delle gonadi e l'ostacolo rappresentato da altri tessuti (ad esempio l'intestino) rendono difficile osservare la morfologia cellulare o la dinamica della divisione in vivo. Inoltre, la linea germinale presenta ulteriori difficoltà a causa della sua delicata struttura tubulare e della sua estrema sensibilità alla pressione durante il montaggio. L'analisi in vitro è quindi preferita non solo per l'osservazione generale della linea germinale e degli embrioni, ma anche per osservazioni dettagliate a risoluzione cellulare. Ad esempio, i singoli spermatociti primari prossimali isolati dalle gonadi possono completare due divisioni meiotiche consecutive per diventare quattro spermatidi aploidi, e l'assenza di ombre strutturali dei tessuti facilita l'acquisizione di immagini di qualità superiore. Queste osservazioni possono essere estese ad altri tessuti o all'intero organismo26,27,28,29,30,31,32. In modo conveniente, ogni operazione può essere completata in 1 h, facilitando l'acquisizione di immagini in time-lapse.
In questo studio, presentiamo un protocollo pratico e passo dopo passo per l'acquisizione di immagini in time-lapse durante specifiche fasi di sviluppo, dallo sviluppo delle cellule germinali fino allo sviluppo embrionale, comprendente non solo le procedure di imaging, ma anche i passaggi preparatori (ad esempio, la dissezione del verme), al fine di ridurre la barriera tecnica per i ricercatori alle prime armi con l'imaging su vermi33. Il nostro protocollo illustra in tempo reale la procedura di imaging microscopico sia per la linea germinale che per l'embrione—dalle procedure ottimizzate di montaggio che preservano la vitalità durante registrazioni di diverse ore, alla configurazione dei parametri del microscopio che bilancia il rapporto segnale-rumore con la minimizzazione della fototossicità e del fotoblanco, fino all'acquisizione base delle immagini.
Protocollo
NOTA: Il mantenimento a lungo termine di popolazioni di C. elegans di successo è la base per lavori sperimentali successivi e richiede una produzione costante di mezzo di crescita per nematodi (NGM) di alta qualità, una propagazione affidabile di fonti batteriche di cibo, condizioni ambientali adeguate per la crescita e la riproduzione dei ceppi, e strategie efficaci per prevenire la perdita delle colture a causa di contaminazioni.
1. Coltura e mantenimento dei vermi
NOTA: Forniamo qui solo alcuni consigli; procedure dettagliate sono disponibili in Wormbook34. Utilizzare la polvere premiscelata NGM per ridurre le operazioni di pesatura e preparazione.
- Coltivare tutti gli animali su agar NGM seminato con il ceppo batterico E. coli OP50 a 20 °C per il tipo selvatico (WT) e a 16 °C o 25 °C per i mutanti sensibili alla temperatura (mutanti ts).
NOTA: I principianti devono verificare la temperatura di coltura per i ceppi mutanti CGC al momento della ricezione.
NOTA: Gli animali di tipo selvatico crescono più rapidamente a temperature elevate; i mutanti ts possono produrre embrioni a 16 °C (temperatura permissiva), ma non a 25 °C (temperatura restrittiva alla quale manifestano effetti di perdita di funzione in un gene o proteina specifica)35,36,37,38. I ceppi e il ceppo batterico possono essere acquistati dal CGC [https://cgc.umn.edu] o ottenuti in donazione da laboratori vicini. - Trasferire gli animali in piastre nuove prima della fame (con un numero significativamente ridotto di Escherichia coli (E. coli) OP50 osservabile al microscopio) per mantenerli in buone condizioni per esperimenti successivi (~2–3 giorni).
- Conservare gli animali in tampone di congelamento (tampone S integrato con glicerolo fino a una concentrazione finale del 15%) a -80 °C durante la notte, quindi trasferirli in una scatola da congelamento o in azoto liquido per la conservazione a lungo termine34.
NOTA: Etichettare tutte le provette criogeniche con pennarelli permanenti a base oleosa e impermeabili prima del congelamento. Gli inchiostri a base acquosa non sono compatibili con la conservazione a temperature ultra-basse.
2. Preparazione del pad di agarosio
- Pesare 3 g di agarosio e trasferirli in un matraccio conico da 250 mL. Aggiungere 100 mL di tampone M9, mescolare bene e riscaldare in forno a microonde per 2–3 minuti fino a completa dissoluzione dell'agarosio (di seguito indicato come tampone all'agarosio).
NOTA: Coprire l'apertura del matraccio con carta da forno per prevenire l'evaporazione del tampone e ridurre al minimo errori di concentrazione osmotica. Il volume totale può essere adattato in base alle esigenze dell'esperimento. - Trasferire il tampone all'agarosio ben miscelato in una provetta da centrifuga da 1,5 mL, che può essere conservata a temperatura ambiente fino a 1 mese. Sciogliere l'agarosio conservato in un blocco riscaldante impostato a 90–100 °C (saltare questo passaggio se si utilizza agarosio appena preparato).
- Tagliare la punta di una pipetta da 200 µL per allargare l'apertura ed evitare ostruzioni causate dalla solidificazione, quindi posare una goccia del tampone all'agarosio fuso su un vetrino (dimensioni: 75 x 25 mm; spessore: 0,9–1,10 mm; tipo: vetro sodico-calcico).
- Coprire immediatamente la goccia con un altro vetrino. Aggiungere ulteriore tampone all'agarosio lungo i bordi dei coprioggetti (dimensioni: 22 x 22 mm; spessore: 0,25 mm) e premere delicatamente l'agarosio fino a formare un cerchio sottile e rotondo che circondi completamente ogni coprioggetto, assicurandosi che non rimangano bolle d'aria intrappolate.
NOTA: Questo crea una microcamera sigillata per l'immobilizzazione degli organismi e previene la disidratazione. È possibile preparare più vetrini in parallelo per esperimenti ad alta produttività. - Lasciare raffreddare l'agarosio per almeno 3 minuti fino a completa solidificazione prima dell'uso.
NOTA: Utilizzare il pad di agarosio per l'acquisizione di immagini immediatamente dopo la solidificazione, in modo da evitare stress all'organismo. L'agarosio solido assorbirà acqua dal centro, portando infine alla morte dell'organismo.
3. Osservazione in vivo della spermatogenesi in vermi ermafroditi o maschi (Figura 1 e Video Supplementare S1)
- Preparare un pad di agarosio come descritto sopra nella sezione 2.
- Trasferire rapidamente 10–20 animali marcati con NMY-2::GFP20 (stadio L4 avanzato) in 5–10 µL di tetramisolo cloridrato allo 0,5% diluito in tampone M9 su un coprioggetto.
NOTA: Per evitare movimenti e disidratazione degli animali, non aggiungere troppo o troppo poco tampone. Selezionare vermi che si sono allontanati o si trovano al di fuori del bordo del prato batterico (il cluster di E. coli con area sfocata e semitrasparente può essere osservato al microscopio) per evitare il trasferimento accidentale di E. coli insieme al verme, il che potrebbe interferire con l'acquisizione delle immagini. - Incubare per 1 minuto fino a quando gli animali non sono completamente anestetizzati.
- Rimuovere delicatamente il vetrino superiore, lasciando il pad di agarosio sul vetrino inferiore.
- Rovesciare il vetrino con il pad di agarosio. Toccare delicatamente e abbassare il pad sui vermi nel tampone per evitare la formazione di bolle d'aria. Ruotare il vetrino in modo che il coprioggetto sia rivolto verso l'alto.
NOTA: Evitare movimenti bruschi del coprioggetto, che potrebbero danneggiare il corpo del verme. - Utilizzando una punta da pipetta da 200 µL, applicare paraffina liquida riscaldata (pre-riscaldata insieme all'agarosio solido), muovere rapidamente la punta lungo il bordo del coprioggetto e lasciare raffreddare la paraffina, fissando così il coprioggetto al vetrino.
- Posizionare il vetrino sul portacampioni del microscopio per l'acquisizione delle immagini dello sviluppo delle cellule germinali.
- Per immagini singole, aumentare la potenza del laser e il tempo di esposizione per ottimizzare il segnale di fluorescenza (in base all'intensità dell'espressione fluorescente nei diversi ceppi), che può essere aumentata secondo necessità per una migliore visualizzazione della fluorescenza.
- Per timelapse o Z-stack, utilizzare una potenza di eccitazione più bassa e un tempo di esposizione più breve per minimizzare la fototossicità e il fotobiancamento.
NOTA: L'obiettivo è ottenere dati di imaging spaziali e temporali con effetti avversi minimi sulla crescita del verme.
4. in vivo osservazione delle divisioni delle cellule germinali primordiali (Figura 1 e Video supplementare S1)
- Preparare un pad di agarosio come descritto sopra nella sezione 2.
- Trasferire 10 animali marcati con NMY-2::GFP39,40 (da stadio L1 avanzato a giovane adulto) in 5–10 µL di tetramisolo cloridrato 0,5% diluito in tampone M9 su un coprioggetto.
- Incubare per 1 minuto fino a quando gli animali non sono completamente immobilizzati.
- Rimuovere il vetrino superiore, lasciando il pad di agarosio sul vetrino inferiore.
- Rovesciare il vetrino con il pad di agarosio. Toccare delicatamente il pad con i vermi nel tampone per evitare bolle d'aria. Ruotare il vetrino con il coprioggetto rivolto verso l'alto.
- Sigillare il bordo del coprioggetto con vaselina utilizzando una punta da pipetta da 200 µL, come descritto al passaggio 3.6.
- Trasferire il vetrino sulla piastra del microscopio per l'acquisizione delle immagini.
5. Dissezione della linea germinale per l'osservazione in vitro della spermatogenesi maschile (Figura Supplementare S1 e Video Supplementare S2)
NOTA: La dimensione della siringa può essere regolata in base alle preferenze personali. I maschi possiedono una linea germinale completa e singola contenente un singolo gonade, mentre gli ermafroditi hanno due gonadi (entrambi producono spermatozoi dalla fase L4 tardiva a quella di giovane adulto, e producono ovociti in fasi successive)41.
- Preparare fresco in vitro mezzo di coltura (mezzo Leibovitz L-15 contenente 15% di FBS).
NOTA: Il tampone deve essere conservato in un 4 °C frigorifero per non più di una settimana. Il siero può essere suddiviso in diverse provette per la conservazione a lungo termine a -20 °C. - Posizionare circa 10 vermi maschi (stadio L4 avanzato) N2 o marcati con fluoroforo (NMY-2::GFP; mCherry::Histone) in un tubo da centrifuga di 1,5 mL contenente 500 µL di tampone per coltura.
- Centrifugare il tubo a 1.000 × g per 2 min. Rimuovere delicatamente il sopra 400 µL di tampone.
- Aggiungere 400 µL di tampone di coltura e ripetere i passaggi 5.2–5.3.
- Trasferire il buffer rimanente (contenente gli animali) su un coprivetrino. Aggiungere un volume appropriato di cloridrato di tetramisolo (concentrazione finale 0,1%) o levamisolo (concentrazione finale 0,1 mM) per immobilizzare i nematodi mediante agonismo dei recettori nicotinici per l'acetilcolina.41 e attività anestetica locale42. Ruotare delicatamente il coperchio fino a quando i vermi non smettono di muoversi.
NOTA: Per ridurre i costi, il buffer M9 può essere utilizzato per i lavaggi iniziali al fine di rimuovere i detriti o E. coli. Aggiungere il buffer di coltura solo durante il lavaggio finale o prima della preparazione del vetrino. I passaggi 5.2–5.3 possono essere omessi per accelerare il processo in caso di esigenze particolari o se il buffer è molto pulito. - Attaccare due aghi da 28 G a delle siringhe, tenendone uno in ciascuna mano. Posizionare il vetrino coprioggetto sotto il microscopio stereoscopico e disporre gli aghi a un angolo compreso tra 30 e45° angolo sopra un verme. Effettuare un'incisione vicino al braccio gonadico prossimale per rilasciare il tessuto gonadico. Ripetere per tutti gli animali.
NOTA: Questo provocherà il rilascio di detriti corporei. Per i principianti, si consiglia una maggiore pratica. Il tempo massimo per un'intera dissezione in tamponi paralizzanti potrebbe durare fino a <5 min. Regolare i tempi in base agli obiettivi sperimentali. - Ruotare delicatamente il coverslip e raccogliere i detriti. Aspirare delicatamente i detriti più grandi con una pipetta, lasciando il minor quantitativo possibile di tampone, assicurandosi che le spermatociti primarie di piccole dimensioni rimangano sul coverslip.
NOTA: Evitare di lasciare troppo buffer sul vetrino; l'eccesso provoca movimento durante il montaggio. - Prendere un vetrino pulito e coprire delicatamente il vetrino coprioggetto con gli spermatociti primari dissecati. Sigillare il bordo del vetrino coprioggetto con paraffina liquida riscaldata, come al punto 3.6.
NOTA: Applicare una piccola quantità di vaselina liquida ai quattro angoli del vetrino coprioggetto prima di sigillarlo per evitare la perturbazione meccanica degli spermatociti. - Trasferire al microscopio per l'acquisizione delle immagini.
NOTA: Evitare l'uso di tamponi di agarosio. Il mezzo liquido fornisce uno sfondo più trasparente, offrendo una maggiore chiarezza ottica per distinguere gli spermatociti primari.
6. Dissezione dei vermi e osservazione in vitro della fecondazione e dell'embriogenesi in fluorescenza (Figura supplementare S2, Figura supplementare S3, Video supplementare S3, e Video supplementare S4) e in campo chiaro (Figura 2 e Video supplementare S5)
NOTA: gli embrioni in stadio precoce sono stati ottenuti incrociando due aghi da 28 G con le aperture dei biselli rivolte in direzioni opposte vicino alla spermateca. La camera è stata sigillata per evitare l'evaporazione del liquido e trasferita immediatamente al microscopio.
- Per eliminare l'influenza della pressione esercitata dal vetrino e dal tampone di agarosio sugli embrioni, realizzare un foro centrale di 10 mm in una piastra di Petri da 35 mm utilizzando un trapano. Sigillare la parte inferiore con un vetrino da microscopio di 22 mm per creare una camera riutilizzabile per la microscopia confocale invertita.
- Aggiungere circa 30 µL di tampone M9 nella camera.
NOTA: Questo volume è sufficiente per 4 ore di acquisizione temporale per ogni ciclo. Il volume del buffer consente un'acquisizione continua da migrazione e fusione dei pronuclei ovocita-spermatozoo e contrazione muscolare dell'embrione prima della schiusa. - Selezionare ermafroditi. Trasferire circa 20 animali giovani adulti nel tampone M9 presente nella camera di imaging.
NOTA: I maschi producono solo spermatozoi, non embrioni. - Usare un ago da siringa per effettuare due tagli trasversali nella spermateca al fine di rilasciare un numero maggiore di embrioni in stadio precoce. Utilizzare un ago con setola di ciglio per rimuovere il corpo dell'animale.
NOTA: In pratica, il bastoncino di platino è troppo rigido per rimuovere i detriti corporei in fase liquida. Si consiglia inoltre un bastoncino per ciglia finte (con estremità multiple) per rimuovere i detriti come si farebbe con una forchetta, che risulta più efficace rispetto a un comune bastoncino per ciglia vere. - Coprire la piastra di Petri con il suo coperchio per prevenire l'evaporazione del liquido.
7. Acquisizione di immagini in time-lapse mediante microscopia
- Posizionare il vetrino/camera sul microscopio (ad esempio, un microscopio confocale a disco rotante invertito, dotato di un obiettivo 60×/1.4 NA e una camera EMCCD) sotto l'ingrandimento più basso (10×) e cercare animali, spermatociti primari o embrioni appena fecondati allo stadio desiderato.
- Per vermi non fluorescenti, determinare lo stadio di sviluppo degli embrioni precoci in base alla posizione del nucleo cellulare, allo stato di fusione e alla morfologia del solco di scissione (Figura 2 e Video Supplementare S5).
- Per spermatociti primari dissezionati in vitro, cercare le cellule che si preparano alla divisione, staccate dal rachide e distribuite in modo rotondeggiante nel tampone (Figura Supplementare S1 e Video Supplementare S2).
- Per vermi fluorescenti, identificare gli stadi in base alla distribuzione delle proteine e alla morfologia cellulare.
NOTA: La fluorescenza è stata rilevata utilizzando una linea di eccitazione a 488 nm con un filtro di emissione 525–550 nm per GFP e una linea di eccitazione a 561 nm con un filtro di emissione 607–636 nm per RFP/mCherry.
- Individuare queste cellule o embrioni e passare a un ingrandimento superiore (63× o 100×).
NOTA: Poiché i principi di preparazione e acquisizione di immagini di cellule ed embrioni sono gli stessi, il tutorial sperimentale illustra il caso di embrioni dissezionati utilizzando sia canali in campo chiaro che in fluorescenza. - Avviare la registrazione video o l'acquisizione di immagini in Z-stack (tipicamente con intervallo ≤1 µm) tramite il software di acquisizione del microscopio, con un intervallo di scansione fino a 1 s, a seconda del numero di strati Z e delle esigenze della ricerca.
NOTA: Per ceppi fluorescenti sensibili al fotobalbettamento/fototossicità, ridurre la potenza del laser e accorciare il tempo di esposizione per minimizzare il fotobalbettamento/fototossicità durante l'acquisizione prolungata. - Salvare tutte le immagini in formato .tiff per l'output e conservare le informazioni originali di acquisizione.
8. Analisi dell'immagine
NOTA: Singole immagini .tiff o serie temporali possono essere ruotate, ritagliate, etichettate, misurate ed elaborate utilizzando software specifici per microscopi o software di analisi generici come Fiji/ImageJ [https://imagej.net/software/fiji], una piattaforma open source per l'analisi di immagini biologiche43.
- Aprire le immagini acquisite in Fiji/ImageJ. Verificare l'intensità e la distribuzione del segnale di fluorescenza dei singoli punti fluorescenti o delle strutture. Selezionare Immagine | Regolazione | Luminosità/Contrasto e Immagine | Hyperstack | Stack in Hyperstack per separare i canali, i livelli Z e i punti temporali in un'unica immagine tiff. Selezionare Immagine | Colore | Strumento Canali per ottimizzare il bilanciamento del colore per l'esposizione.
- Utilizzare Immagine | Trasforma | Ruota per ruotare ciascuna immagine in modo che il verme sia orientato orizzontalmente con la testa rivolta a sinistra. Utilizzare Immagine | Ritaglia per rimuovere eventuali aree vuote non necessarie.
- Utilizzare Immagine | Stack | Proiezione Z per generare una proiezione Z da fotogrammi rappresentativi con segnale sufficiente.
NOTA: Per una visualizzazione ottimale, si consiglia di proiettare insieme fotogrammi ad alto contrasto. Tuttavia, per confrontare le differenze relative all'interno degli stessi tessuti o organelli specifici tra gruppi diversi, potrebbero essere proiettati insieme diversi fotogrammi contenenti informazioni complete, anche se il segnale è debole. - Utilizzare File | Salva come | Tiff per salvare le immagini proiettate per le analisi successive.
- A seconda del microscopio confocale utilizzato, calibrare la scala dell'immagine in modo che i pixel vengano convertiti in micrometri (µm). Dopo la calibrazione, utilizzare Analizza | Strumenti | Barra della scala per aggiungere una barra della scala.
NOTA: L'elaborazione delle immagini descritta sopra è limitata alla visualizzazione e alla preparazione delle figure. Quando sono necessarie elaborazioni in blocco o misurazioni automatizzate, utilizzare Fiji/ImageJ o altri strumenti open source, come CellProfiler44 e pipeline di analisi basate su Python45.
Risultati
Visualizzazione C. elegans a livello cellulare per l'analisi fenotipica richiede tradizionalmente un notevole investimento in apparecchiature ottiche, ma l'elettronica di consumo moderna e sistemi adattatori innovativi consentono oggi capacità di imaging soddisfacenti a un costo notevolmente ridotto. Per acquisire immagini della struttura del gonade di ermafroditi in vivo mediante microscopia confocale o altri strumenti facilmente disponibili, utilizziamo un ceppo portatore di due marcatori fluorescenti20, con NMY-2::GFP che evidenzia la struttura complessiva dell'ovaio a forma di U, il rachide e la regione corticale degli spermatociti primari, e mCherry::Histone che mostra la morfologia del nucleo e lo stadio di sviluppo (Figura 1 e Video Supplementare S1)Queste due proteine sono ampiamente utilizzate in diversi studi46,47,48. Per acquisire la maggior parte delle informazioni strutturali tridimensionali, abbiamo acquisito l'intero stack Z a 1 µm intervalli dalla parte inferiore alla parte superiore del gonade del verme. Sulla base della massa cromosomica compatta e dell'accumulo debole di NMY-2 nella regione equatoriale, gli spermatociti primari più prossimali si trovano allo stadio di cariosoma, indicando che queste cellule stanno iniziando la loro prima divisione (Figura 1 e Video Supplementare S1)Inoltre, le divisioni mitotiche delle cellule germinali primordiali avvengono nella regione distale della gonade e possono essere catturate anche con questo protocollo.
Per l'osservazione in vitro della spermatogenesi, prepariamo innanzitutto il mezzo di coltura. I vermi vengono dissezionati e gli spermatociti della linea germinale vengono rilasciati nel mezzo. È fondamentale individuare rapidamente gli spermatociti primari che si apprestano alla loro prima divisione, identificabili tramite la morfologia nucleare (inizio della rottura dell'involucro nucleare) o tramite la morfologia dell'intera cellula. L'uso di ceppi fluorescenti facilita l'identificazione dello stadio di sviluppo corretto. Le immagini vengono acquisite a intervalli di 30 s per bilanciare fototossicità/fotodegradazione ed efficienza di acquisizione. (Figura Supplementare S1 e Video Supplementare S2).
Per ottenere ulteriori informazioni sull'embriogenesi precoce, localizziamo innanzitutto gli embrioni appena fecondati nel canale in campo chiaro, dove i nuclei paterno e materno sono posizionati alle estremità opposte dell'embrione lungo il suo asse maggiore e si muovono l'uno verso l'altro per fondersi. Per l'osservazione dell'embrione con vetrini standard, abbiamo utilizzato un ceppo che esprime GFP::Istone49 e mCherry::PH50 per etichettare rispettivamente la dinamica del nucleo cellulare e della membrana cellulare. Queste immagini vengono acquisite a diversi livelli Z per mostrare la divisione cellulare completaFigura supplementare S2 e Video Supplementare S3). Si noti che la capacità di identificare gli embrioni allo stadio corretto è essenziale. Sono stati selezionati embrioni in uno stadio precoce ed è stata adottata una registrazione continua per catturare l'intero processo di sviluppo senza perturbazioni fisiche. Questo approccio permette >500 min di registrazione con time-lapse che comprende l'intero processo dalla fecondazione fino al fremito muscolare (Figura 2 e Video Supplementare S5). Oltre al tipo selvatico, sono disponibili anche mutanti per studi comparativi di imaging. Ad esempio, HUM-2 è l'omologo della miosina V umana, che svolge ruoli fondamentali nella distribuzione di organelli, vescicole e mRNA, ed è importante per la fisiologia animale e la funzione cellulare51. A titolo illustrativo, il protocollo è stato utilizzato anche per catturare la dinamica delle solcature nelle um-2 (ok596) mutante per il confronto visivo (Figura supplementare S3 e Video Supplementare S4). Infine, le immagini .tiff vengono elaborate e ritagliate in ImageJ/Fiji e allineate mediante software di elaborazione delle immagini per un confronto visivo diretto52.
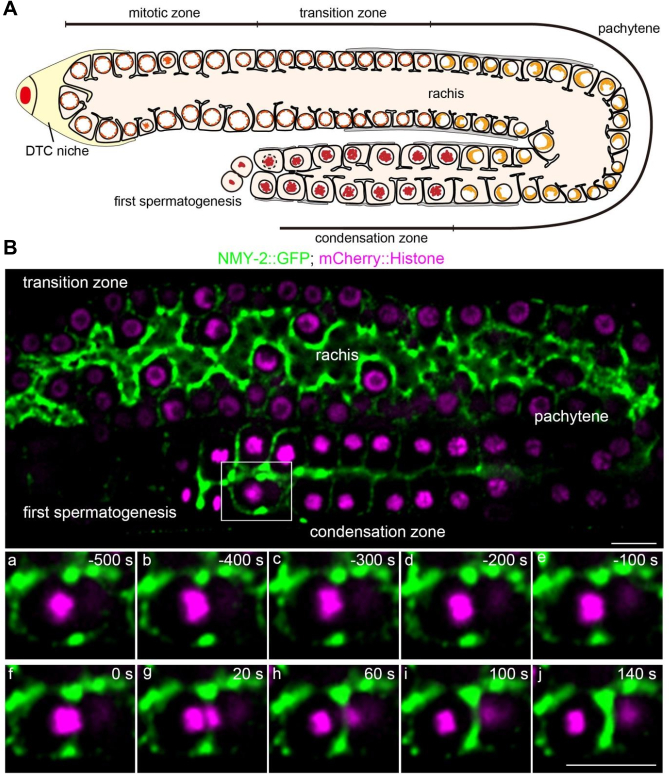
Figura 1: Schema e immagine a fluorescenza della distribuzione delle zone del gonade in vermi allo stadio L4 avanzato. (A) Schema della struttura del gonade di un verme allo stadio L4 avanzato. DTC = cellula apicale distale. (B) Immagine a fluorescenza che mostra l'etichettatura di NMY-2::GFP nel rachide e nella regione corticale degli spermatociti prossimali, e di mCherry::Istona per la morfologia nucleare in diversi stadi di sviluppo. Barra della scala = 10 µm. Cliccare qui per visualizzare una versione ingrandita di questa figura.
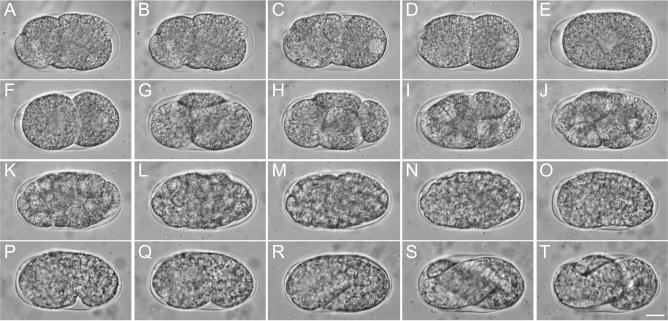
Figura 2: Sviluppo embrionale di C. elegans. (A-E) Stadio di fusione fino allo stadio monocellulare, comprendente la migrazione e la fusione dei pronuclei oocita-spermatozooide, la pseudocleavaggio e la formazione dello stadio monocellulare. (F-J) Stadio bicellulare fino allo stadio multicellulare. (K-O) Stadio di gastrulazione. (P-T) Stadio a virgola fino al fremito muscolare. Barra della scala = 10 µm. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Figura supplementare S1: Dimostrazione rappresentativa dell'imaging della spermatogenesi completa. (A) Inizio della rottura dell'involucro nucleare. (B) Prometafase della meiosi I. (C) Formazione dell'anello contrattile e avvio della costrizione; (D) Completamento della meiosi I; (E) Inizio della meiosi II. (F) Costrizione della solcatura nei due spermatociti secondari. (G) Telofase della meiosi II. (H) Completamento della meiosi II e formazione di quattro spermatidi e di un corpo residuo centralmente localizzato. Barra delle dimensioni = 10 µm. Cliccare qui per scaricare il file.
Figura supplementare S2: Dimostrazione rappresentativa dell'imaging dell'embriogenesi precoce, con GFP::Istone che etichetta il nucleo cellulare e mCherry::PH che etichetta la membrana cellulare. (A) Pseudocleavaggio. (B) Regressione del solco di divisione allo stato normale. (C) Metafase della prima divisione cellulare. (D) Anafase della prima divisione cellulare. (E) Stadio a due cellule. (F) Anafase della divisione cellulare della cellula AB e profase della divisione cellulare della cellula P1. (G) Anafase della divisione cellulare della cellula P1. (H) Stadio a quattro cellule. Scala = 10 µm. Cliccare qui per scaricare il file.
Figura supplementare S3: Confronto rappresentativo del solco di scissione nei primi embrioni di N2 e del mutante hum-2 (ok596). Il pannello ingrandito mostra la dinamica del solco nel tempo per un confronto visivo. I numeri indicano il tempo trascorso dall'inizio dell'anafase, definito dalla segregazione dei cromosomi. Barra della scala = 2 µm. Cliccare qui per scaricare il file.
Video Supplementare S1. Immagini rappresentative di timelapse a fluorescenza di gonade in stadio L4 finale utilizzando NMY-2::GFP e mCherry::Histone; 30 s per fotogramma. Fare clic qui per scaricare il file.
Video Supplementare S2. Immagini in campo chiaro in time-lapse rappresentative di una spermatogenesi completa in him-5 (e1490); 30 s per fotogramma. Cliccare qui per scaricare il file.
Video supplementare S3. Immagini rappresentative di timelapse a fluorescenza dell'embriogenesi iniziale mediante GFP::Histone e mCherry::PH; 30 s per fotogramma. Cliccare qui per scaricare il file.
Video supplementare S4. Rappresentazione di immagini in time-lapse di fluorescenza del solco di scissione negli embrioni precoci di N2 e del mutante hum-2 (ok596); 15 s per fotogramma. Cliccare qui per scaricare il file.
Video Supplementare S5. Immagini rappresentative in campo chiaro con acquisizione temporale dello sviluppo embrionale di C. elegans N2, dalla fusione dei pronuclei di oocita e spermatozoo alle divisioni mitotiche che danno origine all'organismo. Cliccare qui per scaricare il file.
Discussione
Per la preparazione e l'analisi di immagini dei vermi, abbiamo ottimizzato due flussi di lavoro basati rispettivamente su camere e vetrini. L'approccio basato su camere è stato utilizzato per imaging vitale ad alta risoluzione, che consente l'osservazione a lungo termine di processi di sviluppo con limitata fototossicità/fotodegradazione53L'approccio basato su vetrini è stato adattato dalle tecniche standard di montaggio su cuscinetti di agarosio comunemente utilizzate per l'osservazione a breve termine dell'attività neuronale e delle strutture subcellulari54. Abbiamo applicato entrambi i protocolli (sezioni 3, 4, 5 e 6) per osservazioni a lungo termine su campioni selezionati C. elegans stadi di sviluppo precoci. Per quanto riguarda in vivo osservazione della struttura delle gonadi, delle divisioni delle cellule germinali primordiali o della spermatogenesi, abbiamo seguito le procedure principali di metodi precedentemente stabiliti apportando alcune modifiche per consentire un accesso rapido e semplice ai nuovi ricercatori55. Per quanto riguarda in vitro osservazione della spermatogenesi, si sottolinea il rapido riconoscimento delle cellule che entrano nella transizione dalla profase alla metafase, quando l'involucro nucleare si sta disgregando56. Sebbene i pad di agarosio possano tamponare e stabilizzare parzialmente embrioni o vermi per in vivo l'acquisizione di immagini, poiché riducono il contrasto tra spermatociti primari e il vetrino. Pertanto, non si raccomanda l'uso di pad di agarosio per in vitro osservazione di spermatociti dissezionati; si preferisce un mezzo liquido. Analogamente, si sottolinea l'importanza di una rapida identificazione degli specifici stadi di sviluppo di interesse in vitro osservazione dell'embriogenesi
Combinando i metodi descritti sopra, è possibile eseguire l'acquisizione di immagini relativamente a determinati eventi dello sviluppo, dalla linea germinale all'embrione. Questi metodi possono inoltre essere abbinati a dispositivi per il controllo della temperatura, come sistemi di rapido cambio termico per l'acquisizione di immagini in tempo reale, rendendo gli esperimenti più agevoli per mutanti sensibili alla temperatura57. Analogamente, l'immobilizzazione basata sul raffreddamento può consentire l'acquisizione di immagini ad alta risoluzione submicrometrica di popolazioni di C. elegans direttamente sulle piastre di coltura, riducendo la necessità di anestesia chimica o manipolazione individuale dei vermi, pur mantenendo la vitalità fisiologica58. Inoltre, perturbazioni artificiali, come l'interferenza dell'RNA14 e l'ablazione laser59,60,61,62,63,64,65, possono essere combinate con la microscopia per esaminare le risposte allo sviluppo e i meccanismi biologici o fisici sottostanti. In futuro, i flussi di lavoro della microscopia potranno essere ulteriormente migliorati ottimizzando hardware, software e operazioni specifiche per l'utente33,66. Sebbene sia necessario adattare alcuni dettagli operativi specifici, alcuni principi di questo protocollo potrebbero essere applicabili ad altri modelli animali piccoli e mobili, come i moscerini della frutta e le larve di pesce zebra, in particolare per osservazioni in vivo che richiedono immobilizzazione e osservazioni in vitro che richiedono dissezione67,68.
I set di dati immagine acquisiti mediante protocolli di questo tipo possono supportare anche analisi computazionali o quantitative successive, quando vengono utilizzati un numero sufficiente di campioni e impostazioni standardizzate di acquisizione69,70. Ad esempio, l'embriogenesi di C. elegans è stata utilizzata in studi sul tracciamento della linea cellulare71,72 e sulla segmentazione della morfologia cellulare73,74,75, entrambi basati su dati di imaging spaziotemporali. Da un punto di vista meccanicistico, l'acquisizione di immagini di nuclei, membrane, proteine associate alla polarità76,77,78 e proteine associate al citoscheletro79,80,81 può supportare l'analisi della divisione cellulare e della morfogenesi. La biologia dei sistemi quantitativa può integrare questi tipi di dati di imaging su scale molecolari, cellulari e organiche82,83,84,85. Nel presente protocollo, queste applicazioni più ampie dovrebbero essere considerate come possibili estensioni piuttosto che come risultati direttamente dimostrati dai risultati rappresentativi.
Dichiarazioni
Gli autori non hanno conflitti di interessi da dichiarare.
Ringraziamenti
Siamo grati al Prof. Samuel H. Chung, al Prof. Erin J. Cram, al Prof. Javier Apfeld, al Dott. Noa William Franklin Grooms presso la Northeastern University e al Prof. Chuanfu Dong presso la Beijing Normal University per il loro supporto tecnico. Questo lavoro è stato finanziariamente sostenuto dal Progetto Giovani della Fondazione Nazionale delle Scienze Naturali (Grant 22407016) e dal Progetto della Fondazione Nazionale delle Scienze Naturali (Grant 22477010) assegnati al Dott. Pei Zhang.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Siringhe per insulina U-100 calibro 28 | EasyTouch | B08589MG8D | Dissezione del verme |
| Piastre di Petri da 35 mm | Celltreat | 229638 | Camera per imaging |
| Piastre di Petri da 60 mm | Fisherbrand | AS4050 | Cultura di vermi |
| Agarosio | Bio-Rad | 1613100 | Preparazione del tampone di agarosio |
| C. elegans RNAi Feeding Library (Ahringer) | Source BioScience Ltd. | N/A | Esperimento di RNAi |
| C. elegans ceppo: GFP::istone; mCherry::PH | Caenorhabditis Genetics Center | YC0154 | Ceppo utilizzato in questo studio |
| C. elegans ceppo: GFP::HUM-2 | Sunybiotech | YC0381 | Ceppo utilizzato in questo studio |
| C. elegans ceppo: him-5 (e1490) | Caenorhabditis Genetics Center | CB4088 | Ceppo utilizzato in questo studio |
| C. elegans ceppo: N2, wild-type | Caenorhabditis Genetics Center | N2 (Bristol) | Ceppo utilizzato in questo studio |
| C. elegans ceppo: NMY-2::GFP; mCherry::istone | Caenorhabditis Genetics Center | YC0032 | Ceppo utilizzato in questo studio |
| C. elegans ceppo: PH::GFP; mCherry::istone | Caenorhabditis Genetics Center | YC0029 | Ceppo utilizzato in questo studio |
| Microscopio a contrasto di interferenza differenziale (DIC) | Olympus | BX53 | Imaging del verme |
| Stereomicroscopi da dissezione | Nikon | SMZ745 | Osservazione del verme |
| E. coli OP50 | Caenorhabditis Genetics Center | OP50 | Sorgente batterica di cibo |
| Serum bovino fetale (FBS) | N/A | N/A | Tampone di coltura |
| Tampone per congelamento (tampone S/glicerolo) | N/A | N/A | Conservazione a lungo termine |
| Vetro da coprioggetto per ibridazione | Invitrogen (Thermo Fisher Scientific) | H18200 | Preparazione del tampone di agarosio/camera |
| Isopropil β-D-1-tiogalattopiranoside (IPTG) | Invitrogen (Thermo Fisher Scientific) | 15529019 | Cultura di vermi |
| Mezzo Leibovitz L-15 | N/A | N/A | Tampone di coltura |
| Cloridrato di levamisolo | N/A | N/A | Immobilizzazione dei vermi |
| Tampone M9 | N/A | N/A | Cultura e montaggio dei vermi |
| Vetro da coprioggetto per microscopio | Fisherbrand | 12541016 | Lame per imaging |
| Mini incubatore digitale | Benchmark Scientific | BMS-H2200-HC-E | Cultura di vermi |
| Polvere premiscelata NGM | N/A | N/A | Cultura di vermi |
| Microscopio invertito Nikon Eclipse Ti2-E | Nikon | Ti2-E | Imaging del verme |
| Lame per microscopio lisce | Fisherbrand | 12550A3 | Lame per imaging |
| Lame per microscopio lisce | Corning | 2947-75X25 | Preparazione del tampone di agarosio |
| Microscopio confocale a disco rotante | Olympus | SpinSR10 | Imaging del verme |
| Unità confocale a disco rotante | Yokogawa | CSU-X1 | Imaging a intervalli di tempo |
| Tetramisolo | Sigma-Aldrich | L9756 | Anestesia del verme |
| Vaselina | Sangon Biotech | A510146-0500 | Lame per imaging |
Riferimenti
- Corsi AK, Wightman B, Chalfie M. A transparent window into biology: a primer on Caenorhabditis elegans. Genetics. 2015;200(2):387-407.
- Ambros VR, et al. From nematode to Nobel: how community-shared resources fueled the rise of Caenorhabditis elegans as a research organism. Proc Natl Acad Sci U S A. 2025;122(48):e2522808122.
- Du Z, et al. De novo inference of systems-level mechanistic models of development from live-imaging-based phenotype analysis. Cell. 2014;156(1):359-72.
- Xiao L, et al. Defect-buffering cellular plasticity increases robustness of metazoan embryogenesis. Cell Syst. 2022;13(8):615-30.e9.
- Green RA, et al. Automated profiling of gene function during embryonic development. Cell. 2024;187(12):3141-60.e23.
- Yang M, Bai Y, Wang Z, Du Z. Intracellular buffering enables developmental robustness after genome doubling in C. elegans embryos. Cell Rep. 2026;45(3):117005.
- Laugsch M, Schierenberg E. Differences in maternal supply and early development of closely related nematode species. Int J Dev Biol. 2004;48(7):655-62.
- Guan G, Luo C, Tang HL, Tang C. Modulating cell proliferation by asymmetric division: a conserved pattern in the early embryogenesis of nematode species. MicroPubl Biol. 2024;10.17912/micropub.biology.001006.
- Large CRL, et al. Lineage-resolved analysis of embryonic gene expression evolution in C. elegans and C. briggsae. Science. 2025;388(6753):eadu8249.
- Zhang P, et al. Biosynthesis of modular signaling molecules requires functional diversification of carboxylesterases in Pristionchus pacificus. Commun Biol. 2025;8(1):1213.
- Brenner S. The genetics of Caenorhabditis elegans. Genetics. 1974;77(1):71-94.
- Sulston JE, Schierenberg E, White JG, Thomson JN. The embryonic cell lineage of the nematode Caenorhabditis elegans. Dev Biol. 1983;100(1):64-119.
- C. elegans Sequencing Consortium. Genome sequence of the nematode C. elegans: a platform for investigating biology. Science. 1998;282(5396):2012-8.
- Chung SH, et al. Femtosecond laser ablation reveals antagonistic sensory and neuroendocrine signaling that underlie C. elegans behavior and development. Cell Rep. 2013;4(2):316-26.
- Zhang H, Abraham N, Khan LA, Gobel V. RNAi-based biosynthetic pathway screens to identify in vivo functions of non-nucleic acid-based metabolites such as lipids. Nat Protoc. 2015;10(5):681-700.
- Huang X, et al. PIWI-interacting RNA expression regulates pathogenesis in a Caenorhabditis elegans model of Lewy body disease. Nat Commun. 2023;14(1):6137.
- Schnabel R, Hutter H, Moerman D, Schnabel H. Assessing normal embryogenesis in Caenorhabditis elegans using a 4D microscope: variability of development and regional specification. Dev Biol. 1997;184(2):234-65.
- Wang X, Hu B, Zhao Z, Tse YC. From primordial germ cells to spermatids in Caenorhabditis elegans. Semin Cell Dev Biol. 2022;127:110-20.
- L’Hernault SW. Spermatogenesis. In: Riddle DL, Blumenthal T, Meyer BJ, Priess JR, editors. C. elegans II. 2nd edition. Cold Spring Harbor Laboratory Press, Cold Spring Harbor, NY; 1997.
- Wang X, et al. Cortical recruitment of centralspindlin and RhoA effectors during meiosis I of Caenorhabditis elegans primary spermatocytes. J Cell Sci. 2021;134(3):jcs238543.
- Hu J, et al. Distinct roles of two myosins in C. elegans spermatid differentiation. PLoS Biol. 2019;17(4):e3000211.
- Kovacevic I, Orozco JM, Cram EJ. Filamin and phospholipase C-ε are required for calcium signaling in the Caenorhabditis elegans spermatheca. PLoS Genet. 2013;9(5):e1003510.
- Sadeghian F, Grooms NWF, Chung SH, Cram EJ. Tensions on the actin cytoskeleton and apical cell junctions in the C. elegans spermatheca are influenced by spermathecal anatomy, ovulation state and activation of myosin. Front Cell Dev Biol. 2024;12:1490803.
- Hoege C, Hyman AA. Principles of PAR polarity in Caenorhabditis elegans embryos. Nat Rev Mol Cell Biol. 2013;14(5):315-22.
- Simske JS, Hardin J. Getting into shape: epidermal morphogenesis in Caenorhabditis elegans embryos. Bioessays. 2001;23(1):12-23.
- Zhang H, Emmons SW. Regulation of the Caenorhabditis elegans posterior hox gene egl-5 by microRNA and the polycomb-like gene sop-2. Dev Dyn. 2009;238(3):595-603.
- Zhang N, et al. The C. elegans intestine as a model for intercellular lumen morphogenesis and in vivo polarized membrane biogenesis at the single-cell level: labeling by antibody staining, RNAi loss-of-function analysis and imaging. J Vis Exp. 2017;(128):e56100.
- Zhang N, et al. The C. elegans excretory canal as a model for intracellular lumen morphogenesis and in vivo polarized membrane biogenesis in a single cell: labeling by GFP-fusions, RNAi interaction screen and imaging. J Vis Exp. 2017;(128):e56101.
- Cui M, et al. A model of hereditary sensory and autonomic neuropathy type 1 reveals a role of glycosphingolipids in neuronal polarity. J Neurosci. 2019;39(29):5816-34.
- Li Z, et al. A collection of toolkit strains reveals distinct localization and dynamics of membrane-associated transcripts in epithelia. Cell Rep. 2021;35(5):109072.
- Cheng X, et al. Proteotoxic stress disrupts epithelial integrity by inducing MTOR sequestration and autophagy overactivation. Autophagy. 2022;19(1):241-55.
- Zhang P, et al. The centralspindlin complex regulates cytokinesis and morphogenesis in the C. elegans spermatheca. Development. 2023;150(2):dev200840.
- Wang YL, Grooms NWF, Civale SC, Chung SH. Confocal imaging capacity on a widefield microscope using a spatial light modulator. PLoS One. 2021;16(2):e0244034.
- Stiernagle T. Maintenance of C. elegans. WormBook. 2006;1-11.
- Hirsh D, Vanderslice R. Temperature-sensitive developmental mutants of Caenorhabditis elegans. Dev Biol. 1976;49(1):220-35.
- Davies T, et al. Using fast-acting temperature-sensitive mutants to study cell division in Caenorhabditis elegans. Methods Cell Biol. 2017;137:283-306.
- Ward S, Miwa J. Characterization of temperature-sensitive, fertilization-defective mutants of the nematode Caenorhabditis elegans. Genetics. 1978;88(2):285-303.
- Vanderslice R, Hirsh D. Temperature-sensitive zygote defective mutants of Caenorhabditis elegans. Dev Biol. 1976;49(1):236-49.
- Fujita M, Onami S. Cell-to-cell heterogeneity in cortical tension specifies curvature of contact surfaces in Caenorhabditis elegans embryos. PLoS One. 2012;7(1):e30224.
- Nishikawa M, Naganathan SR, Jülicher F, Grill SW. Controlling contractile instabilities in the actomyosin cortex. eLife. 2017;6:e19595.
- Kimble J, Hirsh D. The postembryonic cell lineages of the hermaphrodite and male gonads in Caenorhabditis elegans. Dev Biol. 1979;70(2):396-417.
- Onuaguluchi G, Igbo IN. Comparative local anaesthetic and antiarrhythmic actions of levamisole hydrochloride and lignocaine hydrochloride. Arch Int Pharmacodyn Ther. 1987;289(2):278-89.
- Schindelin J, et al. Fiji: an open-source platform for biological-image analysis. Nat Methods. 2012;9(7):676-82.
- Weisbart E, et al. CellProfiler plugins - an easy image analysis platform integration for containers and Python tools. J Microsc. 2024;296(3):227-34.
- Rueckl M, et al. SamuROI, a Python-based software tool for visualization and analysis of dynamic time series imaging at multiple spatial scales. Front Neuroinform. 2017;11:44.
- Kachur TM, Audhya A, Pilgrim DB. UNC-45 is required for NMY-2 contractile function in early embryonic polarity establishment and germline cellularization in C. elegans. Dev Biol. 2008;314(2):287-99.
- Schmutz C, Stevens J, Spang A. Functions of the novel RhoGAP proteins RGA-3 and RGA-4 in the germ line and in the early embryo of C. elegans. Development. 2007;134(19):3495-505.
- Chartier NT, et al. PAR-4/LKB1 mobilizes nonmuscle myosin through anillin to regulate C. elegans embryonic polarization and cytokinesis. Curr Biol. 2011;21(4):259-69.
- Knight AJ, Johnson NM, Behm CA. VHA-19 is essential in Caenorhabditis elegans oocytes for embryogenesis and is involved in trafficking in oocytes. PLoS One. 2012;7(7):e40317.
- Murata D, et al. GPI-anchor synthesis is indispensable for the germline development of the nematode Caenorhabditis elegans. Mol Biol Cell. 2012;23(6):982-95.
- Wong S, Weisman LS. Roles and regulation of myosin V interaction with cargo. Adv Biol Regul. 2021;79:100787.
- McLean D. Adobe Photoshop and Illustrator techniques. J Audiov Media Med. 2002;25(2):79-81.
- Gabel CV, et al. Neural circuits mediate electrosensory behavior in Caenorhabditis elegans. J Neurosci. 2007;27(28):7586-96.
- Chung SH, Sun L, Gabel CV. In vivo neuronal calcium imaging in C. elegans. J Vis Exp. 2013;(74):50357.
- McCarter J, Bartlett B, Dang T, Schedl T. On the control of oocyte meiotic maturation and ovulation in Caenorhabditis elegans. Dev Biol. 1999;205(1):111-28.
- L’Hernault SW. Spermatogenesis. WormBook. 2006;1-14.
- Pitayu-Nugroho L, et al. Kinetochore component function in C. elegans oocytes revealed by 4D tracking of holocentric chromosomes. Nat Commun. 2023;14(1):4032.
- Wang YL, et al. High-throughput submicron-resolution microscopy of Caenorhabditis elegans populations under strong immobilization by cooling cultivation plates. iScience. 2023;26(2):105999.
- Chung SH, et al. The role of the AFD neuron in C. elegans thermotaxis analyzed using femtosecond laser ablation. BMC Neurosci. 2006;7(1):30.
- Chung S, Maxwell I, Mazur E. Subcellular surgery and nanoneurosurgery [conference paper]. Presented at: Conference on Lasers and Electro-Optics; Baltimore, MD; 2007. p. 1-2.
- Chung SH, Mazur E. Femtosecond laser ablation of neurons in C. elegans for behavioral studies. Appl Phys A Mater Sci Process. 2009;96(2):335-41.
- Chung SH, Mazur E. Surgical applications of femtosecond lasers. J Biophotonics. 2009;2(10):557-72.
- Cai H, et al. Wedge prism approach for simultaneous multichannel microscopy. Sci Rep. 2019;9(1):17795.
- Chung SH, et al. Novel DLK-independent neuronal regeneration in Caenorhabditis elegans shares links with activity-dependent ectopic outgrowth. Proc Natl Acad Sci U S A. 2016;113(20):E2852-60.
- Grooms NWF, et al. Expression of thioredoxin-1 in the ASJ neuron corresponds with and enhances intrinsic regenerative capacity under lesion conditioning in C. elegans. FEBS Lett. 2023;597(14):1880-93.
- Wang YL, et al. Widefield targeted illumination microscopy enables optically-sectioned, motion-resilient imaging of neuronal fibers and their dynamics. Laser Photon Rev. 2025;19(24):e01980.
- Ghaemi R, Rezai P, Nejad FR, Selvaganapathy PR. Characterization of microfluidic clamps for immobilizing and imaging of Drosophila melanogaster larva’s central nervous system. Biomicrofluidics. 2017;11(3):034113.
- Bauer B, Mally A, Liedtke D. Zebrafish embryos and larvae as alternative animal models for toxicity testing. Int J Mol Sci. 2021;22(24):13417.
- Ho VWS, et al. Systems-level quantification of division timing reveals a common genetic architecture controlling asynchrony and fate asymmetry. Mol Syst Biol. 2015;11(6):MSB145857.
- Packer JS, et al. A lineage-resolved molecular atlas of C. elegans embryogenesis at single-cell resolution. Science. 2019;365(6459):eaax1971.
- Bao Z, et al. Automated cell lineage tracing in Caenorhabditis elegans. Proc Natl Acad Sci U S A. 2006;103(8):2707-12.
- Katzman B, Tang D, Santella A, Bao Z. AceTree: a major update and case study in the long term maintenance of open-source scientific software. BMC Bioinform. 2018;19(1):121.
- Cao J, et al. Establishment of a morphological atlas of the Caenorhabditis elegans embryo using deep-learning-based 4D segmentation. Nat Commun. 2020;11(1):6254.
- Guan G, et al. Cell lineage-resolved embryonic morphological map reveals signaling associated with cell fate and size asymmetry. Nat Commun. 2025;16(1):3700.
- Guan G, et al. EmbSAM: cell boundary localization and Segment Anything Model for fast images of developing embryos. Commun Biol. 2026;9(1):8.
- Goehring NW, et al. Polarization of PAR proteins by advective triggering of a pattern-forming system. Science. 2011;334(6059):1137-41.
- Zhang H, et al. Vesicular sorting controls the polarity of expanding membranes in the C. elegans intestine. Worm. 2013;2(1):e23702.
- Zhang H, et al. Clathrin and AP-1 regulate apical polarity and lumen formation during C. elegans tubulogenesis. Development. 2012;139(11):2071-83.
- Kajita A, Yamamura M, Kohara Y. Computer simulation of the cellular arrangement using physical model in early cleavage of the nematode Caenorhabditis elegans. Bioinformatics. 2003;19(6):704-16.
- Zhang H, et al. Apicobasal domain identities of expanding tubular membranes depend on glycosphingolipid biosynthesis. Nat Cell Biol. 2011;13(10):1189-201.
- Pimpale LG, Middelkoop TC, Mietke A, Grill SW. Cell lineage-dependent chiral actomyosin flows drive cellular rearrangements in early Caenorhabditis elegans development. eLife. 2020;9:e54930.
- Hench J, Henriksson J, Lüppert M, Bürglin TR. Spatio-temporal reference model of Caenorhabditis elegans embryogenesis with cell contact maps. Dev Biol. 2009;333(1):1-13.
- Richards JL, et al. A quantitative model of normal Caenorhabditis elegans embryogenesis and its disruption after stress. Dev Biol. 2013;374(1):12-23.
- Moore JL, Du Z, Bao Z. Systematic quantification of developmental phenotypes at single-cell resolution during embryogenesis. Development. 2013;140(15):3266-74.
- Wong MK, et al. Timing of tissue-specific cell division requires a differential onset of zygotic transcription during metazoan embryogenesis. J Biol Chem. 2016;291(24):12501-13.
Ristampe e permessi
Questo articolo è stato pubblicato
Video in arrivo