Per studiare le mutazioni di Mycobacterium tuberculosis relative alla funzione genica e alla resistenza ai farmaci, vengono descritte e confrontate due tecniche mirate di mutagenesi direzionale per introdurre modifiche in un contesto isogenico: lo scambio allelico (AE) in due passaggi con un vettore suicida, oppure la ricombinogenesi con oligonucleotidi di DNA a singolo filamento (ssDNA). La mutagenesi viene confermata mediante PCR e sequenziamento dell'amplicone.
Articolo metodologico
Mutagenesi sito-specifica in Mycobacterium tuberculosis
* These authors contributed equally
In questo articolo
Sommario
Abstract
È necessaria una manipolazione precisa del genoma micobatterico per studiare l'effetto di mutazioni specifiche senza influenze confondenti derivanti dagli eterogenei background genetici presenti negli isolati clinici. Questo aspetto è particolarmente importante per analizzare la funzione genica e i meccanismi di resistenza ai farmaci, nei quali mutazioni del background possono potenziare o inibire gli effetti di una mutazione d'interesse. In questo lavoro vengono descritti e confrontati due approcci di mutagenesi mirata con targeting sito-specifico: lo scambio allelico in due passaggi mediante un vettore suicida e la ricombinogenesi mediata da oligonucleotidi, utilizzati per introdurre mutazioni definite in un background isogenico di Mycobacterium tuberculosis.
Lo scambio allelico in due passaggi utilizza un vettore suicida privo di un'origine di replicazione micobatterica e portatore di un frammento di DNA mutato, di marcatori selezionabili come sacB per la sensibilità al saccarosio, lacZ per lo screening bianco-blu e di geni di resistenza agli antibiotici (kan o hyg). Il processo prevede la generazione del frammento mutato mediante una reazione a catena della polimerasi (PCR) multi-step o sintesi, il suo inserimento nel vettore, l'elettroporazione in M. tuberculosis e la selezione degli eventi di integrazione a singolo crossing-over (SCO) mediante resistenza agli antibiotici e screening delle colonie bianco-blu. Successivamente, si procede con una selezione negativa mediante saccarosio e X-gal per eliminare i batteri che portano la sequenza wild-type. Questo metodo garantisce mutazioni stabili e prive di marcatori, ma è lungo e laborioso.
La ricombinazione omologa utilizza un plasmide esprimente una ricombinasi, come il plasmide pJV75amber che esprime la ricombinasi Che9c gp61 sotto un promotore inducibile di acetamidasi, insieme a un oligonucleotide di DNA a singolo filamento (ssDNA) per introdurre mutazioni precise. I trasformanti vengono selezionati su antibiotici appropriati e confermati mediante PCR e sequenziamento di Sanger. Questo approccio è più semplice, rapido ed economico, ma può essere limitato da una bassa efficienza di trasformazione, dalla necessità di cellule competenti fresche e da un'efficienza variabile in base alla regione genomica e al design dell'oligonucleotide.
Insieme, lo scambio allelico in due passaggi e il recombineering offrono strategie complementari per introdurre mutazioni definite in M. tuberculosis. Entrambi i metodi permettono la validazione sperimentale di mutazioni, come ad esempio varianti associate alla funzione genica e alla resistenza ai farmaci.
Introduzione
Lo studio delle mutazioni genomiche permette l'analisi della funzione genica e della resistenza ai farmaci mediante una varietà di metodi. Tuttavia, l'ambiente genetico complesso degli isolati clinici che portano una mutazione di interesse spesso complica l'interpretazione dei risultati, poiché numerose altre mutazioni possono interagire, generando effetti sinergici o antagonisti1. Sebbene gli approcci basati sull'intelligenza artificiale (AI) possano prevedere la resistenza, questi non sono in grado di dimostrarla in modo conclusivo né di determinarne gli effetti a valle2,3.
I saggi di fluttuazione, che si basano su mutazioni spontanee, possono efficacemente selezionare la resistenza in presenza di stress noti, come i farmaci antimicobatterici4,5. Tuttavia, questa strategia non mirata richiede un'ampia analisi di screening e non garantisce il recupero di una mutazione specifica, ad esempio mutazioni nuove in geni associati alla resistenza ai farmaci osservate in isolati clinici.
Sono stati sviluppati diversi approcci mirati, tra cui la mutagenesi sito-diretta comprende un insieme di tecniche molecolari utilizzate per introdurre sostituzioni precise di singoli nucleotidi (mutazioni puntiformi) in un gene di interesse6. Il flusso di lavoro generale prevede: (1) la generazione di un frammento di DNA donatore o di un plasmide contenente il gene di interesse con la o le mutazioni puntiformi desiderate, (2) l'introduzione di questo DNA nel batterio, (3) il trasferimento della sequenza mutata nel locus cromosomico bersaglio, (4) la promozione dell'incorporazione della mutazione mediante ricombinazione e (5) la selezione dei mutanti ricombinanti.
In questa pubblicazione vengono descritte due diverse strategie di mutagenesi mirata per la manipolazione specifica dei geni di M. tuberculosis, ne vengono confrontati i flussi operativi e discussi i relativi vantaggi e svantaggi. I metodi sfruttano o il percorso di riparazione dell'ricombinazione omologa (HR) proprio del micobatterio, indicato in questo contesto anche come scambio allelico (AE) in due passaggi con un vettore suicida7, oppure un sistema di ricombinazione derivato da fago e codificato da un plasmide8.
La procedura in due passaggi AE Il metodo incorpora un vettore di trasferimento suicida nel DNA cromosomico di un organismo mediante ricombinazione omologa (HR). Questo vettore di trasferimento suicida contiene una cassetta flessibile che fa parte della serie di vettori pNIL/pGOAL e che è stata ampiamente descritta7Fornisce un'integrazione ad alta precisione e stabile per modifiche complesse, inclusi knockout genici e inserimenti di grandi dimensioni. I principi fondamentali dell'AE mediante vettori suicidi e ricombinazione sono stati stabiliti in protocolli precedenti per micobatteri.9,10, inclusi knockout genici basati su HR e l'introduzione di mutazioni puntiformi7. I limiti dell'AE includono il potenziale in vitro stress antibiotico derivante da multipli marcatori di selezione, rischio di mutazioni spontanee durante passaggi seriali, passaggi di clonaggio laboriosi e un processo di selezione in due fasi che può richiedere da 8 a 12 settimane.
Al contrario, la ricombinogenesi sfrutta la ricombinasi Che9c gp61 da pJV75amber e oligonucleotidi di DNA a singolo filamento (ssDNA)8,11, per facilitare la mutagenesi direzionata e lo screening. Il plasmide episomale pJV75amber esprime la ricombinasi Che9c gp61 (una proteina di appaiamento del DNA a singolo filamento omologa alla RecT di E. coli) sotto il controllo di un promotore inducibile di acetamidasi8. La proteina ricombinasi media il riconoscimento del ssDNA, l'appaiamento e lo scambio allelico tra un modello di oligonucleotide di ssDNA sintetizzato esogenamente contenente una mutazione puntiforme e i filamenti di DNA endogeni omologhi8.
La ricombinogenica elimina i passaggi di clonaggio, riducendo la tempistica a 4–6 settimane, rendendola ideale per la rapida validazione di varianti di resistenza ai farmaci in isolati clinici. Tuttavia, la ricombinogenica può presentare efficienza variabile in determinate regioni genomiche o provocare ricombinazione fuori bersaglio (illegittima) a causa dell'uso di bracci di omologia brevi, richiedendo ripetuti cicli sperimentali. Può inoltre richiedere uno screening approfondito delle colonie in assenza di un sistema di contro-selezione integrato.
Presentare i due metodi affiancati consente ai ricercatori di sceglierne uno in base alle esigenze del progetto: l'editing allelico (AE) per modifiche robuste e prive di marcatori in geni essenziali, contro il recombineering per velocità e semplicità nella mutagenesi ad alto rendimento. In definitiva, questi approcci facilitano studi sulla funzione genica, epistasi e meccanismi di resistenza senza sfasamenti dovuti a contesti genetici complessi. Sottolineiamo l'adeguatezza dell'AE per modifiche complesse, la rapidità del recombineering e l'elevato impegno lavorativo richiesto dall'AE. Inoltre, il recombineering mostra una dipendenza dalla regione genomica, aspetto non evidenziato nelle precedenti protocolli basati su un singolo metodo8. Qui vengono fornite adattamenti mirati e miglioramenti per la mutagenesi sito-diretta in M. tuberculosis.
Tutti gli esperimenti che prevedono la manipolazione di M. tuberculosis vivo devono essere eseguiti da personale qualificato in un impianto di livello di sicurezza biologica 3 (BSL3), seguendo i protocolli istituzionali di biosicurezza e le valutazioni del rischio. L'impianto deve essere dotato di accesso controllato, flusso d'aria a pressione negativa e un sistema di scarico con filtro HEPA, e i lavori devono essere effettuati all'interno di cappe biologiche certificate (Classe II). Inoltre, è necessario indossare sempre dispositivi di protezione individuale (DPI), come un respiratore purificatore d'aria alimentato (PAPR) o maschere respiratorie N95, guanti, tute protettive o camici e protezioni per gli occhi quando si entra in un impianto BSL-3. Tutti i rifiuti, inclusi terreni di coltura e materiali monouso, devono essere sterilizzati in autoclave o decontaminati chimicamente prima di essere rimossi dal BSL3.
Prima del prelievo dal BSL3 per analisi successive come la PCR, i materiali coltivati, inclusi i pellet cellulari, devono essere sottoposti a inattivazione termica a 80 °C per 60 min. I campioni inattivati vengono quindi riposti in doppio sacchetto, decontaminati sulla superficie con un detergente appropriato e alcol etilico al 70%, e trasportati in un laboratorio BSL2 per le analisi molecolari. Queste misure di sicurezza sono importanti per ridurre al minimo il rischio di formazione di aerosol durante procedure come la centrifugazione o il pipettaggio, che potrebbero causare un'esposizione accidentale.
Durante l'esposizione ai raggi UV, indossare occhiali protettivi contro i raggi UV o una visiera e guanti; le esposizioni devono essere effettuate esclusivamente all'interno di un sistema di irraggiamento UV chiuso per prevenire danni alla pelle e agli occhi.
Protocollo
Metodo A: Scambio allelico in due passaggi (AE)
NOTA: La ricombinazione omologa fornisce un metodo efficace per introdurre mutazioni puntiformi nel gene di interesse di M. tuberculosis. La tecnica comprende cinque fasi: 1) generazione e amplificazione di una sequenza inserita; 2) costruzione di un vettore di trasferimento suicida; 3) trasferimento del DNA mutato nel genoma micobatterico; 4) trasformazione del plasmide contenente l'allele mutato per generare un co-integrante; e 5) selezione negativa per la risoluzione del co-integrante. Sebbene questo metodo possa essere applicato per costruire mutanti di delezione, l'attenzione qui è rivolta alla generazione di ceppi con varianti a singolo nucleotide.
- Generazione di un frammento di DNA a doppio filamento per ricombinazione omologa
NOTA: Quando si studia l'effetto di una singola variazione nucleotidica mediante scambio allelico (AE), esistono tre opzioni per generare il frammento o il gene di interesse contenente la variante nucleotidica singola (SNV). (1) Amplificare una regione genomica contenente un SNV di interesse da un ceppo clinico mediante reazione a catena della polimerasi (PCR) e clonarla in un vettore appropriato. (2) Acquistare un oligonucleotide su misura sintetizzato per portare la mutazione puntiforme desiderata. (3) Utilizzare un metodo di PCR in tre passaggi (descritto di seguito) per introdurre la mutazione puntiforme nel frammento o gene di interesse. Questa PCR di sovrapposizione introduce una singola variazione nucleotidica esattamente nella posizione mirata di una sequenza genomica. Richiede due set di primer e prevede tre fasi: 1) amplificazione PCR delle regioni a monte e a valle separatamente, 2) ibridazione dei due frammenti sovrapposti, e 3) amplificazione del frammento di DNA completo utilizzando i primer esterni.- Progettare i primer esterni in modo che si leghino rispettivamente alle estremità 5' e 3' delle regioni a monte e a valle del gene. Includere in questi primer esterni una regione di omologia di 20 paia di basi (bp) con il gene, siti di restrizione e un'estremità non codificante aggiuntiva di 6 bp su ciascun estremo del primer per consentire una digestione diretta con enzimi di restrizione durante gli esperimenti di clonaggio. Assicurarsi che i siti di restrizione siano presenti nel vettore ma non nel gene di interesse (Tabella dei Materiali).
- Progettare i primer centrali in modo che siano complementari e portino l'SNV di interesse. Far sovrapporre i primer diretto e inverso al centro delle regioni a monte e a valle, introducendo la variazione della base nucleotidica al centro del frammento di DNA a doppio filamento.
- Utilizzare DNA genomico a doppio filamento da M. tuberculosis H37Rv come DNA stampo in una miscela di reazione PCR da 25 µL (Figura 1) usando una polimerasi Taq ad alta fedeltà correttiva. Impostare le reazioni separate come segue: aggiungere 5 µL di tampone GC (finale 1×, raccomandato per il DNA ricco in GC di M. tuberculosis), 0.5 µL di dNTP 10 mM (finale 200 µM ciascuno), 1.25 µL di primer diretto 10 µM (finale 0.5 µM), 1.25 µL di primer inverso 10 µM (finale 0.5 µM), 0.25 µL di polimerasi (finale 1 U), 1 µL di DNA stampo (50–100 ng), 0.75 µL di DMSO al 100% (finale 3% per modelli ricchi in GC) e acqua libera da nucleasi fino a un volume finale di 25 µL. Utilizzare i primer A e B in una reazione e C e D nell'altra (Figura 1A).
- Amplificare separatamente due frammenti di DNA: la regione a monte con i primer A e B e la regione a valle con i primer C e D (Figura 1A). Ottimizzare le condizioni di ciclatura in base ai primer utilizzati e alla lunghezza dell'amplicone, partendo con una denaturazione iniziale a 98 °C per 30 s; 30 cicli di denaturazione a 98 °C per 10 s, annealing a Tm (tipicamente 55–65 °C per questi primer) per 30 s, estensione a 72 °C per 30 s per chilobase (kb); estensione finale a 72 °C per 5 min. Mantenere a 4 °C.
- Ibridare ed estendere le regioni a monte e a valle combinando 5 µL di ciascun prodotto PCR ottenuto (dal passaggio 1.4) in una nuova reazione da 25 µL (adattare proporzionalmente le componenti, omettendo l'aggiunta di primer) (Figura 1B). Utilizzare le stesse condizioni di ciclatura ma ridurre il numero di cicli a 10–15.
- Per rimuovere i primer in eccesso dai prodotti PCR del primo passaggio prima del terzo passaggio, una diluizione (1:10 a 1:50) è spesso sufficiente, ma per una purezza maggiore utilizzare kit commerciali di purificazione su colonna o estrazione su gel se sono presenti bande non specifiche.
- Nell'ultimo passaggio di amplificazione, aggiungere 2 µL del prodotto PCR sovrapposto (dal passaggio 1.5) a una nuova reazione da 25 µL con i primer A e D (finale 0.5 µM ciascuno) (Figura 1C). Utilizzare le stesse condizioni di ciclatura del passaggio 1.4.
NOTA: Ricordare di aggiustare il Tm di annealing e il tempo di estensione per la nuova combinazione di primer (primer A e D) e per la lunghezza estesa del frammento. - Verificare l'amplificazione mediante elettroforesi su gel di agarosio; ci si aspetta una singola banda della dimensione prevista, senza strisciature.
NOTA: Non gettare il gel. Sarà utilizzato nel passaggio 2.1.
- Costruzione del vettore per il sequenziamento del frammento di DNA a doppio filamento contenente l'SNV
NOTA: Questa sezione descrive il secondo passaggio dell'AE. Il frammento generato di interesse viene clonato in un vettore di sequenziamento per consentire la propagazione del plasmide e ottenere copie multiple per un clonaggio più efficiente nei passaggi successivi.- Preparare cellule di E. coli chimicamente competenti secondo il metodo di Green e Rogers12.
- Asportare il frammento di DNA a doppio filamento amplificato per PCR contenente l'SNV di interesse dal passaggio 1.8 dal gel utilizzando una lama pulita e purificarlo con un kit commerciale di purificazione da gel e PCR seguendo il protocollo del produttore. Misurare la concentrazione di DNA mediante spettrofotometria; mirare a 50–100 ng/µL. Dopo la purificazione, osservare una soluzione limpida.
- Legare il frammento lineare di DNA in un vettore di sequenziamento (ad esempio, pJET1.2) utilizzando una ligasi appropriata. Eseguire le reazioni di ligazione in un volume di 10 µL: aggiungere 1 µL di tampone 10× per ligasi, 50 ng di vettore, 150 ng di inserto (rapporto molare 3:1), 1 µL di DNA ligasi (400 U/µL) e acqua fino a 10 µL; incubare a 4 °C per tutta la notte e inattivare mediante incubazione per 10 min a 65 °C.
- Trasformare la costruzione plasmidica in cellule di E. coli chimicamente competenti aggiungendo 5 µL di DNA plasmidico ligato (vedi passaggio 2.3) a 100 µL di cellule competenti e mescolare delicatamente per battitura. Incubare la miscela sul ghiaccio per 30 min. Sottoporre le cellule a shock termico a 42 °C per 90 s, quindi riportare immediatamente il tubo sul ghiaccio per 2 min. Aggiungere 900 µL di mezzo Luria-Bertani (LB) e incubare le cellule a 37 °C con agitazione (200 rpm) per 1 h per consentire il recupero.
- Raccogliere le cellule mediante centrifugazione (3.000 × g per 10 min) e scartare il mezzo LB. Risospendere le cellule ricombinanti in 100 µL di mezzo LB fresco, piastrare 50 µL su agar LB contenente gli antibiotici appropriati e incubare staticamente a 37 °C per tutta la notte. Ci si aspetta da 50 a 500 colonie per piastra.
- Analizzare le colonie per la presenza del frammento di DNA mediante PCR su colonia, prelevando da 1 a 10 colonie singole e aggiungendo le cellule di ciascuna colonna alla reazione PCR, come descritto nel passaggio 1.3 con i primer A e D. Eseguire la PCR come descritto nel passaggio 1.4.
- Selezionare le colonie positive alla PCR (di solito da 5 a 10) e coltivarle per tutta la notte in 5 mL di mezzo LB con antibiotici a 37 °C con agitazione a 200 rpm.
- Preparare una riserva glicerolata a -80 °C di ciascuna coltura notturna. Estrarre il DNA plasmidico utilizzando un kit commerciale di purificazione miniprep e sottoporlo a sequenziamento Sanger per confermare la sequenza del frammento di DNA a doppio filamento e la presenza dell'SNV. Inoltre, utilizzare la mappatura con enzimi di restrizione (RE) per assicurarsi che il frammento della dimensione corretta sia stato inserito nel plasmide di sequenziamento. Verificare mediante elettroforesi su gel; ci si aspettano frammenti corrispondenti alle dimensioni previste.
- Costruzione del vettore di consegna suicida
NOTA: Questa sezione descrive la preparazione finale del vettore di consegna suicida. I due vettori di consegna suicida più utilizzati sono p1NIL e p2NIL, che differiscono solo per i siti di taglio degli enzimi di restrizione nei loro siti di clonaggio multipli. Questo protocollo si riferisce a p2NIL (Tabella dei Materiali). Per facilitare la costruzione del vettore, consultare le mappe plasmidiche di p2NIL e pGOAL19 per identificare i siti di restrizione unici.- Eseguire una digestione con enzimi di restrizione per rimuovere il frammento di DNA contenente l'SNV verificato dal passaggio 2.8 dal vettore di sequenziamento, utilizzando gli enzimi appropriati (ad esempio, HindIII e KpnI). In una reazione separata, digerire il vettore di consegna suicida (ad esempio, p2NIL) con gli stessi enzimi. Eseguire entrambe le digestioni su larga scala (1 µg di DNA) in una reazione da 50 µL: aggiungere 10 µL di tampone 10×, 1 µL di ciascun enzima (10 U/µL), 1 µg di DNA e acqua libera da nucleasi fino a un volume finale di 50 µL; incubare a 37 °C per 1 h. Inattivare termicamente se richiesto secondo le raccomandazioni del produttore.
- Separare i frammenti di DNA mediante elettroforesi su gel di agarosio. Osservare bande chiare alle dimensioni attese. Asportare dal gel il vettore p2NIL linearizzato e il frammento di DNA contenente l'SNV e purificarli con un kit commerciale di purificazione da gel e PCR.
- Misurare le concentrazioni di DNA mediante spettrofotometria e calcolare il volume di DNA necessario per ottenere un rapporto molare inserto-vettore di 3:1 utilizzando 50 ng di DNA del vettore p2NIL. Eseguire le reazioni di ligazione in un volume di 10 µL: aggiungere 1 µL di tampone 10× per ligasi, 50 ng di vettore, 150 ng di inserto (3:1 molare), 1 µL di T4 DNA ligasi (400 U/µL) e acqua fino a 10 µL; incubare a 4 °C per tutta la notte.
- Trasformare il vettore ligato con l'inserto in cellule di E. coli competenti (vedi passaggio 2.4). Piastrare la trasformazione su agar LB con 50 μg/mL di kanamicina (Kan). Incubare a 37 °C per tutta la notte.
- Sottoporre le colonie risultanti (p2NIL con il frammento di DNA contenente l'SNV, d'ora in poi p2NIL_insert) a PCR su colonia (vedi passaggio 2.6) ed elettroforesi su gel di agarosio per confermare la presenza del frammento di DNA contenente l'SNV. Eseguire la PCR come descritto nel passaggio 1.3, utilizzando i primer A e D ottimizzati nel passaggio 1.7.
- Innestare una colonna contenente il vettore p2NIL_insert correttamente costruito in 10 mL di mezzo LB con Kan a 37 °C, agitando a 200 rpm per tutta la notte. Preparare riserve congelate (utilizzando 1–2 mL di coltura) ed eseguire una miniprep per isolare p2NIL_insert.
- Introdurre i marcatori selettivi dalla serie di vettori pGOAL (pGOAL17 o pGOAL19) in p2NIL_insert digerendo sia pGOAL che p2NIL_insert con l'enzima di restrizione PacI in reazioni separate da 50 µL (vedi passaggio 3.1).
- Separare i frammenti risultanti mediante elettroforesi su gel di agarosio, asportare i frammenti di interesse e purificarli con un kit commerciale di purificazione da gel e PCR.
- Deposfatare p2NIL_insert linearizzato per prevenire l'autoligazione delle estremità 5' e 3' mediante trattamento con fosfatasi alcalina: aggiungere 1 unità/µg di DNA frammentato in una reazione da 20 µL con 2 µL di tampone 10× e acqua; incubare per 10 min a 37 °C, seguito da inattivazione termica per 2 min a 75 °C.
NOTA: Quando necessario per prevenire l'autoligazione, il DNA del vettore viene de-fosforilato utilizzando 1 unità/µg di fosfatasi alcalina rAPid e incubato per inattivazione termica. - Legare il cassetto del marcatore selettivo pGOAL in p2NIL_insert de-fosforilato per generare p2NIL_insert_SM in una reazione da 10 µL (vedi passaggio 2.3) e trasformare in cellule di E. coli chimicamente competenti (vedi passaggio 2.4).
- Piastrare le cellule su agar LB contenente l'antibiotico appropriato (50 µg/mL Kan e/o 200 µg/mL Hyg) e 50 µg/mL di X-gal per confermare la funzionalità dei marcatori di selezione. Incubare a 37 °C per tutta la notte; ci si aspettano colonie blu indicanti attività di LacZ.
- Confermare la sensibilità al saccarosio striando singole colonie blu su agar LB contenente antibiotici, con e senza 2% di saccarosio, per verificare la sensibilità al saccarosio.
- Confermare la costruzione finale del vettore di consegna suicida mediante mappatura con enzimi di restrizione. Verificare i modelli di frammenti attesi purificando il plasmide da E. coli. Eseguire la mappatura del plasmide con enzimi di restrizione per confrontare il modello di restrizione con quello previsto dal file di sequenza del plasmide.
- Generazione di M. tuberculosis contenente SNV mediante ricombinazione omologa
NOTA: Un vettore di consegna suicida viene introdotto nel DNA genomico mediante ricombinazione omologa, seguito da un metodo di selezione in due passaggi per selezionare, e poi contro, i marcatori selettivi. I seguenti passaggi vengono eseguiti in condizioni di Biosicurezza Livello 3.
NOTA: Il passaggio 1-11 descrive la selezione di un ceppo di M. tuberculosis co-integrante.- Preparare cellule di M. tuberculosis elettrocompetenti raccogliendo le cellule a un OD600 di 0,6–1,0 e lavandole tre volte in 1/50 del volume di glicerolo freddo al 10%, seguito da risospensione in glicerolo al 10%. La concentrazione cellulare dovrebbe essere di circa 1011 cellule per mL e può essere conservata a -80 °C10.
- Posizionare 10 µg di DNA plasmidico in una piastra di Petri in un sistema di irradiazione UV ed esporre alla luce UV fino a quando l'energia raggiunge 100 mJ/cm2.
- Aggiungere 10 µg di DNA plasmidico pretrattato con UV o 6 µL di tampone Tris-EDTA (TE) (controllo negativo) a 400 µL di cellule di M. tuberculosis elettrocompetenti in tubi microcentrifuga da 1,5 mL separati. Mescolare delicatamente per pipettaggio.
- Trasferire la miscela in una cuvetta di elettroporazione da 0,2 cm ed eseguire l'elettroporazione con un singolo impulso di 2,5 kV, 25 µF e resistenza di 1.000 Ω. Monitorare la costante di tempo (ottimale 15–25 ms). Scartare se si verifica arcing.
- Risospendere le cellule elettroporate in 600 µL di mezzo 7H9-OADC e trasferire le cellule in provette sterili da 2 mL con tappo a vite (con o-ring).
- Incubare le cellule trasformate per 24–48 h a 37 °C.
- Raccogliere le cellule mediante centrifugazione a 3.000 × g per 10 min a temperatura ambiente. Ci si aspetta un pellet visibile. Rimuovere il mezzo dalle cellule pelletizzate.
- Streakare le cellule su piastre di agar 7H11-OADC contenenti gli antibiotici appropriati (20 µg/mL Kan e/o 50 µg/mL Hyg) e 50 µg/mL di X-gal.
NOTA: Aggiungere X-gal all'agar 7H11-OADC raffreddato (50 °C) prima di versare le piastre. X-gal può degradarsi durante incubazioni prolungate a 37 °C (3–4 settimane) richieste per M. tuberculosis, riducendo potenzialmente la sensibilità dello screening bianco-blu a causa dell'instabilità termica. Conservare le piastre pronte in frigorifero a 4 °C al buio per un massimo di 2 settimane per minimizzare la degradazione. Se si osserva una colorazione debole, considerare il metodo dell'underlay di X-gal: versare piastre di agar 7H11-OADC semplice, farle solidificare, sollevare leggermente l'agar e aggiungere 200–500 µL di soluzione di X-gal (20 mg/mL in DMF) sotto l'agar prima di sigillare nuovamente e incubare. Questo riduce l'esposizione diretta al calore durante conservazione e incubazione. - Incubare a 37 °C per 21 giorni. Le colonie che hanno subito con successo il primo passaggio di AE appaiono blu, sono sensibili al saccarosio e resistenti agli antibiotici (Figura 2). I ceppi di M. tuberculosis con singolo crossover (SCO) contengono sia le regioni wild-type che quelle contenenti l'SNV.
- Prelevare le colonie SCO e innestarle in 5 mL di 7H9-OADC supplementato con Tween 80 allo 0,05% (da qui in poi, 7H9-OADC-Tween) e con l'antibiotico appropriato. Incubare a 37 °C per 7 giorni.
- Per confermare la sensibilità al saccarosio, streakare ciascuna coltura su una piastra di agar 7H11-OADC contenente il 2% di saccarosio. Incubare a 37 °C per 21 giorni. Ci si aspetta che le colture SCO non crescano sul saccarosio. Continuare a utilizzare le colture SCO dal passaggio 4.10 che hanno mostrato sensibilità al saccarosio.
NOTA: I passaggi 12-18 descrivono la selezione della risoluzione del ceppo di M. tuberculosis co-integrante. - Subcolturare le colonie SCO in 5 mL di 7H9-OADC-Tween (senza antibiotici) e incubare per 7 giorni a 37 °C per selezionare la risoluzione del co-integrante (DCO).
- Streakare 100 µL su piastre di agar 7H11-OADC con il 2% di saccarosio e X-gal (50 µg/mL). Incubare a 37 °C per 21 giorni. Sebbene debba essere confermato, ci si aspettano colonie bianche sensibili agli antibiotici e resistenti al saccarosio se il secondo passaggio di scambio allelico ha avuto successo (Figura 2).
- Prelevare da 10 a 30 colonie singole DCO e innestarle in 5 mL di 7H9-OADC-Tween (senza antibiotico). Incubare per 7 giorni a 37 °C.
- Per confermare la risoluzione del vettore integrato, eseguire test di patch su kanamicina e, se applicabile, su igromicina (per costrutti pGOAL19). Inoltre, eseguire test di contro-selezione al saccarosio a seconda del vettore utilizzato (pGOAL17 o pGOAL19): streakare le colonie su piastre di agar 7H11-OADC contenenti o 50 µg/mL di Hyg o il 2% di saccarosio, incubare a 37 °C fino a 21 giorni. Le colonie che hanno risolto il vettore integrato cresceranno sulla piastra contenente il 2% di saccarosio, ma non su quelle contenenti igromicina.
- Eseguire PCR su colonia riscaldando un'aliquote da 200 µL delle colture di M. tuberculosis DCO a 80 °C per 60 min. Centrifugare le colture bollite a 15.000 × g per 15 min a temperatura ambiente per formare un pellet; utilizzare il surnatante (contenente DNA) per l'amplificazione PCR. Impostare la PCR come descritto nel passaggio 1.3, con i primer A e D. Eseguire la PCR come descritto nel passaggio 1.4.
- Separare i frammenti risultanti mediante elettroforesi su gel di agarosio. Asportare i frammenti di interesse e purificarli con un kit commerciale di purificazione da gel e PCR seguendo il protocollo del produttore.
- Sequenziare il prodotto PCR mediante metodo Sanger per confermare la presenza dell'SNV. Analizzare l'output mappando il frammento di DNA sequenziato sul genoma di riferimento di M. tuberculosis H37Rv (GenBank NC_000962.2). Inoltre, eseguire il sequenziamento dell'intero genoma dei ceppi progenitori e mutanti per assicurarsi che non siano state acquisite mutazioni fuori bersaglio durante la coltivazione.
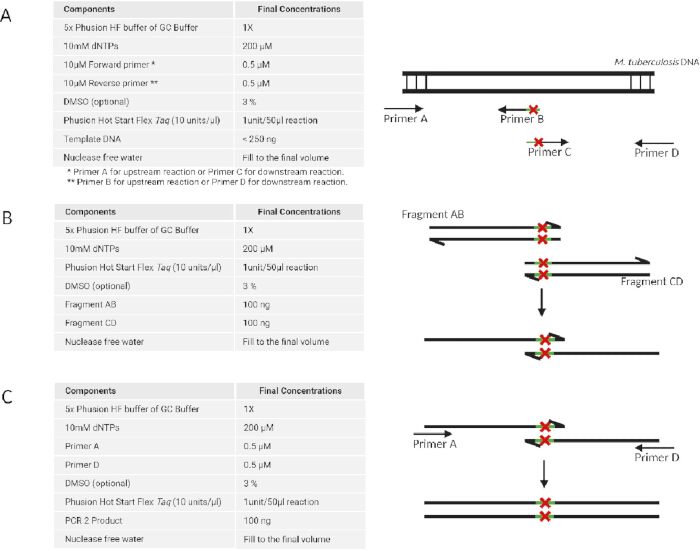
Figura 1: Generazione di frammenti di DNA a doppio filamento contenenti una singola variante nucleotidica mediante un metodo di PCR in più passaggi. La generazione del frammento di DNA prevede tre fasi: (A) amplificazione PCR delle regioni a monte e a valle separatamente, utilizzando due diversi set di primer. (B) Le regioni a monte e a valle vengono ibridate per formare un unico frammento sovrapposto. (C) Ulteriore amplificazione del frammento di DNA completo viene effettuata utilizzando i primer esterni. Cliccare qui per visualizzare una versione ingrandita di questa figura.
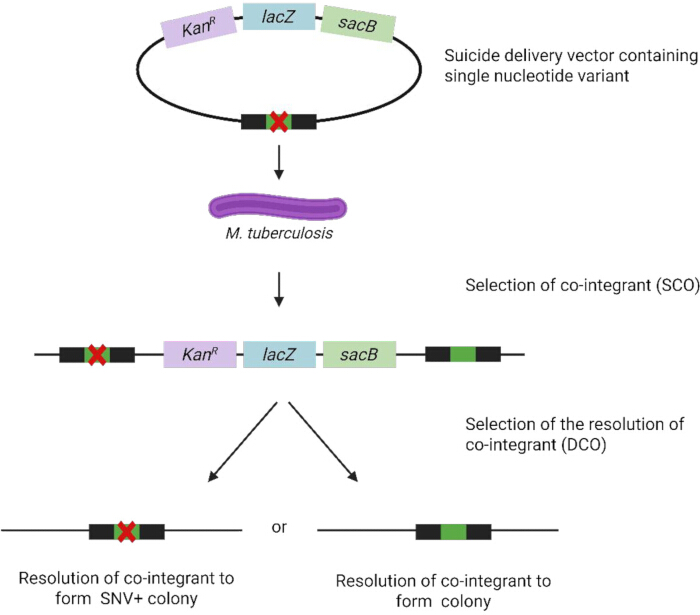
Figura 2: Costruzione di un M. tuberculosis ceppo portatore di una variazione nucleotidica singola per la ricombinazione omologa. Creato in BioRender (https://BioRender.com). Cliccare qui per visualizzare una versione ingrandita di questa figura.
Metodo B: Ricombinazione
NOTA: La ricombinazione inizia con l'elettroporazione di M. tuberculosis con tre componenti: il plasmide di ricombinazione pJV75amber, l'oligonucleotide a filamento singolo (ssDNA) di 63 bp JCV198 (per ripristinare la resistenza all'igromicina sul plasmide) e un oligonucleotide a filamento singolo di 63 bp che porta la mutazione puntuale desiderata. I trasformanti vengono quindi selezionati mediante PCR su colonie e sequenziamento di Sanger. La composizione per la digestione enzimatica di restrizione di pJV75amber è indicata in Tabella 1. I seguenti passaggi vengono eseguiti in condizioni di livello di sicurezza biologica 3:
| Reagenti | Tubo A (µL) | Tubo B (µL) | Tubo C (µL) | Tubo D (µL) |
| Tampone B 10x | 2 | - | 2 | 2 |
| Tampone M 10x | - | 2 | - | - |
| Acqua priva di nucleasi | 16 | 15 | 15 | 13 |
| Aliquote di DNA pJV75 amber | 2 | 2 | 2 | 2 |
| Enzima Dra1 | - | 1 | - | 2 |
| Enzima EcoRv | - | - | 1 | 1 |
| Volume finale della reazione | 20 | 20 | 20 | 20 |
Tabella 1: Digestione con enzimi di restrizione: DNA pJV75amber.
- M. tuberculosis trasformazione con pJV75amber
- Preparare cellule elettrocompetenti di M. tuberculosis come descritto nel Metodo A, passo 4.1.
- Aggiungere 100 ng di DNA plasmidico pJV75amber o 5 µL di acqua priva di nucleasi (controllo negativo) a 95 µL di cellule elettrocompetenti di M. tuberculosis in provette microcentrifuga da 1,5 mL separate. Mescolare delicatamente mediante pipettaggio.
- Trasferire in due cuvette da elettroporazione separate (intervallo di 0,2 cm) e incubare a temperatura ambiente per 30 minuti. Assicurarsi che la sospensione cellulare si depositi sul fondo della cuvetta (battere leggermente per rimuovere eventuali bolle, se necessario).
- Posizionare la cuvetta nella camera del campione dell'elettroporatore ed applicare l'impulso con una resistenza di 1000 Ω, una tensione di 2,5 kV e una capacità di 25 µF. Monitorare la costante di tempo (ottimale 15–25 ms). Scartare in caso di arco elettrico.
- Aggiungere immediatamente 900 µL di 7H9-OADC-Tween e mescolare aspirando e rilasciando 10 volte con la pipetta.
- Trasferire le cellule (volume totale di 1,0 mL) in due provette da 50 mL, una per il campione e una per il controllo, e incubare per 48 ore a 37 °C.
- Raccogliere le cellule mediante centrifugazione a 3.000 × g per 15 minuti a 37 °C. Attendere un pellet visibile. Rimuovere il mezzo dalle cellule pellettizzate. Ri-sospendere in 200 µL di 7H9-OADC-Tween.
- Piastrare 100 µL di coltura su piastre di agar 7H11-OADC contenenti 25 µg/mL di Kan.
- Incubare le piastre per 21 giorni a 37 °C.
- Test di PCR su colonie per confermare pJV75amber
NOTA: Fare riferimento al protocollo generale di PCR su colonie (vedi Metodo A, passo 2.6) con le seguenti modifiche specifiche per M. tuberculosis:- Selezionare singole colonie di batteri trasformati con pJV75amber e trasferirle in provette microcentrifuga da 15 mL contenenti 7H9-OADC-Tween e Kan (25 µg/mL).
- Incubare a 37 °C per 7 giorni.
- Trasferire 200 µL della coltura in provette da centrifugazione da 1,5 mL, conservando il resto a 4 °C, oppure come stock glicerolo al 50% a -80 °C per l'uso nel Metodo B, passo 3.1.
- Rilasciare il DNA plasmidico dalle cellule di M. tuberculosis riscaldando la coltura per 60 minuti a 80 °C.
- Pellettizzare le cellule mediante centrifugazione a 16.000 × g per 15 minuti a temperatura ambiente.
- Eseguire la PCR utilizzando primer forward (KANR_F) e primer reverse (KANR_R): aggiungere 12,5 μL di mix master Taq, 1,25 μL di ciascun primer (concentrazione finale 0,5 μM), 1 μL di DNA stampo (surnatante del Metodo B, passo 2.5), acqua fino a 25 μL. Utilizzare condizioni di ciclaggio ottimizzate per il set di primer del gene della kanamicina (aph): denaturazione iniziale a 95 °C per 3 minuti; 35 cicli di 95 °C per 30 secondi, 55 °C per 30 secondi e 72 °C per 45 secondi; estensione finale a 72 °C per 5 minuti. Mantenere a 4 °C.
- Analizzare su gel di agarosio al 1% a 150 V per 45 minuti. Le colonie che producono la banda attesa di 700 bp per aph sono confermate come contenenti pJV75amber; selezionarle per la ricombinazione successiva.
- Ricombinazione in cellule elettrocompetenti di M. tuberculosis trasformate con pJV75amber
- Utilizzando le colture da singola colonia, con confermata presenza di pJV75amber, del passo 2.2 (Metodo B), inoculare 20 mL di 7H9-OADC-Tween contenente Kan (25 μg/mL) e 0,2% di succinato.
- Incubare a 37 °C fino a quando l'OD600 raggiunge 0,6 (fase di crescita logaritmica media) per preparare cellule competenti di M. tuberculosis (vedi Metodo A, passo 4.1).
- Aggiungere acetammide fino a una concentrazione finale dello 0,2%.
- Incubare a 37 °C per tutta la notte.
- Preparare cuvette da elettroporazione etichettate (intervallo di 0,2 cm), ciascuna contenente 100 µL di cellule competenti indotte di M. tuberculosis, e aggiungere oligonucleotidi di DNA a filamento singolo per la ricombinazione come indicato nella Tabella 2:
- Campione: Aggiungere 1 µg di oligonucleotide JCV198 a filamento singolo e 1 µg di oligonucleotide per ricombinazione a filamento singolo con la sequenza di interesse.
- Controllo positivo: Aggiungere 1 µg di oligonucleotide JCV198 a filamento singolo.
- Controllo negativo: Aggiungere 2 µL di acqua priva di nucleasi (nessun DNA).
- Mescolare delicatamente mediante pipettaggio.
- Eseguire l'elettroporazione e il recupero cellulare come descritto nel Metodo B, passi 1.3 - 1.7.
- Piastrare 100 µL delle colture di trasformazione su piastre di agar 7H11-OADC con e senza Hyg (50 µg/mL).
- Incubare le piastre per 21 giorni a 37 °C.
- Selezione di M. tuberculosis ricombinante per confermare la mutazione puntuale inserita
- Selezionare singole colonie di cellule ricombinanti di M. tuberculosis e inoculare in 5 mL di 7H9-OADC-Tween con Hyg (50 µg/mL).
- Incubare a 37 °C per 7 giorni.
- Trasferire aliquote di 200 µL di ciascuna coltura notturna in provette microcentrifuga sterili da 1,5 mL. Conservare le colture rimanenti a 4 °C (oppure preparare stock glicerolo) fino a quando la PCR e il sequenziamento Sanger identificano le colonie portatrici della SNV di interesse. Uccidere le cellule riscaldando a 80 °C per 1 ora e centrifugare a 16.000 × g per 5 minuti a temperatura ambiente per pelletizzare i detriti.
- Eseguire PCR e sequenziamento Sanger sul surnatante per confermare la presenza della SNV di interesse. Verificare tramite mappatura al riferimento; ci si aspetta la SNV senza mutazioni aggiuntive.
- Per accelerare la conferma mediante PCR su colonie di pJV75amber in M. tuberculosis (vedi Metodo B, passo 2), si può considerare un metodo di lisi diretta utilizzando Chelex-100:
- Prelevare direttamente una singola colonia (conservando parte del materiale vivo) in 100 µL di sospensione al 5% di Chelex-100 in una provetta da 1,5 mL, vortexare per ri-sospendere, bollire a 100 °C per 10 minuti, centrifugare a 16.000 × g per 5 minuti e utilizzare 1–2 µL del surnatante chiarificato come stampo per PCR.
NOTA: Questo metodo evita il passaggio di coltura liquida di 7 giorni, riducendo il tempo totale da una settimana a un giorno, pur fornendo quantità sufficienti di DNA plasmidico per l'amplificazione di aph. - Monitorare la possibile inibizione della PCR o falsi negativi dovuti a lisi incompleta nei micobatteri, a causa della spessa parete cellulare ricca di acidi micolici.
- Se i risultati non sono coerenti, testare parallelamente sia il metodo di lisi diretta con Chelex sia l'approccio con lisi termica sullo stesso insieme di colonie per confrontare sensibilità e affidabilità.
- Prelevare direttamente una singola colonia (conservando parte del materiale vivo) in 100 µL di sospensione al 5% di Chelex-100 in una provetta da 1,5 mL, vortexare per ri-sospendere, bollire a 100 °C per 10 minuti, centrifugare a 16.000 × g per 5 minuti e utilizzare 1–2 µL del surnatante chiarificato come stampo per PCR.
| Campioni | Competenti M. tuberculosis|pJV75amber | JCV198 | ssDNA di interesse | Acqua priva di nucleasi |
| A: campione | 100 μL | 1 μL | 1 μL | n/a |
| B: controllo positivo | 100 μL | 1 μL | n/a | 1 μL |
| C: controllo negativo | 100 μL | n/a | n/a | 2 μL |
Tabella 2: Impostazione sperimentale per la trasformazione con oligonucleotidi di DNA a filamento singolo.
Risultati
Scambio allelico in due passaggi
Amplificazione PCR del frammento di DNA rv0678 A97G delimitato da siti per enzimi di restrizione
Le regioni a monte e a valle di M. tuberculosis H37Rv rv0678 (ciascuna di 1413 pb) sono state amplificate mediante PCR. Questo passaggio ha garantito l'introduzione di una variazione del singolo nucleotide c.97A>G in rv0678 (Thr33Ala), nonché siti di restrizione per consentire il clonaggio nel vettore p2NIL. Le bande corrispondenti alla dimensione prevista del frammento, circa 1400 pb, sono state confermate mediante elettroforesi su gel di agarosio (Figura 3). Le bande di DNA sono state purificate dal gel, ottenendo rispettivamente 67,9 ng/µL e 40,50 ng/µL dei frammenti di DNA a monte e a valle.
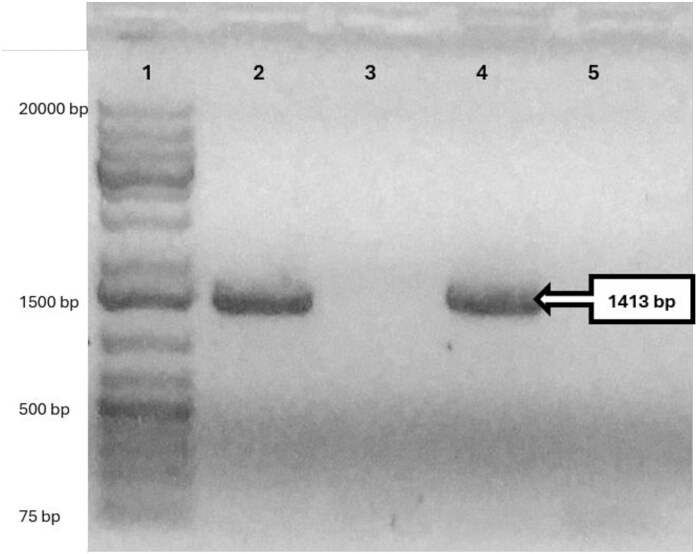
Figura 3: Regioni a monte (1413 bp) e a valle (1413 bp) di rv0678 amplificate mediante PCR per la costruzione del vettore di trasferimento suicida. Un gel di agarosio allo 0,5% è stato utilizzato per confermare l'amplificazione riuscita dei frammenti a monte e a valle di rv0678. Corsia 1: scala di DNA da 1 kb; corsia 2: prodotto PCR della regione a monte di rv0678; corsia 3: controllo negativo per l'amplificazione della regione a monte di rv0678; corsia 4: prodotto PCR della regione a valle di rv0678; corsia 5: controllo negativo per l'amplificazione della regione a valle di rv0678. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Il frammento completo di rv0678 contenente la mutazione nucleotidica centrale c.97A>G è stato ottenuto mediante PCR di sovrapposizione dei frammenti a monte e a valle, producendo un unico frammento di 2825 pb, confermato mediante elettroforesi su gel (Figura 4).
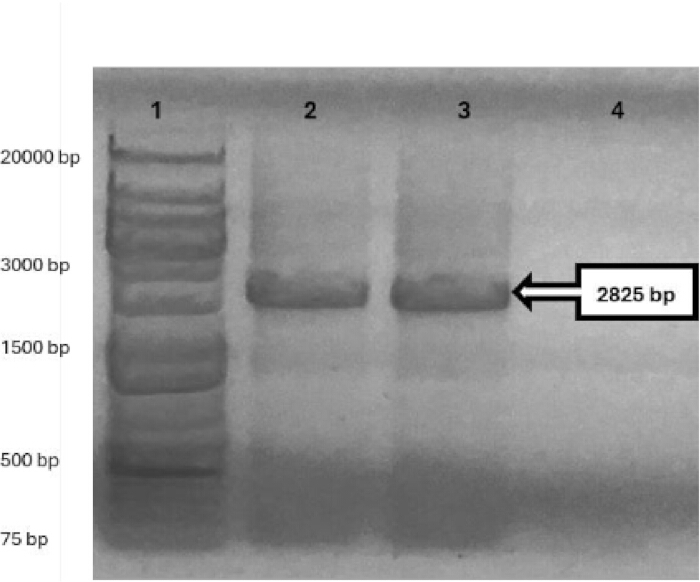
Figura 4: PCR di sovrapposizione del frammento di DNA rv0678 completo (2825 bp). È stato utilizzato un gel all'0,5% di agarosio per confermare la corretta sovrapposizione delle regioni a monte e a valle al fine di generare il frammento di DNA rv0678 completo contenente la mutazione A97G. Corsia 1: frammento di DNA da 1 kb; corsia 2 e 3: frammento completo di rv0678; corsia 4: controllo negativo. Cliccare qui per visualizzare una versione ingrandita di questa figura.
I prodotti di PCR sono stati purificati utilizzando una colonna per ottenere 126,6 ng/µL di DNA di rv0678 purificato, che è stato successivamente ligato nel vettore plasmidico per il sequenziamento. Il sequenziamento Sanger del DNA plasmidico (pJET1.2_rv0678) isolato da singole colonie di E. coli (ampR) ottenute da piastre di trasformazione ha confermato una colonia di E. coli di pJET1.2_rv0678 contenente la mutazione desiderata ACC > GCC nella posizione nucleotidica 97. Non erano presenti mutazioni fuori bersaglio all'interno del gene. È stata utilizzata una digestione con enzimi di restrizione doppi (HindIII e KpnI) per rimuovere l'inserto di DNA dal vettore circolare pJET1.2_rv0678. Questo è stato separato mediante elettroforesi su gel, confermando le dimensioni corrette del vettore pJET1.2 (2974 bp) e dell'inserto di rv0678 (2825 bp). L'inserto è stato purificato da fette di gel escisse e ligato in p2NIL (4418 bp), precedentemente digerito con HindIII e KpnI (Figura 5), per creare p2NIL_rv0678 (7243 bp); la costruzione è stata confermata mediante mappatura con enzimi di restrizione.
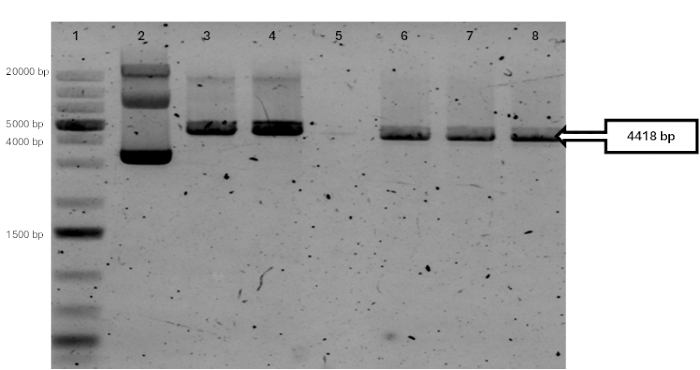
Figura 5: Analisi della digestione con enzimi di restrizione del DNA plasmidico p2NIL (4753 pb). Un gel all'1% di agarosio ha confermato la corretta doppia digestione del plasmide p2NIL con HindIII e KpnI, producendo un frammento vettoriale più grande (4418 pb), contenente il cassetto aph, e un frammento più piccolo (335 pb), non visibile a causa delle condizioni di elettroforesi, nelle corsie 6–8. Controlli: corsia 5, nessun materiale di DNA; corsia 2, p2NIL circolare non digerito; corsia 3, p2NIL linearizzato con HindIII (4753 pb); corsia 4, p2NIL linearizzato con KpnI (4753 pb). Tutti i frammenti sono stati risolti in confronto alla corsia 1, costituita da una scala molecolare di DNA da 1 kb. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Per costruire i vettori suicidi finali, il plasmide p2NIL_rv0678, isolato da E. coli, è stato linearizzato con l'enzima PacI ad alta fedeltà (HF) e desfosforilato per prevenire la ricircolarizzazione. Il frammento di DNA del cassetta marcatori flessibile da pGOAL19 (7949 pb; lacZ, sacB e hph) è stato anch'esso rilasciato mediante digestione con l'enzima di restrizione PacI-HF. I frammenti di DNA sono stati purificati dai ritagli di gel. Il frammento di DNA purificato di pGOAL19 (7949 pb; lacZ, sacB e hph) è stato ligato nel p2NIL_rv0678 linearizzato per costruire il costrutto p2NIL_rv0678_pGOAL19 (15182 pb).
I trasformanti di E. coli p2NIL_rv0678_pGOAL19 sono stati selezionati su piastre contenenti X-gal, Kan e Hyg. Le colonie blu sono state trasferite su piastre contenenti saccarosio per confermare la funzionalità del gene sacB. Il DNA plasmidico p2NIL_rv0678_pGOAL19, isolato da singole colonie di E. coli, è stato mappato mediante digestione con enzimi di restrizione (Figura 6). Questi vettori plasmidici suicidi sono stati utilizzati per l'AE.
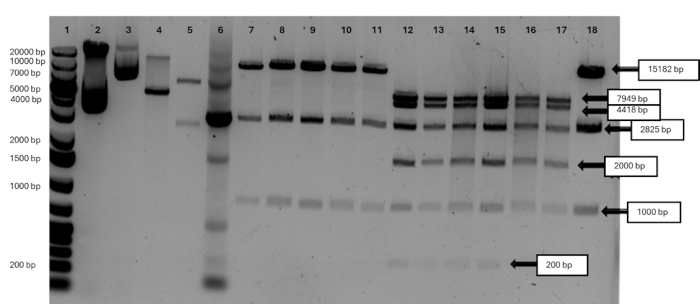
Figura 6: Analisi della digestione con enzimi di restrizione del vettore plasmidico suicida p2NIL_rv0678_pGOAL19 (15.182 bp). La digestione con HindIII, KpnI o PacI (singolarmente o in combinazione) del DNA plasmidico isolato da singole colonie di E. coli ha confermato il previsto profilo di frammentazione in tre parti: il vettore p2NIL (4.418 bp), il cassetta pGOAL19 (7.949 bp) e l'inserto rv0678 (2.825 bp). Corsia 1: scala molecolare del DNA da 1 kb. I controlli includono: p2NIL circolare non digerito (corsia 2) e pGOAL19 (corsia 3); p2NIL linearizzato con KpnI (corsia 4, 4.753 bp); pGOAL19 linearizzato con PacI (corsia 5, 7.949 bp e 2.486 bp); e amplificazione PCR dell'inserto rv0678 da p2NIL_rv0678_pGOAL19 (corsia 6, 2.825 bp). Il plasmide p2NIL_rv0678_pGOAL19 linearizzato con HindIII (15.182 bp) è mostrato nelle corsie 7–11 e 19. La digestione tripla con HindIII, KpnI e PacI di plasmidi ottenuti da sei colonie indipendenti di E. coli è mostrata nelle corsie 12–18. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Dopo la trasformazione di M. tuberculosis con p2NIL_rv0678_pGOAL19, i trasformanti SCO sono stati selezionati su piastre di agar Middlebrook 7H10 contenenti X-gal, Kan e Hyg. PCR su colonie e sequenziamento Sanger di M. tuberculosis singole colonie confermate p2NIL_rv0678_pGOAL19 (Figura 7).
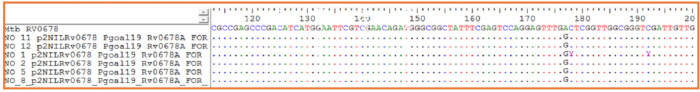
Figura 7: Conferma mediante PCR da colonie e sequenziamento Sanger della mutazione A97G in rv0678. I prodotti di PCR da colonie singole di E. coli portanti il plasmide p2NIL_rv0678_pGOAL19 sono stati sequenziati utilizzando primer specifici per rv0678. I cromatogrammi del sequenziamento Sanger (allineamenti) mostrano la variante introdotta rv0678_97 (GAC > GGC), corrispondente alla mutazione A97G, nell'inserzione clonata; 6 colonie sono state allineate alla sequenza di riferimento di M. tuberculosis H37Rv per il gene rv0678, visualizzate in BioEdit. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Per selezionare i trasformanti che avevano perso il vettore plasmidico suicida nel secondo evento di ricombinazione, le singole colonie blu selezionate sono state coltivate in mezzo 7H9-OADC contenente Kan e successivamente sottocoltivate in assenza di Kan. I campioni sono stati seminati su agar 7H11-OADC contenente il 2% di saccarosio e X-gal (senza Hyg) per selezionare il mutante rv0678, rappresentativo della risoluzione del co-integrato. Dopo 16 giorni, sono state isolate colonie singole bianche. Alcune colonie blu erano presenti e indicano una risoluzione parziale del co-integrato. Colonie singole bianche resistenti al saccarosio di M. tuberculosis, prelevate da piastre di agar 7H11-OADC e analizzate mediante sequenziamento Sanger, sono state confermate come portatrici della mutazione puntiforme Thr33Ala nel gene rv0678 c.97A>G (Figura 8).
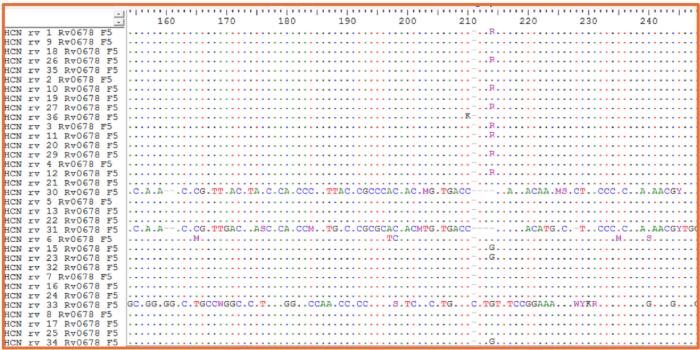
Figura 8: Conferma tramite amplificazione PCR e sequenziamento Sanger della mutazione A97G in rv0678 in M. tuberculosis. I prodotti di PCR su colonie singole bianche sensibili al saccarosio (selezionate su saccarosio, X-GAL e/o kanamicina) sono stati sequenziati utilizzando primer specifici per rv0678. I dati di sequenziamento Sanger allineati alla sequenza di riferimento di rv0678 di M. tuberculosis H37Rv hanno confermato la presenza della variante rv0678_97 desiderata (GAC > GGC, Thr33Ala; 4 colonie con background puramente mutante "G" e 8 colonie con background misto selvatico e mutante "R") nelle colonie selezionate, visualizzate in BioEdit. Cliccare qui per visualizzare una versione ingrandita di questa figura.
RICOMBINAZIONE GENETICA
Trasformazione di M. tuberculosis con pJV75amber
Il plasmide pJV75amber utilizzato per la ricombinogenesi è stato isolato da DH5α E. coli, e la sua concentrazione è stata quantificata mediante spettrofotometro, risultando pari a 180,7 ng/µL. Trasformazione di cellule elettrocompetenti M. tuberculosis H37Rv con 2 µg di DNA plasmidico è stato eseguito per generare M. tuberculosis (pJV75amber) che esprime la proteina ricombinasi gp61 necessaria per la ricombinazione dell'oligonucleotide a singolo filamento (ssDNA) contenente la modifica nucleotidica desiderata. Ricombinante trasformato M. tuberculosis le cellule sono state seminate su piastre di agar 7H11-OADC. Le cellule sono state utilizzate per l'amplificazione PCR del af gene (700 pb) in pJV75amber (Figura 9). Isolamento di 20 singole colonie bianche trasformate M. tuberculosis ha confermato la presenza del vettore pJV75amber. Un M. tuberculosis Una singola colonia (pJV75amber) è stata selezionata per successivi esperimenti di ricombinazione.
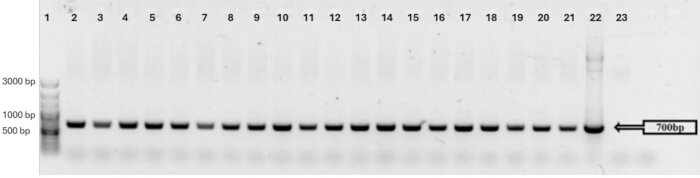
Figura 9: PCR su colonie singole di M. tuberculosis (pJV75amber) con primers aph ottenuti da 20 colonie singole. Corsia 1: scala di DNA 100 bp plus; corsie 2–21: amplificazione PCR di aph da colonie singole; corsia 22: DNA pJV75amber; corsia 23: controllo negativo. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Ricombinazione di atpE A196G (Ile66Val) in M. tuberculosis
Cellule elettocompetenti ricombinanti di M. tuberculosis (pJV75amber), co-trasformate con un oligonucleotide di DNA a filamento singolo contenente una singola variazione nucleotidica atpE c.196A>G (che determina la mutazione Ile66Val) e con gli oligonucleotidi JVC198 a filamento singolo, sono state selezionate su Hyg. Le colonie resistenti all'Hyg sono state analizzate mediante amplificazione PCR del gene atpE e sequenziamento Sanger per confermare l'avvenuta ricombinazione. Solo 2 su 33 colonie singole analizzate presentavano la mutazione, delle quali una (C11_atpE) mostrava una popolazione mista di alleli di tipo selvatico (CAT) e mutanti (CGT). Tuttavia, la seconda colonia (C14_atpE) presentava una popolazione pura di mutanti atpE c.196A>G (Figura 10).
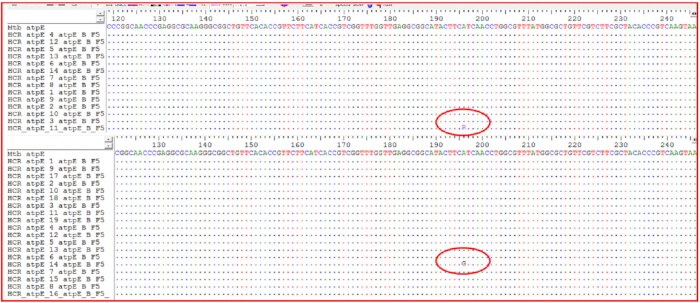
Figura 10: Amplificazione PCR e sequenziamento Sanger del gene atpE in singole colonie di M. tuberculosis. I prodotti di PCR da colonia sono stati sequenziati utilizzando primer specifici per atpE e allineati alla sequenza di riferimento di atpE di M. tuberculosis H37Rv. I cromatogrammi di sequenziamento (allineamenti) hanno rivelato: (pannello superiore) una colonia (su 14 analizzate) con una popolazione mista che mostra entrambi gli alleli wild-type (A) e mutante (G) alla posizione 196 (C11_atpE); (pannello inferiore) una colonia (su 19 analizzate) con una popolazione mutante pura portatrice della sostituzione A196G nel gene atpE, Ile66Val (C14_atpE), visualizzata in BioEdit. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Discussione
La manipolazione genetica in M. tuberculosis è tecnicamente complessa a causa dell'involucro cellulare ricco di lipidi dell'organismo, della sua crescita lenta e dell'assimilazione relativamente inefficiente di DNA esogeno. Queste caratteristiche rendono la trasformazione, il recupero delle colonie e la conferma molecolare più lente e meno prevedibili rispetto a molti altri sistemi batterici. Inoltre, la generazione di frammenti di dsDNA di grandi dimensioni e la costruzione di vettori di trasferimento basati su plasmidi sono operazioni laboriose che richiedono numerosi passaggi di controllo qualità. I protocolli qui descritti affrontano tali difficoltà presentando due approcci complementari per introdurre mutazioni puntiformi definite in un contesto isogenico di M. tuberculosis: l'editing allelico in due passaggi mediante un vettore suicida e la ricombinogenesi mediata da oligonucleotidi.
La caratteristica fondamentale del protocollo AE in due passaggi è il ricombinamento efficiente, ma è limitato dalla necessità di clonaggio mediante enzimi di restrizione in siti di clonaggio multipli e dall'uso di DNA plasmidico pretrattato con raggi UV13 per stimolare il ricombinamento omologo (HR) e aumentare l'efficienza dell'AE14. Sebbene l'esposizione ai raggi UV possa indurre variazioni indesiderate all'interno del costrutto, si riporta che la probabilità di generare SNV sia minima15,16. La strategia in due passaggi basata sugli eventi SCO e DCO , che si avvale di marcatori di selezione e controselezione multipli7,10, può imporre uno stress antibiotico in vitro su M. tuberculosis17. Sebbene l'uso di marcatori aggiuntivi possa migliorare il recupero di una popolazione mutante pura, passaggi seriali comportano il rischio di evoluzione in vitro, producendo popolazioni di ceppi con background genetici distinti13,15, che potrebbero confondere l'interpretazione del mutante puntuale introdotto18. L'efficienza di trasformazione e l'inefficienza del ricombinamento limitano gli eventi SCO, mentre gli eventi DCO sono limitati unicamente dall'efficienza del ricombinamento e si verificano più facilmente19. Inoltre, la digestione con enzimi di restrizione e il clonaggio in un sito di clonaggio multiplo rimangono operazioni lunghe e laboriose.
La ricombinazione mediante oligonucleotidi di DNA a singolo filamento (ssDNA) è un metodo efficiente per introdurre mutazioni puntiformi in M. tuberculosis. Le brevi regioni di omologia presenti negli oligonucleotidi di ssDNA mirati consentono una sintesi chimica diretta, eliminando così i numerosi passaggi di clonaggio mediante enzimi di restrizione e amplificazione PCR necessari per la ricombinazione omologa20. La ricombinazione si basa esclusivamente su un plasmide curabile, capace di replicarsi autonomamente al di fuori del cromosoma in M. tuberculosis, per indurre la mutagenesi21,22. Inoltre, gli oligonucleotidi di ssDNA sono facilmente sintetizzabili. Questa tecnica risulta pertanto più semplice, rapida ed economica rispetto alla ricombinazione omologa, poiché richiede un numero minore di plasmidi e di passaggi di coltura. Tuttavia, a seconda della regione genomica mirata, la ricombinazione potrebbe risultare meno efficiente nell’ottenere una mutagenesi mirata e potrebbe richiedere diversi tentativi. Sebbene l’efficienza complessiva della ricombinazione con ssDNA sia riportata come relativamente alta rispetto ad altre tecniche, il numero assoluto di cellule che portano la modifica desiderata rimane discutibilmente basso20,23. Tra le difficoltà vi è la ricombinazione non intenzionale (illegittima) in loci che condividono somiglianze di sequenza al di fuori della regione di omologia, causata dal bias del filamento e dalla relativa brevità delle regioni di omologia del substrato esogeno di ssDNA donatore. L’approccio di co-selezione basato sulla resistenza all’idromicina (HygR), utilizzato per selezionare i mutanti senza ulteriore selezione antibiotica24,25, può indurre effetti polari a valle dell’operone, causando mutazioni indesiderate nell’assetto genetico26. L’efficienza della ricombinazione può inoltre variare in base alla sequenza bersaglio, come illustrato in Figura 10 (2/33 colonie positive per la mutazione atpE A196G), probabilmente a causa di bracci di omologia subottimali negli oligonucleotidi di ssDNA (<50 nt), strutture secondarie che ostacolano l’appaiamento, un’induzione insufficiente della ricombinasi o vie competitive di riparazione del tipo selvaggio. Inoltre, la ricombinazione richiede lo screening di numerose colonie singole per confermare la variante desiderata, un processo che può risultare lungo. In M. tuberculosis, l’assorbimento di DNA plasmidico e di oligonucleotidi di ssDNA rimane inefficiente, probabilmente a causa dell’involucro cellulare ricco di lipidi tipico dei micobatteri. Pertanto, il vantaggio dell’oligonucleotide selezionabile HygR non consiste nell’aumentare l’efficienza di trasformazione in termini assoluti, ma nel permettere una co-selezione della piccola frazione di cellule che hanno assorbito il DNA durante l’elettroporazione. Questo arricchisce la popolazione sottoposta a screening di cellule recettive al DNA, all’interno delle quali la mutazione cromosomica desiderata può quindi essere identificata mediante PCR e sequenziamento. Tuttavia, la selezione HygR non conferma di per sé l’integrazione della mutazione nel sito bersaglio, e pertanto è necessario ancora esaminare diverse colonie HygR per identificare i mutanti confermati.
Si deve inoltre notare che l'oligonucleotide di DNA a singolo filamento contenente la SNV crea un'appaiamento errato nel forcone di replicazione. Il sistema di riparazione degli appaiamenti errati NucS di M. tuberculosis può riconoscere e riparare questo appaiamento errato, inibendo così l'introduzione della mutazione prevista. Per massimizzare l'efficienza, i ricercatori dovrebbero evitare appaiamenti errati che generano coppie di basi G-G, G-T o T-T, che vengono riparate efficacemente da NucS, noto anche come EndoMS, una endonucleasi di riparazione non canonica degli appaiamenti errati (MMR) coinvolta nella riparazione degli errori di appaiamento del DNA27,28.
I protocolli presentati in questo studio promuovono la ricerca sulla tubercolosi consentendo una mutagenesi precisa in contesti genetici controllati, superando così le limitazioni insite negli studi che utilizzano isolati clinici. Rispetto ai metodi precedenti7,8,29,30, questa pubblicazione fornisce M. tuberculosis-ottimizzazioni specifiche, comprese le modifiche dei parametri di elettroporazione (2,5 kV, 25 µF, 1000 Ω) che raggiungono >108 UFC/µg efficienza di trasformazione e progettazione semplificata degli oligonucleotidi: 63 bp per il recombineering e 25 kb per la ricombinazione, al fine di minimizzare le strutture secondarie e gli effetti fuori bersaglio. Queste modifiche hanno ridotto i tempi sperimentali per il recombineering, completato in 6 settimane rispetto alle 12 settimane richieste dall'AE, e hanno migliorato la riproducibilità, come dimostrato dalla mutagenesi riuscita dei loci di resistenza alla bedachuilina rv0678 e atpE L'originalità di questo lavoro risiede nel confronto diretto affiancato delle due metodologie, nell'integrazione di strumenti moderni come il sequenziamento dell'intero genoma per la conferma delle varianti e l'intelligenza artificiale per la predizione delle mutazioni, e nella documentazione visiva, elementi che agevolano tutti l'adozione in contesti con risorse limitate.
Per ottimizzare i metodi descritti e affrontare gli errori comuni, è possibile apportare diverse modifiche applicabili sia all'HR che alla ricombinazione. Per migliorare l'efficienza dell'elettroporazione, che spesso rappresenta un collo di bottiglia nella trasformazione di M. tuberculosis a causa della sua spessa parete cellulare, preparare cellule elettrocompetenti trattandole con glicina (0,2–0,5 M per 24–48 h durante la crescita) per indebolire la parete cellulare e migliorare l'assunzione del DNA. Inoltre, utilizzare un'elettroporazione ad altissimo campo (12,5–25 kV/cm) con elettrodi ottimizzati (intervallo di 0,1–0,2 cm) e tamponi refrigerati per ottenere efficienze di trasformazione superiori a 105 UFC/µg di DNA, riducendo al minimo l'arco elettrico mediante desalinizzazione del DNA tramite precipitazione con etanolo o purificazione su colonna. Monitorare la densità cellulare a OD600 0,6–0,8 per raccogliere le cellule in fase esponenziale media ed evitare l'uso eccessivo di DNA (limitandosi a 1–10 µg) per prevenire la saturazione e la riduzione della vitalità. Se si ottengono comunque poche colonie, inserire un'incubazione di recupero di 48 h dopo l'elettroporazione per consentire l'espressione dei marcatori di resistenza31,32.
Altri problemi comuni includono una resa ridotta nella PCR di estensione con sovrapposizione. Questo aspetto può essere ottimizzato utilizzando polimerasi ad alta fedeltà con additivi per sequenze ricche in GC (3–5% DMSO) e temperature di annealing graduate (55–65 °C). Lo stress da antibiotico durante la selezione può essere ridotto impiegando sistemi privi di marcatori, come il sistema Cre-loxP, per l’eliminazione dopo l’integrazione. Cre-loxP è un sistema di ricombinazione sito-specifica in cui l’enzima ricombinasi Cre riconosce sequenze di DNA loxP di 34 pb e catalizza l’escissione precisa del segmento di DNA compreso tra due siti loxP, consentendo l’eliminazione condizionale di geni nelle cellule33.
Per la ricombinazione omologa (HR), estendere le braccia di omologia a 1–2 kb nei vettori suicidi per favorire eventi legittimi rispetto a quelli illegittimi, evitando così integrazioni fuori bersaglio. Utilizzare plasmidi replicativi con ricombinasi inducibili (sistemi RecET) per aumentare i tassi di ricombinazione specifica sopprimendo al contempo eventi non specifici. Per il pretrattamento con raggi UV nell’HR, calibrare l’esposizione a 100–150 mJ/cm2 per stimolare la ricombinazione senza indurre mutazioni eccessive, e verificare le costruzioni mediante sequenziamento dell’intero genoma dopo la mutagenesi per rilevare eventuali modifiche non intenzionali9,34,35.
Per la ricombinazione, ottimizzare la progettazione degli oligonucleotidi con bracci di omologia di 63–90 nt, evitando disallineamenti ricchi in GC, e utilizzare software come OligoEvaluator per verifiche di stabilità. Regolare l'induzione con acetamide al 0,2–0,5% per 4–6 h dopo l'elettroporazione, al fine di bilanciare l'espressione senza tossicità. Per ridurre il bias di filamento e l'annealing fuori bersaglio, progettare oligonucleotidi di DNA a singolo filamento con omologia di 50–100 nt mirati al filamento ritardato e introdurre modifiche fosforotiossato alle estremità dell'oligonucleotide per proteggerlo dalla degradazione da esonucleasi. Se si verifica frequentemente ricombinazione illegittima, aumentare la pressione selettiva mediante concentrazioni più elevate di antibiotico o l'uso di marcatori duali, oppure ripetere le trasformazioni con cellule competenti fresche per aumentare il rendimento. Questi passaggi possono migliorare i tassi fino a >20% per loci genomici difficili. La selezione estensiva di colonie può essere ottimizzata raggruppando le colonie per PCR multiplex o utilizzando reporter basati sulla fluorescenza, se compatibili con il gene bersaglio36.
I metodi qui descritti forniscono strumenti fondamentali per M. tuberculosis genetica, con possibili applicazioni alle tecnologie emergenti. La mutagenesi mirata può essere utilizzata per convalidare mutazioni di resistenza ai farmaci identificate35 tramite sequenziamento di nuova generazione37, consentendo un fenotipaggio rapido di nuove varianti isolate in ambito clinico. Studi futuri potrebbero integrare questi approcci con sistemi CRISPR-Cas per modifiche multiplex, come polimerasi del DNA mutageniche guidate da CRISPR, ampliando il repertorio di geni bersaglio dei farmaci e accelerando la scoperta dei meccanismi di resistenza. Sfruttando M. tuberculosis il sistema endogeno CRISPR di tipo III per la difesa contro fagi o plasmidi potrebbe portare allo sviluppo di nuovi antimicrobici o diagnostici per ceppi resistenti38,39,40.
I progressi nella manipolazione genetica, inclusa la TnSeq per l'identificazione di geni essenziali in vivo, aprono nuove prospettive per lo sviluppo di vaccini individuando bersagli di attenuazione in ceppi vivi41. L'editing programmabile delle basi potrebbe affinare mutazioni sottili senza provocare rotture del doppio filamento, riducendo gli effetti fuori bersaglio e facilitando studi sull'epistasi nella resistenza a più farmaci. Applicazioni più ampie includono l'ingegnerizzazione di M. tuberculosis per piattaforme di biosensori o biologia sintetica, come l'inserimento di geni reporter per il monitoraggio in tempo reale dell'infezione. La ricerca futura dovrebbe concentrarsi su linee guida per mutagenesi ad alto rendimento che combinino progettazione guidata dall'intelligenza artificiale con questi metodi, al fine di mappare le interazioni ospite-patogeno e orientare terapie personalizzate42.
Dichiarazioni
Gli autori non hanno conflitti di interessi da dichiarare.
Ringraziamenti
Sincera gratitudine a tutti i membri del gruppo di ricerca TB Genomics presso l'Università di Stellenbosch, Facoltà di Medicina e Scienze della Salute, Divisione di Biologia Molecolare e Genetica Umana, per i loro preziosi contributi a questo lavoro. Il sostegno per il finanziamento è stato ricevuto dall'European and Developing Countries Clinical Trial Partnerships (TMA2017CDF-1885), dal South African Medical Research Council, dal Servizio Tedesco per lo Scambio Accademico (DAAD) e dalla Research Foundation Flanders (FWO) nell'ambito della borsa Odysseus N° G0F8316N. Desideriamo inoltre ringraziare il Prof. Graham Hatfull e il Prof. Julia van Kessel per aver sviluppato il metodo della ricombinazione omologa e per aver fornito il plasmide pJV75amber, utilizzato nella nostra ricerca.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Provini microcentrifuga da 0,5 mL, fondo conico, tappo di chiusura | WhiteHead Scientific | 605001 | Cultura |
| Provini microcentrifuga da 1,5 mL, fondo conico, tappo di chiusura | WhiteHead Scientific | 615001 | Cultura |
| Cloruro di calcio diidrato (CaCl2·2H2O) 10 mM | Sigma-Aldrich | E. coli chimiotatticamente competente | |
| Soluzione tampone 10 mM RbCl, 75 mM CaCl2·2H2O | Sigma-Aldrich | 83979 | E. coli chimiotatticamente competente |
| Soluzione tampone 10 mM MOPS (3-(N-morfolino)propanosolfonico) | Sigma-Aldrich | M1254 | E. coli chimiotatticamente competente |
| Cloruro di rubidio (RbCl) 100 mM | Sigma-Aldrich | 83979 | E. coli chimiotatticamente competente |
| Piastra di Petri da 15 cm | Lasec | SKU | Cultura su agar |
| Glicerolo al 15% p/v | Sigma-Aldrich | 49781-500ML | Cultura |
| Primer PCR da 20 a 32 bp sintetizzati su scala da 25 nm con desalazione standard | Integrated DNA Technologies (WhiteHead Scientific) | N/A | Amplificazione del DNA |
| Flacone da coltura tessutale da 25 cm | WhiteHead Scientific | 707001 | Coltura in brodo |
| Acetato di potassio 30 mM | Sigma-Aldrich | P1190-100G | E. coli chimiotatticamente competente |
| Provini da centrifuga da 50 mL | WhiteHead Scientific | P10432 | Cultura |
| Cloruro di manganese(II) tetraidrato (MnCl2·4H2O) 50 mM | Sigma-Aldrich | 63535 | E. coli chimiotatticamente competente |
| Oligonucleotidi di DNA a singolo filamento (ssDNA) da 63 bp sintetizzati su scala da 100 nm con purificazione PAGE | Integrated DNA Technologies (WhiteHead Scientific) | N/A | Introduzione di scambio allelico |
| Flacone da coltura tessutale da 75 cm | WhiteHead Scientific | 708013 | Coltura in brodo |
| Sorgente luminosa per transilluminatore UV Benchmark Accuris | Sigma Aldrich | BMSE3000-1EA | Visualizzazione del gel |
| Incu-Shaker Benchmark Scientific (H3020) Incubatore agitatore impilabile da 20 L con tappetino in gomma antiscivolo, 115 V | Alkali Scientific | SKU: | Coltura di E. coli |
| Bio-Edit | Software | n/a | Ispezione visiva e analisi delle letture di sequenza Sanger |
| Crosslinkers CL 508 | Thistle Scientific. | SKU: CLV-CL-508.M | Trattamento del DNA plasmidico |
| DNA-MAN | Software | n/a | Ispezione visiva e analisi delle letture di sequenza Sanger |
| Bagno asciutto digitale con timer, riscaldamento a 150 °C, doppio blocco | WhiteHead Scientific | E-DB150-2D | Trasformazione |
| Sistemi di elettroporazione Gene Pulser Xcell | Bio-Rad, Hercules, CA 94547, USA | 1652660 | Elettroporazione |
| Cuvette per elettroporazione Gene Pulser/MicroPulser, intervallo da 0,2 cm | Bio-Rad, Hercules, CA 94547, USA | 1652086 | Elettroporazione |
| Enzimi HindIII-HF | New England Bio-lab | R3104L | Digestione con enzimi di restrizione |
| JCV198 (oligonucleotidi di DNA a singolo filamento sintetizzati su scala da 100 nm con purificazione PAGE) | Integrated DNA Technologies (WhiteHead Scientific) | 63 bp | CCCTGTTACTTCTCGACCGTATTGA TTCGGATGATTCCTACGCGAGCCT GCGGAACGACCAGG; Obiettivo genico: php; Ripristino di hygR nel gene php su pJV75amber |
| Incubatore statico Memmert IN Plus Standard da 26,5 piedi cubi senza CO2 | Ares Scientific | SKU: IN-750-PLUS | Cultura di M. tb |
| Mtb_Rv0678_Fwrd_SEQ | Integrated DNA Technologies (WhiteHead Scientific) | 885bp | GCGACCACAACCAGGATGA; Obiettivo genico: rv0678; Amplificazione PCR di rv0678 |
| Mtb_Rv0678_Rev_SEQ | Integrated DNA Technologies (WhiteHead Scientific) | 885bp | CTCGGACAACACGCTGACC; Obiettivo genico: rv0678; Amplificazione PCR di rv0678 |
| Mtb_Rv0678_T33A_For_ampyP | Integrated DNA Technologies (WhiteHead Scientific) | 1413bp | ATTTCGAGTCCAGGAGTTTGGCTC GGTTGGCGGGTCGATT{G}; Obiettivo genico: rv0678; Inserimento A95G |
| Mtb_Rv0678_T33A_Rev_ampyP | Integrated DNA Technologies (WhiteHead Scientific) | 1413bp | CAATCGACCCGCCAACCGAGC CAAACTCCTGGACTCGAAA{T}; Obiettivo genico: rv0678; Inserimento A95G |
| Mycobrowser | Database | n/a | SNV nel codone di una sequenza genica |
| Database NCBI | Database | n/a | Posizione genica nel genoma per identificare la posizione di SNV |
| p2NIL | Addgene | 20188 | Vettore per clonaggio di espressione (kanR) |
| Enzimi PacI-HF | New England Bio-lab | R0547L | Digestione con enzimi di restrizione |
| pCR-Blunt-II-TOPO | Thermofisher -scientific / Invitrogen | 451245 | Vettore per subclonaggio che esprime LacZ e kanR |
| pGOAL17 | Addgene | 20189 | Vettore di clonaggio per ricombinasi Lambda RED che esprime LacZ e SacB |
| pGOAL19 | Addgene | 20190 | Vettore di clonaggio per ricombinasi Lambda RED che esprime hygR, LacZ e SacB |
| Kit di polimerasi Phusion ad alta fedeltà Hotstart flex | New England Bio-lab | M0535L | Polimerasi DNA taq ad alta fedeltà con attività proofreading |
| pJET1.2/blunt | Thermofisher -scientific | K1231 | Vettore di sequenziamento per subclonaggio (ampR) |
| PJV75_KANR_F (primer sintetizzati su scala da 25 nm con desalazione standard) | Integrated DNA Technologies (WhiteHead Scientific) | 700 bp | ATTCAACGGGAAACGTCTTG; Obiettivo genico: aph; amplificazione del gene KanR in pJV75amber |
| PJV75_KANR_R (primer sintetizzati su scala da 25 nm con desalazione standard) | Integrated DNA Technologies (WhiteHead Scientific) | 700 bp | CGAGGCAGTTCCATAGGATG; Obiettivo genico: aph; amplificazione del gene KanR in pJV75amber |
| pJV75amber | Addgene / Van Kessel lab | 26906/ 26908/26908/ 26910 | Vettore che esprime kanR, hygR e Che gp61, facilitando la ricombinazione nel genoma |
| Primer3plus | Software | n/a | Progettazione di coppie di primer specifici per il gene di interesse |
| RcmbFrag_Rv0678_Fwrd_digPrim | Integrated DNA Technologies (WhiteHead Scientific) | 2825bp | ACAGCG{AAGCTT}CAGGTTG GTCGCGAAGGTCG; Obiettivo genico: sito HindIII; sito di inserimento ACAGCGAAGCTT |
| RcmbFrag_Rv0678_Rev_digPrim | Integrated DNA Technologies (WhiteHead Scientific) | 2825bp | CGTACA{GGTACC}ACGTACG CTCAATCAAGGCC; Obiettivo genico: sito kpnl; sito di inserimento CGTACAGGTACC |
| SNAPGene | Software | n/a | Clonaggio virtuale e aggiunta di sbocchi per enzimi di restrizione |
| Termociclatore Thermo Fisher QuantStudio 3 | Pika America | N/A | Amplificazione del DNA |
Riferimenti
- Fenner L, et al. Effect of mutation and genetic background on drug resistance in Mycobacterium tuberculosis. Antimicrob Agents Chemother. 2012;56(6):6. doi:10.1128/AAC.06460-11.
- K SP, Parivakkam Mani A, S G, Yadav S. Advancements in artificial intelligence for the diagnosis of multidrug resistance and extensively drug-resistant tuberculosis: A comprehensive review. Cureus. 2024;16(5):e60280.
- Kandathil SM, Lau AM, Jones DT. Machine learning methods for predicting protein structure from single sequences. Curr Opin Struct Biol. 2023;81:102627.
- Hall BM, Ma CX, Liang P, Singh KK. Fluctuation AnaLysis CalculatOR: a web tool for the determination of mutation rate using Luria–Delbrück fluctuation analysis. Bioinformatics. 2009;25(12):12.
- Murray A. Salvador Luria and Max Delbrück on random mutation and fluctuation tests. Genetics. 2016;202(2):2.
- Pérez-Donoso JM, Vásquez CC. Site-directed mutagenesis as a tool for unveiling mechanisms of bacterial tellurite resistance. Genet Manip DNA Protein - Ex Curr Res. 2013;10.5772/47998.
- Parish T, Stoker NG. Use of a flexible cassette method to generate a double unmarked Mycobacterium tuberculosis tlyA plcABC mutant by gene replacement. Microbiology. 2000;146(Pt 8):1969-1975.
- van Kessel JC, Hatfull GF. Efficient point mutagenesis in mycobacteria using single-stranded DNA recombineering: characterization of antimycobacterial drug targets. Mol Microbiol. 2008;67(5):5.
- Gupta R, et al. A dual role for mycobacterial RecO in RecA-dependent homologous recombination and RecA-independent single-strand annealing. Nucleic Acids Res. 2013;41(4):2284-2295.
- Parish T, Stoker NG. Electroporation of Mycobacteria. Electroporation Protocols for Microorganisms. Humana Press; 1995:237-252.
- van Kessel JC, Hatfull GF. Recombineering in Mycobacterium tuberculosis. Nat Methods. 2007;4(2):2.
- Green R, Rogers EJ. Transformation of Chemically Competent E. coli. In Laboratory Methods in Enzymology: DNA. Academic Press; 2013;529:329-336.
- Gordhan BG, Parish T. Gene replacement using pretreated DNA. Methods Mol Med. 2001;54:77-92.
- Zhang Y, Muyrers JP, Testa G, Stewart AF. DNA cloning by homologous recombination in Escherichia coli. Nat Biotechnol. 2000;18(12):1314-1317.
- Hinds J, et al. Enhanced gene replacement in mycobacteria. Microbiology. 1999;145(3):519-527.
- Kodym A, Afza R. Physical and chemical mutagenesis. Methods Mol Biol. 2003;236:189-204.
- Martin C, et al. Transposition of an antibiotic resistance element in mycobacteria. Nature. 1990;345(6277):739-743.
- Kalpana GV, Bloom BR, Jacobs WR. Insertional mutagenesis and illegitimate recombination in mycobacteria. Proc Natl Acad Sci U S A. 1991;88(12):5433-5437.
- Goude R, Parish T. Electroporation of mycobacteria. J Vis Exp. 2008;15:e761.
- Sawitzke JA, et al. Recombineering: highly efficient in vivo genetic engineering using single-strand oligos. Methods Enzymol. 2013;533:157-177.
- Sarasin A. New trends in photobiology: Shuttle vectors for studying mutagenesis in mammalian cells. J Photochem Photobiol B. 1989;3(2):143-155.
- Wang XY, et al. Impact of different promoters on episomal vectors harbouring characteristic motifs of matrix attachment regions. Sci Rep. 2016;6.
- Thomason LC, Oppenheim AB, Court DL. Modifying bacteriophage lambda with recombineering. Methods Mol Biol. 2009;501:239-251.
- Merker M, et al. Whole genome sequencing reveals complex evolution patterns of multidrug-resistant Mycobacterium tuberculosis Beijing strains in patients. PLoS One. 2013;8(12):e82551.
- Faksri K, et al. Whole-genome sequencing analysis of serially isolated multi-drug and extensively drug resistant Mycobacterium tuberculosis from Thai patients. PLoS One. 2016;11(8):e0160992.
- Ishikawa M, Hori K. A new simple method for introducing an unmarked mutation into a large gene of non-competent Gram-negative bacteria by FLP/FRT recombination. BMC Microbiol. 2013;13(1):86.
- Rivera-Flores IV, Wang EX, Murphy KC. Mycobacterium smegmatis NucS-promoted DNA mismatch repair involves limited resection by a 5′-3′ exonuclease and is independent of homologous recombination and NHEJ. Nucleic Acids Res. 2024;52(20):12308-12323.
- Murphy KC. Oligo-mediated recombineering and its use for making SNPs, knockouts, insertions, and fusions in Mycobacterium tuberculosis. Methods Mol Biol. 2021;2314:301-321.
- Murphy KC, Papavinasasundaram K, Sassetti CM. Mycobacterial recombineering. Methods Mol Biol. 2015;1285:177-199.
- Kendall SL, Frita R. Construction of targeted mycobacterial mutants by homologous recombination. Methods Mol Biol. 2009;465:297-310.
- Campo-Pérez V, Cendra M del M, Julián E, Torrents E. Easily applicable modifications to electroporation conditions improve the transformation efficiency rates for rough morphotypes of fast-growing mycobacteria. New Biotechnol. 2021;63:10-18.
- Tang D, et al. Ultra-high field strength electroporation enables efficient DNA transformation and genome editing in nontuberculous mycobacteria. Microbiol Spectr. 2025;13(10):e01944-25.
- Stephan J, Stemmer V, Niederweis M. Consecutive gene deletions in Mycobacterium smegmatis using the yeast FLP recombinase. Gene. 2004;343(1):181-190.
- Baulard A, Kremer L, Locht C. Efficient homologous recombination in fast-growing and slow-growing mycobacteria. J Bacteriol. 1996;178(11):3091-3098.
- Borgers K, Vandewalle K, Festjens N, Callewaert N. A guide to Mycobacterium mutagenesis. FEBS J. 2019;286(19):3757-3774.
- Alonso MN, et al. Efficient method for targeted gene disruption by homologous recombination in Mycobacterium avium subspecies paratuberculosis. Res Microbiol. 2020;171(5):203-210.
- Beviere M, et al. The role of next-generation sequencing (NGS) in the management of tuberculosis: Practical review for implementation in routine. Pathogens. 2023;12(8):978.
- Ding XY, et al. Programmable base editing in Mycobacterium tuberculosis using an engineered CRISPR RNA-guided cytidine deaminase. Front Genome Ed. 2021;3:734436.
- Feng S, et al. A CRISPR-guided mutagenic DNA polymerase strategy for the detection of antibiotic-resistant mutations in M. tuberculosis. Mol Ther Nucleic Acids. 2022;29:354-367.
- Zein-Eddine R, Refrégier G, Cervantes J, Yokobori NK. The future of CRISPR in Mycobacterium tuberculosis infection. J Biomed Sci. 2023;30:34.
- James KS, et al. TnSeq identifies genetic requirements of Mycobacterium tuberculosis for survival under vaccine-induced immunity. NPJ Vaccines. 2025;10(1):103.
- Ghosh M, Lahiri M, Dalal A, Parida KK, Kalia NP. Advancements in tuberculosis diagnostics: An update. Microb Pathog. 2025;207:107843.
Ristampe e permessi
Questo articolo è stato pubblicato
Video in arrivo