La riprogrammazione metabolica induce l'angiogenesi nel PDAC attraverso le vie di HIF-1α, PKM2, KRAS, del lattato e dei lipidi. I meccanismi compensatori limitano la monoterapia, evidenziando la necessità di strategie combinate razionali.
Articolo di revisione
Regolazione metabolica dell'angiogenesi nell'adenocarcinoma duttale pancreatico
In questo articolo
Sommario
Abstract
Il carcinoma duttale pancreatico (PDAC) rimane altamente letale, con una sopravvivenza a 5 anni pari soltanto al 13%. La sua biologia aggressiva e la diagnosi tardiva portano spesso a una diffusione metastatica già al momento della presentazione. Questa revisione esamina come il riprogrammamento metabolico regoli l'angiogenesi nel PDAC e analizza le implicazioni terapeutiche di questa associazione. Abbiamo analizzato sistematicamente studi pubblicati sulle alterazioni del metabolismo di glucosio, aminoacidi e lipidi e sulla loro interconnessione con la neoformazione vascolare attraverso il fattore inducibile da ipossia-1α (HIF-1α), i segnali oncogenici e le vie mediate dai metaboliti. Sulla base di una sintesi della letteratura attuale, l'accoppiamento metabolismo-angiogenesi sembra operare attraverso almeno tre meccanismi interconnessi: l'asse glicolitico-fattore di crescita dell'endotelio vascolare (VEGF) guidato da HIF-1α/la piruvato chinasi M2 (PKM2); il lattato che agisce come molecola di segnale promuovendo i macrofagi associati al tumore polarizzati verso il fenotipo M2 e stabilizzando HIF-1α; e i metaboliti lipidici — inclusi gli eicosanoidi e la proteina legante gli acidi grassi 4 (FABP4) — che modulano la funzione e la sopravvivenza endoteliale. Inoltre, intermedi derivati dal glutammato sostengono la formazione di nuovi vasi endoteliali e il rimodellamento della matrice extracellulare, mentre le vie del triptofano e della serina influenzano l'equilibrio immuno-angiogenico. È importante notare che vie compensatorie (ad esempio, l'angiogenesi indipendente da HIF-1α mediata dall'accumulo di glicogeno e dall'attivazione del recettore proteasi-attivato-2) limitano l'efficacia degli interventi con singolo agente, evidenziando la necessità di strategie combinate. Comprendere queste reti metaboliche-angiogenetiche fornisce una base razionale per terapie guidate da biomarcatori che colpiscano contemporaneamente il metabolismo tumorale e la vascolarizzazione. L'integrazione di biomarcatori metabolici e angiogenetici (ad esempio, VEGF, lattato deidrogenasi A) con profili metabolici basati su imaging potrebbe migliorare la stratificazione dei pazienti e il monitoraggio del trattamento nel PDAC.
Introduzione
Il carcinoma adenocarcinoma duttale del pancreas (PDAC) rimane una delle neoplasie solide più letali. Per i pazienti con malattia metastatica, la sopravvivenza mediana complessiva è di circa 6-11 mesi, e anche coloro che presentano tumori localmente avanzati o resecabili affrontano esiti a lungo termine estremamente scarsi1,2. Negli ultimi tre decenni, la percentuale di sopravvivenza a 5 anni è migliorata solo in modo modesto, passando dal 4% al 13%, principalmente grazie ai progressi nelle tecniche chirurgiche e alla centralizzazione dell'assistenza, piuttosto che a scoperte decisive nella terapia sistemica3,4. Da un punto di vista epidemiologico, si prevede che il cancro del pancreas diventi entro il 2030 la seconda causa principale di morte per cancro negli Stati Uniti5. In Cina, la malattia si colloca all'ottavo posto per incidenza e al sesto per mortalità6, e la sua incidenza è in aumento tra i giovani adulti7,8.
Nonostante questo elevato carico patologico, i progressi terapeutici sono stati frustrantemente lenti, principalmente a causa dell'elevata eterogeneità del tumore, della sua precoce disseminazione sistemica e della comprensione incompleta dei principali fattori responsabili della sua aggressiva biologia. Si ritiene che l'adattamento metabolico e le anomalie vascolari all'interno del microambiente tumorale siano centrali nella progressione del carcinoma duttale pancreatico (PDAC) e nella resistenza ai trattamenti, tuttavia le relazioni causali e il dialogo di segnalazione tra questi due processi rimangono insufficientemente caratterizzati. In particolare, non è stata ancora compresa sistematicamente la modalità con cui le cellule tumorali modellano attivamente la nicchia angiogenica attraverso il riprogrammamento metabolico, se gli intermedi metabolici agiscano come molecole di segnale dirette sulle cellule endoteliali e come questi meccanismi contribuiscano collettivamente all'evasione terapeutica9,10. Pertanto, una completa chiarificazione della rete di accoppiamento metabolismo-angiogenesi riveste una notevole importanza teorica e clinica per svelare i meccanismi alla base della progressione del PDAC e per sviluppare nuove strategie terapeutiche. Tuttavia, ad oggi, nessuna revisione sistematica ha integrato i molteplici meccanismi attraverso cui il riprogrammamento metabolico controlla l'angiogenesi nel PDAC, né è stato valutato criticamente il potenziale traslazionale di tali scoperte. Per colmare questa lacuna, la presente revisione si propone di: sintetizzare i meccanismi fondamentali con cui il riprogrammamento di glucosio, aminoacidi e lipidi regola l'angiogenesi nel PDAC, con particolare enfasi sui ruoli centrali del fattore inducibile da ipossia-1α (HIF-1α), dei segnali oncogenici e degli intermedi metabolici; valutare criticamente l'utilità clinica dei biomarcatori metabolici e angiogenici sulla base delle evidenze disponibili; e discutere le prospettive e le sfide legate a terapie combinate che mirino simultaneamente a vie metaboliche e vascolari. Integrando questi dati a più livelli, si intende fornire un quadro concettuale per la diagnosi e il trattamento di precisione del PDAC. È importante sottolineare che, sebbene la chiarificazione di questi meccanismi di accoppiamento possa offrire una base teorica per l'identificazione di biomarcatori e lo sviluppo di terapie mirate, il valore traslazionale di tali scoperte richiede ancora la validazione in studi clinici prospettici ben progettati, e la robustezza delle evidenze per ciascuna applicazione proposta sarà esaminata criticamente nelle sezioni successive di questa revisione.
Revisione e prospettiva
Il carcinoma duttale pancreatico (PDAC) si sviluppa in un microambiente unicamente ostile caratterizzato da una marcata desmoplasia, profonda ipossia e un riprogrammazione metabolica alterata. La vascolarizzazione tumorale che emerge da questo contesto non è un semplice condotto passivo, ma un partecipante attivo nella progressione della malattia, modellata dalla convergenza di segnali oncogenici, adattamento metabolico e interazioni con lo stroma. Come illustrato nella Figura 1, gli input metabolici derivanti dai percorsi del glucosio, degli amminoacidi e dei lipidi convergono su regolatori centrali—il fattore inducibile da ipossia-1α (HIF-1α), KRAS mutato (presente nel ~93% dei casi di PDAC) e il complesso mTOR 1 (mTORC1)—per coordinare risposte angiogeniche a livello trascrizionale e post-traduzionale. La vascolarizzazione risultante è tipicamente ipovascolare, permeabile e immatura, e comprende quattro modalità distinte di vascolarizzazione: angiogenesi sprouting, intussusceptiva e coalescente, oltre al mimetismo vasculogenico (VM). Comprendere questa eterogeneità meccanicistica è essenziale per interpretare il fallimento delle terapie anti-angiogeniche monoterapiche e per progettare strategie razionali di trattamento combinato.
Panoramica di base dell'angiogenesi nel cancro del pancreas
Modalità di angiogenesi
L'angiogenesi sprouting è la modalità predominante di neoformazione vascolare nel carcinoma duttale del pancreas (PDAC), innescata da ipossia, danno tissutale o segnalazione oncogenica e regolata da numerosi mediatori pro-angiogenetici11. Il fattore di crescita endoteliale vascolare (VEGF), secreto dalle cellule tumorali, rappresenta il fattore regolatorio più critico. Dopo il legame con VEGFR2, il VEGF attiva le vie PI3K/AKT e MAPK/ERK: la PI3K fosforila PIP2 per generare PIP3, reclutando e attivando AKT per promuovere la proliferazione e la migrazione delle cellule endoteliali (EC), mentre la cascata MAPK/ERK procede attraverso l'attivazione di RAS-RAF-MEK-ERK, con ERK che si trasloca nel nucleo per modulare l'espressione genica associata alla proliferazione e alla migrazione. Studi preclinici dimostrano che l'inibizione del VEGF riduce significativamente lo sprouting e attenua la crescita tumorale nei modelli di PDAC12. I recenti progressi evidenziano che la plasticità fenotipica endoteliale modula in modo critico l'efficienza dello sprouting. Le cellule endoteliali possono passare reversibilmente da cellule "falanca" quiescenti a cellule "apicali" migratorie e a cellule "stelo" proliferative. La dinamica apice-stelo è metabolicamente specializzata: le cellule apicali si affidano preferenzialmente alla glicolisi per alimentare la migrazione, mentre le cellule stelo dipendono dall'ossidazione degli acidi grassi per sostenere la proliferazione. Proteasi derivate dal tumore, come ADAM9, promuovono ulteriormente la formazione degli sprout attraverso il rilascio del fattore di crescita simile all'EGF legante l'eparina. Nel complesso, questi risultati indicano che l'angiogenesi sprouting nel PDAC non è governata soltanto dal VEGF, ma da un'interazione complessa di fattori metabolici, di segnalazione e stromali13,14,15,16.
L'angiogenesi intussuscezione espande e ramifica i vasi attraverso il rimodellamento della parete vascolare esistente, senza dipendere dalla proliferazione o migrazione delle cellule endoteliali17. All'interno del tessuto tumorale, la rapida proliferazione delle cellule cancerose aumenta la pressione locale, causando l'invaginazione della parete del vaso nella lume e la formazione di strutture colonnari o settali. Queste strutture si allargano gradualmente e si fondono, suddividendo il lume originale in più canali più piccoli, aumentando così la superficie e il volume del vaso. L'imaging tridimensionale in modelli murini di PDAC indica che questa modalità è più comune nelle regioni centrali del tumore, dove contribuisce ad alleviare l'ipossia18. Poiché l'angiogenesi intussuscezione dipende dal rimodellamento della parete vascolare piuttosto che dalla proliferazione delle cellule endoteliali, gli agenti anti-angiogenetici che inibiscono la proliferazione endoteliale — e in particolare la terapia anti-VEGF — potrebbero avere un'efficacia limitata contro questa modalità.
L'angiogenesi coalescente (CA) si sviluppa a partire da una rete capillare isotropa che circonda isole di tessuto. I percorsi preferenziali del flusso si ingrandiscono attraverso l'aggregazione capillare e la scomparsa dei pilastri interni di tessuto, mentre i segmenti meno perfusi regrediscono, rimodellando la rete a maglia in un albero gerarchico che conserva i componenti della parete vascolare e mantiene il flusso ematico19. La CA condivide caratteristiche con l'angiogenesi intussusceptiva ma differisce morfologicamente: mentre l'angiogenesi intussusceptiva cresce e fonde i pilastri di tessuto per suddividere i vasi esistenti, la CA elimina le isole di tessuto per formare vasi definitivi, rendendola funzionalmente un processo inverso20.
La mimica vasculogenica rappresenta un modello distintivo in cui le cellule tumorali simulano cellule endoteliali formando strutture simili a vasi. La formazione della mimica vasculogenica è strettamente associata alla transizione epitelio-mesenchimale (EMT)21; le cellule tumorali trasformate attraverso l'EMT si interconnettono formando strutture contenenti lume, sostenute da cellule positive al periodo acido di Schiff (PAS) e dalla matrice extracellulare, trasportando eritrociti e svolgendo funzioni di perfusione analoghe a quelle della vascolarizzazione normale22. Le strutture di mimica vasculogenica sono significativamente aumentate nei tessuti del PDAC altamente invasivi e correlano con una prognosi sfavorevole23.
Caratteristiche vascolari e vincoli microambientali
A differenza di molti altri tumori, il carcinoma duttale pancreatico (PDAC) è tipicamente ipovascolarizzato e desmoplastico, con una densità media di microvasi (MVD) significativamente più bassa rispetto al tessuto pancreatico normale o al carcinoma epatocellulare24,25,26. Questo fenotipo ipovascolare persiste nonostante una marcata ipossia, suggerendo l’attivazione di meccanismi angiogenetici attivi. Il segnale paracrino Hedgehog può inibire il segnale WNT non canonico limitando l’iper-sprouting endoteliale dipendente da VEGFR2, e la formazione di complessi trans di VEGFR2/neuropilina 1 (NRP1) tra cellule tumorali e cellule endoteliali è correlata a una riduzione della ramificazione vascolare e a una sopravvivenza migliore27. La vascolatura risultante presenta distribuzione irregolare, struttura immatura, scarsa copertura di periciti e perdita funzionale28, causando l’extravasazione del plasma e un aumento della pressione interstiziale del liquido (IFP). L’aumento dell’IFP, unito allo stress solido derivante dalla fibrosi densa, comprime i vasi, potenzialmente causando il collasso vascolare e una quasi completa assenza di vasi con diametro superiore a 10 µm, aggravando ulteriormente l’ipoperfusione29,30.
Questa perfusione ridotta crea un circolo vizioso di ipossia. I neo-vasi del PDAC presentano pareti incomplete e un insufficiente supporto muscolare liscio e di periciti, determinando un flusso sanguigno lento31. L'ambiente microscopico ipossico stabilizza a livello trascrizionale HIF-1α, che amplifica la secrezione di VEGF e perpetua la stimolazione angiogenica32,33. In campioni umani di PDAC resecati, l'espressione di HIF-1α (presente nel 40% dei casi) correla positivamente con la malattia metastatica e con la densità microvascolare (MVD), mentre correla negativamente con la prognosi34. Anche il sovraespressione di HIF-2α e la mimica vascologenica sono associate a scarsa differenziazione, stadio avanzato, metastasi linfonodali e prognosi sfavorevole35.
La disfunzione dei periciti, caratterizzata dall'espressione ectopica dell'actina α del muscolo liscio e dall'adesione compromessa tra periciti ed endotelio, destabilizza ulteriormente la vascolarizzazione36. Le giunzioni endoteliali allentate, le membrane basali discontinue e gli spazi intercellulari aumentano la permeabilità, consentendo l'extravasazione del plasma che eleva la pressione interstiziale e ostacola il rilascio dei farmaci, favorendo al contempo l'intravasazione delle cellule tumorali. Un elevato MVD combinato a una bassa integrità dei microvasi è associato a recidiva precoce, metastasi e ridotta sopravvivenza dopo la resezione37.
Regolazione metabolica dell'angiogenesi
Il carcinoma duttale del pancreas (PDAC) presenta ampie regioni ipossiche, con un valore mediano di pO2 tissutale compreso tra 0 e 5,3 mmHg, rispetto ai 24,3–92,7 mmHg del tessuto normale adiacente38. Questa condizione deriva da uno stroma fibroso ipossico, da una rapida proliferazione cellulare e da una vascolarizzazione inadeguata39. La risposta adattativa all'ipossia, mediata principalmente dagli isoformi HIF-α, conferisce al PDAC un fenotipo aggressivo e resistente alle terapie: HIF-1α viene rapidamente indotto in condizioni di ipossia acuta e severa40,41, mentre HIF-2α tende a essere espressa in modo persistente in condizioni di ipossia cronica e moderata42,43, e HIF-3α regola principalmente gli altri complessi HIF44.
HIF-1α funge da interruttore centrale a monte, guidando simultaneamente il riprogrammamento metabolico del glucosio e l'angiogenesi. In condizioni di ipossia, HIF-1α attiva a livello trascrizionale geni associati alla glicolisi (GLUT1, HK2, LDHA, PKM2) attivando contemporaneamente fattori pro-angiogenici (VEGF, CTGF, PDGFB)45,46,47. Molecole come MUC1, P4HA1 e APE1/Ref-1 rafforzano sia il fenotipo glicolitico sia la capacità angiogenica attraverso la stabilizzazione di HIF-1α o un'enhanced funzione trascrizionale48,49,50,51. PKM2 svolge un ruolo di ponte molecolare diretto tra glicolisi e angiogenesi: in ipossia, PKM2 si trasloca nel nucleo per co-attivare la trascrizione di geni glicolitici e angiogenici (incluso VEGF-A) tramite interazione con β-catenina/STAT3 e modificazione degli istoni, creando un circuito di retroazione positiva in cui la glicolisi potenziata amplifica il segnale HIF-1α/VEGF47,52. Le mutazioni di KRAS aumentano la stabilità di HIF-1α/2α attraverso la via MEK/ERK, regolando positivamente enzimi glicolitici (LDHA, PDK1) ed effettori pro-angiogenici (VEGF, CA9, MCT4)53,54. Altri meccanismi di interazione includono la stabilizzazione di HIF-1α mediata da LSD1, l'asse UHRF1/SIRT4 e la segnalazione recettoriale tramite IR/IGF1R e CX3CL1/CX3CR139,55,56, mentre la lumican sopprime sia la glicolisi sia l'angiogenesi inibendo la via EGFR/PI3K/Akt57. Vie compensatorie—come l'accumulo di glicogeno, che sostiene l'angiogenesi tramite il reclutamento di cellule dendritiche58, e l'attivazione di PAR-2 che promuove VEGF attraverso MEK-ERK53—indicano che il targeting di HIF-1α o di singoli nodi metabolici potrebbe non essere sufficiente.
Il metabolismo degli aminoacidi modula l'angiogenesi fornendo precursori biosintetici per la formazione di nuovi vasi endoteliali e per il rimodellamento della matrice extracellulare, e generando segnali immunometabolici che regolano indirettamente il tono vascolare e l'infiltrazione immunitaria. La glutammina, tramite GLS, forma glutammato convertibile in aspartato per favorire la gemmazione delle cellule endoteliali59 e in prolina per il rimodellamento della matrice extracellulare60. La stimolazione da parte del VEGF aumenta l'assorbimento di glicina da parte delle cellule endoteliali, promuovendone la migrazione61; la glicina partecipa inoltre alla sintesi del glutatione, modulando lo stress ossidativo e il tono vascolare mediato dal NO62. L'arginina contribuisce alla formazione di prolina, poliammine e NO63, mentre il percorso di sintesi della serina dipendente da PHGDH regola il tono vascolare, lo stress ossidativo e la protezione dall'apoptosi endoteliale63,64,65. In particolare, il metabolismo del triptofano nelle cellule soppressorie di origine mieloide (MDSC) genera chinurenina tramite IDO-1, spostando l'equilibrio tra IFNγ e IL-6 verso uno stato pro-angiogenico67,68.
Il riprogrammamento del metabolismo lipidico promuove la neoangiogenesi attraverso meccanismi metabolici, di segnalazione e immunomodulatori69. Il carcinoma duttale pancreatico (PDAC) presenta un aumento della lipogenesi *de novo* mediata da SREBP-1 e da enzimi quali FASN e ACC. Oltre alla biogenesi delle membrane, FASN regola la proliferazione delle cellule endoteliali (EC) attraverso un meccanismo di segnalazione mediato da metaboliti: l'inibizione di FASN determina un accumulo di malonil-CoA, che promuove la malonilazione di mTOR a livello della lisina 1218, compromettendo l'attività chinasi di mTORC1 e sopprimendo selettivamente la proliferazione delle EC senza influenzarne la migrazione.70L'ossidazione degli acidi grassi funge da fonte energetica alternativa in condizioni di restrizione del glucosio, sostenendo la migrazione e la formazione di tubuli delle cellule endoteliali; l'inibizione farmacologica dell'ossidazione degli acidi grassi compromette l'angiogenesi nei modelli di carcinoma duttale del pancreas71.
Le specie lipidiche funzionano anche come molecole di segnale dirette. L'acido lisofosfatidico (LPA) e la sfingosina-1-fosfato (S1P) attivano recettori accoppiati a proteine G nelle cellule endoteliali, promuovendo proliferazione, migrazione e permeabilità, con livelli elevati associati a un aumento dell'espressione di VEGF e della formazione di tubuli72. Un metabolismo lipidico alterato genera specie reattive dell'ossigeno (ROS) e prodotti di perossidazione lipidica che attivano HIF-1α e NF-κB, amplificando la trascrizione di geni pro-angiogenici, tra cui VEGF e IL-873. L'accumulo di goccioline lipidiche nelle cellule tumorali e endoteliali è correlato a una maggiore sopravvivenza delle cellule endoteliali e a resistenza alle terapie anti-angiogeniche, con coinvolgimento delle perilipine nella regolazione di proliferazione e migrazione74.
La riprogrammazione del metabolismo lipidico modella anche il microambiente angiogenico attraverso la modulazione immunitaria. I macrofagi associati al tumore (TAM) accumulano lipidi ossidati e colesterolo tramite recettori scavenger come CD36, promuovendo un fenotipo M2-like pro-angiogenico che secerne VEGF, TNF-α e metalloproteasi della matrice. Analogamente, le cellule mieloidi soppressorie cariche di lipidi (MDSC) producono fattori angiogenici che sostengono la neoangiogenesi. Questo asse metabolico-immunitario-angiogenico rappresenta un bersaglio terapeutico emergente nel carcinoma duttale del pancreas (PDAC)75.
Segnalazione angiogenica mediata da metaboliti
Il lattato è stato riabilitato da rifiuto metabolico a molecola di segnalazione chiave che collega glicolisi e angiogenesi. Il lattato promuove l'angiogenesi attraverso tre meccanismi principali: attivazione diretta della via NF-κB/IL-8 nelle cellule endoteliali tramite MCT-1; stabilizzazione della proteina HIF-1α mediante inibizione dell'attività della proil idrossilasi (PHD); e modulazione immunitaria paracrina76. Il ruolo di GPR81 nell'attivazione mediata dal lattato di HIF-1α rimane controverso: studi su modelli murini dimostrano che il segnale di GPR81 stabilizza HIF-1α in cellule dendritiche e MDSC per favorire l'evasione immunitaria e l'angiogenesi, tuttavia studi su macrofagi murini indicano che gli effetti immunosoppressivi possono verificarsi indipendentemente da GPR8177. Inoltre, l'espressione di GPR81 è elevata nel tessuto adiposo ma notevolmente bassa in altri organi umani78, e i neutrofili umani che esprimono GPR81 mostrano una risposta trascrizionale minima alla stimolazione con lattato, sollevando dubbi sulla generalizzabilità di questi dati79. Nella neoplasia del pancreas in particolare, il lattato potenzia l'attività delle MDSC attraverso l'asse GPR81-mTOR-HIF-1α-STAT380, sebbene la rilevanza interspecifica di questo meccanismo non sia ancora completamente caratterizzata. Inoltre, il lattato induce la polarizzazione dei macrofagi verso il fenotipo M2, che secernono ulteriori fattori pro-angiogenici81,82, mentre la lattilazione delle proteine (ad esempio, lattilazione di ENSA-K63) rimodella il microambiente immunitario tramite STAT3/CCL2, influenzando indirettamente l'angiogenesi83.
Altri metaboliti modulano l'angiogenesi attraverso vie distinte. Gli acidi grassi omega-3 (EPA e DHA) esercitano effetti anti-angiogenetici inibendo VEGF, PDGF, COX-2, PGE2, NF-κB e MMPs84. Al contrario, livelli elevati di acidi grassi polinsaturi omega-6 forniscono substrati per il metabolismo dell'acido arachidonico; il PGE2 prodotto tramite COX-2 aumenta la secrezione di VEGF da parte delle cellule di PDAC attraverso meccanismi autocrini, promuovendo la migrazione delle cellule endoteliali85.
La proteina legante gli acidi grassi 4 (FABP4) agisce in più compartimenti per promuovere l'angiogenesi. Nelle cellule endoteliali, NOTCH1 induce l'espressione di FABP4 per alimentare il metabolismo degli acidi grassi a catena lunga e conferire resistenza allo stress ossidativo, sostenendo la formazione di nuovi vasi. Nelle cellule tumorali, un metabolismo lipidico alterato genera acetil-CoA e specie reattive dell'ossigeno (ROS) che attivano HIF-1α e NF-κB, inducendo la trascrizione di VEGF e PDGF. A livello stromale, gli adipociti mediando il trasporto di acidi grassi liberi attraverso FABP4 e secernono IL-1β e TNF-α per attivare NF-κB. Contemporaneamente, un metabolismo alterato degli sfingolipidi induce la polarizzazione dei macrofagi verso il fenotipo M2 tramite l'asse MIF-CD74, con sottogruppi di macrofagi FABP4+ che potenziano la capacità migratoria delle cellule endoteliali86.
Infine, i metaboliti del microambiente tumorale — tra cui succinato, fumarato e 2-idrossiglutarato — svolgono la funzione di molecole di segnale che attivano vie correlate all'angiogenesi rimodellando la funzione delle cellule endoteliali e regolando la polarizzazione immunitaria87.
Traduzione clinica: biomarcatori, imaging e terapie
L'accoppiamento tra riprogrammazione metabolica e angiogenesi fornisce nuovi biomarcatori e dimensioni di valutazione per la gestione del PDAC, anche se il percorso di traduzione segue un gradiente eterogeneo di evidenze. Come riassunto in Tabella 188,89,90,91,92,93, i biomarcatori proposti si articolano in tre livelli: (i) marcatori clinici consolidati come il CA19-9, ampiamente utilizzati ma con scarsa specificità per il PDAC rispetto all'ostruzione biliare; (ii) marcatori emergenti sottoposti a valutazione clinica, inclusi il VEGF e i metaboliti glicolitici; e (iii) firme sperimentali come pannelli multi-metaboliti e modelli di rischio basati su lipidi e macrofagi.
Numerosi studi confermano che VEGF, HIF-1α e GLUT1 sono significativamente elevati nel sangue e nei tessuti tumorali dei pazienti con PDAC rispetto alle condizioni pancreatiche infiammatorie. In uno studio su 61 pazienti sottoposti a resezione, le concentrazioni di VEGF nel sangue e nei tessuti erano significativamente più elevate nel PDAC rispetto ai tumori infiammatori (p < 0,000001), così come HIF-1α (p = 0,000005) e GLUT1 (p = 0,000002). Un'analisi multivariata ha identificato il VEGF come il predittore indipendente più potente sia nel sangue (OR = 1,016; p = 0,001) che nel tessuto (OR = 1,02; p = 0,001), con il VEGF sierico a un valore soglia di 134,56 pg/mL che mostrava una sensibilità del 97,8% e una specificità dell'86,7%88. Oltre alla diagnosi, le variazioni dinamiche del VEGF durante il trattamento potrebbero fungere da marcatori farmacodinamici. Nel trial di fase I STARPAC (n = 19), misurazioni seriali del plasma hanno suggerito che le variazioni precoci del VEGF potrebbero predire la risposta al trattamento, sebbene ciò richieda conferma in studi controllati randomizzati89.
La riprogrammazione glicolitica offre un potenziale diagnostico complementare. Integrando dataset GEO e TCGA, i ricercatori hanno identificato LDHA come predittore indipendente della sopravvivenza complessiva nel cancro del pancreas (p < 0,001). Il profilo metabolomico sierico mediante NMR in 36 pazienti con PDAC e 70 controlli sani ha rivelato alterazioni significative nei metaboliti legati alla glicolisi, con un punteggio combinato di lattato, piruvato, citrato e glucosio che ha raggiunto un AUC di 0,956 per distinguere PDAC dai controlli90. Passando da firme basate su singoli geni all'integrazione multi-metaboliti, uno studio metabolomico in due fasi ha identificato prolina, creatina e acido palmitico come un panel in grado di distinguere PDAC da neoplasie benigne e controlli sani, con AUC di 0,854 e 0,865 nel set di scoperta; l'aggiunta di CA19-9 ha migliorato le prestazioni rispettivamente a 0,949 e 0,909, con AUC di validazione di 0,830 e 0,852 in un coorte indipendente91. A livello trascrizionale, un'analisi bioinformatica di dataset pubblici (TCGA-PAAD, GSE62452, GSE57495) ha prodotto un modello di rischio lipidico-macrofagico basato su sette geni (ADH1A, ACACB, CD36, CERS4, PDE3B, ALOX5, CRAT) che ha stratificato efficacemente i pazienti per rischio, con mutazioni di TP53 prevalenti e fattori immunomodulatori (PVRL2, CD276, CCL20) correlati al punteggio di rischio92.
La divergenza tra i risultati promettenti della fase di scoperta e quelli derivanti dalle meta-analisi riflette limitazioni metodologiche ricorrenti: disegno retrospettivo monocentrico, bias di spettro verso malattie resecabili, dimensioni campionarie modeste, assenza di confronti con condizioni benigne e mancanza di una validazione prospettica indipendente87,88,89,90,91. Questi risultati sottolineano la necessità di una validazione rigorosa, standardizzata e adeguatamente potenziata prima che nuovi biomarcatori possano essere introdotti nella pratica clinica.
Per la valutazione funzionale, la PET/CT con 18F-FDG riflette l'attività metabolica tumorale del glucosio, mentre la risonanza magnetica con [1-13C]piruvato iperpolarizzato consente il monitoraggio in tempo reale della conversione da piruvato a lattato, correlata alla sovraespressione di LDHA e HIF-1α94. Gli esosomi circolanti rappresentano strumenti promettenti, minimamente invasivi, per la diagnosi precoce e il monitoraggio95. Dal punto di vista prognostico, la sovraespressione di VEGF/VEGFR-2, un'elevata attività glicolitica, la sovraespressione di LDHA e l'espressione di COX-2 sono ciascuna associata a esiti sfavorevoli, suggerendo che una classificazione molecolare basata su caratteristiche metaboliche e angiogeniche possa permettere una stratificazione precisa e una selezione mirata del trattamento96.
Strategie terapeutiche e il paradosso anti-angiogenico
Nonostante il ruolo centrale del VEGF nell'angiogenesi del PDAC, le strategie anti-VEGF/VEGFR hanno fallito sistematicamente negli studi di fase III. Lo studio CALGB 80303 (n = 535) non ha evidenziato alcun vantaggio in termini di sopravvivenza per gemcitabina più bevacizumab rispetto alla sola gemcitabina (sopravvivenza mediana 5,8 vs. 5,9 mesi; p = 0,95)97. Lo studio AviTA ha mostrato un miglioramento statisticamente significativo della sopravvivenza libera da progressione, ma nessun beneficio in termini di sopravvivenza globale aggiungendo bevacizumab alla terapia con gemcitabina più erlotinib98. Lo studio VANILLA su gemcitabina più aflibercept è stato interrotto dopo un'analisi intermedia che ha confermato l'assenza di beneficio in termini di sopravvivenza globale (7,75 vs. 6,54 mesi)99, e anche l'axitinib ha fallito nel migliorare la sopravvivenza in associazione con gemcitabina100.
Questi fallimenti riflettono almeno tre meccanismi di resistenza specifici del PDAC. In primo luogo, l'attivazione di vie compensatorie: l'ipossia indotta dal blocco del VEGF aumenta la regolazione di fattori pro-angiogenici alternativi (FGF, Ang-2, PIGF) e recluta cellule mieloidi pro-angiogeniche101. In secondo luogo, il co-opting vascolare e la mimica vascologenica: le cellule tumorali aggirano l'inibizione della gemmazione utilizzando vasi ospiti preesistenti o formando canali simili a vasi in modo indipendente dalla proliferazione endoteliale22. Recenti sequenziamenti a singola cellula hanno rivelato che i fibroblasti associati al cancro (CAFs) possono trasdifferenziarsi in un fenotipo simile a quello endoteliale (FAPα + CD144 + endoCAFs), in grado di promuovere la mimica vascologenica e le metastasi attraverso il segnale CD144-β-catenina-STAT3, spostando il quadro concettuale della VM da un processo autonomo delle cellule tumorali a un meccanismo cooperativo tra tumore e stroma102. In terzo luogo, l'adattamento metabolico-stromale: la densa desmoplasia sequestra fisicamente gli anticorpi terapeutici, mentre i CAF sostengono l'angiogenesi attraverso vie paracrini di HGF e TGF-β che operano a valle o in parallelo al VEGF36. Nel complesso, questi meccanismi dimostrano che una terapia monolitica mirata a un singolo ligando angiogenico è insufficiente nel PDAC.
L'indirizzamento di nodi metabolico-angiogenetici rappresenta un'alternativa razionale. Gli inibitori del metabolismo del glucosio — tra cui l'inibitore dell'HK2 2-deossi-D-glucosio, l'attivatore del PKM2 shikonina e l'inibitore dell'LDHA ossamato — hanno dimostrato effetti anti-angiogenetici e anti-tumorali in linee cellulari di PDAC e in modelli di xeno innesto82. L'indirizzamento dell'asse PKM2/HIF-1α/VEGF potrebbe contemporaneamente inibire l'adattamento metabolico e l'angiogenesi. Il segnale paracrino mediato dal lattato attraverso GPR81 si è rivelato un possibile bersaglio terapeutico, sebbene antagonisti specifici siano ancora in fase sperimentale; l'antagonista putativo 3-idrossibutirrato potrebbe agire principalmente sul recettore correlato HCAR2 piuttosto che su GPR81103,104. Nel metabolismo dei lipidi, gli inibitori della COX-2 (ad esempio, celecoxib) e i modulatori della via PPARγ/FABP4 hanno mostrato effetti anti-angiogenetici in modelli preclinici105, sebbene studi di fase II con celecoxib in associazione a gemcitabina non abbiano evidenziato vantaggi significativi in termini di sopravvivenza. Gli acidi grassi polinsaturi omega-3 inibiscono competitivamente la via ω-6 e mostrano proprietà anti-angiogenetiche in modelli preclinici, sebbene manchino dati da studi interventistici nell'uomo per il PDAC.
Data la plasticità metabolica del PDAC, i regimi combinati che associano agenti antiangiogenici a chemioterapia, immunoterapia o inibitori metabolici rappresentano la strada più promettente. La riprogrammazione del metabolismo di glucosio, aminoacidi e lipidi è strettamente associata alla resistenza a chemioterapia, radioterapia e immunoterapia; l'inibizione combinata della glicolisi e della glutaminolisi potrebbe bloccare il compenso metabolico. Tuttavia, al momento attuale, nessuna combinazione mirata al metabolismo ha dimostrato efficacia nella fase III nel PDAC. In definitiva, la sfida traslazionale centrale non è la scarsità di bersagli farmacologici, ma l'incapacità di identificare in modo prospettico quale modalità di vascolarizzazione — a gemmazione, intussuscezione, coalescenza o mimetismo — predomina in un singolo tumore. Finché i profili di biomarcatori o le firme di imaging non potranno stratificare i pazienti in base al loro fenotipo metabolico-angiogenico, le strategie combinate mirate a questa rete rimarranno empiriche piuttosto che guidate dalla precisione.
Conclusioni
Questa revisione delinea il collegamento reciproco tra riprogrammazione metabolica e angiogenesi nel carcinoma duttale pancreatico (PDAC). Descriviamo quattro modalità distinte di neoformazione vascolare — angiogenesi sprouting, intussusceptiva, coalescente e mimetismo vascologenico — che insieme producono una vascolarizzazione ipovascolare, scarsamente perfusa e strutturalmente anomala. Alla base meccanicistica, la riprogrammazione del metabolismo del glucosio attraverso l'effetto Warburg stabilisce un circuito sinergico in cui HIF-1α regola sia il flusso glicolitico sia la trascrizione pro-angiogenica (VEGF, CTGF, PDGFB), mentre PKM2 e KRAS mutante integrano lo stato metabolico con l'output angiogenico. Il metabolismo degli aminoacidi e dei lipidi modula ulteriormente il comportamento endoteliale, la polarizzazione immunitaria e la resistenza terapeutica attraverso segnali paracrini, tra cui lattato, LPA/S1P e l'asse FASN-malonil-CoA-mTOR. Questi risultati dimostrano che l'angiogenesi nel PDAC non è semplicemente una risposta all'ipossia, ma una componente integrante del programma adattativo metabolico del tumore.
La traduzione clinica rimane limitata da vincoli diagnostici e terapeutici. Sebbene studi nella fase di scoperta abbiano identificato potenziali biomarcatori metabolici e angiogenici, tra cui VEGF, punteggi metabolici derivati da LDHA e modelli di rischio basati su lipidi e macrofagi, l'evidenza aggregata dimostra che nessuno di questi supera in modo costante CA19-9 o fornisce un valore aggiuntivo sufficiente per un'implementazione immediata. Dal punto di vista terapeutico, i trial di fase III con terapia monocomponente anti-VEGF hanno sistematicamente fallito nel migliorare la sopravvivenza, riflettendo la resilienza della vascolarizzazione tumorale sostenuta dall'attivazione di vie compensatorie, dal mimetismo vasculogenico e dall'adattamento metabolico-stromale. Queste limitazioni parallele evidenziano la profonda ridondanza e plasticità della rete metabolico-angiogenica, rendendo necessarie strategie integrate piuttosto che terapie monocomponente.
I regimi di combinazione — abbinare agenti antiangiogenici a chemioterapia, immunoterapia o inibitori metabolici — rappresentano la strada più promettente per il futuro. Il targeting simultaneo della glicolisi e della glutaminolisi, oppure l'inibizione concomitante di FASN e mTOR, potrebbe superare la compensazione metabolica e interrompere i segnali angiogenici guidati dai lipidi. Le priorità future includono la stratificazione dei pazienti guidata da biomarcatori (ad esempio, fenotipi glicolitici versus dipendenti dai lipidi), combinazioni razionali multi-target in grado di bloccare diverse modalità di vascolarizzazione, l'imaging non invasivo del metabolismo e dell'angiogenesi, e studi clinici rigorosamente progettati in sottogruppi di PDAC definiti a livello molecolare. In definitiva, chiarire le interazioni tra metabolismo e angiogenesi sarà essenziale per trasformare il PDAC da malattia terapeuticamente refrattaria a malattia suscettibile di interventi mirati basati sui meccanismi patogenetici.
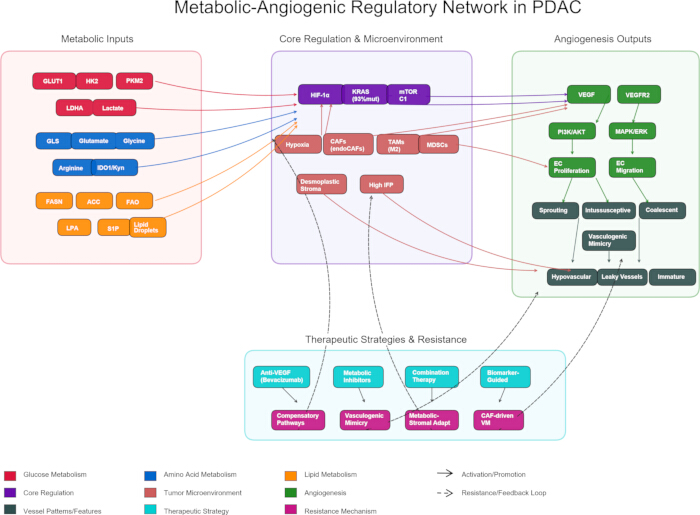
Figura 1: Rete regolatoria metabolica-angiogenetica nel PDAC. Rete regolatoria metabolica-angiogenetica nel PDAC. Panoramica schematica dell'accoppiamento metabolico-angiogenetico nel carcinoma adenocarcinoma duttale del pancreas. (Sinistra) Riprogrammazione delle vie nutrizionali: metabolismo del glucosio (rosso scuro), metabolismo degli amminoacidi (blu) e metabolismo dei lipidi (arancione). (Centro) Integrazione degli input metabolici da parte di regolatori centrali (viola; HIF-1α, KRAS mutante, mTORC1) all'interno del microambiente tumorale (rosa salmone), caratterizzato da ipossia, stroma desmoplastico con elevata pressione del fluido interstiziale (IFP), CAF (inclusi endoCAF FAPα⁺CD144⁺), macrofagi TAM polarizzati verso il fenotipo M2 e MDSC. (Destra) Segnalazione angiogenetica mediata da VEGF-VEGFR2 e quattro modalità distinte di vascolarizzazione (grigio ardesia scuro): angiogenesi sprouting, intussuscezione, angiogenesi coalescente e mimetismo vasculogenico (VM). (In basso) Strategie terapeutiche attuali (verde acqua) e meccanismi di resistenza (magenta). Le frecce continue indicano attivazione; le frecce tratteggiate indicano loop di retroazione della resistenza. Cliccare qui per visualizzare una versione ingrandita di questa figura.
| Biomarcatore/Pannello | Ragione biologica | Livello di evidenza | Principali limitazioni | Stadio traslazionale |
| CA19‑993 | Antigene Lewis sialilato | Stabilito clinicamente | Bassa specificità per PDAC rispetto all'ostruzione biliare | Standard clinico |
| VEGF sierico (diagnostico)88 | Attivazione dell'asse HIF‑1α/VEGF | Retrospettivo monocentrico | Errore di spettro; coorte limitata ai casi resecabili | Scoperta |
| VEGF sierico (risposta)89 | Marcatore farmacodinamico | Fase I (STARPAC, n=19) | Braccio singolo; assenza di braccio di controllo | Generazione di ipotesi |
| Punteggio LDHA/metabolita90 | Flusso glicolitico | Retrospettivo; monocentrico | Assenza di confronto con patologie benigne; coorte ridotta | Scoperta |
| Proline‑creatina‑acido palmitico + CA19‑991 | Integrazione multi-omica | Scoperta + piccola validazione | Single‑institution; n modesto | Prima validazione |
| Modello di rischio lipidico/macrophage a 7 geni92 | Interazione tra metabolismo lipidico e sistema immunitario | Bioinformatica retrospettiva | Assenza di coorte prospettica; effetti di batch | Scoperta |
Tabella 1: Quadro gerarchico delle evidenze per biomarcatori metabolico-angiogenetici nel carcinoma duttale del pancreas (PDAC). La tabella stratifica i biomarcatori metabolico-angiogenetici nel PDAC in base al grado di maturità traslazionale in tre livelli: (i) lo standard clinicamente consolidato CA19-9; (ii) candidati in fase iniziale, inclusi saggi sierici di VEGF per uso diagnostico e farmacodinamico e un punteggio basato su LDHA/metaboliti; e (iii) firme in fase di scoperta, rappresentate da un pannello multiplo di metaboliti (prolina--creatina--acido palmitico più CA19-9) e da un modello di rischio basato su 7 geni associati a lipidi e macrofagi. Si osserva un andamento ricorrente tra i candidati emergenti: sebbene il fondamento biologico sia ben definito, limitazioni metodologiche—come disegni retrospettivi o monocentrici, assenza di controlli benigni, coorti ridotte e mancanza di validazione prospettica—ne ostacolano complessivamente il passaggio oltre le fasi di scoperta o di generazione di ipotesi preliminari.
Dichiarazioni
Gli autori dichiarano di non avere interessi finanziari in conflitto.
Ringraziamenti
Lo studio è stato finanziato dalla piattaforma di microfluidica digitale per lo screening di farmaci basata su sferoidi 3D di cellule tumorali primarie (FDCT0001/2025/RID).
Riferimenti
- Siegel RL, Giaquinto AN, Jemal A. Cancer statistics, 2024. CA Cancer J Clin. 2024;74(1):12-49.
- Mackay TM, et al. Implementation of Best Practices in Pancreatic Cancer Care in the Netherlands: A Stepped-Wedge Randomized Clinical Trial. JAMA Surg. 2024;159(4):429-37.
- Latenstein AEJ, et al. Effect of centralization and regionalization of pancreatic surgery on resection rates and survival. Br J Surg. 2021;108(7):826-33.
- Kotecha K, et al. Centralization of Pancreaticoduodenectomy: A Systematic Review and Spline Regression Analysis to Recommend Minimum Volume for a Specialist Pancreas Service. Ann Surg. 2024;279(6):953-60.
- Rahib L, Wehner MR, Matrisian LM, Nead KT. Estimated Projection of US Cancer Incidence and Death to 2040. JAMA Netw Open. 2021;4(4):e214708.
- Han B, Zheng R, Zeng H, et al. Cancer incidence and mortality in China, 2022. J Natl Cancer Cent. 2024;4(1):47-53.
- Sung H, Siegel RL, Rosenberg PS, Jemal A. Emerging cancer trends among young adults in the USA: analysis of a population-based cancer registry. Lancet Public Health. 2019;4(3):e137-47.
- Hughes T, et al. The current and future global burden of cancer among adolescents and young adults: a population-based study. Lancet Oncol. 2024;25(12):1614-24.
- Folkman J. Anti-angiogenesis: new concept for therapy of solid tumors. Annals of Surgery, 1972, 175(3): 409-416.
- Hanahan D, Weinberg RA. Hallmarks of cancer: the next generation. Cell. 2011;144(5):646-74.
- Rhodin JA, Fujita H. Capillary growth in the mesentery of normal young rats. Intravital video and electron microscope analyses. J Submicrosc Cytol Pathol. 1989;21(1):1-34.
- Potente M, Gerhardt H, Carmeliet P. Basic and therapeutic aspects of angiogenesis. Cell. 2011;146(6):873-87.
- De Bock K, et al. Role of PFKFB3-driven glycolysis in vessel sprouting. Cell. 2013;154(3):651-63.
- Jakobsson L, et al. Endothelial cells dynamically compete for the tip cell position during angiogenic sprouting. Nat Cell Biol. 2010;12(10):943-53.
- Lu C, et al. An integrative proteotranscriptomics approach reveals new ADAM9 substrates and downstream pathways 2024;25(4):101538.
- Schoors S, et al. Fatty acid carbon is essential for dNTP synthesis in endothelial cells. Nature. 2015;520(7546):192-7.
- Baum O, et al. VEGF-A promotes intussusceptive angiogenesis in the developing chicken chorioallantoic membrane. Microcirculation. 2010;17(6):447-57.
- Djonov V, Baum O, Burri PH. Vascular remodeling by intussusceptive angiogenesis. Cell Tissue Res. 2003;314(1):107-17.
- Pezzella F, Kerbel RS. On coalescent angiogenesis and the remarkable flexibility of blood vessels. Angiogenesis. 2022;25(1):1-3.
- Nitzsche B, et al. Coalescent angiogenesis—evidence for a novel concept of vascular network maturation. Angiogenesis. 2022;25(1):35-45.
- Sun B, Zhang D, Zhao N, Zhao X. Epithelial-to-endothelial transition and cancer stem cells: two cornerstones of vasculogenic mimicry in malignant tumors. Oncotarget. 2017;8(18):30502-10.
- Maniotis AJ, et al. Vascular channel formation by human melanoma cells in vivo and in vitro: vasculogenic mimicry. Am J Pathol. 1999;155(3):739-52.
- Yang JP, et al. Tumor vasculogenic mimicry predicts poor prognosis in cancer patients: a meta-analysis. Angiogenesis. 2016;19(2):191-200.
- Hexige S, et al. Identification of novel vascular projections with cellular trafficking abilities on the microvasculature of pancreatic ductal adenocarcinoma. J Pathol. 2015;236(2):142-54.
- Olive KP, et al. Inhibition of Hedgehog Signaling Enhances Delivery of Chemotherapy in a Mouse Model of Pancreatic Cancer. Science. 2009;324(5933):1457-61.
- Sofuni A, et al. Differential diagnosis of pancreatic tumors using ultrasound contrast imaging. J Gastroenterol. 2005;40(5):518-25.
- Liu W, Yin B, Liang Z-H, Yu Y, Lu N. Computed tomography perfusion imaging evaluation of angiogenesis in patients with pancreatic adenocarcinoma. World J Clin Cases. 2022;10(8):2393-403.
- Rhim AD, et al. Stromal elements act to restrain, rather than support, pancreatic ductal adenocarcinoma. Cancer Cell. 2014;25(6):735-47.
- Jacobetz MA, et al. Hyaluronan impairs vascular function and drug delivery in a mouse model of pancreatic cancer. Gut. 2013;62(1):112-20.
- Provenzano PP, et al. Enzymatic targeting of the stroma ablates physical barriers to treatment of pancreatic ductal adenocarcinoma. Cancer Cell. 2012;21(3):418-29.
- Nguyen NC, Taalab K, Osman MM. Decreased blood flow with increased metabolic activity: a novel sign of pancreatic tumor aggressiveness. Clin Cancer Res. 2010;16(1):367.
- Büchler P, et al. Hypoxia-inducible factor 1 regulates vascular endothelial growth factor expression in human pancreatic cancer. Pancreas. 2003;26(1):56-64.
- Wei D, et al. Stat3 activation regulates the expression of vascular endothelial growth factor and human pancreatic cancer angiogenesis and metastasis. Oncogene. 2003;22(3):319-29.
- Shibaji T, et al. Prognostic significance of HIF-1 alpha overexpression in human pancreatic cancer. Anticancer Res. 2003;23(6C):4721-7.
- Yang J, et al. HIF-2α promotes the formation of vasculogenic mimicry in pancreatic cancer by regulating the binding of Twist1 to the VE-cadherin promoter. Oncotarget. 2017;8(29):47801-15.
- Neesse A, Algül H, Tuveson DA, Gress TM. Stromal biology and therapy in pancreatic cancer: a changing paradigm. Gut. 2015;64(9):1476-84.
- Wang W-Q, et al. Intratumoral α-SMA enhances the prognostic potency of CD34 associated with maintenance of microvessel integrity in hepatocellular carcinoma and pancreatic cancer. PLoS One. 2013;8(8):e71189.
- Koong AC, et al. Pancreatic tumors show high levels of hypoxia. Int J Radiat Oncol Biol Phys. 2000;48(4):919-22.
- Hu Q, et al. UHRF1 promotes aerobic glycolysis and proliferation via suppression of SIRT4 in pancreatic cancer. Cancer Lett. 2019;452:226-36.
- Raz S, et al. Severe hypoxia induces complete antifolate resistance in carcinoma cells due to cell cycle arrest. Cell Death Dis. 2014;5(2):e1067.
- Parks SK, Mazure NM, Counillon L, Pouysségur J. Hypoxia promotes tumor cell survival in acidic conditions by preserving ATP levels. J Cell Physiol. 2013;228(9):1854-62.
- Jokilehto T, Jaakkola PM. The role of HIF prolyl hydroxylases in tumour growth. J Cell Mol Med. 2010;14(4):758-70.
- Uchida T, et al. Prolonged hypoxia differentially regulates hypoxia-inducible factor (HIF)-1alpha and HIF-2alpha expression in lung epithelial cells: implication of natural antisense HIF-1alpha. J Biol Chem. 2004;279(15):14871-8.
- Bristow RG, Hill RP. Hypoxia and metabolism. Hypoxia, DNA repair and genetic instability. Nat Rev Cancer. 2008;8(3):180-92.
- He G, Jiang Y, Zhang B, Wu G. The effect of HIF-1α on glucose metabolism, growth and apoptosis of pancreatic cancerous cells. Asia Pac J Clin Nutr. 2014;23(1):174-80.
- Tung K-H, et al. CHC promotes tumor growth and angiogenesis through regulation of HIF-1α and VEGF signaling. Cancer Lett. 2013;331(1):58-67.
- Kitamoto S, et al. MUC1 enhances hypoxia-driven angiogenesis through the regulation of multiple proangiogenic factors. Oncogene. 2013;32(39):4614-21.
- Shukla SK, et al. MUC1 and HIF-1alpha Signaling Crosstalk Induces Anabolic Glucose Metabolism to Impart Gemcitabine Resistance to Pancreatic Cancer. Cancer Cell. 2017;32(1):71-87.e7.
- Shi S, et al. VEGF Promotes Glycolysis in Pancreatic Cancer via HIF1α Up-Regulation. Curr Mol Med. 2016;16(4):394-403.
- Logsdon DP, et al. Blocking HIF signaling via novel inhibitors of CA9 and APE1/Ref-1 dramatically affects pancreatic cancer cell survival. Sci Rep. 2018;8:13759.
- Logsdon DP, et al. Regulation of HIF1α under Hypoxia by APE1/Ref-1 Impacts CA9 Expression: Dual Targeting in Patient-Derived 3D Pancreatic Cancer Models. Mol Cancer Ther. 2016;15(11):2722-32.
- Azoitei N, et al. PKM2 promotes tumor angiogenesis by regulating HIF-1α through NF-κB activation. Mol Cancer. 2016;15(1):3.
- Chang LH, Pan SL, Lai CY, Tsai AC, Teng CM. Activated PAR-2 regulates pancreatic cancer progression through ILK/HIF-α-induced TGF-α expression and MEK/VEGF-A-mediated angiogenesis. Am J Pathol. 2013;183(2):566-75.
- McDonald PC, et al. Regulation of pH by Carbonic Anhydrase 9 Mediates Survival of Pancreatic Cancer Cells With Activated KRAS in Response to Hypoxia. Gastroenterology. 2019;157(3):823-37.
- Yang J, et al. β-Pentagalloyl-Glucose Sabotages Pancreatic Cancer Cells and Ameliorates Cachexia in Tumor-Bearing Mice. 2019;47(3):675-689
- Ren H, Zhao T, Sun J. The CX3CL1/CX3CR1 reprograms glucose metabolism through HIF-1 pathway in pancreatic adenocarcinoma[J/OL]. Journal of Cellular Biochemistry, 2013, 114(11): 2603-2611.
- Li X, et al. Extracellular lumican inhibits pancreatic cancer cell growth and is associated with prolonged survival after surgery. 2014 Dec 15;20(24):6529-40.
- Maruggi M, et al. Absence of HIF1A Leads to Glycogen Accumulation and an Inflammatory Response That Enables Pancreatic Tumor Growth. Cancer Res. 2019;79(22):5839-48.
- Kim B, Li J, Jang C, Arany Z. Glutamine fuels proliferation but not migration of endothelial cells. EMBO J. 2017;36(16):2321-33.
- Kay EJ, et al. Cancer-associated fibroblasts require proline synthesis by PYCR1 for the deposition of pro-tumorigenic extracellular matrix. Nat Metab. 2022;4(6):693-710.
- Guo D, et al. Vascular endothelial growth factor signaling requires glycine to promote angiogenesis. Sci Rep. 2017;7(1):14749.
- Rose ML, Madren J, Bunzendahl H, Thurman RG. Dietary glycine inhibits the growth of B16 melanoma tumors in mice. Carcinogenesis. 1999;20(5):793-8.
- Morris SM. Recent advances in arginine metabolism: roles and regulation of the arginases. Br J Pharmacol. 2009;157(6):922-30.
- Vandekeere S, et al. Serine Synthesis via PHGDH Is Essential for Heme Production in Endothelial Cells. Cell Metab. 2018;28(4):573-587.e13.
- Cantelmo AR, et al. Inhibition of the Glycolytic Activator PFKFB3 in Endothelium Induces Tumor Vessel Normalization, Impairs Metastasis, and Improves Chemotherapy. Cancer Cell. 2016;30(6):968-85.
- Mishra RC, et al. L-Serine lowers while glycine increases blood pressure in chronic L-NAME-treated and spontaneously hypertensive rats. J Hypertens. 2008;26(12):2339-48.
- Taylor MW, Feng GS. Relationship between interferon-gamma, indoleamine 2,3-dioxygenase, and tryptophan catabolism. FASEB J. 1991;5(11):2516-22.
- Dey S, et al. IDO1 Signaling through GCN2 in a Subpopulation of Gr-1+ Cells Shifts the IFNγ/IL6 Balance to Promote Neovascularization. Cancer Immunol Res. 2021;9(5):514-28.
- Vander Heiden MG, DeBerardinis RJ. Understanding the Intersections between Metabolism and Cancer Biology. Cell. 2017;168(4):657-69.
- Bruning U, et al. Impairment of Angiogenesis by Fatty Acid Synthase Inhibition Involves mTOR Malonylation. Cell Metab. 2018;28(6):866-880.e15.
- Carracedo A, Cantley LC, Pandolfi PP. Cancer metabolism: fatty acid oxidation in the limelight. Nat Rev Cancer. 2013;13(4):227-32.
- Mills GB, Moolenaar WH. The emerging role of lysophosphatidic acid in cancer. Nat Rev Cancer. 2003;3(8):582-91.
- Chandel NS, et al. Reactive oxygen species generated at mitochondrial complex III stabilize hypoxia-inducible factor-1alpha during hypoxia: a mechanism of O2 sensing. J Biol Chem. 2000;275(33):25130-8.
- Walther TC, Farese RV. Lipid droplets and cellular lipid metabolism. Annu Rev Biochem. 2012;81:687-714.
- Gabrilovich DI, Nagaraj S. Myeloid-derived suppressor cells as regulators of the immune system. Nat Rev Immunol. 2009;9(3):162-74.
- Yang J, et al. The enhancement of glycolysis regulates pancreatic cancer metastasis. Cell Mol Life Sci. 2019;77(2):305-21.
- Sanmarco LM, et al. Lactate limits CNS autoimmunity by stabilizing HIF-1α in dendritic cells. Nature. 2023;620(7975):881-9.
- Brown TP, et al. The lactate receptor GPR81 promotes breast cancer growth via a paracrine mechanism involving antigen-presenting cells in the tumor microenvironment. Oncogene 2020bz;39:3292-304.
- Hoque R, et al. Lactate Reduces Organ Injury in Toll-like Receptor- and Inflammasome-Mediated Inflammation via GPR81-mediated Suppression of Innate Immunity. Gastroenterology 2014ca;146:1763-74.
- Yang X, et al. Lactate-Modulated Immunosuppression of Myeloid-Derived Suppressor Cells Contributes to the Radioresistance of Pancreatic Cancer. Cancer Immunol Res 2020cb;8:1440-51.
- Yang L, et al. Lactate Metabolism: The String-Puller for the Development of Pancreatic Cancer. Biology (Basel). 2025;14(9):1213.
- Gao F, et al. Lactate metabolism reprogramming in PDAC: Potential for tumor therapy. Biochim Biophys Acta Rev Cancer. 2025;1880:189373.
- Chen Q, et al. Targeting lactylation and the STAT3/CCL2 axis to overcome immunotherapy resistance in pancreatic ductal adenocarcinoma. J Clin Invest. 2025;135(7):e191422.
- Spencer L, et al. The effect of omega-3 FAs on tumour angiogenesis and their therapeutic potential. Eur J Cancer. 2009;45(14):2077-86.
- Eibl G, et al. PGE2 is generated by specific COX-2 activity and increases VEGF production in COX-2-expressing human pancreatic cancer cells. Biochem Biophys Res Commun. 2003;306(4):887-97.
- Wang M, et al. FABP4 in lipid metabolism and the tumor microenvironment: mechanisms and therapeutic potential. Lipids Health Dis. 2025;25(1):29.
- Gardner GL, Stuart JA. Tumor microenvironment-like conditions alter pancreatic cancer cell metabolism and behavior. Am J Physiol Cell Physiol. 2024;327(11):C959-78.
- Wiewiora M, et al. Evaluations of the combined use of blood- and tissue-based protein biomarkers for pancreatic cancer. Clin Hemorheol Microcirc. 2024;86(4):383-93.
- Hughes CS, Blyuss O, Kocher HM. Plasma vascular endothelial growth factor levels are a potential therapy-response biomarker for pancreatic cancer. Front Oncol. 2025;15:1672385.
- Jiang W, et al. Aberrant lactate dehydrogenase A signaling contributes metabolic signatures in pancreatic cancer. Ann Transl Med. 2021;9(4):358.
- Zhao R, et al. Biomarkers for pancreatic cancer based on tissue and serum metabolomics analysis in a multicenter study. Cancer Med. 2023;12(5):5158-71.
- Wu L, et al. Identification of prognostic and therapeutic biomarkers associated with macrophage and lipid metabolism in pancreatic cancer. Sci Rep. 2025;15:14584.
- Ballehaninna UK, Chamberlain RS. The clinical utility of serum CA 19-9 in the diagnosis, prognosis and management of pancreatic adenocarcinoma: An evidence based appraisal. J Gastrointest Oncol 2012da;3:105-19.
- Dutta P, et al. Combining Hyperpolarized Real-Time Metabolic Imaging and NMR Spectroscopy to Identify Metabolic Biomarkers in Pancreatic Cancer. J Proteome Res. 2019;18(7):2826-34.
- Shakerian N, et al. Current Understanding of Therapeutic and Diagnostic Applications of Exosomes in Pancreatic Cancer. Pancreas. 2025;54(3):e255-67.
- Grobbelaar C, Steenkamp V, Mabeta P. Vascular Endothelial Growth Factor Receptors in the Vascularization of Pancreatic Tumors: Implications for Prognosis and Therapy. Curr Issues Mol Biol. 2025;47(3):179.
- Kindler HL, et al. Gemcitabine Plus Bevacizumab Compared With Gemcitabine Plus Placebo in Patients With Advanced Pancreatic Cancer: Phase III Trial of the Cancer and Leukemia Group B (CALGB 80303). J Clin Oncol. 2010;28(22):3617-22.
- Van Cutsem E, et al. Phase III trial of bevacizumab in combination with gemcitabine and erlotinib in patients with metastatic pancreatic cancer. J Clin Oncol. 2009;27(15):2231-7.
- Rougier P, et al. Randomised, placebo-controlled, double-blind, parallel-group phase III study evaluating aflibercept in patients receiving first-line treatment with gemcitabine for metastatic pancreatic cancer. Eur J Cancer. 2013;49(12):2633-42.
- Spano J-P, et al. Efficacy of gemcitabine plus axitinib compared with gemcitabine alone in patients with advanced pancreatic cancer: an open-label randomised phase II study. Lancet. 2008;371(9630):2101-8.
- Bergers G, Hanahan D. Modes of resistance to anti-angiogenic therapy. Nat Rev Cancer. 2008;8(8):592-603.
- Sun X, et al. Endothelial-like cancer-associated fibroblasts facilitate pancreatic cancer metastasis via vasculogenic mimicry and paracrine signalling. Gut. 2025;74(9):1437-51.
- Liu C, et al. Lactate inhibits lipolysis in fat cells through activation of an orphan G-protein-coupled receptor, GPR81. J Biol Chem 2009cx;284:2811-22.
- Roland CL, et al. Cell surface lactate receptor GPR81 is crucial for cancer cell survival. Cancer Res. 2014;74(18):5301-10.
- Swierczynski J, Hebanowska A, Sledzinski T. Role of abnormal lipid metabolism in development, progression, diagnosis and therapy of pancreatic cancer. World J Gastroenterol. 2014;20(9):2279-303.