Analisi integrate di metabolomica, trascrittomica, singole cellule e funzionali identificano SHMT2 come biomarcatore della riprogrammazione metabolica SGOC, del comportamento aggressivo e della ridotta risposta predetta all'immunoterapia nel carcinoma polmonare a cellule adenocarcinomatose.
Articolo di ricerca
SHMT2: un biomarcatore metabolico e immunitario dell'adenocarcinoma polmonare aggressivo
* These authors contributed equally
In questo articolo
Sommario
Abstract
Il metabolismo della serina/glicina/uno-carbonio (SGOC) è spesso alterato nel carcinoma polmonare adenoide (LUAD), ma il suo rapporto con il comportamento tumorale e la risposta predetta all'immunoterapia rimane in gran parte indefinito. È stata effettuata una profilatura metabolomica di 23 campioni appaiati di tessuto tumorale LUAD e tessuto polmonare normale adiacente mediante spettrometria di massa con ionizzazione elettrospray estrattiva interna. Sono stati analizzati dati trascrittomici e clinici del coorte LUAD del Cancer Genome Atlas (TCGA-LUAD) per valutare l'espressione di SHMT2, la prognosi, i geni differenzialmente espressi e le caratteristiche immuno-correlate. La risposta predetta al blocco dei checkpoint immunitari è stata valutata utilizzando Tumor Immune Dysfunction and Exclusion (TIDE) e The Cancer Immunome Atlas (TCIA), mentre la sensibilità ai farmaci è stata dedotta tramite oncoPredict. Sono stati utilizzati dati di singola cellula mediante RNA-seq per esaminare la distribuzione cellulare di SHMT2. La validazione sperimentale ha incluso PCR quantitativa a retrotrascrizione (RT-qPCR), immunoblotting, immunohistochimica dell'Human Protein Atlas (HPA) e silenziamento di SHMT2 mediato da RNA a corta sequenza in hairpin (shRNA), seguito da saggi di proliferazione, guarigione della ferita e formazione di colonie. L'analisi metabolomica ha identificato il metabolismo di glicina, serina e treonina come un pathway significativamente alterato nel LUAD. SHMT2 risultava sovraespresso nel LUAD ed era associato a una minore sopravvivenza complessiva e a caratteristiche clinicopatologiche sfavorevoli. I tumori con elevata espressione di SHMT2 mostravano un arricchimento di programmi trascrizionali legati al ciclo cellulare e al metabolismo SGOC, punteggi immunitari e stromali più bassi e una ridotta risposta predetta all'immunoterapia. L'analisi a singola cellula ha mostrato un relativo arricchimento dell'espressione di SHMT2 nelle popolazioni di linfociti B. in vitro, SHMT2 era sovraespresso nelle cellule LUAD e il suo silenziamento inibiva proliferazione, migrazione e crescita clonogenica. Nel complesso, SHMT2 è associato a una riprogrammazione metabolica SGOC, a fenotipi tumorali aggressivi e a uno stato svantaggiato dal punto di vista immunitario nel LUAD, suggerendone un potenziale ruolo come biomarcatore; ulteriori validazioni farmacologiche e in vivo sono necessarie per valutarne l'impiego terapeutico.
Introduzione
Il carcinoma polmonare a cellule non piccole di tipo adenocarcinoma (LUAD) rimane una delle principali cause di mortalità per cancro a livello mondiale, determinato da una marcata eterogeneità molecolare, da una spiccata tendenza alla metastatizzazione precoce e dalla limitata durata delle attuali strategie terapeutiche1,2. Sebbene gli inibitori dei checkpoint immunitari (ICIs) abbiano trasformato il panorama terapeutico del LUAD, il beneficio clinico sostenuto è limitato a un sottogruppo di pazienti, e si osservano frequentemente resistenza primaria e acquisita3,4. Questa notevole variabilità inter-paziente evidenzia la necessità urgente di definire i determinanti biologici che modellano il microambiente immunitario tumorale e regolano la risposta all'immunoterapia, identificando al contempo vulnerabilità terapeutiche sfruttabili per migliorare la stratificazione dei pazienti e gli esiti del trattamento.
La riprogrammazione metabolica è un tratto distintivo centrale della progressione maligna5. Tra i programmi metabolici, il metabolismo SGOC collega gli input glicolitici al metabolismo degli amminoacidi e alla sintesi dei nucleotidi, fornendo unità a carbonio singolo per la produzione di purine/pirimidine e la generazione di gruppi metilici donatori6. Oltre alla produzione di biomassa, il metabolismo SGOC contribuisce all'omeostasi redox e interagisce con il ciclo della metionina per influenzare la metilazione del DNA, dell'RNA e delle istoni, posizionandosi così al crocevia tra proliferazione e regolazione epigenetica7,8. La serina idrossimetiltransferasi 2 (SHMT2), l'isoforma mitocondriale della serina idrossimetiltransferasi, converte la serina in glicina generando contemporaneamente 5,10-metilenotetraidrofolato e costituisce un importante punto di ingresso per il rifornimento mitocondriale di unità a carbonio singolo all'interno della rete SGOC9. SHMT2 risulta anomalo aumentata in molteplici neoplasie ed è stata associata a una maggiore proliferazione, invasività, resistenza terapeutica e adattamento allo stress ossidativo10,11,12,13. SHMT2 interagisce inoltre con i segnali infiammatori attraverso il complesso BRISC, sebbene un meccanismo immunitario diretto mediato da SHMT2 nel carcinoma polmonare a cellule adenoidi (LUAD) rimanga da dimostrare14,15. Di conseguenza, è necessaria una valutazione integrata per determinare se SHMT2 rappresenti un fenotipo metabolico clinicamente rilevante nel LUAD e come questo si relazioni alle caratteristiche del microambiente immunitario e alla risposta predetta all'immunoterapia.
L'interazione bidirezionale tra il metabolismo tumorale e l'immunità antitumorale è centrale nella biologia del cancro contemporanea16. Le cellule tumorali possono compromettere la competenza immunitaria attraverso l'esaurimento competitivo di nutrienti, l'accumulo di metaboliti immunomodulatori e un'accoppiamento metabolico-epigenetico che riconfigura la differenziazione e i programmi effettori delle cellule immunitarie7,16,17. Un aumento del metabolismo a uno-carbonio può influenzare i programmi dipendenti dalla metilazione e l'idoneità metabolica nelle cellule T, ma il senso e l'entità di questi effetti dipendono dal tipo cellulare e dal contesto nutrizionale17. La regolazione immunitaria adattativa si estende anche oltre le cellule T: le cellule B, le risposte anticorpali, la presentazione dell'antigene e le strutture linfoidi terziarie (TLS) sono state associate all'efficacia dell'immunoterapia18. Queste osservazioni motivano un'analisi articolata che possa collocare un candidato metabolico nei contesti di massa tumorale, a singola cellula e funzionale, senza presupporre che la concordanza tra piattaforme da sola dimostri una relazione di causalità.
A differenza di una progettazione basata esclusivamente su metabolomica, che identifica metaboliti alterati senza stabilirne l'origine cellulare o la rilevanza fenotipica, e a differenza di una progettazione basata esclusivamente su trascrittomica su campione totale, che può inferire l'attività delle vie senza osservare direttamente le alterazioni dei metaboliti, il presente protocollo integra metabolomica su tessuti accoppiati, trascrittomica su campione totale e su singola cellula, e saggi funzionali in vitro. La concordanza tra questi livelli supporta la priorizzazione dei candidati e riduce la dipendenza da una singola piattaforma analitica; tuttavia, le evidenze ottenute rimangono di tipo associativo per quanto riguarda la regolazione immunitaria, a meno che non vengano convalidate in sistemi di co-coltura immunitaria o in vivo.
La metabolomica su tessuti accoppiati di adenocarcinoma polmonare (LUAD) e tessuto polmonare normale adiacente è stata inizialmente utilizzata per identificare alterazioni metaboliche associate alla glicina. Successivamente, i dati trascrittomici e clinici del TCGA sono stati integrati per valutare SHMT2, un enzima mitocondriale del percorso SGOC, supportato dalla rilevanza del percorso metabolico, dall'upregolazione tumorale, dall'associazione prognostica e dalla trattabilità sperimentale. L'analisi del microambiente immunitario, la mappatura a singola cellula e la validazione funzionale in vitro hanno poi stabilito un quadro articolato, generativo di ipotesi, che comprende modificazioni metaboliche, disregolazione enzimatica, distribuzione cellulare e fenotipo delle cellule tumorali. Da un punto di vista pratico, questo flusso di lavoro richiede tessuti accoppiati freschi congelati. L'identificazione dei metaboliti mediante spettrometria di massa è semiquantitativa; i metaboliti candidati devono essere validati indipendentemente. Le previsioni sull'immunoterapia (TIDE/TCIA) e le inferenze sulla sensibilità ai farmaci (oncoPredict) sono stime computazionali basate sul trascrittoma che non sostituiscono la validazione clinica in coorti reali trattate con inibitori del checkpoint immunitario (ICI) e devono essere interpretate come generatrici di ipotesi.
Protocollo
Lo studio è stato approvato dal Comitato Etico dell'Ospedale Affiliato N. 2 dell'Università di Nanchang (CDEFYYLK 3-05). A tutti i pazienti è stato richiesto il consenso informato scritto prima della raccolta dei campioni, in conformità con la Dichiarazione di Helsinki. I dati grezzi sono stati esportati e analizzati utilizzando il software e le risorse web elencati nella Tabella dei Materiali.
Raccolta di tessuti clinici
Campioni accoppiati di tessuto tumorale e di tessuto polmonare normale distante sono stati raccolti da pazienti sottoposti a resezione chirurgica tra gennaio e giugno 2024 e diagnosticati istopatologicamente con adenocarcinoma polmonare invasivo. I campioni sono stati escissi dal chirurgo durante l'intervento, processati entro 5 minuti dalla resezione, congelati rapidamente in azoto liquido e conservati fino all'analisi. Le caratteristiche clinico-patologiche anonimizzate sono riportate nella Tabella Supplementare 1.
Spettrometria di massa con ionizzazione elettrospray estrattiva interna (iEESI-MS) per discriminare il carcinoma polmonare a cellule adenocinque (LUAD) dai tessuti polmonari normali
Campioni di tessuto (1 mm3) sono stati analizzati mediante iEESI-MS utilizzando un analizzatore di massa ibrido con trappola ionica lineare e trappola orbitrap elettrostatica in modalità ioni positivi. Il solvente di estrazione metanolo (100%) è stato erogato a 3,0 µL/min con un bias di +5 kV. L'intervallo di scansione dell'iEESI-MS1 era m/z 50–2.000. L'iEESI-MS2 ha utilizzato la dissociazione per collisione indotta con un'energia di collisione normalizzata del 25–35%, una finestra di isolamento di m/z 2,0 e un tempo di esclusione dinamica di 30 s. Una calibrazione esterna giornaliera, eseguita secondo la procedura standard dello strumento, ha mantenuto un errore di massa <5 ppm. Dopo normalizzazione mediana, trasformazione log₂ e autoscalatura, è stata eseguita l'analisi OPLS-DA con 200 test di permutazione. I metaboliti sono stati annotati utilizzando HMDB e l'arricchimento dei percorsi metabolici è stato effettuato mediante annotazioni KEGG.
Elaborazione dei dati di spettrometria di massa e identificazione dei metaboliti
I dati grezzi di spettrometria di massa (MS) sono stati normalizzati mediante normalizzazione mediana, seguita da trasformazione log₂ e autoscalatura (centratura rispetto alla media e divisione per la deviazione standard di ciascuna variabile). È stata utilizzata l'analisi discriminante basata su minimi quadrati parziali ortogonali (OPLS-DA) per identificare le caratteristiche m/z discriminanti. Le caratteristiche sono state considerate differenziali quando VIP > 1,0, |log₂(FC)| > 0,58 e p < 0,05. Le caratteristiche differenziali sono state sottoposte ad analisi MS2 e annotate utilizzando il Human Metabolome Database. Successivamente, è stata applicata l'arricchimento del percorso basato su KEGG per identificare i percorsi alterati e prioritizzare gli enzimi rilevanti per il percorso. I metaboliti differenziali annotati sono riportati nella Tabella Supplementare 2.
Analisi basate su TCGA dell'espressione di SHMT2, sopravvivenza e associazioni clinicopatologiche
I profili di espressione RNA-seq e le relative annotazioni cliniche per TCGA-LUAD sono stati scaricati dal Genomic Data Commons il 18 dicembre 2025; tumore (n = 542) e normale (n = 59). I valori di frammenti per chilobase di trascritto per milione di letture mappate (FPKM) sono stati trasformati come log2(FPKM + 1). Solo i campioni con informazioni complete sulla sopravvivenza sono stati inclusi nelle analisi prognostiche. I valori di espressione di SHMT2 in tessuto tumorale e normale sono stati confrontati utilizzando il test di Wilcoxon per il confronto tra ranghi. I pazienti sono stati suddivisi in gruppi con espressione elevata (SHMT2-alta) e bassa (SHMT2-bassa) in corrispondenza del valore mediano di espressione. La sopravvivenza globale è stata valutata mediante analisi di Kaplan-Meier e test del log-rank. Le associazioni con lo stadio tumorale-nodale-metastatico (TNM), l'età e il sesso sono state valutate utilizzando test chi-quadrato o test di Wilcoxon, secondo opportunità. Sono state generate curve caratteristiche operative del ricevitore (ROC) dipendenti dal tempo per la sopravvivenza a 1, 3 e 5 anni. Tutti i test statistici erano a due code.
Analisi dell'espressione differenziale e arricchimento funzionale (GO/KEGG)
I geni differenzialmente espressi (DEG) tra i gruppi con espressione elevata e ridotta di SHMT2 sono stati identificati utilizzando una false-discovery rate < 0,05 e |log₂(FC)| ≥ 1. I risultati sono stati visualizzati mediante un grafico a vulcano e una mappa termica dei 40 DEG principali, con normalizzazione z-score per riga. Per le analisi di arricchimento Gene Ontology (GO) e KEGG è stato utilizzato un valore di p aggiustato < 0,05. Le annotazioni dei geni umani sono state ottenute da Ensembl nel dicembre 2025.
Infiltrazione immunitaria, previsione della risposta all'immunoterapia e inferenza della sensibilità ai farmaci
I punteggi del microambiente tumorale, inclusi ImmuneScore, StromalScore ed ESTIMATEScore, sono stati calcolati utilizzando ESTIMATE. La composizione delle cellule immunitarie è stata dedotta mediante CIBERSORT con il set di riferimento LM22 (scaricato il 5 dicembre 2025), 1.000 permutazioni e mantenimento dei campioni con p di deconvoluzione < 0,05. Sono stati effettuati confronti tra gruppi di tumori con elevata espressione di SHMT2 (SHMT2-high) e tumori con bassa espressione di SHMT2 (SHMT2-low). Le correlazioni di Spearman tra SHMT2 e geni associati ai checkpoint immunitari sono state visualizzate come matrice di correlazione. Gli Immunophenoscore sono stati ottenuti da TCIA, e TIDE è stato utilizzato per una previsione complementare della risposta alla immunoterapia. La sensibilità ai farmaci è stata dedotta utilizzando oncoPredict, addestrato sulla versione di GDSC del dicembre 2023, per stimare i valori di IC50. Le differenze tra gruppi sono state analizzate con il test di Wilcoxon, mentre le associazioni continue sono state valutate mediante correlazioni di Spearman.
Analisi di RNA-seq a singola cellula di LUAD
I dati trascrittomici a singola cellula19 sono stati scaricati da Gene Expression Omnibus il 20 dicembre 2025 ed analizzati. Sono state mantenute le cellule con 200–6.000 caratteristiche rilevate e < 10% di trascritti mitocondriali. I conteggi sono stati normalizzati utilizzando LogNormalize con un fattore di scala di 10.000; sono stati selezionati i primi 2.000 geni variabili e tutti i geni sono stati standardizzati. L'analisi delle componenti principali ha utilizzato le prime 20 componenti, UMAP ha utilizzato le dimensioni 1–20 e il clustering è stato effettuato con una risoluzione di 0,5. I tipi cellulari sono stati annotati utilizzando il riferimento Human Primary Cell Atlas. Le proporzioni dei tipi cellulari sono state confrontate tra campioni tumorali e normali e sono state generate matrici di correlazione di Spearman. Le distribuzioni di SHMT2 sono state esaminate attraverso i tipi cellulari annotati. Gli stati del ciclo cellulare sono stati inferiti utilizzando cyclone e visualizzati con grafici a cresta.
Coltura cellulare
Le cellule BEAS-2B, H1299 e A549 sono state coltivate a 37 °C in un incubatore umidificato impostato al 5% di CO2 e a un'umidità relativa di circa il 95%, utilizzando i mezzi e i supplementi specificati nella Tabella dei Materiali.
PCR quantitativa in tempo reale con trascrizione inversa (RT-qPCR)
L'RNA totale è stato estratto utilizzando un reagente per l'estrazione di RNA a base di fenolo. L'RNA estratto è stato retrotrascritto in cDNA utilizzando una miscela master per la retrotrascrizione. La retrotrascrizione è stata eseguita in un sistema da 20 µL con rimozione del DNA genomico a 42 °C per 2 min, retrotrascrizione a 50 °C per 15 min e terminazione a 85 °C per 5 s. La PCR quantitativa è stata effettuata con una miscela master per qPCR basata su colorante legante il DNA su un sistema di PCR in tempo reale, utilizzando 95 °C per 3 min, seguiti da 40 cicli di 95 °C per 10 s e 60 °C per 30 s, e un passaggio di curva di denaturazione di 95 °C per 15 s, 60 °C per 60 s e 95 °C per 15 s. Tutte le reazioni sono state eseguite in triplice replicato. L'espressione relativa è stata calcolata utilizzando il metodo 2−ΔΔCt con GAPDH come gene di controllo. Le soluzioni stock dei primer sono state preparate a 10 µM in acqua bidistillata e conservate a -20 °C al buio. Le sequenze dei primer sono riportate nella Tabella Supplementare 3.
Immunoblotting
Le proteine cellulari totali sono state estratte utilizzando un buffer per saggio di immunoprecipitazione radioattiva su ghiaccio per 30 minuti, quindi centrifugate a 12.000 x g per 15 minuti a 4 °C. Le proteine sono state separate mediante elettroforesi su gel di poliacrilammide in presenza di dodecilsolfato di sodio al 12% e trasferite su membrane in fluoruro di polivinilidene da 0,22 µm. Le membrane sono state bloccate con latte scremato al 5% (p/v) in soluzione salina tamponata al Tris contenente lo 0,1% di Tween 20 (TBST) per 2 ore a temperatura ambiente e incubate inoltre per tutta la notte a 4 °C con gli anticorpi primari anti-SHMT2 (1:1.000) e anti-GAPDH (1:2.000) diluiti in TBST con latte scremato al 5%. Dopo tre lavaggi di 8 minuti ciascuno con TBST (20 mM Tris-HCl, 150 mM NaCl, 0,1% Tween-20), le membrane sono state incubate con anticorpi secondari marcati con perossidasi di rafano (1:5.000) per 1 ora a temperatura ambiente. I segnali sono stati rivelati utilizzando un substrato di chemiluminescenza potenziato, preparato mescolando volumi uguali delle soluzioni A e B, incubato per 2 minuti a temperatura ambiente al buio e rilevato mediante un sistema di imaging chemiluminescente.
Validazione dell'immunoeistochemia con HPA
I modelli di espressione proteica di SHMT2 nel tessuto polmonare normale e nel carcinoma polmonare a cellule adenocarcinoma (LUAD) sono stati valutati utilizzando la HPA. È stato effettuato un interrogativo per «SHMT2» nella HPA, e sono state scaricate immagini rappresentative di immunohistochimica (IHC) e le relative annotazioni patologiche per il confronto. Per ridurre al minimo il bias dovuto alla specificità dell'anticorpo, sono stati prioritizzati gli anticorpi con livelli più elevati di validazione nella HPA. Ove disponibili, i risultati di IHC ottenuti con multipli anticorpi sono stati incrociati (HPA020543 e HPA020549).
Silenziamento di SHMT2 in cellule LUAD
Per studiare il ruolo intrinseco delle cellule tumorali di SHMT2 nel carcinoma polmonare a cellule non piccole (LUAD), è stato effettuato un knockdown di SHMT2 nelle cellule H1299 e A549 utilizzando shRNA. L'shRNA era trasportato da un vettore lentivirale selezionabile con puromicina e guidato dal promotore H1; i plasmidi di impacchettamento sono stati co-trasfettati durante la produzione del virus. sh-SHMT2 mirava alla regione codificante umana di SHMT2, mentre sh-NC era un controllo negativo randomizzato. I ceppi virali preparati avevano un titolo di ≥ 1 x 10⁸ unità trasduttive/mL e sono stati conservati a -80 °C. Le cellule sono state infettate con le particelle lentivirali sh-SHMT2 o sh-NC preparate, come descritto nella Tabella dei Materiali. Dopo 48 ore, l'efficienza del knockdown è stata valutata mediante RT-qPCR e immunoblotting. Solo le cellule con silenziamento confermato di SHMT2 sono state utilizzate per saggi di proliferazione, migrazione e formazione di colonie.
Saggio di proliferazione cellulare
La proliferazione cellulare è stata valutata mediante saggio CCK-8. Le cellule H1299 e A549 trasfettate sono state seminate in piastre a 96 pozzetti a una densità di 5 x 10³ cellule per pozzetto, in sestuplicato. Nei giorni 1, 2, 3, 4 e 5, sono stati aggiunti 10 µL di reagente CCK-8 in ciascun pozzetto (10% del volume del mezzo di coltura) e incubati per 2 h a 37 °C. L'assorbanza è stata misurata a 450 nm ed è stata utilizzata come indice di vitalità cellulare.
Saggio di guarigione delle ferite
La migrazione cellulare è stata valutata mediante saggio di guarigione della ferita. Le cellule H1299 e A549 transfezionate sono state seminate in piastre da 6 pozzetti e coltivate fino a raggiungere una confluenza del 90–95%. Una ferita lineare è stata creata utilizzando una punta da pipetta sterile da 200 µL, e le cellule staccate sono state rimosse con un delicato lavaggio in soluzione salina tamponata al fosfato. Le cellule sono state quindi mantenute in mezzo privo di siero o a basso contenuto di siero, e l'area della ferita è stata acquisita a 0 h e 24 h mediante microscopio invertito. La chiusura della ferita è stata quantificata utilizzando il software di analisi dell'immagine indicato nella Tabella dei Materiali e calcolata come riduzione percentuale rispetto all'area iniziale della ferita.
Saggio di formazione di colonie
Per l'analisi della formazione di colonie, le cellule H1299 e A549 transfezionate sono state seminate in piastre a 6 pozzetti con 800 cellule per pozzetto e coltivate per circa 10–14 giorni fino alla formazione di colonie visibili, con monitoraggio microscopico durante la coltura. Le colonie sono state fissate con paraformaldeide al 4% per 30 min a temperatura ambiente e colorate con violetto cristallo allo 0,1% per 15 min a temperatura ambiente. Sono state contate al microscopio ottico le colonie contenenti più di 50 cellule.
Analisi statistica per esperimenti in vitro
Tutti gli esperimenti in vitro sono stati eseguiti indipendentemente almeno tre volte. I dati sono riportati come media ± deviazione standard. Per il confronto tra due gruppi è stato utilizzato il test t di Student, e un valore di p < 0,05 è stato considerato statisticamente significativo.
Risultati
La metabolomica dei tessuti rivela un rimodellamento metabolico esteso nel carcinoma polmonare a cellule adenoidi (LUAD) con un evidente arricchimento di vie metaboliche associate alla glicina
Tessuti polmonari tumorali accoppiati e tessuti normali adiacenti provenienti da 23 pazienti con LUAD sono stati analizzati mediante iEESI-MS diretto; le caratteristiche dei pazienti e le annotazioni dei metaboliti differenziali sono riportate nella Tabella Supplementare 1 e nella Tabella Supplementare 2. Dopo la normalizzazione log2, l'analisi OPLS-DA ha mostrato una chiara separazione tra i profili metabolici tumorali e normali (R2X = 0.824, R2Y = 0.968, Q2 = 0.757) (Figura 1A). L'affidabilità del modello è stata ulteriormente confermata da un test di permutazione effettuato 200 volte, con intercette pari a R2 = 0.789 e Q2 = −0.451 (Figura 1B). Applicando criteri predeterminati—importanza della variabile nella proiezione (VIP) > 1, |log2(FC)| > 0,58 e p < 0,05—sono state identificate 45 caratteristiche m/z differenziali (Figura 1C). L'acquisizione in MS/MS e l'annotazione tramite HMDB hanno permesso di identificare sei metaboliti endogeni alterati, tra cui glicina, serina e butanone (Tabella Supplementare 2). L'analisi di arricchimento KEGG ha evidenziato 11 percorsi metabolici, tra cui il metabolismo di glicina, serina e treonina risultava particolarmente significativo (Figura 1D), indicando una rimodulazione metabolica legata alla glicina nel LUAD.
TCGA-LUAD conferma il superamento di SHMT2 nei tumori e associa un'elevata espressione a una scarsa prognosi
SHMT2 è stato selezionato in base alla convergenza di quattro criteri: la sua posizione diretta nel punto di ingresso mitocondriale del metabolismo SGOC, la significativa upregolazione associata al tumore nei dati TCGA-LUAD, l'associazione con la sopravvivenza complessiva e l'idoneità a interventi sperimentali. I dati di RNA-seq di TCGA-LUAD hanno mostrato un'espressione di SHMT2 in log2(FPKM + 1) significativamente più alta nei tumori rispetto ai tessuti polmonari normali (Figura 2A). L'analisi di Kaplan–Meier, utilizzando la soglia mediana, ha evidenziato che un'elevata espressione di SHMT2 è associata a una peggiore sopravvivenza complessiva (Figura 2B). Analisi clinicopatologiche esplorative hanno ulteriormente suggerito associazioni con lo stadio del tumore e lo stato dei linfonodi (Figura 2C), mentre l'analisi ROC dipendente dal tempo ha prodotto valori di AUC > 0,70 a 1, 3 e 5 anni (Figura 2D).
I tumori con elevata espressione di SHMT2 mostrano programmi trascrizionali arricchiti per la progressione del ciclo cellulare e l'asse metabolico SGOC
Per delineare i programmi biologici associati a SHMT2, i tumori TCGA-LUAD sono stati suddivisi al valore mediano dell'espressione di SHMT2 in gruppi con espressione elevata (SHMT2-high) e bassa (SHMT2-low), prima dell'analisi di espressione differenziale (Figura 3A). Una mappa termica dei primi 40 geni differenzialmente espressi ha mostrato pattern di espressione distinti tra i gruppi (Figura 3B). L'arricchimento GO ha identificato la progressione del ciclo cellulare, la segregazione cromosomica e la divisione mitotica (Figura 3C), fornendo la base analitica per descrivere un fenotipo trascrizionale proliferativo associato a SHMT2-high. L'arricchimento KEGG ha inoltre evidenziato il metabolismo della glicina, della serina e della treonina (Figura 3D), indicando una trascrizione coordinata associata al percorso SGOC piuttosto che un cambiamento isolato di SHMT2.
Un'elevata espressione di SHMT2 è associata a un microambiente sfavorito dal punto di vista immunitario, a un beneficio predetto dalla terapia immunologica ridotto e a specifici profili di sensibilità ai farmaci
Il profilo dell'ambiente tumorale ottenuto mediante ESTIMATE ha rivelato valori più bassi di ImmuneScore e StromalScore nel gruppo con elevata espressione di SHMT2 (p < 0,001) (Figura 4A). La deconvoluzione tramite CIBERSORT ha indicato proporzioni minori di cellule B della memoria, cellule T CD4 della memoria in stato di riposo, monociti e mastociti in stato di riposo, insieme a frazioni maggiori di cellule T CD4 della memoria attivate e cellule T follicolari helper (Figura 4B). L'analisi delle correlazioni ha inoltre identificato associazioni positive tra SHMT2 e BTLA, TNFSF15 e CD28, e associazioni negative con CD160 e TNFSF14 (Figura 4C). L'analisi complementare basata sul trascrittoma, effettuata mediante TIDE e punteggi immunofenotipici derivati da TCIA, ha indicato un beneficio predetto minore dalla terapia immunologica nei tumori con elevata espressione di SHMT2 (p < 0,05) (Figura 4D). Queste stime non sono state ottenute da una coorte di pazienti con adenocarcinoma polmonare (LUAD) sottoposti a trattamento clinico e pertanto non dimostrano una reale resistenza al trattamento.
La sensibilità ai farmaci è stata dedotta computazionalmente piuttosto che misurata sperimentalmente. I tumori con elevata espressione di SHMT2 presentavano valori predetti più bassi di IC50 per un inibitore della glicogeno sintasi chinasi-3 e per il selumetinib, ma una sensibilità predetta minore al talazoparib e a un inibitore di PLK1 (Figura 4E–H). Una ridotta sensibilità predetta a nove agenti aggiuntivi, inclusi citarabina, irinotecan e palbociclib, è mostrata nella Figura supplementare 1A–I. Questi risultati rappresentano ipotesi provvisorie e non dimostrano efficacia clinica o farmacologica.
L'analisi a singola cellula rivela una composizione cellulare distinta nel carcinoma polmonare a cellule adenocinomatose e identifica le cellule B come la popolazione predominante che esprime SHMT2
Per esaminare la distribuzione cellulare di SHMT2 all'interno del microambiente tumorale, sono stati analizzati i dati di RNA-seq a singola cellula del carcinoma polmonare a cellule adenocarcinomatose (LUAD). Il raggruppamento UMAP ha identificato linfociti B, cellule endoteliali, cellule epiteliali, linfociti T e altri compartimenti principali (Figura 5A). Le proporzioni cellulari differivano tra tessuto tumorale e tessuto normale adiacente (Figura 5B–C), e le proporzioni di linfociti B e T erano positivamente correlate (p < 0,001) (Figura 5D). L'espressione di SHMT2 risultava relativamente arricchita nel compartimento dei linfociti B, ma era comunque rilevabile anche nelle cellule epiteliali (Figura 5E). Poiché il semplice rilevamento del trascritto non consente di definire la funzione cellulare né lo stato maligno, questi risultati vanno interpretati come un'ipotesi di localizzazione. Il ruolo intrinseco delle cellule tumorali per SHMT2 è stato esaminato separatamente in linee cellulari di LUAD.
L'analisi del ciclo cellulare a singola cellula è stata eseguita calcolando i punteggi normalizzati delle fasi G1, S e G2/M tra i diversi tipi cellulari. I punteggi G1 erano concentrati vicino allo zero, mentre i punteggi S e G2/M mostravano distribuzioni più ampie (Figura Supplementare 2) e una marcata eterogeneità tra i tipi cellulari (Figura 5F). Questi risultati indicano un'eterogeneità dello stato proliferativo all'interno del microambiente del carcinoma polmonare a cellule squamose (LUAD) e sono in accordo con le firme del ciclo cellulare e mitotiche identificate nelle analisi GO/KEGG su campioni bulk.
La validazione sperimentale conferma la sovraespressione di SHMT2 e dimostra che l'abbattimento di SHMT2 sopprime i fenotipi maligni nelle cellule di LUAD
Per convalidare i risultati bioinformatici e valutare il ruolo intrinseco delle cellule tumorali nella SHMT2, l'espressione è stata inizialmente analizzata in cellule epiteliali bronchiali normali (BEAS-2B) e linee cellulari di adenocarcinoma polmonare (LUAD) (H1299 e A549), in accordo con il suo rilevamento nei dati complessivi del TCGA e nelle cellule epiteliali dell'analisi single-cell (Figura 5E). L'analisi RT-qPCR ha mostrato livelli più elevati di mRNA di SHMT2 nelle cellule H1299 e A549 rispetto alle cellule BEAS-2B (Figura 6A), e il western blotting ha confermato un'espressione proteica più alta (Figura 6B–C). Immagini rappresentative di immunohistochimica dell'HPA hanno inoltre mostrato una colorazione per SHMT2 più intensa nel LUAD rispetto ai tessuti polmonari normali (Figura 6D). Per indagare ulteriormente la funzione biologica della SHMT2 nel LUAD, la SHMT2 è stata silenziata nelle cellule H1299 e A549 mediante shRNA. L'analisi RT-qPCR ha confermato che l'espressione dell'mRNA di SHMT2 era notevolmente ridotta nei gruppi sh-SHMT2 rispetto ai gruppi sh-NC in entrambe le linee cellulari (Figura 6E). In modo coerente, il western blotting ha dimostrato un efficace abbattimento dell'espressione proteica di SHMT2 dopo il silenziamento (Figura 6F–G).
I saggi funzionali hanno mostrato che l'abbattimento di SHMT2 compromette in modo significativo il fenotipo maligno delle cellule di LUAD. I saggi CCK-8 hanno rivelato che il silenziamento di SHMT2 inibisce notevolmente la capacità proliferativa sia delle cellule H1299 che delle A549, con una differenza che aumenta nel tempo (Figura 6H). I saggi di guarigione della ferita hanno inoltre mostrato che l'esaurimento di SHMT2 riduce significativamente l'abilità migratoria di entrambe le linee cellulari di LUAD rispetto alle cellule di controllo (Figura 6I). Analogamente, i saggi di formazione di colonie hanno dimostrato che l'abbattimento di SHMT2 riduce in modo significativo il potenziale clonogenico delle cellule H1299 e A549 (Figura 6J). Nel complesso, questi risultati indicano che SHMT2 promuove la proliferazione, la migrazione e l'abilità di formazione di colonie delle cellule di LUAD, sostenendone il ruolo protumorale in questo tipo di tumore.
DISPONIBILITÀ DEI DATI:
Tutti i dati grezzi che supportano i risultati di questo studio, inclusi i dati alla base delle figure, sono disponibili pubblicamente su Zenodo all'indirizzo https://doi.org/10.5281/zenodo.20676134.
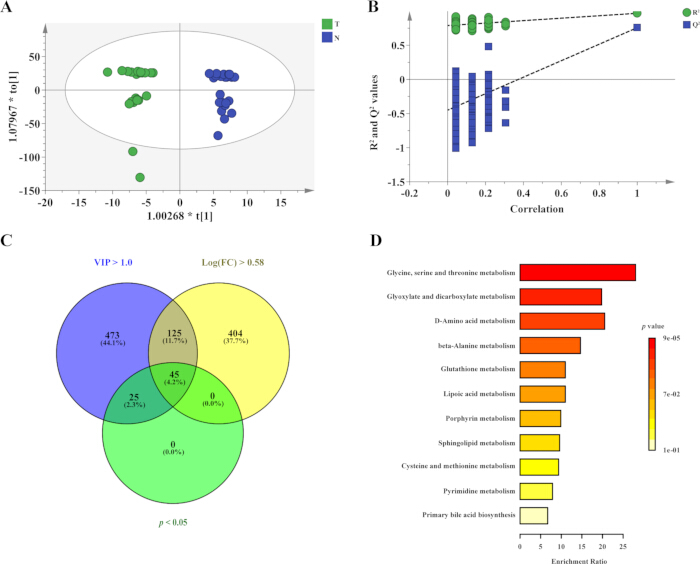
Figura 1: La metabolomica dei tessuti rivela un riprogrammazione metabolica legata alla glicina nel carcinoma polmonare a cellule adenoidi (LUAD). (A) Grafico dei punteggi OPLS-DA che mostra la separazione tra tessuti di LUAD (T, verde) e tessuti normali adiacenti accoppiati (N, blu). (B) Test di permutazione per valutare la stabilità e le prestazioni predittive del modello OPLS-DA basato sui valori di R2 e Q2. (C) Diagramma di Venn che mostra l'intersezione delle caratteristiche differenziali selezionate con punteggio VIP > 1,0, |log2(FC)| > 0,58 e p < 0,05. Sono state mantenute 45 caratteristiche. (D) Analisi dell'arricchimento di insiemi di metaboliti basata su KEGG per i metaboliti differenziali. La lunghezza delle barre indica il rapporto di arricchimento e l'intensità del colore rappresenta il valore di p. Abbreviazioni: VIP = importanza delle variabili nella proiezione; FC = variazione di espressione. Cliccare qui per visualizzare una versione ingrandita di questa figura.
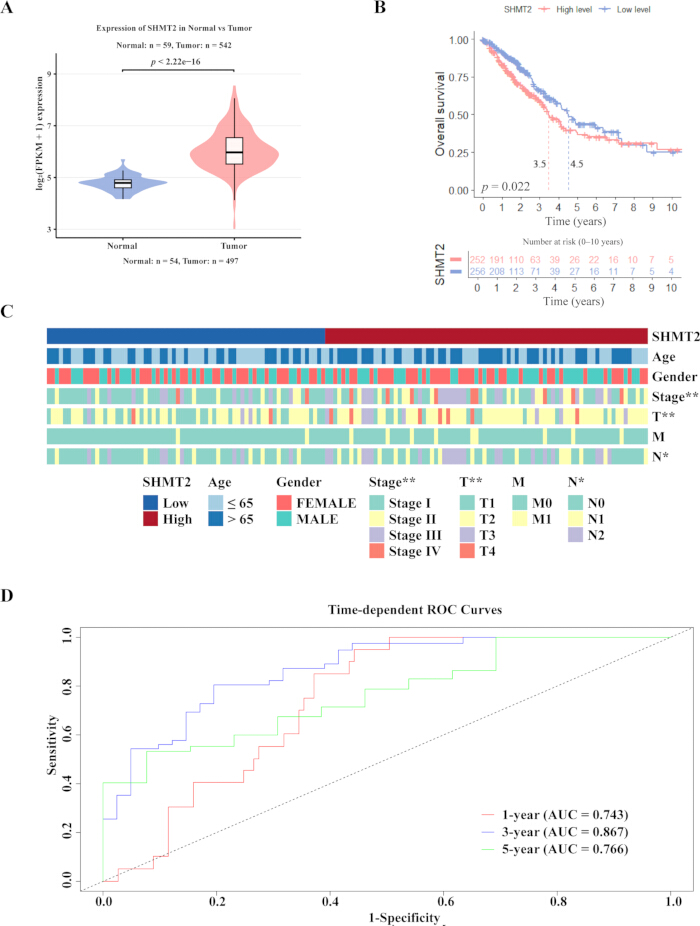
Figura 2: SHMT2 è sovraespresso nel carcinoma polmonare a cellule adenoidi (LUAD) e predice una prognosi sfavorevole nel set di dati TCGA-LUAD. (A) Grafico a violino che confronta l'espressione di SHMT2 tra tessuti polmonari normali (n = 59) e tumori di LUAD (n = 542), utilizzando dati di RNA-seq da TCGA-LUAD. (B) Curve di sopravvivenza globale di Kaplan-Meier per pazienti suddivisi in base al valore mediano di espressione di SHMT2. I pazienti con espressione elevata di SHMT2 (SHMT2-high) sono mostrati in rosa, quelli con espressione bassa (SHMT2-low) in blu. (C) Mappa termica che mostra le associazioni tra l'espressione di SHMT2 e le caratteristiche clinicopatologiche, inclusi età, sesso, stadio patologico complessivo (stadi I–IV), stadio del tumore primario (T1–T4), stadio dei linfonodi regionali (N0–N2) e stadio delle metastasi a distanza (M0–M1). L'asterisco indica differenze statisticamente significative tra i gruppi SHMT2-high e SHMT2-low (*p < 0,05; **p < 0,01; test del chi-quadrato). (D) Curve ROC dipendenti dal tempo per valutare le prestazioni prognostiche dell'espressione di SHMT2 nella predizione della sopravvivenza globale a 1, 3 e 5 anni nei pazienti con LUAD. Le corrispondenti AUC sono indicate nel pannello. Abbreviazioni: SHMT2 = serina idrossimetiltransferasi 2; FPKM = frammenti per chilobase di trascritto per milione di letture mappate; ROC = caratteristica operativa del ricevitore; AUC = area sotto la curva. Cliccare qui per visualizzare una versione ingrandita di questa figura.
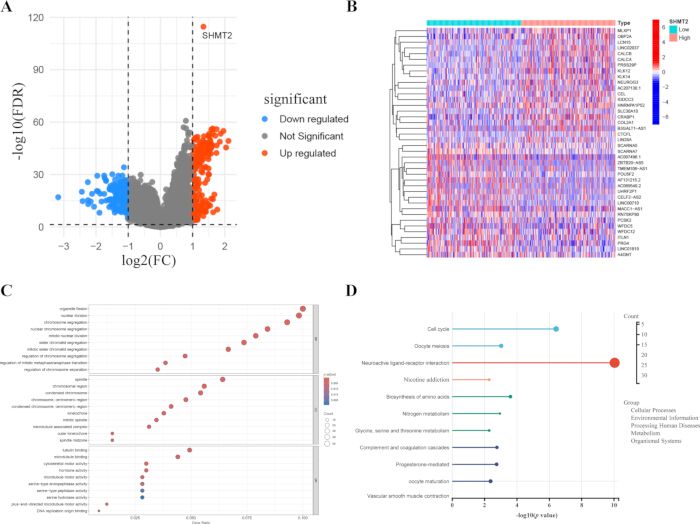
Figura 3: L'analisi trascrittomica di tumori con elevata espressione di SHMT2 rispetto a tumori con bassa espressione di SHMT2 evidenzia il metabolismo SGOC/a singolo carbonio e i programmi proliferativi. (A) Grafico a vulcano che mostra i geni differenzialmente espressi tra tumori LUAD con alta e bassa espressione di SHMT2. I geni upregolati sono mostrati in rosso, i geni downregolati in blu e i geni non significativi in grigio. (B) Mappa termica di geni differenzialmente espressi rappresentativi con raggruppamento gerarchico non supervisionato. (C) Analisi di arricchimento dell'ontologia genica dei geni differenzialmente espressi. La dimensione delle bolle indica il numero di geni, il colore rappresenta il valore di p aggiustato e l'asse x indica il rapporto genico. (D) Analisi di arricchimento dei percorsi KEGG dei geni differenzialmente espressi. La dimensione dei punti rappresenta il numero di geni e l'asse x indica −log₁₀(valore di p). Abbreviazioni: SHMT2 = serina idrossimetiltransferasi 2; FDR = tasso di falsa scoperta; FC = variazione di fold. Cliccare qui per visualizzare una versione ingrandita di questa figura.
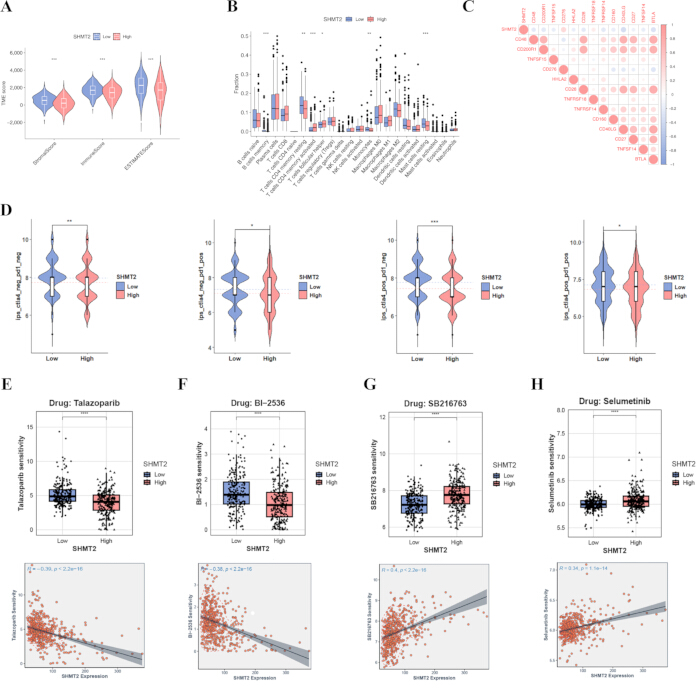
Figura 4: L'espressione di SHMT2 è associata alla contestura immunitaria del tumore, alla risposta predetta all'immunoterapia e alla sensibilità ai farmaci. (A) Confronto tra i punteggi del microambiente tumorale (TME), punteggio ESTIMATE, punteggio stromale, punteggio immunitario e purezza del tumore nei gruppi con espressione elevata (SHMT2-high) e bassa (SHMT2-low) di SHMT2. (B) Confronto dell'infiltrazione delle cellule immunitarie stimata mediante CIBERSORT tra tumori con espressione bassa e alta di SHMT2. (C) Matrice di correlazione di Spearman tra SHMT2 e geni correlati ai checkpoint immunitari. La dimensione del cerchio riflette l'intensità della correlazione e il colore rappresenta il coefficiente di Spearman ρ (da positivo a negativo). (D) Confronto dell'immunophenoscore in quattro condizioni di blocco dei checkpoint immunitari (CTLA4-/PD-1-, CTLA4-/PD-1+, CTLA4+/PD-1-, CTLA4+/PD-1+), che indica un beneficio predetto ridotto nei tumori con espressione elevata di SHMT2. (E) Sensibilità predetta al Talazoparib nei gruppi con espressione elevata e bassa di SHMT2, mostrata come valori stimati di IC₅₀ (in alto) e correlazione tra espressione di SHMT2 e sensibilità predetta al farmaco (in basso). (F) Sensibilità predetta al BI-2536 nei gruppi con espressione elevata e bassa di SHMT2, mostrata come valori stimati di IC₅₀ (in alto) e correlazione tra espressione di SHMT2 e sensibilità predetta al farmaco (in basso). (G) Sensibilità predetta al S63845 nei gruppi con espressione elevata e bassa di SHMT2, mostrata come valori stimati di IC₅₀ (in alto) e correlazione tra espressione di SHMT2 e sensibilità predetta al farmaco (in basso). (H) Sensibilità predetta al Selumetinib nei gruppi con espressione elevata e bassa di SHMT2, mostrata come valori stimati di IC₅₀ (in alto) e correlazione tra espressione di SHMT2 e sensibilità predetta al farmaco (in basso). Abbreviazioni: SHMT2 = serina idrossimetiltransferasi 2; TME = microambiente tumorale; ESTIMATE = Stima delle cellule stromali e immunitarie nei tessuti tumorali maligni mediante dati di espressione genica; IC₅₀ = concentrazione inibitoria semimassimale. Cliccare qui per visualizzare una versione ingrandita di questa figura.
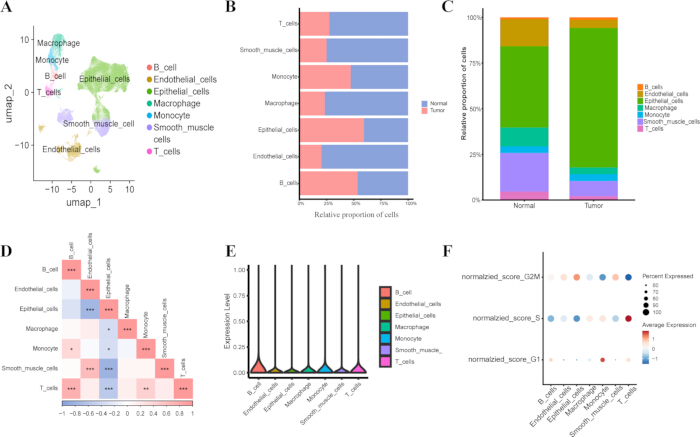
Figura 5: L'analisi a singola cellula rivela una composizione cellulare alterata, un bias nell'espressione di SHMT2 e un'eterogeneità del ciclo cellulare nel carcinoma polmonare a cellule squamose (LUAD). (A) Visualizzazione UMAP di trascrittomi a singola cellula disponibili pubblicamente da tessuti di LUAD e tessuti polmonari normali adiacenti, colorati in base al tipo cellulare annotato. (B) Proporzioni relative dei tipi cellulari nei campioni normali e tumorali rappresentate come barre orizzontali sovrapposte. (C) Composizione cellulare complessiva mostrata come barre verticali sovrapposte. (D) Mappa termica della correlazione di Spearman delle proporzioni dei tipi cellulari; il rosso indica correlazione positiva e il blu indica correlazione negativa (*p < 0,05, **p < 0,01, ***p < 0,001). (E) Grafici a violino dell'espressione di SHMT2 nei principali tipi cellulari. (F) Grafico a punti che mostra i punteggi del ciclo cellulare nelle fasi G1, S e G2/M nei tipi cellulari identificati; la dimensione del punto indica la percentuale di cellule, mentre il colore indica il punteggio medio del ciclo cellulare. Abbreviazioni: UMAP = Uniform Manifold Approximation and Projection. Cliccare qui per visualizzare una versione ingrandita di questa figura.
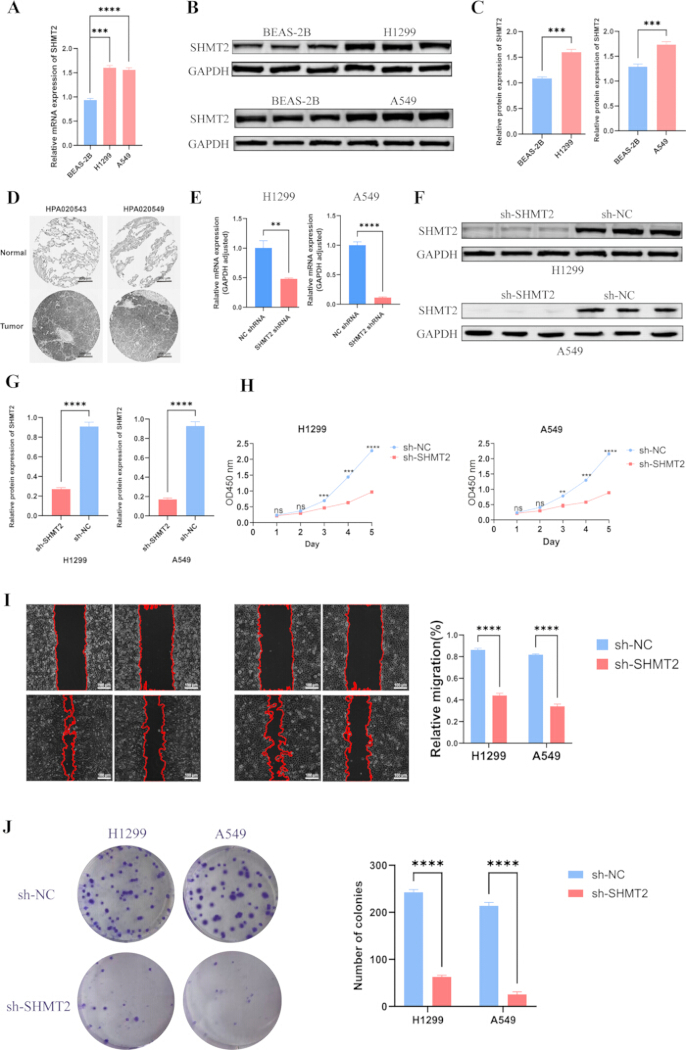
Figura 6: Validazione sperimentale e istologica dell'espressione di SHMT2 e degli effetti funzionali del silenziamento di SHMT2 in cellule LUAD. (A) Analisi RT-qPCR dell'espressione di mRNA di SHMT2 in cellule epiteliali bronchiali normali (BEAS-2B) e linee cellulari di LUAD (H1299 e A549). (B) Analisi immunoblotting dell'espressione proteica di SHMT2 in cellule BEAS-2B, H1299 e A549, con GAPDH come controllo di caricamento. (C) Quantificazione densitometrica dell'espressione proteica di SHMT2 normalizzata rispetto a GAPDH in cellule H1299 e A549 rispetto a BEAS-2B. (D) Immagini rappresentative di immunoidrochimica (IHC, x20) di SHMT2 in tessuti polmonari normali e di LUAD provenienti dalla HPA, ottenute con gli anticorpi HPA020543 e HPA020549. (E) Validazione RT-qPCR dell'efficienza del silenziamento di SHMT2 in cellule H1299 e A549 trasfettate con sh-SHMT2 o sh-NC. (F) Analisi immunoblotting dell'espressione proteica di SHMT2 dopo il silenziamento di SHMT2 in cellule H1299 e A549. (G) Quantificazione densitometrica dei livelli proteici di SHMT2 normalizzati rispetto a GAPDH dopo il silenziamento di SHMT2. (H) Saggi Cell Counting Kit-8 (CCK-8) che mostrano gli effetti del silenziamento di SHMT2 sulla proliferazione cellulare in cellule H1299 e A549. (I) Saggi di guarigione della ferita (x200) che mostrano una ridotta capacità migratoria dopo il silenziamento di SHMT2 in cellule H1299 e A549; il pannello destro mostra la quantificazione della migrazione relativa. (J) Saggi di formazione di colonie che mostrano una ridotta capacità clonogenica dopo il silenziamento di SHMT2 in cellule H1299 e A549; il pannello destro mostra la quantificazione del numero di colonie. I dati sono espressi come media ± DS di almeno tre esperimenti indipendenti. *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Abbreviazioni: sh-NC = controllo negativo di RNA a stelo corto; sh-SHMT2 = RNA a stelo corto targeting SHMT2. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Figura supplementare 1: L'espressione di SHMT2 è inversamente correlata alla sensibilità prevista ai farmaci nel TCGA-LUAD. La risposta prevista ai farmaci è stata stimata per i campioni TCGA-LUAD e confrontata tra tumori con espressione di SHMT2 bassa e alta, definiti in base alla soglia mediana. Per ogni composto, il pannello superiore mostra le differenze tra i gruppi riguardo al punteggio di risposta basato sulla concentrazione inibitoria semimassima (IC50) (valori più bassi indicano maggiore sensibilità prevista), mentre il pannello inferiore mostra l'associazione tra l'espressione continua di SHMT2 e la sensibilità prevista, con una retta di regressione lineare stimata e una banda di confidenza al 95%. I confronti tra gruppi sono stati effettuati mediante il test di somma dei ranghi di Wilcoxon a due code, e le correlazioni sono riportate come coefficiente di Spearman (r) con i corrispondenti valori p (* p < 0,05, ** p < 0,01, *** p < 0,001). (A) Citarabina. (B) GDC0810. (C) P22077. (D) Irinotecan. (E) AZD4547. (F) Palbociclib. (G) VE821. (H) I-BRD9. (I) Oxaliplatino.Cliccare qui per scaricare il file.
Figura supplementare 2: Visualizzazione mediante ridge plot delle distribuzioni dei punteggi delle fasi del ciclo cellulare tra i diversi tipi cellulari a risoluzione singola-cellula. I ridge plot mostrano le distribuzioni normalizzate dei punteggi delle fasi del ciclo cellulare tra i principali tipi cellulari, inclusi linfociti B, linfociti T, cellule epiteliali, macrofagi, monociti, cellule endoteliali e cellule muscolari lisce. (A) Punteggi della fase G1. (B) Punteggi della fase S. (C) Punteggi della fase G2/M. Le differenze nella forma delle distribuzioni e nella posizione dei picchi indicano un'eterogeneità negli stati proliferativi tra le popolazioni cellulari all'interno del microambiente del carcinoma polmonare a cellule squamose (LUAD).Cliccare qui per scaricare il file.
Tabella Supplementare 1: Caratteristiche clinicopatologiche anonimizzate dei 23 pazienti con adenocarcinoma polmonare (LUAD) inclusi nell'analisi metabolomica su tessuti accoppiati. Le variabili includono il numero del paziente, il sesso, l'età, lo stadio del tumore primario (T), lo stadio dei linfonodi regionali (N) e lo stadio patologico complessivo. Cliccare qui per scaricare il file.
Tabella supplementare 2: Metaboliti differenziali identificati nel carcinoma polmonare a cellule squamose (LUAD) rispetto ai tessuti normali adiacenti accoppiati. La tabella elenca il numero di accesso HMDB, il nome del metabolita, la formula molecolare, il punteggio VIP, il log₂(FC) e il valore p per ciascun metabolita differenziale. Abbreviazioni: HMDB = Human Metabolome Database; VIP = importanza della variabile nella proiezione; FC = variazione di espressione. Cliccare qui per scaricare il file.
Tabella supplementare 3: Sequenze dei primer utilizzate per la PCR quantitativa di retrotrascrizione (RT-qPCR). La tabella elenca il gene bersaglio, la direzione del primer (forward o reverse) e la sequenza del primer (5′–3′) utilizzate per l'analisi dell'espressione genica.Cliccare qui per scaricare il file.
Discussione
Questo studio ha utilizzato un approccio sequenziale che comprende la scoperta metabolomica, la priorizzazione degli enzimi, l'interpretazione trascrittomico, la valutazione del contesto immunitario, la localizzazione a singola cellula e la validazione funzionale delle cellule tumorali. Le analisi identificano un rimodellamento metabolico legato alla glicina e al percorso SGOC nel carcinoma polmonare a cellule squamose (LUAD) e associano SHMT2 a esiti sfavorevoli e a un beneficio terapeutico calcolato più basso in seguito a immunoterapia. Questa priorizzazione è più solida rispetto alla dipendenza da un singolo livello di dati omici, ma non dimostra un meccanismo immunitario di tipo causale.
SHMT2 costituisce un importante punto di ingresso mitocondriale per la conversione della serina in glicina e la generazione di unità a un carbonio. L'analisi TCGA-LUAD ha mostrato un'upregolazione di SHMT2 associata al tumore e ha collegato un'elevata espressione a una sopravvivenza peggiore e a caratteristiche clinico-patologiche avverse. Questi risultati sono in accordo con studi che associano SHMT2 alla sopravvivenza, proliferazione, invasione delle cellule tumorali e resistenza alle terapie20,21,22,23. Altri studi hanno collegato SHMT2 alla regolazione epigenetica e hanno stimolato lo sviluppo di inibitori selettivi degli enzimi del metabolismo a un carbonio24,25. Analisi di espressione differenziale e di arricchimento hanno inoltre collocato SHMT2 all'interno di un programma coordinato di SGOC e del ciclo cellulare, piuttosto che come un semplice cambiamento a livello genico isolato. La concordanza tra l'arricchimento del percorso metabolico e la trascrizione associata a SHMT2 rafforza quindi la priorizzazione dei candidati, pur rimanendo di natura correttiva a livello omico.
L'associazione tra tumori con elevata espressione di SHMT2 e un contesto immune svantaggiato può essere spiegata attraverso tre percorsi non esclusivi. In primo luogo, l'aumentata richiesta da parte delle cellule tumorali di serina, glicina, unità monocarboniose legate al folato e substrati del ciclo della metionina potrebbe alterare la distribuzione dei nutrienti e ridurre la capacità metabolica dei linfociti circostanti. In secondo luogo, la produzione di NADPH, glutatione e nucleotidi sostenuta da SHMT2 potrebbe migliorare la sopravvivenza delle cellule tumorali in condizioni di stress ossidativo e carenza nutrizionale, modificando così i segnali associati allo stress rilasciati nel microambiente. In terzo luogo, il flusso di unità monocarboniose e la disponibilità di S-adenosilmetionina possono influenzare programmi dipendenti dalla metilazione sia nelle cellule tumorali che in quelle immunitarie26,27,28,29. Questi meccanismi sono biologicamente plausibili, ma le attuali analisi bulk e single-cell non hanno misurato direttamente i metaboliti locali, la secrezione di citochine o la funzione delle cellule immunitarie. Di conseguenza, il minore beneficio predetto da TIDE/TCIA nei tumori con elevata espressione di SHMT2 dovrebbe essere interpretato come un'ipotesi che collega l'attività del percorso SGOC a uno svantaggio immune, e non come prova che SHMT2 causi resistenza clinica all'immunoterapia.
Le analisi a singola cellula forniscono una risoluzione strutturale aggiuntiva. L'analisi di dati pubblicamente disponibili di RNA-seq a singola cellula ha mostrato una composizione cellulare alterata nei tessuti tumorali rispetto a quelli polmonari normali e un'associazione positiva tra le proporzioni di cellule B e T, coerente con un'immunità adattativa coordinata30. L'espressione di SHMT2 risultava relativamente arricchita nelle cellule B, ma rimaneva rilevabile nelle cellule epiteliali. Questa osservazione è rilevante perché le cellule B e le strutture linfoidi terziarie possono favorire la presentazione dell'antigene, le risposte anticorpali locali e la risposta al blocco dei checkpoint immunitari18,31,32,33; tuttavia, non identifica il sottotipo specifico di cellula B responsabile né stabilisce se l'espressione di SHMT2 nelle cellule B sia vantaggiosa o dannosa. I risultati ottenuti con analisi bulk e a singola cellula convergono anche sull'attività del ciclo cellulare: termini associati alla mitosi e alla segregazione dei cromosomi risultavano arricchiti nei tumori con elevata espressione di SHMT2, e i punteggi delle fasi S e G2/M variavano tra i diversi tipi cellulari. Poiché il metabolismo mitocondriale del carbonio-uno fornisce precursori per i nucleotidi, questi risultati supportano un collegamento plausibile tra l'attività SGOC associata a SHMT2 e la richiesta proliferativa.
Xi et al. hanno identificato un programma TP63-RAC2 che potenzia l'efferocitosi mediata dai macrofagi, promuove una polarizzazione di tipo M2 e rimodella il carcinoma esofageo verso uno stato di immunosoppressione34, fornendo un esempio diretto di comunicazione tra tumore e macrofagi. Jiang et al. hanno associato SATB2 nel carcinoma pancreatico alla proliferazione e migrazione delle cellule tumorali, nonché a una citotossicità linfocitaria T alterata35, illustrando effetti simultanei sia intrinseci al tumore che sul sistema immunitario. Al contrario, Liu et al. hanno dimostrato che TRIM29 induce il glioblastoma attraverso la degradazione di NEFL e l'attivazione della via PI3K/AKT36; questo meccanismo principalmente intrinseco al tumore mette in guardia contro l'attribuzione di ogni effetto avverso sul sistema immunitario alla segnalazione mediata da citochine. Zhai et al. hanno identificato un'amplificazione della segnalazione NF-κB mediata da WDR54 nel carcinoma epatocellulare37, evidenziando un nodo infiammatorio sensibile alle citochine in grado di collegare il comportamento maligno alla segnalazione del microambiente. Yin et al. hanno utilizzato esperimenti di co-coltura e in vivo per dimostrare che PLAU coopera con le interazioni perineurali associate al fattore di crescita nervoso nel carcinoma della testa e del collo38, mostrando come fattori solubili ed extracellulari possano organizzare una comunicazione stromale non immunitaria. Infine, Liu et al. hanno riassunto i ruoli duali e dipendenti dal contesto della segnalazione JAK/STAT mediata da citochine: una segnalazione persistente di IL-6/STAT3 e correlata all'IFN può promuovere l'espressione di PD-L1, stati mieloidi soppressivi ed esaurimento dei linfociti T, mentre una segnalazione opportunamente temporizzata è necessaria anche per la presentazione dell'antigene e l'immunità antitumorale39. Nel complesso, questi studi forniscono una base biologica per verificare se il riprogrammamento della SGOC modifichi gli stati di citochine, macrofagi, stroma o linfociti, ma nessuno di essi stabilisce un circuito specifico di citochine dipendente da SHMT2 nel carcinoma polmonare a cellule adenoidi (LUAD). I risultati attuali ottenuti tramite TIDE/TCIA definiscono quindi una direzione verificabile per ulteriori studi meccanicistici.
La regolazione redox fornisce un contesto meccanicistico particolarmente rilevante. DeNicola et al. hanno dimostrato nel carcinoma polmonare non a piccole cellule che NRF2 regola PHGDH, PSAT1 e SHMT2 attraverso ATF4, sostenendo la produzione di glutathione e nucleotidi e collegando questo programma a una prognosi sfavorevole40. Più recentemente, Zhang et al. hanno mostrato che le cellule di adenocarcinoma esofageo sopravvissute all'inibizione di HER2 accumulano NRF2; il silenziamento di NRF2 aumenta la citotossicità del lapatinib, mentre un'espressione sostenuta di NRF2 riduce la sensibilità e crea una dipendenza da NRF241. Quest'ultimo studio non ha testato direttamente l'inibizione di SHMT2, ma nel complesso questi risultati suggeriscono che SHMT2 possa funzionare come parte di un programma redox e biosintetico sostenuto da NRF2. Nel carcinoma polmonare a cellule adenocinomatose (LUAD), questa ipotesi dovrebbe essere verificata stratificando lo stato di KEAP1/NFE2L2 e determinando se la perturbazione di SHMT2 aumenti selettivamente le specie reattive dell'ossigeno o ripristini la sensibilità al trattamento nei modelli con attività di NRF2.
Rispetto alle analisi basate esclusivamente su metabolomica o trascrittomica, il flusso di lavoro integrato collega un segnale metabolico a livello tissutale all'espressione genica rilevante per il pathway, alla distribuzione dei tipi cellulari e a un fenotipo di perturbazione. Questo approccio migliora la priorizzazione dei candidati ed è scalabile sostituendo coorti trascrittomiche pubbliche o coorti a singola cellula, anche se ciascun livello introduce fonti distinte di variabilità. Un congelamento rapido e uniforme del tessuto è fondamentale poiché un ritardo post-escissione può alterare l'abbondanza di piccole molecole. Deriva spettrometrica, segnale totale instabile o prestazioni scadenti nei test di permutazione devono indurre a una ricalibrazione, a una revisione della qualità del segnale e a una nuova analisi prima dell'interpretazione dei metaboliti. Le analisi su campioni bulk richiedono soglie predefinite di raggruppamento e filtraggio, mentre le conclusioni ottenute con dati a singola cellula devono essere verificate in diversi ragionevoli parametri di controllo qualità e risoluzione del clustering. La validazione in vitro richiede un numero di passaggi cellulari corrispondente, una confluenza comparabile, una larghezza uniforme della ferita e una confermata riduzione dell'espressione di SHMT2 prima dei saggi fenotipici. Questi punti di controllo migliorano la riproducibilità, ma non eliminano gli effetti specifici della coorte, della piattaforma o del modello.
Diversi limiti ne ostacolano l'interpretazione. La coorte per il metabolomica del tessuto era limitata, e i metaboliti identificati richiedono una validazione quantitativa mirata. Il beneficio della immunoterapia e la sensibilità ai farmaci sono stati dedotti da modelli basati sul trascrittoma piuttosto che misurati in una coorte trattata con inibitori del checkpoint immunitario (ICI) o in un esperimento farmacologico. Il dataset a singola cellula suggerisce un'espressione di SHMT2 polarizzata verso i linfociti B, ma non chiarisce il sottotipo di cellule B, l'organizzazione spaziale o la funzione immunitaria dipendente da SHMT2. Gli esperimenti in vitro dimostrano un fenotipo di crescita e migrazione delle cellule tumorali dopo silenziamento genetico, ma non dimostrano un meccanismo immunitario mediato da citochine né la sicurezza terapeutica. Studi futuri dovrebbero stratificare i tumori in base allo stato di KEAP1/NFE2L2, quantificare il flusso della via SGOC e la secrezione di citochine, e combinare la perturbazione di SHMT2 con colture cellulari in co-coltura immunitaria, analisi di profilazione spaziale, studi di selettività farmacologica e validazione in vivo.
In sintesi, SHMT2 è associato al rimodellamento metabolico SGOC, a una prognosi sfavorevole, a programmi trascrittionali proliferativi, a un contesto tumorale svantaggiato dal punto di vista immunitario e a una minore risposta immunoterapica predetta computazionalmente nel carcinoma polmonare a cellule adenoidi (LUAD). L'analisi a singola cellula ha indicato un arricchimento relativo dell'espressione di SHMT2 nelle popolazioni di cellule B, mentre il silenziamento in vitro ha ridotto la proliferazione, la migrazione e la crescita clonogenica nelle cellule LUAD. Questi risultati sostengono SHMT2 come biomarcatore candidato da validare ulteriormente e forniscono un modello verificabile per lo studio delle interazioni metabolico-immunitarie.
Dichiarazioni
Gli autori dichiarano di non avere interessi in conflitto.
Ringraziamenti
Gli autori ringraziano i pazienti e le loro famiglie per aver partecipato a questo studio. Gli autori ringraziano inoltre i contributori dei database TCGA, GEO e HPA per aver reso pubblicamente disponibili i loro dati. Questa ricerca è stata finanziata dal Programma chiave per la ricerca e lo sviluppo della provincia di Jiangxi (numero di concessione 20223BBG71009) e dalla National Natural Science Foundation of China (numeri di concessione 81860379 e 82160410).
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Celle A549 | CCL-185 | ATCC | |
| anticorpo anti-GAPDH | M1310-2 | Huaan Biotechnology | |
| anticorpo anti-SHMT2 | D197021 | Sangon Biotech | |
| Celle BEAS-2B | CRL-9609 | ATCC | |
| Cell Counting Kit-8 (CCK-8) | K1018 | APExBIO | |
| Database: TCGA / GDC | Accesso effettuato il 2025-12-18 | Istituto Nazionale del Cancro (NCI) | |
| Database: GEO | Accesso effettuato il 2025-12-20 | NCBI | |
| Database: HMDB | Accesso effettuato il 2025-12-12 | Human Metabolome Database | |
| Database: KEGG | Accesso effettuato il 2025-12-11 | Kanehisa Laboratories | |
| Database: Human Protein Atlas | Protein Atlas | ||
| Database: GDSC | versione 2023-12 | Sanger Institute | |
| Database: Ensembl | 2025-12 | EMBL-EBI | |
| Database: TCIA | Accesso effettuato il 2025-12-10 | The Cancer Immunome Atlas | |
| Celle H1299 (NCI-H1299) | CRL-5803 | ATCC | |
| anticorpo secondario coniugato con HRP | D110087 | Sangon Biotech | |
| HiScript II Q Select RT SuperMix | KR116 | Tiangen Biotech | |
| LightCycler 480 System | 5015278001 | Roche | |
| Latte scremato | reagente di laboratorio comune | BD (o come utilizzato) | |
| membrana PVDF, 0.22 µm | GVHP00010 (o reagente di laboratorio comune) | MilliporeSigma (o come utilizzato) | |
| Pacchetto R: pRoloc | 1.40.0 | Bioconductor | |
| Pacchetto R: TCGAbiolinks | 2.26.0 | Bioconductor | |
| Pacchetto R: survival | 3.4-0 | CRAN | |
| Pacchetto R: survminer | 0.4.9 | CRAN | |
| Pacchetto R: timeROC | 1.0.4 | CRAN | |
| Pacchetto R: DESeq2 | 1.38.1 | Bioconductor | |
| Pacchetto R: ggplot2 | 3.4.4 | CRAN | |
| Pacchetto R: pheatmap | 1.0.12 | CRAN | |
| Pacchetto R: clusterProfiler | 4.6.2 | Bioconductor | |
| Pacchetto R: org.Hs.eg.db | 3.16.0 | Bioconductor | |
| Pacchetto R: estimate | 1.0.13 | Bioconductor / GitHub | |
| Pacchetto R: CIBERSORT | 1 | (script R autonomo) | |
| Pacchetto R: corrplot | 0.92 | CRAN | |
| Pacchetto R: TIDE | 0.3.0 | Pacchetto R | |
| Pacchetto R: oncoPredict | 1.1.1 | CRAN / GitHub | |
| Pacchetto R: GEOquery | 2.66.0 | Bioconductor | |
| Pacchetto R: Seurat | 4.3.0 | CRAN | |
| Pacchetto R: SingleR | 1.10.0 | Bioconductor | |
| Pacchetto R: scran | 1.26.0 | Bioconductor | |
| SYBR Green qPCR Master Mix (Universale) | HY-K0501A | MedChemExpress (MCE) | |
| TRIzol Universal Reagent | DP424 | Tiangen Biotech |
Riferimenti
- Siegel RL, et al. Cancer statistics, 2025. CA Cancer J Clin. 2025;75(1):10-45.
- Lim ZF, Ma PC. Emerging insights of tumor heterogeneity and drug resistance mechanisms in lung cancer targeted therapy. J Hematol Oncol. 2019;12(1):134.
- Wang M, Herbst RS, Boshoff C. Toward personalized treatment approaches for non-small-cell lung cancer. Nat Med. 2021;27:1331-1340.
- Passaro A, et al. Managing resistance to immune checkpoint inhibitors in lung cancer: treatment and novel strategies. J Clin Oncol. 2022;40:598-609.
- Faubert B, Solmonson A, DeBerardinis RJ. Metabolic reprogramming and cancer progression. Science. 2020;368:eaaw5473.
- Wei S, et al. Targeting serine-glycine-one-carbon metabolism as a vulnerability in cancers. Biomark Res. 2023;11:48.
- Kao KC, Vilbois S, Tsai CH, Ho PC. Metabolic communication in the tumour-immune microenvironment. Nat Cell Biol. 2022;24(11):1574-1583.
- Wong C, Qian Y, Yu J. Interplay between epigenetics and metabolism in oncogenesis: mechanisms and therapeutic approaches. Oncogene. 2017;36:3359-3374.
- Xu M, Pei DS. Serine hydroxymethyltransferase 2: a novel target for human cancer therapy. Invest New Drugs. 2021;39:1671-1681.
- Zeng Y, et al. Roles of mitochondrial serine hydroxymethyltransferase 2 (SHMT2) in human carcinogenesis. J Cancer. 2021;12(19):5888-5894.
- Liberati FR, et al. RNA-mediated inhibition of mitochondrial SHMT2 impairs cancer cell proliferation. Cell Death Discov. 2025;11:369.
- Fu R, et al. SHMT proteins: an emerging set of serine hydroxymethyltransferase in cancer. Cell Signal. 2025;135:111977.
- Zhang Y, et al. SHMT2 promotes cell viability and inhibits ROS-dependent, mitochondrial-mediated apoptosis via the intrinsic signaling pathway in bladder cancer cells. Cancer Gene Ther. 2022;29(10):1514-1527.
- Wens M, et al. Metabolic control of BRISC-SHMT2 assembly regulates immune signalling. Nature. 2019;570:460-464.
- Ivashkiv LB. IFNγ: signalling, epigenetics and roles in immunity, metabolism, disease and cancer immunotherapy. Nat Rev Immunol. 2018;18:545-558.
- De Martino M, Rathmell JC, Galluzzi L, Vanpouille-Box C. Cancer cell metabolism and antitumour immunity. Nat Rev Immunol. 2024;24:654-669.
- Qi Y, et al. One-carbon metabolism shapes T cell immunity in cancer. Trends Endocrinol Metab. 2024;35:961-974.
- Huang D, et al. The single-cell immunogenomic landscape of B and plasma cells in early-stage lung adenocarcinoma. Cancer Discov. 2022;12:2545-2563.
- Dolgalev I, et al. Inflammation in the tumor-adjacent lung as a predictor of clinical outcome in lung adenocarcinoma. Nat Commun. 2023;14:6479.
- Han T, et al. Phosphorylated SHMT2 regulates oncogenesis through m6A modification in lung adenocarcinoma. Adv Sci (Weinh). 2024;11:e2307834.
- Lee GY, et al. Comparative oncogenomics identifies PSMB4 and SHMT2 as potential cancer driver genes. Cancer Res. 2014;74:3114-3126.
- Bernhardt S, et al. Proteomic profiling of breast cancer metabolism identifies SHMT2 and ASCT2 as prognostic factors. Breast Cancer Res. 2017;19:112.
- Yang G, Tan J, Guo J, Wu Z, Zhan Q. Exosome-mediated transfer of circ_0063526 enhances cisplatin resistance in gastric cancer cells via regulating the miR-449a/SHMT2 axis. Anticancer Drugs. 2022;33(10):1047-1057.
- Parsa S, et al. The serine hydroxymethyltransferase-2 (SHMT2) initiates lymphoma development through epigenetic tumor suppressor silencing. Nat Cancer. 2020;1:653-664.
- Cuthbertson CR, et al. A review of small-molecule inhibitors of one-carbon enzymes: SHMT2 and MTHFD2 in the spotlight. ACS Pharmacol Transl Sci. 2021;4:624-646.
- Reina-Campos M, Scharping NE, Goldrath AW. CD8+ T cell metabolism in infection and cancer. Nat Rev Immunol. 2021;21:718-738.
- Bacigalupa ZA, Landis MD, Rathmell JC. Nutrient inputs and social metabolic control of T cell fate. Cell Metab. 2024;36:10-20.
- Li S, et al. Metabolic regulation of immunity in the tumor microenvironment. Cell Rep. 2025;44(11):116463.
- Ouyang Y, et al. S-adenosylmethionine: a metabolite critical to the regulation of autophagy. Cell Prolif. 2020;53(11):e12891.
- Wang R, et al. The interaction of innate immune and adaptive immune system. MedComm. 2024;5(10):e714.
- Teillaud JL, et al. Tertiary lymphoid structures in anticancer immunity. Nat Rev Cancer. 2024;24:629-646.
- Fridman WH, et al. B cells and tertiary lymphoid structures as determinants of tumour immune contexture and clinical outcome. Nat Rev Clin Oncol. 2022;19:441-457.
- Lauss M, Donia M, Svane IM, Jönsson G. B cells and tertiary lymphoid structures: friends or foes in cancer immunotherapy? Clin Cancer Res. 2022;28(9):1751-1758.
- Xi Y, et al. Macrophage efferocytosis mediated by the TP63-RAC2 pathway promotes immunosuppressive remodeling in esophageal cancer. Cell Rep Med. 2026;7(1):102529.
- Jiang G, et al. SATB2 plays a critical role in pancreatic cancer cell proliferation, migration and T cell cytotoxicity. Cancer Genet. 2025;296-297:53-64.
- Liu Y, et al. TRIM29 promotes glioblastoma progression via ubiquitinating NEFL and activating the PI3K/AKT signaling pathway. Cancer Genet. 2025;296-297:88-99.
- Zhai H, et al. WDR54 enhances NF-κB signaling to promote progression of hepatocellular carcinoma. Cancer Genet. 2025;298-299:302-314.
- Yin H, et al. PLAU serves as a prognostic biomarker correlated with perineural invasion in HNSCC. Cancer Genet. 2025;294-295:145-155.
- Liu Z, et al. JAK inhibition in PD-1 immunotherapy and tumor microenvironment. Front Immunol. 2026;17:1790936.
- DeNicola GM, et al. NRF2 regulates serine biosynthesis in non-small cell lung cancer. Nat Genet. 2015;47(12):1475-1481.
- Zhang W, et al. NRF2-mediated persistent adaptation of oesophageal adenocarcinoma cells to HER2 inhibition. Oncogene. 2025;44(33):2929-2941.