Questo studio ha utilizzato la farmacologia delle reti e simulazioni di dinamica molecolare per indagare i meccanismi e i percorsi molecolari della plumbagina nel trattamento del cancro alla prostata. I risultati dimostrano che la plumbagina potrebbe legarsi in modo stabile ad AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC e PPARG.
Articolo di ricerca
Analisi computazionale della plumbagina nel cancro alla prostata mediante farmacologia di rete e simulazioni di dinamica molecolare
29 visualizzazioni
⸱
11 settembre 2026
* These authors contributed equally
In questo articolo
Sommario
Abstract
Il cancro della prostata è una causa importante di mortalità correlata al cancro negli uomini. Poiché molti pazienti vengono diagnosticati solo dopo che la malattia ha raggiunto uno stadio localmente avanzato o metastatico, spesso non è più possibile un trattamento curativo. Nel presente studio, abbiamo applicato un approccio computazionale integrato che combina farmacologia delle reti, docking molecolare e simulazioni di dinamica molecolare per esplorare i potenziali meccanismi molecolari alla base degli effetti terapeutici della plumbagina nel cancro della prostata. I potenziali bersagli terapeutici sono stati identificati mediante analisi integrata di database, seguita dalla costruzione di reti di interazione proteina-proteina, analisi di arricchimento funzionale, docking molecolare e simulazioni di dinamica molecolare per valutare la stabilità delle interazioni proteina-ligando. Le nostre analisi computazionali hanno identificato che la plumbagina potrebbe formare interazioni stabili con multipli bersagli centrali, inclusa la chinasi 1 della serina/treonina AKT (AKT1), il recettore degli estrogeni 1 (ESR1), regolatore dell'apoptosi BCL2 (BCL2), recettore del fattore di crescita epidermico (EGFR), fattore di necrosi tumorale (TNF), chinasi mitogen-attivata 3 (MAPK3), proteina da shock termico 90 alfa famiglia classe A membro 1 (HSP90AA1), proto-oncogene SRC, chinasi tirosina non recettoriale (SRC) e recettore gamma attivato da proliferatori di perossisomi (PPARG), suggerendo il suo potenziale nel modulare vie chiave coinvolte nella progressione del cancro della prostata. Questi in silico i risultati forniscono nuove informazioni sui possibili meccanismi molecolari della plumbagina e offrono una base razionale per future validazioni sperimentali. Tuttavia, ulteriori in vitro e in vivo Sono necessari studi per confermare la sua attività funzionale e l'efficacia terapeutica.
Introduzione
Il cancro della prostata è eterogeneo, con manifestazioni cliniche che vanno da lesioni asintomatiche rilevate tramite screening e che potrebbero non progredire mai a forme aggressive, ed è una delle principali cause di morbosità e mortalità a livello mondiale1,2. A livello globale, si prevede che il numero di nuovi casi di cancro della prostata raddoppi da 1,4 milioni nel 2020 a 2,9 milioni nel 2040, mentre il numero annuo di decessi dovrebbe aumentare da 375.000 nel 2020 a circa 700.000 nel 20403. Inizialmente diagnosticato come una neoplasia dipendente dagli androgeni, il cancro della prostata è trattabile con terapia di soppressione androgenica. Tuttavia, nonostante una risposta iniziale efficace, la malattia progredisce inevitabilmente verso una forma indipendente dagli androgeni. I pazienti con cancro della prostata refrattario agli ormoni presentano un rischio significativamente aumentato di sviluppare metastasi ossee, che portano a lesioni scheletriche clinicamente rilevanti4,5,6,7. Inoltre, mentre il cancro della prostata in stadio precoce può essere curato con intervento chirurgico o radioterapia, molti pazienti presentano già una malattia localmente avanzata o metastatica al momento della diagnosi, per la quale attualmente non esiste un trattamento curativo8,9. Pertanto, vi è un'urgente necessità di sviluppare agenti efficaci e altamente selettivi per la prevenzione e/o il trattamento delle metastasi del cancro della prostata.
È stato dimostrato che diversi estratti naturali, come il licopene, i prodotti della soia, il tè verde, i fenolici del melograno, l'apigenina, nonché le vitamine D ed E, prevengono efficacemente lo sviluppo del cancro alla prostata10,11,12,13. La plumbagina (PLB), un composto naturale appartenente alla classe delle naftochinoni, ampiamente diffuso in natura e componente principale di Plumbago zeylanica, possiede proprietà anti-infettive14, anti-infiammatorie15, anti-aterosclerotiche16 e anti-tumorali17,18. Studi hanno dimostrato che la PLB esercita effetti anti-tumorali in diversi tipi di cellule tumorali, tra cui cancro al seno, cancro polmonare a non piccole cellule, cancro epatico, cancro del pancreas, cancro colorettale, cancro ovarico, cancro alla prostata, glioma e retinoblastoma19,20,21. Esperimenti in vitro hanno mostrato che la PLB inibisce la proliferazione delle cellule tumorali della prostata22,23. La PLB regola inoltre l'espressione di microproteine, influenzando così diversi comportamenti cellulari nelle cellule del cancro alla prostata, tra cui il controllo del ciclo cellulare, l'apoptosi, l'autofagia e la transizione epitelio-mesenchimale24,25. Inoltre, la PLB ritarda la crescita di cellule tumorali indipendenti dagli androgeni in modelli murini di xeno innesto sottocutaneo22,26.
Sebbene numerosi studi abbiano dimostrato che il PLB inibisce la proliferazione e l'invasione delle cellule del cancro alla prostata, attualmente non esiste un'indagine sistematica sui bersagli e sui percorsi attraverso cui il PLB agisce su queste cellule. Utilizzando la farmacologia di rete, il docking molecolare e simulazioni di dinamica molecolare, questo studio ha cercato di chiarire i potenziali bersagli e percorsi alla base degli effetti terapeutici del PLB nel cancro alla prostata.
Protocollo
Previsione e screening di potenziali bersagli della PLB
Le informazioni sulla struttura chimica del PLB sono state ottenute dal database PubChem (https://pubchem.ncbi.nlm.nih.gov/). I bersagli molecolari del PLB sono stati predetti in base alla similarità bidimensionale e tridimensionale di tipo ligando-dipendente, utilizzando i database SwissTarget (https://swisstargetprediction.ch/index.php), SEA (https://sea.bkslab.org/), TargetNet (http://targetnet.scbdd.com/calcnet/index/), PharmMapper (https://www.lilab-ecust.cn/pharmmapper/index.html), Comparative Toxicogenomics Database (CTD, https://ctdbase.org/), Traditional Chinese Medicine Systems Pharmacology Database and Analysis Platform (TCMSP, https://www.tcmsp-e.com/index.php) e HERB (http://herb.ac.cn/). Per garantire affidabilità e riproducibilità dei dati, sono state applicate soglie di filtraggio specifiche per ciascun database: TCMSP ha mantenuto i bersagli con una biodisponibilità orale (OB) ≥ 30% e una somiglianza ai farmaci (DL) ≥ 0,18; SwissTargetPrediction ha conservato le voci con una probabilità di predizione ≥ 0,5; PharmMapper ha selezionato i bersagli con un punteggio di adattamento normalizzato ≥ 4,0; SEA ha incluso soltanto i bersagli con un valore E < 0,001 come significativamente arricchiti; TargetNet ha mantenuto i bersagli con una probabilità di predizione > 0,5; CTD ha incluso solo i bersagli con evidenze curate (dedotte da interazioni chimico-geniche) e un punteggio di interazione > 0,3; HERB ha conservato i bersagli con un punteggio supportato dalla letteratura ≥ 0,4. Tutti gli identificatori proteici recuperati dai suddetti database sono stati standardizzati in simboli genici ufficiali umani HGNC utilizzando il database UniProt (https://www.uniprot.org/), limitando la specie a Homo sapiens. Dopo l'eliminazione delle voci duplicate provenienti da tutte le fonti, sono stati ottenuti complessivamente 500 bersagli univoci associati al PLB per le analisi successive.
Recupero di geni associati al cancro della prostata
I geni associati alla malattia per il cancro alla prostata sono stati ottenuti da GeneCards (https://www.GeneCardss.org/), DrugBank (https://go.drugbank.com/), CTD e HERB. Sono stati applicati criteri di inclusione specifici per ciascun database per garantire l'affidabilità dei dati. GeneCardss ha mantenuto i geni con un punteggio di rilevanza ≥ 0,5, poiché questa soglia include geni con prove da moderate a forti che li collegano alla malattia in esame. DrugBank ha incluso solo voci con evidenze sperimentali (ad esempio farmaci approvati dalla FDA o in fase di sperimentazione per il cancro alla prostata), escludendo interazioni previste computazionalmente o teoriche. CTD ha mantenuto solo i record con livelli di evidenza classificati come «marcatore» o «meccanismo», basati su interazioni chimico-gene-malattia curate. HERB ha incluso i bersagli con un punteggio di confidenza supportato dalla letteratura ≥ 0,4 per assicurare evidenze sperimentali o derivate da text-mining sufficienti. Tutti i simboli genici sono stati uniformati alla nomenclatura HGNC tramite il database UniProt (https://www.uniprot.org/), limitatamente alla specie Homo sapiens, e sono stati rimossi i duplicati, ottenendo 1.199 bersagli unici associati al cancro alla prostata per le analisi successive.
Identificazione di bersagli sovrapposti e correzione dell'annotazione dei conflitti
I 500 bersagli PLB e i 1.199 bersagli del cancro alla prostata sono stati incrociati utilizzando simboli HGNC standard in Venny 2.1 (https://bioinfogp.cnb.csic.es/tools/venny/index.html), ottenendo 151 bersagli candidati sovrapposti. Per risolvere i conflitti di annotazione tra database, è stata implementata una procedura di correzione in tre fasi: (i) le incongruenze relative agli alias genici sono state unificate mediante lo strumento di mappatura degli ID UniProt; (ii) i geni ridondanti paraloghi sono stati esclusi utilizzando CD-HIT con una soglia di similarità di sequenza > 0,4; e (iii) le annotazioni funzionali contrastanti sono state mantenute solo se supportate da almeno due database indipendenti, mentre le descrizioni contrastanti univoche provenienti da un'unica fonte sono state scartate.
Costruzione della rete e identificazione degli hub
Una rete di interazioni proteina-proteina (PPI) è stata costruita inviando le proteine sovrapposte al database STRING (versione 12.0, https://cn.string-db.org/), limitando la ricerca a Homo sapiens. Sono state mantenute solo le interazioni con un punteggio di confidenza combinato ≥ 0,700 per garantire un'elevata affidabilità, ed esclusi dalla rete tutti i nodi privi di connessioni. La rete PPI costruita è stata visualizzata e analizzata dal punto di vista topologico in Cytoscape (versione 3.10.2); successivamente, i geni hub sono stati identificati utilizzando il plugin cytoHubba, adottando MCC (Centralità della Clique Massimale) come algoritmo principale di classificazione e Degree come metrica ausiliaria di validazione incrociata.
Analisi di arricchimento funzionale
Le analisi di annotazione funzionale Gene Ontology (GO) e di arricchimento dei percorsi metabolici Kyoto Encyclopedia of Genes and Genomes (KEGG) per i geni differenzialmente espressi sono state effettuate utilizzando la piattaforma online di analisi bioinformatica (https://www.bioinformatics.com.cn, ultima consultazione il 4 maggio 2026). La piattaforma impiega il test esatto di Fisher per calcolare i valori P grezzi e il metodo di Benjamini-Hochberg (BH) è stato utilizzato per la correzione dei test multipli al fine di controllare il tasso di falsa scoperta (FDR). I termini GO (processo biologico, componente cellulare e funzione molecolare) e i percorsi KEGG con un FDR < 0,05 sono stati considerati significativamente arricchiti.
Docking molecolare
Le strutture cristalline delle proteine bersaglio selezionate, rappresentanti conformazioni attive, sono state ottenute dal RCSB Protein Data Bank (https://www.rcsb.org/). La preparazione delle proteine è stata eseguita in Discovery Studio, inclusa la rimozione di molecole d'acqua e eteroatomi, l'eliminazione di catene ridondanti, la riparazione di residui mancanti, l'aggiunta di atomi di idrogeno a pH 7,4, l'assegnazione di cariche di Gasteiger e la minimizzazione dell'energia. La tasca di legame è stata definita in base alle coordinate del ligando co-cristallizzato, utilizzando una griglia che comprendeva tutti i residui critici per il legame con il substrato. Il docking molecolare di PLB è stato effettuato utilizzando il server web SwissDock (http://www.swissdock.ch/) tramite il modulo Attracting Cavities. Le energie libere di legame sono state calcolate per valutare l'affinità, e la conformazione a energia più bassa per ciascun bersaglio è stata selezionata come posa finale di docking. I risultati delle simulazioni di docking molecolare sono stati visualizzati per verificarne la validità.
Simulazione di dinamica molecolare
Le simulazioni di dinamica molecolare (MD) sono state eseguite utilizzando GROMACS 2022.2. Il campo di forza Amber14SB è stato utilizzato per descrivere la proteina, con il sistema solvatato in acqua TIP3P. I parametri della plumbagina, inclusi le cariche parziali AM1-BCC e i tipi atomici GAFF2, sono stati generati utilizzando Antechamber, seguiti dalla conversione della topologia con ACPYPE e dall'assegnazione dei parametri ionici Joung-Cheatham. Ciascun complesso proteina-ligando è stato inserito in una scatola di simulazione tronco-dodecaedrica con una distanza minima tra proteina e bordo della scatola di 1,2 nm, solvatato con molecole d'acqua TIP3P e neutralizzato aggiungendo Na⁺/Cl⁻ 0,15 M. Dopo la minimizzazione dell'energia mediante l'algoritmo di massima pendenza (Fmax < 1.000 kJ·mol⁻1·nm⁻1), il sistema ha subito un'equilibrazione sequenziale NVT e NPT per 200 ps ciascuna a 298 K. Le simulazioni produttive sono state quindi eseguite per 200 ns in condizioni NPT con un passo di integrazione di 2 fs, utilizzando lo schema di cutoff Verlet. Le interazioni elettrostatiche a lungo raggio sono state calcolate con il metodo particle mesh Ewald (PME), mentre sia le interazioni elettrostatiche che quelle di van der Waals hanno impiegato una distanza di cutoff di 1,2 nm. L'algoritmo LINCS è stato utilizzato per vincolare i legami contenenti idrogeno. La temperatura è stata mantenuta a 298 K mediante il termostato di Nosé-Hoover e la pressione a 1 bar mediante il barostato di Parrinello-Rahman. Le coordinate sono state salvate ogni 10 ps per analisi successive. L'analisi e la visualizzazione delle traiettorie sono state effettuate utilizzando strumenti di GROMACS, VMD e PyMOL, mentre i calcoli dell'energia libera di legame MM-PBSA sono stati eseguiti con gmx_MMPBSA quando appropriato.
Valutazione dell'equilibrazione delle traiettorie di dinamica molecolare e protocollo di campionamento dell'energia libera MM-PBSA
Per ogni complesso proteina-plumbagina, è stata eseguita una simulazione molecolare dinamica all-atom di produzione della durata di 200 ns utilizzando GROMACS. Il punto temporale di 100 ns è stato impostato come limite di equilibrazione: il segmento da 0 a 100 ns è stato definito come fase di rilassamento conformazionale, durante la quale la struttura secondaria della proteina e la tasca di legame del ligando hanno subito continui aggiustamenti conformazionali; il segmento da 100 a 200 ns è stato identificato come plateau termodinamicamente stabile, come dimostrato dall'assenza di deriva unidirezionale negli RMSD, nel raggio di girazione (Rg), negli RMSF a livello di residuo, nella SASA sepolta del ligando, nei legami idrogeno intermolecolari e nelle energie di interazione ligando-recettore, che hanno mostrato soltanto piccole fluttuazioni in regime stazionario. Tutti i parametri cinetici quantitativi e le energie libere di legame MM/PBSA sono stati calcolati esclusivamente a partire dalla fase di equilibrio compresa tra 100 e 200 ns, da cui sono stati estratti uniformemente frame ogni 100 ps, ottenendo 1.000 istantanee di equilibrio per sistema come input per gmx_MMPBSA. Le prime 100 ns delle traiettorie di rilassamento sono state scartate per eliminare interferenze dovute alla deriva conformazionale nei calcoli dell'energia libera.
Analisi prognostica dei geni bersaglio nel cancro della prostata
Le analisi prognostiche sono state condotte utilizzando set di dati sul cancro alla prostata provenienti da The Cancer Genome Atlas (TCGA). I dati di sequenziamento dell'RNA (STAR-counts) e le corrispondenti informazioni cliniche sono stati ottenuti dal portale Genomic Data Commons (https://portal.gdc.cancer.gov). I conteggi dell'espressione genica sono stati convertiti in trascritti per milione (TPM) e normalizzati utilizzando log2(TPM + 1). Dopo l'esclusione dei campioni con informazioni cliniche incomplete, l'analisi ha incluso 498 casi. Il livello mediano di espressione di ciascun gene è stato utilizzato per suddividere i pazienti in gruppi ad alta e bassa espressione. Sono state eseguite analisi di sopravvivenza di Kaplan-Meier con il test del log-rank e regressioni univariate di Cox per valutare la sopravvivenza complessiva (OS) per SRC e la sopravvivenza libera da progressione (PFS) per MAPK3, riportando i rapporti di rischio (HRs) e gli intervalli di confidenza al 95% (CIs). La performance predittiva è stata ulteriormente valutata generando curve caratteristiche operanti del ricevitore (ROC) dipendenti dal tempo a 1, 3 e 5 anni. Le analisi statistiche sono state effettuate in R versione 4.0.3, considerando statisticamente significativi valori di P < 0,05.
Risultati
Risultati della previsione di PLB e dei bersagli del cancro alla prostata
Il CID di PubChem di PLB è 10205, con il nome IUPAC: 5-idrossi-2-metilnaftalene-1,4-dione, SMILES: CC1=CC(=O)C2=C(C1=O)C=CC=C2O, InChIKey: VCMMXZQDRFWYSE-UHFFFAOYSA-N, InChI: InChI=1S/C11H8O3/c1-6-5-9(13)10-7(11(6)14)3-2-4-8(10)12/h2-5,12H,1H3, peso molecolare: 188.18, formula molecolare: C11H8O3, numero CAS: 481-42-5. Dopo aver rimosso i duplicati, questo studio ha previsto 500 potenziali bersagli di PLB utilizzando i database SwissTarget, SEA, TargetNet, PharmMapper, CTD, TCMSP e HERB (Tabella Suppletiva S1). Dopo aver eliminato i duplicati, sono stati previsti 1.199 potenziali bersagli per il cancro alla prostata utilizzando i database GeneCards, DrugBank, TCMSP, CTD e HERB (Tabella Suppletiva S2).
Meccanismo d'azione del PLB nel cancro della prostata predetto dalla farmacologia di rete
È stato costruito un diagramma di Venn per analizzare l'intersezione tra i bersagli, rivelando 151 bersagli sovrapposti (Figura 1). Successivamente, è stata costruita una rete di interazione proteina-proteina (PPI) per questi geni intersecanti (Figura 2) e visualizzata in base al grado dei nodi, dove tonalità di rosso più scure e dimensioni maggiori dei nodi indicano un grado più elevato (Figura 3). Il software Cytoscape è stato utilizzato per analizzare i geni bersaglio principali (i primi 20) tra i geni intersecanti, con TP53 che mostra il grado più alto pari a 112, seguito da AKT1 con un grado di 111 (Figura 4).
Successivamente, i geni intersecanti sono stati caricati nel database DAVID per analisi di arricchimento dell'ontologia genica (GO) e dei percorsi KEGG. L'analisi GO ha prodotto 4.156 processi biologici (Tabella Supplementare S3), 292 componenti cellulari (Tabella Supplementare S4) e 562 funzioni molecolari (Tabella Supplementare S5). I 10 termini maggiormente arricchiti in ciascuna categoria sono stati visualizzati (Figura 5A-C). Secondo l'analisi KEGG, 187 percorsi risultavano significativamente arricchiti (Tabella Supplementare S6), e i 10 più rilevanti sono presentati nella Figura 5D. Tra questi vi erano percorsi associati al cancro della prostata, all'epatite B, ai proteoglicani nel cancro, alla resistenza agli inibitori tirosina chinasi di EGFR, al metabolismo dei lipidi e all'aterosclerosi, all'infezione da citomegalovirus umano, al cancro del colon-retto, alla resistenza endocrina, al percorso AGE-RAGE nelle complicanze del diabete e al percorso di segnalazione PI3K-Akt.
Principali bersagli della PLB nel trattamento del cancro della prostata
L'analisi di farmacologia in rete ha identificato 151 geni intersecanti tra PLB e il cancro alla prostata. Sulla base della rete PPI, abbiamo selezionato i 20 geni bersaglio centrali potenziali con la connettività più elevata: proteina tumorale p53 (TP53), chinasi 1 delle serine/treonine AKT (AKT1), transduttore del segnale e attivatore della trascrizione 3 (STAT3), recettore degli estrogeni 1 (ESR1), regolatore dell'apoptosi BCL2 (BCL2), interleuchina 6 (IL6), recettore del fattore di crescita epidermico (EGFR), catenina beta 1 (CTNNB1), fattore di necrosi tumorale (TNF), omologo della fosfatasi e della tensina (PTEN), caspasi 3 (CASP3), chinasi 3 delle proteine attivate da mitogeni (MAPK3proteina da shock termico 90 alfa famiglia classe A membro 1 (HSP90AA1), proto-oncogene SRC, chinasi tirosina non recettoriale (SRCrecettore gamma attivato da proliferatori di perossisomi (PPARG), chinasi del target meccanicistico della rapamicina (MTORproteina da shock termico 90 alfa famiglia classe B membro 1 HSP90AB1), glicogeno sintasi chinasi 3 beta (GSK3B), prostaglandina-endoperossido sintasi 2 (PTGS2e metalloproteasi della matrice 9 (MMP9). TP53 hanno mostrato la maggiore connettività, seguiti da AKT1, suggerendo che questi potrebbero essere bersagli chiave.
Per selezionare le proteine finali su cui effettuare docking e simulazioni di dinamica molecolare, abbiamo dato priorità ai geni che codificano per proteine pro-oncogeniche con strutture cristalline disponibili e tasche di legame definite, inclusi AKT1, STAT3, ESR1, BCL2, IL6, EGFR, TNF, MAPK3, HSP90AA1, SRC, PPARG, MTOR, HSP90AB1, GSK3B, PTGS2 e MMP9. Al contrario, i geni oncosoppressori, inclusi TP53, sono stati esclusi poiché non sono in linea con la strategia terapeutica di inibizione del bersaglio.
Pertanto, sono stati condotti ulteriori studi di docking molecolare. I risultati hanno mostrato che PLB interagisce con AKT1 tramite TRP80, SER205, LEU210, LEU264 e LYS268, con un'energia di legame (BE) di -7,764 kcal/mol27; PLB interagisce con STAT3 tramite GLU612, SER613, ARG609 e PRO639, con una BE di -5,149 kcal/mol28; PLB interagisce con ESR1 tramite LEU346, PHE404, ALA350, LEU387 e LEU391, con una BE di -7,165 kcal/mol29; PLB interagisce con BCL2 tramite LYS53, PHE54 e HIS50, con una BE di -5,564 kcal/mol30; PLB interagisce con IL6 tramite GLN28, LYS27 e ARG24, con una BE di -4,462 kcal/mol31; PLB interagisce con EGFR tramite LEU778, LEU707 e LEU789, con una BE di -6,255 kcal/mol32; PLB interagisce con TNF tramite TYR59, GLY121 e LEU120, con una BE di -6,570 kcal/mol33; PLB interagisce con MAPK3 tramite ALA69, VAL56, ILE48, LEU124, MET125 e LEU173, con una BE di -7,369 kcal/mol34; PLB interagisce con HSP90AA1 tramite LEU107, PHE138, TYR139 e TRP162, con una BE di -8,947 kcal/mol35; PLB interagisce con SRC tramite LEU276, TYR343, MET344, ALA296, LEU396 e VAL284, con una BE di -7,469 kcal/mol36; PLB interagisce con PPARG tramite LEU330, ARG288, ILE326, MET329 e ALA292, con una BE di -6,538 kcal/mol37; PLB interagisce con MTOR tramite ALA2073, SER2069 e HIS2024, con una BE di -4,672 kcal/mol38; PLB interagisce con HSP90AB1 tramite TYR134, PHE133, TRP157 e LEU102, con una BE di -6,928 kcal/mol39; PLB interagisce con GSK3B tramite VAL70, VAL135 e ALA83, con una BE di -6,799 kcal/mol40; PLB interagisce con PTGS2 tramite VAL315, THR561, ARG311 e ILE558, con una BE di -5,081 kcal/mol41; PLB interagisce con MMP9 tramite LEU187, ALA189, MET247, TYR248, LEU188, HIS226 e VAL223, con una BE di -7,101 kcal/mol42. A eccezione di IL6 e MTOR, le energie di legame di PLB con le altre proteine erano inferiori a -5 kcal/mol, indicando che PLB potrebbe legarsi stabilmente a queste proteine (Tabella 1).
Successivamente, sono state effettuate simulazioni di dinamica molecolare per analizzare ulteriormente le interazioni della PLB con queste proteine bersaglio e per verificare la stabilità del legame. Sebbene alcuni composti avessero ottenuto punteggi elevati nel docking, simulazioni preliminari di dinamica molecolare hanno rivelato un precoce allontanamento del ligando o gravi distorsioni conformazionali in diversi sistemi. Pertanto, abbiamo escluso questi complessi instabili e conservato soltanto quelli che hanno mantenuto pose di legame costanti dopo il rilassamento iniziale, proseguendo con essi come candidati per simulazioni estese di dinamica molecolare. I bersagli finali conservati sono stati AKT1 (Supplementary File 1—Supplementary Figure S1), ESR1 (Supplementary File 1—Supplementary Figure S2), BCL2 (Supplementary File 1—Supplementary Figure S3), EGFR (Supplementary File 1—Supplementary Figure S4), TNF (Supplementary File 1—Supplementary Figure S5), MAPK3 (Supplementary File 1—Supplementary Figure S6), HSP90AA1 (Supplementary File 1—Supplementary Figure S7), SRC (Supplementary File 1—Supplementary Figure S8) e PPARG (Supplementary File 1—Supplementary Figure S9). Dopo 200 ns di simulazione, l'RMSD delle strutture complesse di PLB con AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC e PPARG si è stabilizzato gradualmente nel corso della simulazione (vedi Supplementary File 1—Supplementary Figure S1-S9, pannello A). Contestualmente, parametri come Rg (vedi Supplementary File 1—Supplementary Figure S1-S9, pannello B), fluttuazione quadratica media (RMSF) (vedi Supplementary File 1—Supplementary Figure S1-S9, pannello C), la distanza tra la proteina e il sito di legame del ligando (Dock site-ligand) (vedi Supplementary File 1—Supplementary Figure S1-S9, pannello D), area superficiale accessibile al solvente sepolta (Buried SASA) (vedi Supplementary File 1—Supplementary Figure S1-S9, pannello E) e sovrapposizione della conformazione di legame (vedi Supplementary File 1—Supplementary Figure S1-S9, pannello F) si sono stabilizzati progressivamente durante la simulazione. Questi risultati indicano che i complessi proteina-ligando hanno mantenuto stabilità strutturale per tutta la durata delle simulazioni. RMSD, Rg, RMSF, distanza proteina-ligando e Buried SASA hanno raggiunto gradualmente valori stabili, indicando un complesso compatto con fluttuazioni atomiche limitate e un'occupazione sostenuta del ligando all'interno della tasca di legame. Inoltre, l'area di contatto tra la plumbagina e la proteina è rimasta relativamente costante nel tempo. Anche le interazioni di Van der Waals, idrofobiche ed elettrostatiche hanno mostrato profili stabili durante tutta la simulazione, ulteriormente confermando la stabilità complessiva dei complessi proteina-plumbagina (vedi Supplementary File 1—Supplementary Figure S1-S9, pannello G).
Considerando l'energia di solvatazione e valutando in modo completo RMSD, Rg, distanza, SASA sepolta e energie di interazione, sono state selezionate le traiettorie di complessi nello stato stabile per calcolare i termini relativi all'energia di legame (BE) mediante il metodo MM-PBSA (Molecular Mechanics-Poisson Boltzmann Surface Area). Per fornire misure di affidabilità per le classifiche di affinità riportate, tutte le energie libere di legame sono espresse come media ± errore standard della media (SEM), calcolate da istantanee estratte lungo le traiettorie di dinamica molecolare equilibrate (Tabella 2). Tra queste, AKT1 ha mostrato l'energia libera di legame più negativa, seguita da ESR1, HSP90AA1, SRC e PPARG, suggerendo che il PLB possa legarsi stabilmente a queste proteine bersaglio.
Inoltre, questo studio ha analizzato i residui interagenti tra PLB e le proteine bersaglio (dettagliati nella Tabella 3), scoprendo che PLB si lega in modo stabile alle proteine bersaglio principalmente attraverso legami a idrogeno (vedi File Supplementare 1—Figura Supplementare S1-S9, pannello I), interazioni idrofobiche e forze di van der Waals. Analizzando il contributo delle energie di legame degli amminoacidi (vedi File Supplementare 1—Figura Supplementare S1-S9, pannello H) e le interazioni tra la proteina e PLB, questo studio ha rivelato quanto segue: per AKT1, gli amminoacidi chiave per il legame con PLB sono TRP80 e LEU264, con le forze di van der Waals che svolgono il ruolo principale, mentre le interazioni elettrostatiche e idrofobiche hanno un ruolo secondario; per ESR1, gli amminoacidi chiave sono LEU346 e LEU525, con le forze di van der Waals predominanti, le interazioni idrofobiche di ruolo secondario e quelle elettrostatiche di supporto; per BCL2, gli amminoacidi chiave sono TYR108 e PHE104, con le forze di van der Waals principali e le interazioni elettrostatiche e idrofobiche secondarie; per EGFR, gli amminoacidi chiave sono MET1002 e TYR998, con le forze di van der Waals predominanti e le interazioni elettrostatiche e idrofobiche minori; per TNF-α, gli amminoacidi chiave sono TYR59 e HIE15, con le forze di van der Waals principali e le interazioni elettrostatiche e idrofobiche minori; per MAPK3, gli amminoacidi chiave sono TYR53 e LEU173, con le forze di van der Waals predominanti e le interazioni elettrostatiche e idrofobiche secondarie; per HSP90AA1, gli amminoacidi chiave sono PHE138 e LEU107, con le forze di van der Waals principali e le interazioni elettrostatiche e idrofobiche minori; per SRC, gli amminoacidi chiave sono LEU276 e LEU396, con le forze di van der Waals predominanti e le interazioni elettrostatiche e idrofobiche secondarie; per PPARG, gli amminoacidi chiave sono LEU330 e ILE326, con le forze di van der Waals principali e le interazioni elettrostatiche e idrofobiche minori.
Tutte le strutture cristalline delle proteine utilizzate in questo studio, ad eccezione di BCL2, sono state co-cristallizzate con inibitori noti. Per validare ulteriormente l'affidabilità del nostro approccio di docking e il potenziale di legame di PLB, abbiamo definito le tasche attive di legame in base ai siti di legame originari degli inibitori. Sia PLB che i rispettivi inibitori naturali sono stati sottoposti a docking nelle stesse tasche, e le loro energie libere di legame sono state calcolate e confrontate. Per ogni bersaglio, solo quelle pose di docking dell'inibitore naturale che riproducevano in modo fedele la conformazione di legame cristallografica sono state prese in considerazione per il confronto energetico. Come mostrato nella Tabella 4, le energie libere di legame di docking di PLB erano paragonabili a quelle dei rispettivi inibitori naturali in tutti e otto i bersagli, suggerendo che PLB possiede un'affinità di legame alla tasca simile a quella di questi composti attivi validati. Questo risultato indica che PLB, come molecola con un nuovo scaffold, potrebbe rappresentare un modello chimico promettente per lo sviluppo di nuovi agenti anti-cancro alla prostata mirati a questi hub oncogenici.
Valore prognostico dei geni bersaglio nel cancro della prostata
Come bersagli rappresentativi, abbiamo valutato il significato prognostico di SRC e MAPK3 nel cancro della prostata utilizzando i set di dati TCGA. Per SRC, l'analisi della distribuzione del gradiente ha mostrato che un'espressione più elevata di SRC era associata a una maggiore mortalità e a tempi di sopravvivenza nel follow-up significativamente più brevi (Figura 6A). L'analisi di sopravvivenza di Kaplan-Meier (Figura 6B) ha confermato che il gruppo ad alta espressione presentava una sopravvivenza complessiva notevolmente peggiore rispetto al gruppo a bassa espressione (Log-rank P = 0,0317, HR = 9,708, IC 95%: 1,22–77,234). Le curve cumulative del rischio hanno indicato una probabilità maggiore di morte in qualsiasi punto temporale nel gruppo ad alta espressione, identificando SRC come un fattore di rischio per una prognosi sfavorevole. Le curve ROC dipendenti dal tempo (Figura 6C) hanno mostrato valori di AUC pari a 0,99, 0,878 e 0,829 rispettivamente a 1, 3 e 5 anni, tutti superiori a 0,7, indicando un'eccellente capacità predittiva sia per la sopravvivenza a breve che a lungo termine. Nel complesso, questi risultati suggeriscono che un'elevata espressione di SRC potrebbe fungere da marcatore molecolare indipendente per una prognosi sfavorevole nel cancro della prostata.
Per MAPK3, la distribuzione del gradiente ha rivelato che un'espressione elevata era associata a una maggiore progressione tumorale e a una sopravvivenza libera da progressione più breve, suggerendo in via preliminare MAPK3 come un potenziale gene di rischio (Figura 7A). L'analisi di sopravvivenza libera da progressione secondo Kaplan-Meier (Figura 7B) ha mostrato che il gruppo ad alta espressione presentava una sopravvivenza libera da progressione significativamente più breve rispetto al gruppo a bassa espressione (Log-rank P = 0.0298, HR = 1.581, IC 95%: 1.046–2.391), con una sopravvivenza mediana libera da progressione di soli 5,8 anni nel gruppo ad alta espressione. Le curve di rischio cumulativo hanno ulteriormente confermato una probabilità maggiore di progressione in qualsiasi momento. Tuttavia, le curve ROC dipendenti dal tempo (Figura 7C) hanno mostrato valori di AUC di soli 0,568, 0,563 e 0,574 a 1, 3 e 5 anni, tutti ben al di sotto di 0,7, indicando che MAPK3 da solo ha un valore predittivo indipendente limitato per il rischio di progressione del cancro alla prostata. Nel complesso, sebbene un'elevata espressione di MAPK3 sia correlata a una peggiore sopravvivenza libera da progressione nel cancro alla prostata, la sua utilità come unico indicatore prognostico è limitata da una modesta accuratezza predittiva.
Dichiarazione sulla disponibilità dei dati
I contributi originali presentati in questo studio sono inclusi nell'articolo o nei Materiali Supplementari.
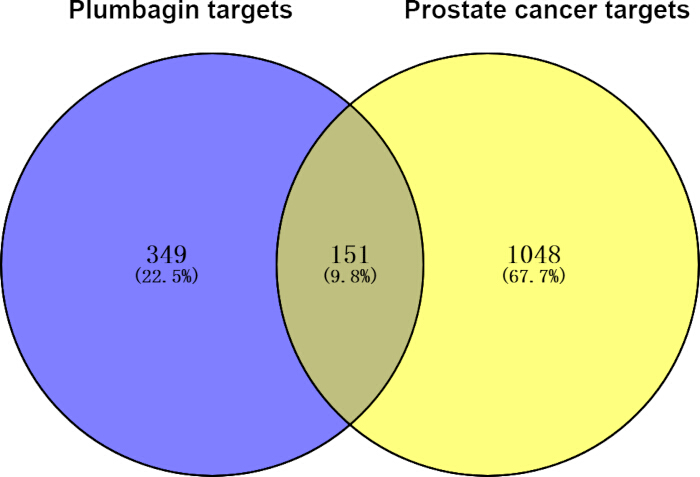
Figura 1: Intersezione tra le proteine bersaglio della plumbagina e quelle del cancro alla prostata. Il blu rappresenta il numero di proteine bersaglio della plumbagina, e il giallo rappresenta il numero di proteine bersaglio del cancro alla prostata.
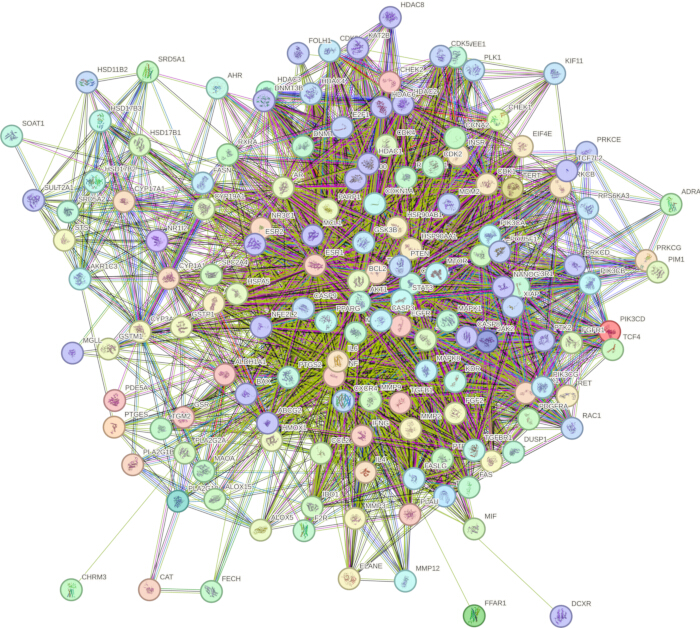
Figura 2: Rete di interazioni proteina-proteina dei 151 bersagli intersecanti. Cliccare qui per visualizzare una versione ingrandita di questa figura.
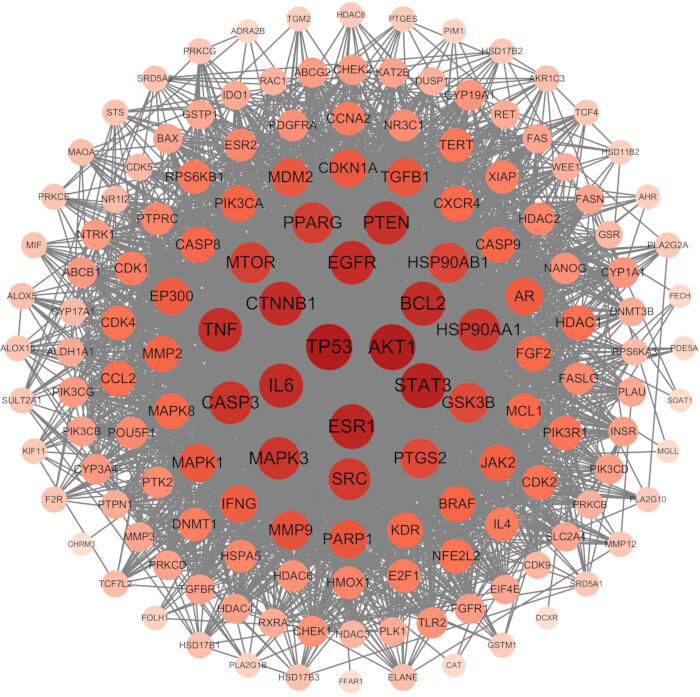
Figura 3: Visualizzazione dei 151 bersagli principali in base al grado dei nodi nella rete di interazione proteina-proteina. Dimensioni maggiori e colori più intensi dei cerchi indicano valori di grado più elevati nella rete. Cliccare qui per visualizzare una versione ingrandita di questa figura.
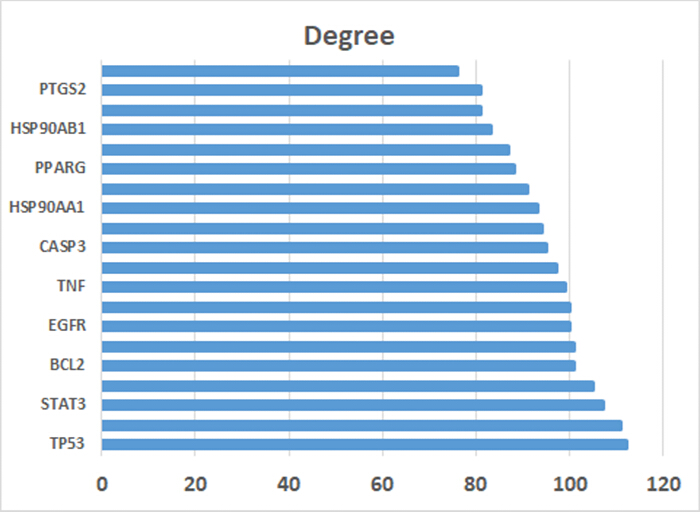
Figura 4: Valori del grado dei primi 20 bersagli principali. Cliccare qui per visualizzare una versione ingrandita di questa figura.
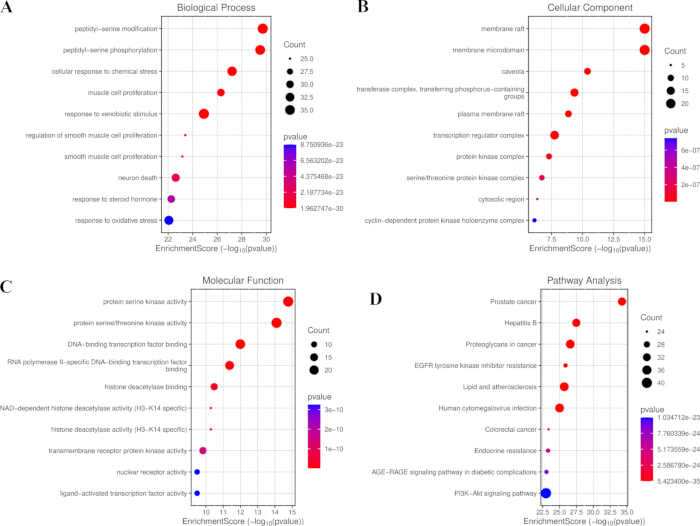
Figura 5: Analisi di arricchimento dei 151 bersagli principali. (A) I 10 termini principali nella categoria processo biologico dell'analisi GO, (B) i 10 termini principali nella categoria componente cellulare dell'analisi GO e (C) i 10 termini principali nella categoria funzione molecolare dell'analisi GO. (D) I 10 principali percorsi arricchiti KEGG dei 151 bersagli principali. Abbreviazioni: GO = Gene Ontology; KEGG = Kyoto Encyclopedia of Genes and Genomes. Cliccare qui per visualizzare una versione ingrandita di questa figura.
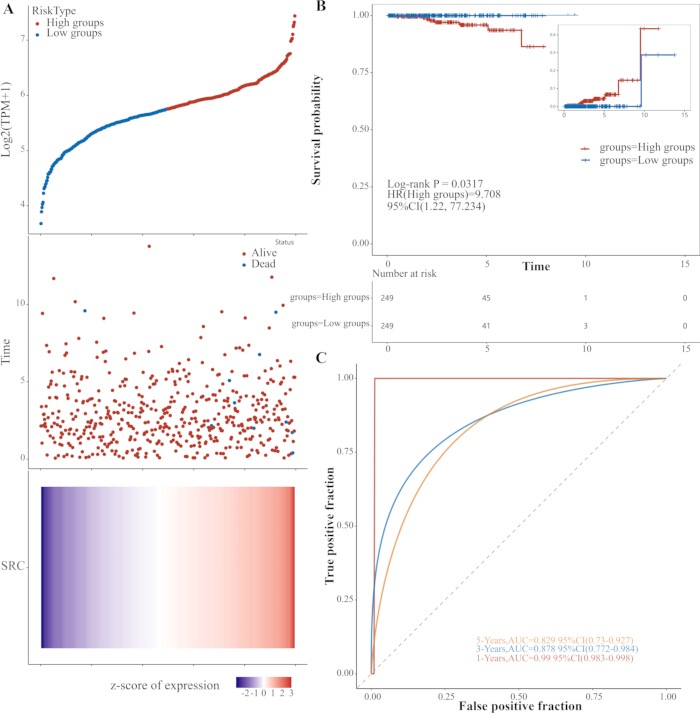
Figura 6: Analisi prognostica di SRC nel cancro della prostata (TCGA). (A) Distribuzione graduale dell'espressione di SRC in base allo stato di sopravvivenza e al tempo di follow-up. (B) Curve di sopravvivenza globale di Kaplan-Meier per gruppi ad alta e bassa espressione di SRC (Log-rank P = 0,0317, HR = 9,708, IC 95%: 1,22–77,234). (C) Curve ROC dipendenti dal tempo a 1, 3 e 5 anni (AUC = 0,990, 0,878 e 0,829). Abbreviazioni: TCGA = The Cancer Genome Atlas; HR = rapporto di rischio; IC = intervallo di confidenza; ROC = caratteristica operativa del ricevitore; AUC = area sotto la curva. Cliccare qui per visualizzare una versione ingrandita di questa figura.
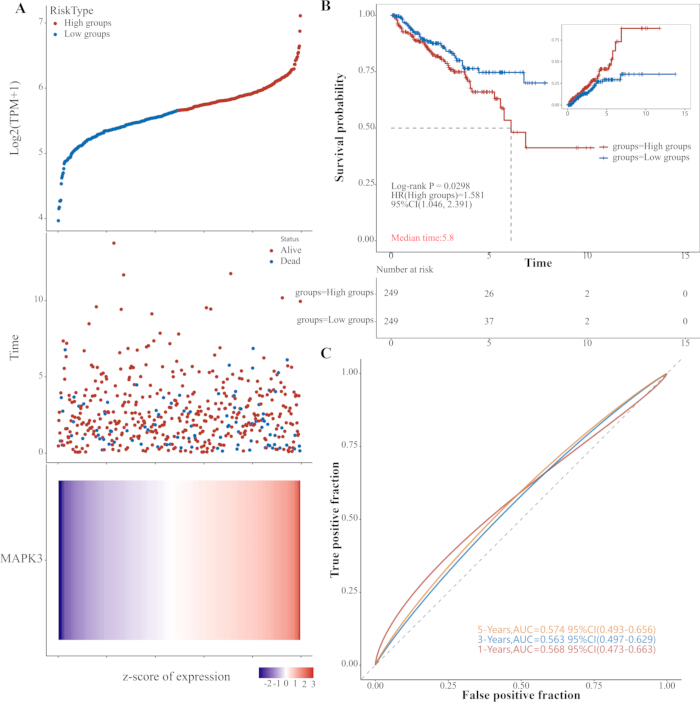
Figura 7: Analisi prognostica di MAPK3 nel cancro della prostata (TCGA). (A) Distribuzione graduale dell'espressione di MAPK3 in base allo stato di progressione e al tempo libero da progressione. (B) Curve di sopravvivenza libera da progressione di Kaplan-Meier per i gruppi ad alta e bassa espressione di MAPK3 (Log-rank P = 0.0298, HR = 1.581, IC 95%: 1.046-2.391). (C) Curve ROC dipendenti dal tempo a 1, 3 e 5 anni (AUC = 0.568, 0.563 e 0.574). Abbreviazioni: TCGA = The Cancer Genome Atlas; HR = rapporto di rischio; IC = intervallo di confidenza; ROC = caratteristica operativa del ricevitore; AUC = area sotto la curva. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Tabella 1: Energia di legame e residui interagenti della plumbagina nel docking molecolare con molecole target chiave. Le referenze citate corrispondono a voci di struttura PDB (assegnazioni del sito di legame ligando-cristallografico) piuttosto che a studi di validazione biologica, con gli ID PDB corrispondenti indicati esplicitamente. Cliccare qui per scaricare questa tabella.
Tabella 2: Energie di legame e le loro componenti dei complessi plumbagina-target in condizioni stazionarie (kJ/mol). Per ciascun complesso è stata eseguita una singola traiettoria di 200 ns con un unico seme casuale di velocità, senza replicati paralleli. Tutti i campionamenti conformazionali sono stati estratti dalla regione equilibrata in plateau compresa tra 100 e 200 ns di ciascuna traiettoria. ΔEele rappresenta l'interazione elettrostatica tra la molecola piccola e la proteina, ΔEvdw rappresenta l'interazione di van der Waals, ΔEpol è l'energia di solvatazione polare, che può rappresentare l'energia potenziale elettrostatica, e ΔEnonpol è l'energia di solvatazione non polare, che può rappresentare l'interazione idrofobica. ΔEMMPBSA = ΔEele + ΔEvdw + ΔEpol + ΔEnonpol. L'energia libera di legame, ΔGbind = ΔEMMPBSA + -TΔS. Cliccare qui per scaricare questa tabella.
Tabella 3: Diagramma schematizzato dei residui interagenti ottenuto dalla simulazione di dinamica molecolare della piombagina con proteine bersaglio. Cliccare qui per scaricare questa tabella.
Tabella 4: DEnergia libera di legame di plumbagina e inibitori nativi co-cristallizzati per le nove proteine bersaglio. Fare clic qui per scaricare questa Tabella.
File Supplementare 1: Analisi della dinamica molecolare delle complessi della plumbagina con AKT1, ESR1, BCL2, EGFR, TNF-α, MAPK3, HSP90AA1, SRC e PPARG. Fare clic qui per scaricare questo file.
Tabella supplementare S1: Possibili bersagli di PLB predetti dai database SwissTarget, SEA, TargetNet, PharmMapper, CTD, TCMSP e HERB.Cliccare qui per scaricare il file.
Tabella supplementare S2: Target potenziali del cancro alla prostata predetti dai database GeneCards, DrugBank, TCMSP, CTD e HERB.Clicca qui per scaricare questo file.
Tabella supplementare S3: Processi biologici GO arricchiti per i 151 bersagli sovrapposti di PLB e cancro della prostata.Cliccare qui per scaricare il file.
Tabella supplementare S4: Componenti cellulari GO arricchiti nei 151 bersagli sovrapposti di PLB e cancro della prostata.Cliccare qui per scaricare il file.
Tabella supplementare S5: Funzioni molecolari GO arricchite nei 151 bersagli sovrapposti di PLB e cancro della prostata.Cliccare qui per scaricare il file.
Tabella supplementare S6: Percorsi KEGG significativamente arricchiti nei 151 bersagli sovrapposti di PLB e cancro della prostata.Cliccare qui per scaricare il file.
Discussione
Studi hanno dimostrato che AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC e PPARG svolgono ruoli diversi nella promozione della progressione del cancro. La via di segnalazione intracellulare fosfatidilinositolo 3-chinasi (PI3K)/chinasi proteica serina/treonina (AKT)/target meccanicistico della rapamicina (mTOR) è una via di trasduzione del segnale cruciale che regola diversi processi fisiopatologici, tra cui la crescita cellulare, la proliferazione, l'apoptosi, l'angiogenesi, le risposte infiammatorie e la chemotassi43. AKT è una chinasi bersaglio fondamentale a valle di PI3K, e p-AKT è essenziale per la via di segnalazione. p-AKT esercita i suoi effetti anti-apoptotici attivando la proteina anti-apoptotica Bcl-2 e riducendo l'attivazione della proteina pro-apoptotica Bax44. GSK3β è una principale chinasi intracellulare appartenente alla famiglia delle serina/treonina chinasi ed è una molecola bersaglio importante a valle di AKT; regola il ciclo cellulare, l'apoptosi, l'invasione/metastasi cellulare e l'angiogenesi partecipando a molteplici vie di segnalazione45. mTOR è una chinasi proteica serina/treonina altamente conservata ed è un bersaglio a valle della via di segnalazione PI3K/AKT. AKT fosforila mTOR formando p-mTOR e attivandolo, promuovendo successivamente la traduzione dell'mRNA e regolando attività fisiologiche come il metabolismo cellulare, la crescita, la proliferazione e la sopravvivenza46.
EGFR e i suoi ligandi EGF e TGFα sono presenti sia in cellule prostatiche benigne che maligne. L'interazione tra i ligandi EGF/TGFα e EGFR svolge un ruolo importante nella crescita e nello sviluppo della prostata, nonché nell'insorgenza e nella progressione del cancro alla prostata47. Visacorpi et al.48 hanno scoperto che un'elevata espressione di EGFR è strettamente associata al cancro prostatico di alto grado e a una prognosi sfavorevole. Ibrahim et al.49 hanno riportato che l'espressione di EGFR è più alta nei tessuti prostatici normali o iperplastici benigni rispetto ai tessuti di cancro alla prostata. Davies et al.50 hanno riscontrato una correlazione negativa tra l'espressione del recettore degli androgeni e l'affinità di legame di EGF a EGFR in campioni di cancro prostatico, suggerendo indirettamente che l'attivazione del sistema di segnalazione EGF/EGFR è coinvolta nello sviluppo e nella progressione del cancro prostatico androgeno-indipendente.
Il percorso di segnalazione della mitogen-activated protein kinase (MAPK), noto anche come cascata RAS/RAF/MEK/ERK, è un pathway critico coinvolto nella crescita cellulare, nella proliferazione e nella sopravvivenza. Mutazioni nei suoi componenti principali, tra cui RAS, RAF, MEK ed ERK, sono frequentemente osservate in diversi tipi di cancro e influenzano in modo significativo lo sviluppo e la progressione tumorale51. La segnalazione MAPK è mediata dalle ERK, che sono proteine chinasi a serina/treonina che agiscono come molecole chiave nella trasduzione del segnale, regolando la trasmissione degli stimoli provenienti da fattori di crescita, ormoni, neurotrasmettitori e altri stimoli extracellulari52. L'iperattivazione dei componenti di questo percorso, in particolare attraverso mutazioni o segnalazioni anomale, è stata associata a numerosi tipi di cancro. Le chinasi upstream MEK1/2 attivano direttamente ERK1/2 all'estremità terminale del percorso. ERK1/2 attivate fosforilano successivamente una serie di substrati nucleari e citoplasmatici, tra cui fattori di trascrizione e molecole regolatrici, inducendo rapidamente l'espressione di geni di risposta precoce che controllano la proliferazione cellulare53,54. In definitiva, queste proteine attivate promuovono l'espressione di molecole effettori a valle, innescando e regolando la trasformazione oncogenica o la proliferazione cellulare incontrollata. Tra queste, ERK1 (MAPK3), come chinasi strettamente correlata nel percorso di segnalazione MAPK/ERK, svolge un ruolo chiave nella trasduzione del segnale cellulare ed è essenziale per regolare processi come la proliferazione cellulare, la differenziazione e la sopravvivenza nei tumori, inclusivo del cancro alla prostata55.
Le proteine da shock termico (HSP) sono chaperon molecolari che impediscono la degradazione delle loro proteine client. Nei tumori umani, le HSP sono spesso sovraespresso e strettamente associate al progresso tumorale, contribuendo alla tumorigenesi, all'angiogenesi, alla resistenza all'apoptosi e alla metastasi56,57. Mantenendo la stabilità di proteine client, tra cui il recettore degli androgeni (AR), il recettore degli estrogeni (ER) e MYC, le HSP regolano vie di segnalazione fondamentali come PI3K/Akt, JAK/STAT3, PLK1 e MAPK, promuovendo infine una crescita cellulare incontrollata, un'angiogenesi persistente, l'evasione dell'apoptosi, l'invasione tumorale e la metastasi58,59,60. HSP90, un membro chiave di questa famiglia, è stato identificato come un potenziale bersaglio terapeutico nel carcinoma prostatico59,61,62. Nelle cellule del carcinoma prostatico, HSP90 interagisce con e stabilizza sia AR-FL che AR-V7, preservandone la capacità di legame con il ligando, e l'espressione di HSP90 correla positivamente con il progresso della malattia e i livelli di AR-FL/AR-V763. L'inibizione farmacologica di HSP90 promuove la degradazione proteasomiale di AR-FL e AR-V7, riducendo così la crescita tumorale e la metastasi nelle cellule del carcinoma prostatico resistente alla castrazione63. HSP90AA1 agisce da chaperon durante l'attivazione di AR, e la sua inibizione sopprime le vie AKT/mTOR e PLK1. Inoltre, una riduzione significativa dell'espressione di HSP90AA1 diminuisce notevolmente la migrazione, l'invasione e la proliferazione delle cellule del carcinoma prostatico64.
ESR1 è un componente del sistema duale di recettori degli estrogeni nella prostata umana. ESR1 è sovraespresso nella neoplasia prostatica intraepiteliale di alto grado (HGPIN), probabilmente mediando gli effetti cancerogeni dell'estradiolo, ed è coinvolto nello sviluppo del cancro alla prostata e nella progressione tumorale. Studi clinici preliminari che utilizzano l'antagonista di ESR1, toremifene, hanno identificato ESR1 come un bersaglio promettente per la prevenzione del cancro alla prostata. L'uso di antagonisti di ESR1 presenta un notevole potenziale per prevenire il cancro alla prostata e ritardare la progressione della malattia65.
PPARG, un membro della superfamiglia dei recettori nucleari, è un regolatore chiave dei processi infiammatori66. Dopo l'eterodimerizzazione indotta dal ligando con il recettore X retinoide, PPARG si lega agli elementi di risposta PPAR nel DNA per regolare la trascrizione di vari geni. L'attivazione di PPARG inibisce le vie di segnalazione NF-κB e MAPK, riduce la produzione di TNF-α e IL-6 e pertanto attenua le risposte infiammatorie67. Studi precedenti hanno dimostrato che il targeting del gene PPARG può essere utilizzato per il trattamento del cancro alla prostata68. La proteina PTGS2 è localizzata nella regione perinucleare, associata alle membrane nucleare e del reticolo endoplasmatico. Viene espressa rapidamente in cellule selezionate in seguito a stimolazione specifica e partecipa alla mediazione delle risposte infiammatorie69.
PLB è uno dei principali agenti antitumorali contro vari tipi di cancro, tra cui quelli della prostata, del polmone, del seno, del melanoma e dell'ovaio19. PLB esercita i suoi effetti antitumorali interagendo con multipli bersagli e influenzando vie di segnalazione chiave, tra cui AMPK, NFκB, PI3K/AKT/mTOR e STAT3/PLK1/AKT, inducendo così l'apoptosi, bloccando il ciclo cellulare e inibendo la metastasi e l'angiogenesi19,70. PLB può inoltre indurre l'apoptosi e inibire la proliferazione e la migrazione delle cellule tumorali riducendo il potenziale della membrana mitocondriale, aumentando i livelli di ROS e riducendo l'espressione della proteina Bcl-271,72. Questi risultati indicano che PLB potrebbe regolare diversi processi cellulari, tra cui il ciclo cellulare, l'apoptosi, la formazione di specie reattive dell'ossigeno, l'autofagia e la via di segnalazione PI3K/Akt/mTOR. Considerando il ruolo positivo della via di segnalazione PI3K/Akt/mTOR nella proliferazione di cellule/tessuti del cancro alla prostata, il targeting di questa via è diventato una scelta ovvia. Inoltre, Hafeez et al. hanno riportato che il trattamento con PLB in un modello murino con knockout di PTEN per il cancro alla prostata inibisce la transizione epitelio-mesenchimale e le vie di segnalazione STAT3 e AKT, che sono fondamentali per la progressione del cancro alla prostata73.
Il potenziale traslazionale del PLB è influenzato dalle sue proprietà farmacocinetiche e dalla biodisponibilità. Essendo una naftochinone altamente lipofilica, il PLB presenta scarsa solubilità in acqua e una breve emivita di eliminazione (35,89 ± 7,95 min) con un rapido chiarimento, il che ne limita l'applicazione clinica74. Tuttavia, sono stati sviluppati diversi sistemi di somministrazione del farmaco per superare questi limiti. I liposomi PEGilati hanno esteso l'emivita di 36,38 volte (1.305,76 ± 278,16 min) e l'AUC di 3,13 volte rispetto al PLB libero, dimostrando al contempo un'efficacia antitumorale superiore e un prolungamento della sopravvivenza mediana nei topi con melanoma, senza tossicità significativa74. Altre strategie, tra cui microsfere di chitosano (estensione dell'emivita di 22,2 volte), liposomi sensibili alla temperatura e nanoparticelle d'oro e nanoemulsioni coniugate con PLB, hanno mostrato in modo simile profili farmacocinetici migliorati e un'attività antitumorale potenziata75,76,77. È importante notare che il PLB dimostra un profilo di sicurezza favorevole nei modelli preclinici, senza tossicità significativa osservata nei parametri ematologici o nei principali organi a dosi terapeutiche74. Nel complesso, i nostri risultati computazionali suggeriscono che il PLB potrebbe interagire stabilmente con AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC e PPARG, modulandone potenzialmente l'attività funzionale e influenzando così i processi a valle, tra cui la crescita e la proliferazione delle cellule tumorali, l'apoptosi, l'angiogenesi, le risposte infiammatorie e la chemotassi. Sebbene questi risultati siano di natura computazionale e debbano essere interpretati come generazione di ipotesi, le evidenze precliniche esistenti sull'attività antitumorale del PLB, insieme a strategie avanzate di formulazione, forniscono una solida giustificazione per ulteriori validazioni sperimentali. Sono necessari futuri studi in vitro, in vivo e studi prospettici di coorte per confermare le interazioni previste e il potenziale terapeutico del PLB nel cancro della prostata.
Lo studio attuale ha riscontrato che, oltre a potenzialmente modulare vie coinvolgenti AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC e PPARG, il PLB potrebbe interagire anche con queste proteine, influenzandone potenzialmente l'attività funzionale e quindi modulando processi downstream come la crescita e la proliferazione delle cellule tumorali, l'apoptosi, l'angiogenesi, le risposte infiammatorie e la chemotassi. Tuttavia, questi risultati sono di natura computazionale e devono essere interpretati come generatori di ipotesi. Ulteriori in vitro, in vivoe sono necessari studi di coorte prospettici per validare le interazioni previste e confermare il potenziale terapeutico della PLB nel cancro della prostata.
Nonostante gli utili spunti forniti dalla farmacologia delle reti e dalle simulazioni di dinamica molecolare, questo studio presenta diverse limitazioni. Riconosciamo che la dipendenza da database pubblici potrebbe introdurre un bias a causa di una copertura disomogenea dell'annotazione genica e della letteratura scientifica. Sebbene sia stata applicata una cross-validazione multiplo database per ridurre al minimo questo problema, tutte le previsioni computazionali richiedono una conferma sperimentale. È importante notare che per ciascun complesso è stata effettuata una singola traiettoria di 200 ns con un unico seme di velocità casuale, senza replicati paralleli. Questa limitazione potrebbe influire sulla robustezza statistica delle energie libere calcolate con MM-PBSA, anche se abbiamo attenuato l'effetto prolungando la durata della simulazione ed escludendo i primi 100 ns come periodo di equilibrazione. Le affinità di legame riportate devono pertanto essere interpretate come stime qualitative, e future simulazioni replicate sarebbero utili per la validazione. Trattandosi di un'analisi puramente computazionale, questo studio non include validazione in vitro o in vivo; pertanto, il legame previsto tra PLB e AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC e PPARG non conferma l'inibizione funzionale in sistemi biologici. Inoltre, lo studio non affronta la specificità del bersaglio, la biodisponibilità cellulare o la farmacocinetica in vivo. Per validare o sostituire i risultati attuali, approcci sperimentali alternativi dovrebbero includere la risonanza plasmonica di superficie o la calorimetria di titolazione isoterma per misurare l'affinità di legame diretto, saggi di attività chinasica per confermare l'inibizione enzimatica, immunoblotting per valutare la segnalazione a valle (ad esempio, p-AKT, p-EGFR) e saggi funzionali su cellule (come MTT, citometria a flusso) per valutare proliferazione e apoptosi in cellule di carcinoma prostatico. Inoltre, l'abbattimento mirato dei singoli bersagli mediante CRISPR-Cas9 o siRNA, insieme a modelli di xenotrapianto in topi in vivo, è essenziale per stabilire ruoli causali e rilevanza terapeutica. Queste validazioni sperimentali sono necessarie per andare oltre le previsioni computazionali e giungere a conclusioni biologicamente significative.
In conclusione, utilizzando la farmacologia delle reti, il docking molecolare e le simulazioni di dinamica molecolare, questo studio suggerisce che il PLB potrebbe interagire con e modulare l'attività di AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC e PPARG, influenzando così le funzioni biologiche delle cellule tumorali. Tuttavia, poiché questi risultati sono puramente computazionali, dovrebbero essere interpretati come generazione di ipotesi piuttosto che conclusivi. Nel complesso, i nostri risultati forniscono nuove intuizioni e una base teorica per future indagini sperimentali sui meccanismi d'azione del PLB nel trattamento del cancro alla prostata, sebbene studi in vitro e in vivo siano essenziali per confermarne gli effetti inibitori reali e il potenziale terapeutico.
Dichiarazioni
Gli autori dichiarano di non avere conflitti di interessi.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Comparative Toxicogenomics Database | Istituto Nazionale di Studi sulla Salute Ambientale, Istituto Nazionale dei Disturbi Neurologici e dell'Accidente Cerebrovascolare | https://ctdbase.org/ | CTD è un database solido e disponibile pubblicamente che ha l'obiettivo di approfondire la comprensione su come le esposizioni ambientali influenzino la salute umana. Fornisce informazioni curate manualmente sulle interazioni tra sostanze chimiche e geni/proteine, nonché sulle relazioni tra sostanze chimiche e malattie e tra geni e malattie. Questi dati sono integrati con informazioni funzionali e relative a percorsi biologici per facilitare lo sviluppo di ipotesi sui meccanismi alla base delle malattie influenzate dall'ambiente. |
| Cytoscape | Istituto per la Biologia dei Sistemi, ISB, Leroy Hood | https://cytoscape.org/ | Inizialmente progettato specificamente per le reti di interazione biomolecolare, il software si è ora evoluto in una piattaforma versatile per l'analisi di reti complesse, ampiamente utilizzata in campi come la bioinformatica, la medicina dei sistemi, le reti sociali e le reti semantiche |
| database DAVID | Istituti Nazionali di Sanità (NIH) | https://davidbioinformatics.nih.gov/list.jsp | DAVID, acronimo di Database for Annotation, Visualization and Integrated Discovery, è la piattaforma online gratuita più classica e ampiamente utilizzata per l'annotazione funzionale di insiemi di geni e l'analisi di arricchimento |
| DrugBank | Università dell'Alberta, Canada | https://go.drugbank.com/ | DrugBank è il sistema operativo intelligente per il settore biotecnologico e farmaceutico, che fornisce la conoscenza biomedica più completa e strutturata per supportare lo sviluppo delle terapie, dalla scoperta all’impatto sul paziente |
| GeneCard | LifeMap Sciences | https://www.genecards.org/ | GeneCards è un database integrato e ricercabile che fornisce informazioni complete e di facile utilizzo su tutti i geni umani annotati e predetti. La banca dati integra automaticamente informazioni centrare sui geni provenienti da 193 fonti web, inclusi dati genomici, trascrittomica, proteomica, genetica, clinici e funzionali. |
| gmx_MMPBSA | Università di Columbia di Medellín | https://valdes-tresanco-ms.github.io/gmx_MMPBSA/ | gmx_MMPBSA, uno strumento open source per il calcolo dell'energia libera sviluppato da Valdés-Tresanco et al. è stato adottato per calcolare le energie libere di legame basandosi sulle metodologie MM/PBSA e MM/GBSA. Basato sul motore MMPBSA.py di AmberTools, elabora direttamente file di traiettoria generati da GROMACS senza necessità di conversione manuale del formato. Sono state effettuate decomposizione dell'energia a livello di residuo, scansione computazionale dell'alanina e correzione entropica per quantificare i contributi al legame degli aminoacidi chiave, mentre il modulo integrato gmx_MMPBSA_ana è stato utilizzato per l'analisi statistica e la visualizzazione delle componenti energetiche. |
| GROMACS | Royal Institute of Technology (KTH), Università di Uppsala | www.gromacs.org | GROMACS è un pacchetto versatile per eseguire dinamica molecolare, ovvero simulare le equazioni del moto di Newton per sistemi composti da centinaia fino a milioni di particelle, ed è un progetto guidato dalla comunità. Sono benvenuti contributi in molte forme, inclusi miglioramenti della documentazione, patch per correggere bug, consigli nei forum, segnalazioni di bug che ci permettano di riprodurre il problema e nuove funzionalità |
| HERB | Università di Medicina Cinese di Pechino, Università di Medicina Cinese di Pechino | http://herb.ac.cn/ | Un database ad alto rendimento basato su esperimenti e riferimenti guidati per la medicina tradizionale cinese |
| PharmMapper | Scuola di Scienze e Tecnologie Farmaceutiche / Scuola di Scienze e Ingegneria dell'Informazione, Università di Scienze e Tecnologia dell'Est della Cina | https://www.lilab-ecust.cn/pharmmapper/index.html | PharmMapper Server è un web-server accessibile gratuitamente, progettato per identificare potenziali candidati target per piccole molecole sonda (farmaci, prodotti naturali o altri composti recentemente scoperti con target di legame non identificati) mediante un approccio di mappatura farmacoforica. Grazie a un metodo di mappatura altamente efficiente e robusto, PharmMapper possiede un'elevata capacità di analisi ad alto rendimento ed è in grado di identificare i potenziali candidati target a partire dal database in poche ore. |
| PubChem | Istituti Nazionali di Sanità (NIH) | https://pubchem.ncbi.nlm.nih.gov/ | PubChem è un database chimico aperto presso gli Istituti Nazionali di Sanità (NIH) |
| PyMOL | Schrödinger | https://pymol.org | PyMOL, inizialmente sviluppato da Warren Lyford DeLano e attualmente gestito da Schrödinger, Inc., è uno strumento di visualizzazione molecolare multipiattaforma ampiamente utilizzato in biologia strutturale e nella scoperta assistita da computer di farmaci. Le strutture di complessi proteina-ligando scaricate da RCSB PDB sono state caricate in PyMOL per visualizzare le conformazioni di legame, i legami a idrogeno e i residui chiave coinvolti nelle interazioni. Sovrapposizioni strutturali, rappresentazioni superficiali e grafica molecolare di alta qualità adatta per pubblicazioni sono state generate tramite l'interfaccia integrata di scripting Python. |
| RCSB Protein Data Bank | Laboratorio di Ricerca Collaborativo per la Bioinformatica Strutturale | https://www.rcsb.org/ | RCSB PDB (Research Collaboratory for Structural Bioinformatics Protein Data Bank) funge da centro dati statunitense del consorzio Worldwide Protein Data Bank (wwPDB), istituito e guidato da Helen M. Berman nel 1998. Archivia strutture atomiche tridimensionali determinate sperimentalmente di proteine, acidi nucleici e loro complessi risolti mediante cristallografia a raggi X, microscopia crioelettronica e spettroscopia NMR, integrando milioni di modelli di strutture proteiche predetti dall'intelligenza artificiale tramite AlphaFold. Il portale web supporta ricerche multidimensionali, visualizzazione molecolare 3D in tempo reale, download in batch di file di coordinate e annotazioni incrociate che collegano i dati strutturali alla funzione genica, alle malattie e ai ligandi di piccole molecole, ampiamente utilizzati per studi di identificazione di target e di docking molecolare. |
| SEA | Laboratorio di Shoichet del Dipartimento di Chimica Farmaceutica dell'Università della California, San Francisco (UCSF) | https://sea.bkslab.org/ | L'approccio Similarity Ensemble (SEA) mette in relazione proteine sulla base della similarità chimica insiemistica tra i loro ligandi. Può essere utilizzato per eseguire rapidamente ricerche in ampie banche dati di composti e per costruire mappe di similarità interspecifiche |
| database STRING | Global Biodata Coalition e ELIXIR | https://cn.string-db.org/ | STRING è un database di interazioni proteina-proteina note e predette. Le interazioni includono associazioni dirette (fisiche) e indirette (funzionali); derivano da predizioni computazionali, da trasferimento di conoscenze tra organismi e da interazioni aggregate da altri database (primari). |
| Swiss Dock server web | Gruppo di Modellistica Molecolare dell'Università di Losanna e dell'Istituto Svizzero di Bioinformatica SIB | https://www.swissdock.ch/ | SwissDock è un servizio web che predice le interazioni molecolari probabili tra una proteina bersaglio e una molecola di piccole dimensioni. |
| SwissTarget | Gruppo di Modellistica Molecolare del SIB | Istituto Svizzero di Bioinformatica | https://swisstargetprediction.ch/index.php | Questo sito web consente di stimare i bersagli macromolecolari più probabili di una piccola molecola considerata bioattiva. La previsione si basa su una combinazione di similarità 2D e 3D con una libreria di 37 000 composti attivi noti, relativi a oltre 3 000 proteine provenienti da tre diverse specie. |
| TargetNet | Biologia computazionale & Gruppo di Progettazione Farmacologica | http://targetnet.scbdd.com/calcnet/index/ | TargetNet è un server web open che può essere utilizzato per identificare o prevedere il legame con multipli bersagli per una qualsiasi molecola data |
| Piattaforma e Database di Farmacologia Sistemica della Medicina Tradizionale Cinese | Zhejiang Jiwei Health Co., Ltd | https://www.tcmsp-e.com/index.php | TCMSP è una piattaforma unica di farmacologia sistemica dedicata alle medicine erboristiche cinesi, che illustra le relazioni tra farmaci, bersagli e malattie. Il database comprende composti chimici, bersagli, reti farmaco-bersaglio e reti associate farmaco-bersaglio-malattia, nonché le proprietà farmacocinetiche dei composti naturali, tra cui la biodisponibilità orale, la somiglianza ai farmaci, la permeabilità dell'epitelio intestinale, la barriera emato-encefalica, solubilità in acqua ed ecc. Questo progresso ha suscitato un nuovo interesse nella ricerca di farmaci potenziali in vari tipi di erbe tradizionali cinesi. |
| banca dati UniProt | European Bioinformatics Institute (EMBL-EBI), l'Istituto svizzero di bioinformatica SIB e la Protein Information Resource (PIR) | https://www.uniprot.org/ | UniProt è il database mondiale’una risorsa leader di informazioni complete, di alta qualità e liberamente accessibili sulle sequenze proteiche e sulle funzioni correlate |
| Strumento online Venny 2.1 | Centro Nacional de Biotecnologíaía, (CNB-CSIC) | https://bioinfogp.cnb.csic.es/tools/venny/index.html | Venny consiste in un singolo file html standard. Sentitevi liberi di salvarlo sul vostro disco rigido, aprirlo con il vostro browser preferito e iniziare a creare diagrammi di Venn in pochi secondi, anche senza connessione a internet. |
| VMD | Gruppo di Ricerca in Biofisica Teorica e Computazionale (TCBG), Beckman Institute, Università dell'Illinois a Urbana-Champaign, USA | https://www.ks.uiuc.edu/Research/vmd/ | VMD (Visual Molecular Dynamics) è un software gratuito multipiattaforma per la visualizzazione molecolare e l'analisi di traiettorie sviluppato dal gruppo di Biophisica Teorica e Computazionale guidato dal professor Klaus Schulten presso l'Università dell'Illinois di Urbana-Champaign. Supporta strutture PDB standard e traiettorie di dinamica molecolare generate da GROMACS, NAMD e Amber, con diversi stili di rendering molecolare e un'interfaccia integrata per script Tcl. Sono state effettuate analisi quantitative, tra cui RMSD, occupazione dei legami idrogeno, SASA e geometria della tasca di legame del ligando, al fine di caratterizzare le interazioni dinamiche proteina-ligando e le fluttuazioni conformazionali. |
Riferimenti
- Bray F, et al. Global cancer statistics 2022: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 2024;74(3):229-63.
- Loeb S, et al. Overdiagnosis and overtreatment of prostate cancer. Eur Urol. 2014;65(6):1046-55.
- James ND, et al. The Lancet Commission on prostate cancer: planning for the surge in cases. Lancet. 2024;403(10437):1683-722.
- Bussard KM, Gay CV, Mastro AM. The bone microenvironment in metastasis: what is special about bone? Cancer Metastasis Rev. 2008;27(1):41-55.
- Keller ET, et al. New trends in the treatment of bone metastasis. J Cell Biochem. 2007;102(5):1095-102.
- Kingsley LA, Fournier PG, Chirgwin JM, Guise TA. Molecular biology of bone metastasis. Mol Cancer Ther. 2007;6(10):2609-17.
- Valdespino V, Tsagozis P, Pisa P. Current perspectives in the treatment of advanced prostate cancer. Med Oncol. 2007;24(3):273-86.
- Albertsen P. Predicting survival for men with clinically localized prostate cancer: what do we need in contemporary practice? Cancer. 2008;112(1):1-3.
- So A, Gleave M, Hurtado-Col A, Nelson C. Mechanisms of the development of androgen independence in prostate cancer. World J Urol. 2005;23(1):1-9.
- Gupta S. Prostate cancer chemoprevention: current status and future prospects. Toxicol Appl Pharmacol. 2007;224(3):369-76.
- Patel D, Shukla S, Gupta S. Apigenin and cancer chemoprevention: progress, potential, and promise. Int J Oncol. 2007;30(1):233-45.
- Kallifatidis G, Hoy JJ, Lokeshwar BL. Bioactive natural products for chemoprevention and treatment of castration-resistant prostate cancer. Semin Cancer Biol. 2016;40-41:160-9.
- Montuori E, et al. Marine natural products with activities against prostate cancer: recent discoveries. Int J Mol Sci. 2023;24(2):1435.
- de Paiva SR, Figueiredo MR, Aragão TV, Kaplan MAC. Antimicrobial activity in vitro of plumbagin isolated from Plumbago species. Mem Inst Oswaldo Cruz. 2003;98(7):959-61.
- Luo P, et al. Anti-inflammatory and analgesic effect of plumbagin through inhibition of nuclear factor-κB activation. J Pharmacol Exp Ther. 2010;335(3):735-42.
- Sharma I, Gusain D, Dixit VP. Hypolipidaemic and antiatherosclerotic effects of plumbagin in rabbits. Indian J Physiol Pharmacol. 1991;35(1):10-4.
- Awale S, et al. Targeting pancreatic cancer with novel plumbagin derivatives: design, synthesis, molecular mechanism, in vitro and in vivo evaluation. J Med Chem. 2023;66(12):8054-65.
- Zhang R, Jiang Q, Guo R, Guo K, Qiu J. Unveiling the power of plumbagin: revitalizing exhausted T cells to combat tongue cancer. Cancer Cell Int. 2025;25(1):271.
- Panichayupakaranant P, Ahmad MI. Plumbagin and its role in chronic diseases. Adv Exp Med Biol. 2016;929:229-46.
- Kuete V, et al. Cytotoxicity of plumbagin, rapanone, and 12 other naturally occurring quinones from Kenyan flora towards human carcinoma cells. BMC Pharmacol Toxicol. 2016;17(1):60.
- Gharbaran R, Shi C, Onwumere O, Redenti S. Plumbagin induces cytotoxicity via loss of mitochondrial membrane potential and caspase activation in metastatic retinoblastoma. Anticancer Res. 2021;41(10):4725-32.
- Aziz MH, Dreckschmidt NE, Verma AK. Plumbagin, a medicinal plant-derived naphthoquinone, is a novel inhibitor of the growth and invasion of hormone-refractory prostate cancer. Cancer Res. 2008;68(21):9024-32.
- Powolny AA, Singh SV. Plumbagin-induced apoptosis in human prostate cancer cells is associated with modulation of cellular redox status and generation of reactive oxygen species. Pharm Res. 2008;25(9):2171-80.
- Qiu JX, et al. Plumbagin elicits differential proteomic responses mainly involving cell cycle, apoptosis, autophagy, and epithelial-to-mesenchymal transition pathways in human prostate cancer PC-3 and DU145 cells. Drug Des Devel Ther. 2015;9:349-417.
- Wang F, et al. Plumbagin induces cell cycle arrest and autophagy and suppresses epithelial-to-mesenchymal transition involving the PI3K/Akt/mTOR-mediated pathway in human pancreatic cancer cells. Drug Des Devel Ther. 2015;9:537-60.
- Lai L, et al. Plumbagin inhibits tumour angiogenesis and tumour growth through the Ras signalling pathway following activation of the VEGF receptor-2. Br J Pharmacol. 2012;165(4b):1084-96.
- Wu WI, et al. Crystal structure of human AKT1 with an allosteric inhibitor reveals a new mode of kinase inhibition. PLoS One. 2010;5(9):e12913.
- Bai L, et al. A potent and selective small-molecule degrader of STAT3 achieves complete tumor regression in vivo. Cancer Cell. 2019;36(5):498-511.e17.
- Fanning SW, et al. The SERM/SERD bazedoxifene disrupts ESR1 helix 12 to overcome acquired hormone resistance in breast cancer cells. Elife. 2018;7:e37161.
- Suraweera CD, Caria S, Järvå M, Hinds MG, Kvansakul M. A structural investigation of NRZ-mediated apoptosis regulation in zebrafish. Cell Death Dis. 2018;9(10):967.
- Boulanger MJ, Chow DC, Brevnova EE, Garcia KC. Hexameric structure and assembly of the interleukin-6/IL-6 α-receptor/gp130 complex. Science. 2003;300(5628):2101-4.
- Jia Y, et al. Overcoming EGFR(T790M) and EGFR(C797S) resistance with mutant-selective allosteric inhibitors. Nature. 2016;534(7605):129-32.
- Dos Santos Nascimento IJ, da Silva-Júnior EF. TNF-α inhibitors from natural compounds: an overview, CADD approaches, and their exploration as anti-inflammatory agents. Comb Chem High Throughput Screen. 2022;25(14):2317-40.
- Chaikuad A, et al. A unique inhibitor binding site in ERK1/2 is associated with slow binding kinetics. Nat Chem Biol. 2014;10(10):853-60.
- Brasca MG, et al. Discovery of NMS-E973 as a novel, selective, and potent inhibitor of heat shock protein 90. Bioorg Med Chem. 2013;21(22):7047-63.
- Gurbani D, et al. Structure and characterization of a covalent inhibitor of Src kinase. Front Mol Biosci. 2020;7:81.
- Gellrich L, et al. L-thyroxin and the nonclassical thyroid hormone TETRAC are potent activators of PPARγ. J Med Chem. 2020;63(13):6727-40.
- Weng Z, Shen X, Zheng J, Liang H, Liu Y. Structural basis of DEPTOR to recognize phosphatidic acid using its tandem DEP domains. J Mol Biol. 2021;433(13):166989.
- Huck JD, et al. Structures of Hsp90α and Hsp90β bound to a purine-scaffold inhibitor reveal an exploitable residue for drug selectivity. Proteins. 2019;87(10):869-77.
- Luo G, et al. Discovery of isonicotinamides as highly selective, brain-penetrable, and orally active glycogen synthase kinase-3 inhibitors. J Med Chem. 2016;59(3):1041-51.
- Orlando BJ, Malkowski MG. Crystal structure of rofecoxib bound to human cyclooxygenase-2. Acta Crystallogr F Struct Biol Commun. 2016;72(Pt 10):772-6.
- Nuti E, et al. Development of thioaryl-based matrix metalloproteinase-12 inhibitors with alternative zinc-binding groups: synthesis, potentiometric, NMR, and crystallographic studies. J Med Chem. 2018;61(10):4421-35.
- Li Q, Li Z, Luo T, Shi H. Targeting the PI3K/AKT/mTOR and RAF/MEK/ERK pathways for cancer therapy. Mol Biomed. 2022;3(1):47.
- Wang B, et al. Propofol protects against hydrogen peroxide-induced injury in cardiac H9c2 cells via Akt activation and Bcl-2 up-regulation. Biochem Biophys Res Commun. 2009;389(1):105-11.
- Majewska E, Szeliga M. AKT/GSK3β signaling in glioblastoma. Neurochem Res. 2017;42(3):918-24.
- Yang H, et al. mTOR kinase structure, mechanism, and regulation. Nature. 2013;497(7448):217-23.
- Fong CJ, Sherwood ER, Mendelsohn J, Lee C, Kozlowski JM. Epidermal growth factor receptor monoclonal antibody inhibits constitutive receptor phosphorylation, reduces autonomous growth, and sensitizes androgen-independent prostatic carcinoma cells to tumor necrosis factor α. Cancer Res. 1992;52(21):5887-92.
- Visakorpi T, Kallioniemi OP, Koivula T, Harvey J, Isola J. Expression of epidermal growth factor receptor and ERBB2 (HER-2/Neu) oncoprotein in prostatic carcinomas. Mod Pathol. 1992;5(6):643-8.
- Ibrahim GK, et al. Differential immunoreactivity of epidermal growth factor receptor in benign, dysplastic, and malignant prostatic tissues. J Urol. 1993;149(1):170-3.
- Davies P, Eaton CL. Binding of epidermal growth factor by human normal, hypertrophic, and carcinomatous prostate. Prostate. 1989;14(2):123-32.
- Bahar ME, Kim HJ, Kim DR. Targeting the RAS/RAF/MAPK pathway for cancer therapy: from mechanism to clinical studies. Signal Transduct Target Ther. 2023;8(1):455.
- Guo YJ, et al. ERK/MAPK signalling pathway and tumorigenesis. Exp Ther Med. 2020;19(3):1997-2007.
- Ullah R, Yin Q, Snell AH, Wan L. RAF-MEK-ERK pathway in cancer evolution and treatment. Semin Cancer Biol. 2022;85:123-54.
- Chambard JC, Lefloch R, Pouysségur J, Lenormand P. ERK implication in cell cycle regulation. Biochim Biophys Acta. 2007;1773(8):1299-310.
- Gesmundo I, et al. Proton pump inhibitors promote the growth of androgen-sensitive prostate cancer cells through ErbB2, ERK1/2, PI3K/Akt, GSK-3β signaling and inhibition of cellular prostatic acid phosphatase. Cancer Lett. 2019;449:252-62.
- Schopf FH, Biebl MM, Buchner J. The HSP90 chaperone machinery. Nat Rev Mol Cell Biol. 2017;18(6):345-60.
- García-Alonso S, et al. Structure of the RAF1-HSP90-CDC37 complex reveals the basis of RAF1 regulation. Mol Cell. 2022;82(18):3438-52.e8.
- Chiosis G, Digwal CS, Trepel JB, Neckers L. Structural and functional complexity of HSP90 in cellular homeostasis and disease. Nat Rev Mol Cell Biol. 2023;24(11):797-815.
- Li J, Buchner J. Structure, function, and regulation of the Hsp90 machinery. Biomed J. 2013;36(3):106-17.
- Youssef ME, et al. Role of ganetespib, an HSP90 inhibitor, in cancer therapy: from molecular mechanisms to clinical practice. Int J Mol Sci. 2023;24(5):5014.
- Solit DB, Scher HI, Rosen N. Hsp90 as a therapeutic target in prostate cancer. Semin Oncol. 2003;30(5):709-16.
- Hoter A, Rizk S, Naim HY. The multiple roles and therapeutic potential of molecular chaperones in prostate cancer. Cancers (Basel). 2019;11(8):1194.
- Moon SJ, et al. Bruceantin targets HSP90 to overcome resistance to hormone therapy in castration-resistant prostate cancer. Theranostics. 2021;11(2):958-73.
- Li J, et al. Androgen-targeted hsa_circ_0085121 encodes a novel protein and improves the development of prostate cancer through facilitating the activity of the PI3K/Akt/mTOR pathway and enhancing AR-V7 alternative splicing. Cell Death Dis. 2024;15(11):848.
- Taneja SS, et al. Toremifene: a promising therapy for the prevention of prostate cancer and complications of androgen deprivation therapy. Expert Opin Investig Drugs. 2006;15(3):293-305.
- Yang J, et al. Protective effect of Fuzi Lizhong decoction against non-alcoholic fatty liver disease via an anti-inflammatory response through regulation of p53 and PPARG signaling. Biol Pharm Bull. 2020;43(11):1626-33.
- Sui Q, et al. Ganoderic acid A: an in-depth review of pharmacological effects and molecular docking analysis. J Ethnopharmacol. 2025;349:119868.
- Zhang T, et al. PPARG is a potential target of Tanshinone IIA in prostate cancer treatment: a combination study of molecular docking and dynamic simulation based on transcriptomic bioinformatics. Eur J Med Res. 2023;28(1):487.
- Astakhova A, et al. Inhibitors of oxidative phosphorylation modulate astrocyte inflammatory responses through AMPK-dependent Ptgs2 mRNA stabilization. Cells. 2019;8(10):1185.
- Liu Y, Cai Y, He C, Chen M, Li H. Anticancer properties and pharmaceutical applications of plumbagin: a review. Am J Chin Med. 2017;45(3):423-41.
- Ahmad I, et al. Synergistic inhibition of colon cancer cell proliferation via p53, Bax, and Bcl-2 modulation by curcumin and plumbagin combination. ACS Omega. 2025;10(18):19045-60.
- Bello IJ, Oyebode OT, Olanlokun JO, Omodara TO, Olorunsogo OO. Plumbagin induces testicular damage via mitochondrial-dependent cell death. Chem Biol Interact. 2021;347:109582.
- Hafeez BB, et al. Plumbagin inhibits prostate carcinogenesis in intact and castrated PTEN knockout mice via targeting PKCε, Stat3, and epithelial-to-mesenchymal transition markers. Cancer Prev Res (Phila). 2015;8(5):375-86.
- Kumar MR, et al. Formulation of plumbagin-loaded long-circulating pegylated liposomes: in vivo evaluation in C57BL/6J mice bearing B16F1 melanoma. Drug Deliv. 2011;18(7):511-22.
- Mandala Rayabandla SK, et al. Preparation, in vitro characterization, pharmacokinetic, and pharmacodynamic evaluation of chitosan-based plumbagin microspheres in mice bearing B16F1 melanoma. Drug Deliv. 2010;17(3):103-13.
- Tiwari SB, Pai RM, Udupa N. Temperature-sensitive liposomes of plumbagin: characterization and in vivo evaluation in mice bearing melanoma B16F1. J Drug Target. 2002;10(8):585-91.
- Onoue S, Yamada S, Chan HK. Nanodrugs: pharmacokinetics and safety. Int J Nanomedicine. 2014;9:1025-37.