Questo protocollo mira a ottimizzare la preparazione di liposomi carichi di farmaci antitubercolari e a stabilire un sistema standardizzato di valutazione della qualità delle formulazioni liposomiali.
Articolo metodologico
Preparazione e valutazione della qualità di liposomi caricati con rifampicina antitubercolare
In questo articolo
Sommario
Abstract
La tubercolosi (TB), causata da Mycobacterium tuberculosis (MTB), rimane una delle principali cause infettive di morte a livello globale, con un elevato carico di malattia in Cina, aggravato dalla diffusione della tubercolosi resistente a più farmaci e alla rifampicina e da limitazioni critiche della chemioterapia convenzionale, tra cui una scarsa penetrazione dei farmaci, gravi tossicità sistemiche e una bassa aderenza al trattamento. I sistemi di somministrazione liposomali offrono vantaggi unici per la terapia antitubercolare, ma il loro sviluppo è ostacolato da processi di preparazione non uniformi, bassa efficienza di incapsulamento del farmaco e mancanza di un quadro standardizzato per la valutazione della qualità. In questo studio, il metodo di idratazione del film sottile, combinato con trattamento ad ultrasuoni e filtrazione, è stato utilizzato per preparare nanoliposomi carichi di rifampicina con diversi rapporti fosfolipidi/colesterolo. È stato sviluppato e validato un metodo di cromatografia liquida ad alte prestazioni (HPLC) per determinare l'efficienza di incapsulamento e il contenuto di farmaco. La dimensione delle particelle, il potenziale zeta e la morfologia microscopica sono stati caratterizzati mediante scattering dinamico della luce e microscopia elettronica a trasmissione (TEM), mentre i profili di rilascio in vitro del farmaco sono stati analizzati mediante test di dissoluzione. I liposomi ottimizzati hanno mostrato un'elevata efficienza di incapsulamento, un contenuto di farmaco ideale, dimensioni uniformi a scala nanometrica, buona stabilità durante lo stoccaggio e un rilascio prolungato del farmaco in vitro. Questo lavoro fornisce metodi sperimentali standardizzati e un sistema completo di valutazione della qualità per lo sviluppo di liposomi antitubercolari, sostenendo la traduzione clinica dei sistemi di somministrazione liposomali per il trattamento della TB.
Introduzione
La tubercolosi (TB), una malattia infettiva cronica causata da Mycobacterium tuberculosis (MTB), rimane la principale causa di mortalità tra le malattie infettive attribuibili a un singolo agente patogeno, rappresentando una minaccia costante e grave per la salute umana e per la sicurezza sanitaria pubblica globale. Secondo il Global Tuberculosis Report 2025 dell'Organizzazione Mondiale della Sanità (OMS), nel 2024 si sono verificati circa 10,7 milioni di nuovi casi di TB e circa 1,23 milioni di decessi associati alla TB in tutto il mondo.1Tra questi, sono stati segnalati circa 390.000 nuovi casi di tubercolosi resistente a più farmaci/resistente alla rifampicina (TB-MDR/RR), con solo il 42% degli individui colpiti avviati al trattamento. La trasmissione in corso della tubercolosi resistente ai farmaci si è affermata come un ostacolo fondamentale all'attuazione della strategia globale dell'OMS per l'eliminazione della tubercolosi (End TB Strategy).
Attualmente, la chemioterapia rimane il pilastro del trattamento clinico della tubercolosi. Il regime standard di prima linea comprende una combinazione di isoniazide, rifampicina, pirazinamide ed etambutolo, con una durata prolungata del trattamento di 6-9 mesi2. Per la TB-MDR/RR, il regime richiede l'inclusione di farmaci antitubercolari di seconda linea, estendendo il trattamento a 18-24 mesi3, accompagnato da costi notevolmente maggiori e da un marcato aumento di reazioni avverse ai farmaci4. Sebbene nuovi agenti antitubercolari—come bedaquilina, delamanide e pretomanide—siano stati approvati negli ultimi anni, offrendo nuove opzioni terapeutiche per la tubercolosi resistente ai farmaci5, non sono ancora riusciti a superare gli ostacoli fondamentali insiti nelle attuali terapie antitubercolari6,7.
Innanzitutto, M. tuberculosis è un patogeno intracellulare tipico che risiede principalmente all'interno dei macrofagi alveolari dell'ospite. I farmaci in forma libera mostrano una scarsa penetrazione attraverso la membrana dei macrofagi, determinando concentrazioni intracellulari di farmaco ampiamente al di sotto della concentrazione minima inibitoria (MIC)8Il conseguente fallimento nell'eliminare i persisters intracellulari rappresenta un fattore chiave della recidiva della tubercolosi e dell'insorgenza di resistenza ai farmaci9In secondo luogo, le lesioni tubercolari presentano molteplici barriere biologiche, tra cui tessuto necrotico caseoso e capsule fibrotiche, che ostacolano la penetrazione dei farmaci liberi nel nucleo della lesione, determinando concentrazioni locali subottimali dei farmaci ed una ridotta efficacia battericida.10,11Terzo, la somministrazione sistemica a lungo termine a dosi elevate è soggetta a gravi reazioni avverse—come epatotossicità indotta da rifampicina, ototossicità e nefrotossicità correlate agli aminoglicosidi, e tendinopatia e cardiotoxicità associate ai fluorochinoloni—che rappresentano le principali cause di interruzione del trattamento e scarsa aderenza da parte del paziente12,13Quarto, la monoterapia o la somministrazione sequenziale selezionano facilmente mutazioni resistenti ai farmaci in M. tuberculosis, mentre i regimi terapeutici con associazione di più farmaci amplificano ulteriormente il rischio di tossicità cumulativa, creando un dilemma clinico persistente14.
Lo sviluppo di sistemi di somministrazione per la nanomedicina offre una strategia promettente per affrontare i suddetti colli di bottiglia nella terapia antitubercolare. Tra questi, i liposomi—veicoli nanometrici, vescicole chiuse autoassemblate da bicati di fosfolipidi—si sono affermati come una delle piattaforme di nanoveicoli più traslabili clinicamente per la terapia anti-infettiva, grazie all'elevata biocompatibilità, biodegradabilità, capacità di somministrazione mirata e proprietà di rilascio controllato e prolungato15,16. Rispetto ai farmaci antitubercolari liberi, i sistemi di somministrazione liposomiali presentano diversi vantaggi insostituibili per il trattamento della tubercolosi.
Innanzitutto, consentono un arricchimento mirato nei macrofagi. I liposomi vengono assunti preferenzialmente dai fagociti del sistema reticoloendoteliale (RES), determinando un'accumulazione specifica in organi principali ospiti di MTB, come polmoni, fegato e milza. Inoltre, penetrano efficacemente nella membrana del macrofago17, aumentando notevolmente le concentrazioni intracellulari del farmaco, eliminando i batteri intracellulari persistenti e riducendo così in modo fondamentale le recidive della tubercolosi e la resistenza ai farmaci. In secondo luogo, mostrano una penetrazione potenziata nelle lesioni tubercolari. Modulando dimensione delle particelle, carica superficiale e modifiche superficiali, i liposomi possono attraversare efficacemente la capsula fibrotica e la barriera necrotica caseosa delle lesioni tubercolari, aumentando significativamente le concentrazioni locali del farmaco e migliorando l'efficacia battericida18. In terzo luogo, riducono in modo marcato la tossicità del farmaco. I liposomi modificano la biodistribuzione in vivo dei farmaci, limitando l'esposizione di tessuti e organi sani e riducendo così significativamente la tossicità sistemica degli agenti antitubercolari. Ad esempio, i liposomi caricati con aminoglicosidi riducono notevolmente l'accumulo del farmaco nella coclea e nei reni, eliminando quasi del tutto il rischio di ototossicità e nefrotossicità19. In quarto luogo, offrono un rilascio prolungato e sostenuto. La struttura a doppio strato fosfolipidico permette un rilascio controllato e lento del farmaco, prolungando la semivita circolante e la durata d'azione in vivo, riducendo la frequenza delle somministrazioni e migliorando sostanzialmente l'aderenza del paziente20. In quinto luogo, permettono la co-somministrazione di più farmaci. I liposomi possono incapsulare contemporaneamente diversi farmaci antitubercolari con proprietà fisico-chimiche differenti, consentendo una somministrazione sincronizzata ed effetti battericidi sinergici, sopprimendo così efficacemente l'insorgenza di mutanti di MTB resistenti ai farmaci21.
Sono stati compiuti notevoli progressi nella traduzione clinica dei sistemi di somministrazione di farmaci liposomiali per la terapia antitubercolare. La sospensione inalatoria di amikacina liposomiale (ALIS) ha ottenuto l'approvazione della U.S. Food and Drug Administration (FDA) per il trattamento della malattia polmonare da Mycobacterium avium complex (MAC)22 ed è stata successivamente inclusa nei regimi terapeutici per la tubercolosi multiresistente (MDR-TB) in diversi paesi, evidenziando il valore clinico e le ampie prospettive di applicazione delle piattaforme liposomiali nella gestione della tubercolosi23. Tuttavia, lo sviluppo e l'industrializzazione dei liposomi antitubercolari continuano ad affrontare diverse criticità tecniche fondamentali, tra cui la scarsa riproducibilità dei processi di preparazione, la bassa capacità di carico del farmaco e l'efficienza di incapsulamento, la distribuzione non omogenea delle dimensioni delle particelle, l'aggregazione e la fuoriuscita del farmaco durante lo stoccaggio, e una correlazione poco chiara tra il comportamento di dissoluzione/rilascio in vitro e l'efficacia in vivo. Queste sfide ostacolano gravemente il processo di ricerca e sviluppo e la traduzione clinica di nuove formulazioni liposomiali antitubercolari24,25.
Questo studio stabilisce un metodo di idratazione del film sottile–ultrasonificazione–filtrazione adatto all'incapsulamento di farmaci di piccole molecole idrofobici o debolmente lipofili (ad esempio, rifampicina) all'interno del doppio strato fosfolipidico. Per farmaci altamente idrofili, il metodo convenzionale del film sottile fornisce una bassa efficienza di incapsulamento a meno che non vengano applicate ulteriori ottimizzazioni (ad esempio, caricamento mediante gradiente di solfato di ammonio). La procedura utilizza attrezzature standard (evaporatore rotante, bagno ad ultrasuoni, HPLC, DLS, TEM), garantendo una facile riproducibilità senza strumenti specializzati. L'attuale impianto di laboratorio su scala da 10 mL fornisce una qualità stabile e una buona riproducibilità tra i lotti. Un'eventuale scala industriale richiederebbe l'ottimizzazione del vuoto di evaporazione, della velocità di rotazione, della potenza ultrasonica e delle specifiche della membrana. In particolare, i liposomi rimangono stabili entro 30 giorni a 4 °C, ma mostrano ossidazione, aggregazione e stratificazione dopo 60 giorni, rendendo necessaria la liofilizzazione o una modifica della formulazione per la conservazione a lungo termine. Abbiamo ottimizzato sistematicamente il rapporto fosfolipidi-colesterolo, standardizzato il flusso di lavoro di preparazione e stabilito un sistema completo di valutazione della qualità che comprende efficienza di incapsulamento, carico del farmaco, dimensione delle particelle, potenziale zeta, morfologia, rilascio in vitro e stabilità durante lo stoccaggio. Questo protocollo fornisce indicazioni chiare ai ricercatori per valutare l'idoneità del metodo nella somministrazione di farmaci idrofobici e rappresenta un riferimento per l'adattamento delle formulazioni, la progettazione sperimentale e le prime esplorazioni di scala preliminare.
Protocollo
Questo studio non ha coinvolto partecipanti umani né animali, e non era richiesta l'approvazione etica.
1. Preparazione di nanoliposomi carichi di rifampicina
NOTA: preparare tutte le formulazioni in triplice copia.
- Pesare i componenti dei liposomi utilizzando una bilancia analitica al centomillesimo. I rapporti ponderali tra fosfolipidi e colesterolo sono stati impostati rispettivamente a 95:5, 90:10, 85:15, 80:20, 75:25 e 70:30 (Tabella 1).
- Introdurre i tre componenti in un pallone da 100 mL di forma ovale adatto all'evaporazione rotativa. Sciogliere tutti i componenti lipidici in 6 mL di cloroformio. Sottoporre la miscela a sonificazione in un bagno ad ultrasuoni (40 kHz, 100 W) per 1 min fino a ottenere una soluzione limpida.
ATTENZIONE: Il cloroformio è un solvente organico volatile, dannoso se inalato o assorbito attraverso la pelle. Eseguire tutti i passaggi che coinvolgono il cloroformio (1.3–1.5) all'interno di una cappa chimica certificata. Indossare guanti in nitrile, camice da laboratorio e occhiali di protezione chimica. - Rimuovere il cloroformio utilizzando un evaporatore rotativo con i seguenti parametri:
- Impostare la temperatura del condensatore a non più di -5 °C.
- Impostare la temperatura del bagno d'acqua a 37 °C.
- Impostare la velocità di rotazione a 60 rpm.
- Regolare il vuoto a 330 mbar per ridurre il punto di ebollizione del cloroformio.
ATTENZIONE: L'evaporatore rotativo deve essere utilizzato all'interno di una cappa. Assicurarsi che la trappola fredda sia correttamente collegata per impedire ai vapori di solvente di entrare nella pompa del vuoto.
- Mantenere la pressione a 330 mbar per 20 min, quindi aumentare il vuoto a 80 mbar e proseguire per altri 10 min per rimuovere completamente il solvente residuo e formare un sottile film lipidico26.
NOTA: Raccogliere il solvente evaporato condensato nel condensatore come rifiuto organico alogenato. Smaltire tutti i rifiuti di cloroformio in un contenitore opportunamente etichettato per solventi organici alogenati. Non versare nello scarico. - Essiccare il film lipidico sotto vuoto (≤ 80 mbar) a 25 °C per 12 h.
NOTA: Il passaggio di essiccazione viene eseguito in un desiccante sotto vuoto all'interno di una cappa per evitare il rilascio di eventuali tracce residue di solvente. - Idratare il film essiccato con 10 mL di soluzione salina tamponata al fosfato (PBS). Posizionare il pallone sull'evaporatore rotativo (senza vuoto) a 100 rpm e 37 °C per 1 h fino a quando il film lipidico non si stacca completamente. La concentrazione finale di rifampicina è 1 mg/mL.
- Sottoporre a sonificazione in un bagno ad ultrasuoni (40 kHz, 100 W) a 37 °C per 10 min. Assicurarsi che la temperatura del bagno ad ultrasuoni rimanga a 37 °C. Il volume totale del campione trattato è 10 mL.
- Filtrare la sospensione sonificata in modo sequenziale. Pre-umidificare un filtro siringa in PES da 0,45 µm (diametro 13 mm) con 1 mL di PBS. Utilizzando una siringa da 10 mL, far passare l'intero campione da 10 mL attraverso il filtro da 0,45 µm una sola volta. Successivamente, pre-umidificare un filtro siringa in PES da 0,22 µm (diametro 13 mm) e far passare il filtrato attraverso di esso una sola volta. Non utilizzare un estrusore per liposomi (Figura 1).
2. Efficienza di incapsulamento
NOTA: L'efficienza di incapsulamento (EE) è stata determinata mediante centrifugazione con ultrafiltrazione, un metodo che separa rapidamente il farmaco libero dal farmaco incapsulato nei liposomi in base al trattenimento fisico. Successivamente, misurare il contenuto del farmaco in entrambe le frazioni e calcolare l'efficienza di incapsulamento27.
- Aggiungere esattamente 200 µL di sospensione di liposomi al serbatoio del campione di un 0,5 tubo di ultrafiltrazione mL (3 kDa MWCO), quindi centrifugare per separare il farmaco libero dai liposomi.
- Centrifugare a 7.000 x g (rotore ad angolo fisso) a 25 °C per 15 min. Raccogliere il filtrato nel tubo di raccolta, ripetere 4–5 cicli.
- Unire tutto il filtrato e portare a 10 mL con metanolo in un matraccio. Filtrare attraverso un filtro da 0,22 µm Filtro per siringa in Nylon66 prima dell'iniezione in HPLC.
- Impostare le condizioni di HPLC come segue: Colonna: colonna C18 (4,6 mm x 250 mm, 5 µm); Fase mobile: acetonitrile:acido fosforico acquoso = 45:55 (V/V); Lunghezza d'onda di rilevamento: 475 nm; Portata: 1,0 mL/min; Temperatura della colonna: 40 °CVolume di iniezione: 20 µL; Durata: 20 min
ATTENZIONE: L'acetonitrile è infiammabile e tossico. Preparare e manipolare la fase mobile in una cappa aspirante. Indossare idonei dispositivi di protezione individuale (DPI). - Calcolare l'efficienza di incapsulamento (EE) utilizzando la seguente equazione: Efficienza di Incapsulamento (EE, %) = [(Wrfb − Wgratuito) / Wrfb] × 100%
- Calcolare il caricamento del farmaco (DL) utilizzando la seguente equazione: Caricamento del Farmaco (DL, %) = [(Wrfb − Wgratuito) / Wtotale] × 100%.
NOTA: Wtotale—Il contenuto totale di fosfolipidi, colesterolo e rifampicina aggiunti; Wrfb—Il contenuto di rifampicina aggiunta; Wlibero—Il contenuto di farmaco libero nei liposomi.
3. Convalida del metodo HPLC
NOTA: eseguire la convalida del metodo HPLC per linearità, precisione, ripetibilità, stabilità, recupero e specificità come segue.
- Preparare soluzioni standard di rifampicina alle seguenti concentrazioni in fase mobile: 1,15, 2,3, 4,6, 9,2, 13,8, 18,4 e 23,0 µg/mL. Analizzare ciascuna mediante HPLC, registrare le aree dei picchi e calcolare l'equazione di regressione e il valore di R2.
- Misurare le aree dei picchi di soluzioni di rifampicina a 9,2, 13,8 e 18,4 µg/mL. Eseguire cinque test paralleli in un singolo giorno e calcolare la RSD.
- Preparare quattro soluzioni parallele di rifampicina a 9,2 µg/mL. Misurare le aree dei picchi mediante HPLC e calcolare la RSD di ripetibilità del metodo.
- Mantenere la soluzione standard a 9,2 µg/mL a temperatura ambiente. Analizzare la soluzione a 0, 2, 4, 6, 12 e 24 h, registrare le aree dei picchi e calcolare la RSD per la stabilità.
- Aggiungere uno standard noto di rifampicina in matrici di liposomi vuote. Sottoporre i campioni a ultrafiltrazione, analizzarli mediante HPLC e quindi calcolare il recupero e la RSD.
- Esaminare i cromatogrammi alla ricerca di picchi di interferenza al tempo di ritenzione della rifampicina.
4. Dimensione delle particelle e potenziale zeta
- Trasferire 20 µL di sospensione di liposomi in 980 µL di acqua ultrapura (pre-filtrata attraverso un filtro da 0,22 µm). Vortexare per 10 s, quindi sottoporre a sonica in bagno d'acqua per 30 s.
- Trasferire il campione diluito in una cuvetta universale per la misurazione della dimensione e in una cella capillare piegata per la misurazione del potenziale zeta.
- Impostare i parametri come segue: dispersante = acqua, temperatura = 25 °C.
- Eseguire almeno 3 replicati tecnici, ciascuno composto da 10–15 analisi. Registrare il valore Z-medio (diametro idrodinamico medio pesato per intensità) e l'indice di polidispersione (PDI).
- Inserire un elettrodo al palladio nella cuvetta per misurare il potenziale zeta con gli stessi parametri28.
- Rimuovere la cuvetta e spegnere lo strumento.
5. Caratterizzazione morfologica (TEM)
- Diluire la sospensione di liposomi carichi di rifampicina da 50 a 100 volte con acqua ultrapura per ottenere una concentrazione adeguata per l'osservazione al microscopio elettronico a trasmissione (TEM).
- Sonicare il campione diluito in un bagno d'acqua utilizzando un sonicatore a bagno (40 kHz, 100 W) per 30 s.
ATTENZIONE: Evitare una sonificazione eccessiva per prevenire la rottura dei liposomi. - Posizionare una griglia di rame con rivestimento al carbonio da 300 mesh sulla carta da filtro con il lato al carbonio rivolto verso l'alto.
- Prelevare con una pipetta 10 µL della sospensione di liposomi diluita e depositarli al centro della griglia. Lasciare adsorbire per 1 min.
- Rimuovere con delicatezza l'eccesso di sospensione dal bordo della griglia utilizzando carta da filtro pulita; non toccare l'area centrale di osservazione.
- Colorazione negativa: aggiungere immediatamente 10 µL di acido fosfotungstico al 2% (p/v) (pH 7,0) sulla griglia. Dopo 1 min, rimuovere l'eccesso di colorante dal bordo.
- Lasciare asciugare la griglia all'aria a temperatura ambiente per 3 h. Inserire la griglia asciutta nel portacampioni del microscopio elettronico a trasmissione (TEM).
- Osservare con una tensione di accelerazione di 80–120 kV. Utilizzare la modalità di acquisizione a bassa dose29 e acquisire le immagini con una telecamera CCD (ad esempio, Gatan OneView) a ingrandimenti nominali di 10.000x, 25.000x e 40.000x.
- Selezionare campi rappresentativi ed evitare aree con aggregazione o artefatti di colorazione.
6. Rilascio del farmaco in vitro
- Tagliare una membrana da dialisi (PMCO 7 kDa) in lunghezze appropriate. Preparare una soluzione ad alto volume di bicarbonato di sodio al 2% (p/v) ed EDTA 1 mmol/L, aggiustata a pH 8,0.
- Bollire la membrana da dialisi in questa soluzione per 10 minuti. Lavare accuratamente la membrana con acqua distillata.
- Equilibrare la membrana lavata nel mezzo di rilascio (PBS 0,01 M) per 30 minuti. Trasferire 1 mL di sospensione di liposomi nel sacchetto da dialisi pretrattato; sigillare entrambe le estremità con clip da dialisi.
- Posizionare il sacchetto da dialisi in un becher da 100 mL contenente 80 mL di mezzo di rilascio preriscaldato a 37 °C, integrato con acido ascorbico allo 0,1% (p/v) e 0,1 mL di Tween 80. Coprire il becher con carta d'alluminio per proteggerlo dalla luce.
- Agitare al buio a 37 °C e 200 giri/min utilizzando un agitatore magnetico. Prelievo di 1 mL di mezzo di rilascio in intervalli di tempo predeterminati: 0,5; 1,5; 3; 5; 7; 9; 12; 24 e 48 h.
- Aggiungere 1 mL di mezzo di rilascio fresco e preriscaldato (37 °C) al becher utilizzando una pipetta, indirizzando il flusso delicatamente contro la parete del becher30 (Il sistema è chiuso; non è necessaria alcuna correzione per l'evaporazione).
- Filtrare i campioni attraverso un filtro da 0,22 µm e analizzarli mediante HPLC. Analizzare i campioni utilizzando le stesse condizioni di HPLC descritte nella Sezione 2.4.
- Calcolare il Rilascio Cumulativo (%) = (Farmaco totale rilevato a ciascun punto temporale / Carico iniziale di farmaco) × 100%
7. Valutazione della stabilità durante lo stoccaggio
- Conservare la sospensione di liposomi caricati con rifampicina in un vial di vetro sigillato a 4 °C, proteggendola dalla luce.
- Prelievi campioni al giorno 1, 4 e 30 dopo la conservazione. Scartare il campione prelevato (non reintrodurlo nel vial originale).
- Determinare la dimensione delle particelle, l'indice di polidispersità e il potenziale zeta dei liposomi in ciascun punto temporale31.
- Registrare l'aspetto visivo e osservare eventuali precipitazioni o stratificazioni della sospensione di liposomi.
- Prelievi campioni aggiuntivi al giorno 60 per osservare visivamente l'ossidazione, la precipitazione e la stratificazione della sospensione.
NOTA: Tutte le misurazioni sono state eseguite in tre esperimenti paralleli. I dati sperimentali sono espressi come media ± deviazione standard.
Risultati
È stato sviluppato un metodo HPLC validato per la quantificazione della rifampicina. I cromatogrammi rappresentativi di soluzioni standard di rifampicina sono mostrati in Figura 2A. Il picco principale della rifampicina è apparso a un tempo di ritenzione di 14,13 min, con una buona forma del picco e senza interferenze significative da altri picchi. La curva di calibrazione ha mostrato una buona linearità nell'intervallo di concentrazione compreso tra 1,15 e 23 µg/mL, con l'equazione di regressione Y = 12729,5X - 4778,6 e un coefficiente di determinazione R2=0,9995. Un valore di R2 ≥ 0,999 è generalmente considerato accettabile per l'analisi quantitativa nei laboratori farmaceutici; il valore ottenuto di 0,9995 dimostra quindi che il metodo è altamente lineare nell'intervallo testato. I quadrati neri rappresentano i punti dati misurati, mentre la linea continua rappresenta la regressione lineare interpolata (Figura 2B).
I test di precisione sono stati eseguiti a tre concentrazioni di rifampicina (9,2, 13,8 e 18,4 µg/mL). I valori di deviazione standard relativa (RSD) delle aree dei picchi erano tutti inferiori all'1%, confermando un'elevata precisione strumentale (Tabella 2). Il test di ripetibilità (n = 4) ha prodotto un RSD dello 0,32%, indicando una ripetibilità affidabile (Tabella 3). Il test di stabilità, effettuato nell'arco di 24 ore a temperatura ambiente, ha mostrato un RSD dello 0,59%, dimostrando che la soluzione di rifampicina è rimasta stabile in queste condizioni (Tabella 4). La percentuale media di recupero è stata del 98,12%, confermando l'accuratezza del metodo nell'analisi della rifampicina in campioni di liposomi. Questi risultati nel complesso hanno verificato che il metodo HPLC è adatto alla determinazione quantitativa della rifampicina in questo studio. Questa rigorosa validazione garantisce che le successive misurazioni dell'efficienza di incapsulamento, del carico di farmaco e dei profili di rilascio siano affidabili e riproducibili tra diversi lotti sperimentali.
Il farmaco libero e il farmaco intrappolato nei liposomi sono stati separati mediante centrifugazione con ultrafiltrazione. L'analisi quantitativa mediante cromatografia liquida ad alte prestazioni (HPLC) ha mostrato che quando il contenuto di colesterolo era del 20%, l'efficienza di incapsulamento dei liposomi carichi di rifampicina ha raggiunto un valore massimo del 68,54 ± 2,19 e il tasso di carico del farmaco era dell'11,42 ± 0,37 (Figura 3). Quando il colesterolo è in eccesso, l'efficienza di incapsulamento e il tasso di carico del farmaco nei liposomi diminuiscono significativamente (Tabella 5). Questi risultati dimostrano che un rapporto colesterolo-fosfolipidi del 20% è ottimale per bilanciare rigidità e fluidità della membrana e per trattenere la rifampicina all'interno del doppio strato. Le piccole deviazioni standard (tutte <2,2% per EE e <0,4% per DL su tre preparazioni replicate) confermano che il protocollo di preparazione garantisce una qualità formulativa costante con buona riproducibilità tra lotti.
I liposomi preparati utilizzando il metodo ottimizzato hanno mostrato una distribuzione dimensionale ristretta (Figura 4), con una dimensione media di 185 nm. Un valore di PDI <0,3 è generalmente accettato come indicativo di una popolazione monodispersa; il valore di PDI ottenuto pari a 0,153 conferma quindi che i liposomi sono altamente uniformi per dimensione. Un potenziale zeta assoluto >30 mV fornisce in genere una repulsione elettrostatica sufficiente a prevenire l'aggregazione. Il valore misurato di −38 mV predice pertanto una buona stabilità colloidale32. Le basse deviazioni standard tra i campioni triplicati (ad esempio, dimensione 185,41 ± 0,72 nm al 20% di colesterolo) dimostrano ulteriormente l'elevata riproducibilità della procedura di preparazione. Questi risultati mostrano che il protocollo di idratazione del film sottile‑ultrasonificazione‑filtrazione produce in modo affidabile liposomi su scala nanometrica con una distribuzione dimensionale ristretta e una carica superficiale adeguata, garantendo così una stabilità a lungo termine.
I liposomi preparati hanno mostrato un evidente effetto Tyndall. Figura 5A illustra l'effetto Tyndall dei liposomi33. Le caratteristiche morfologiche dei nanoliposomi caricati con rifampicina sono state valutate mediante microscopia elettronica a trasmissione (TEM) e diffusione dinamica della luce (DLS). Come mostrato in Figura 4, le curve di distribuzione dimensionale pesate per intensità ottenute con DLS dei liposomi presentavano un singolo picco stretto, senza particelle grandi o aggregati visibili, indicando una buona omogeneità e monodisperseità della formulazione preparata (Figura 5B). A basso ingrandimento, sono state osservate vescicole liposomiali sferiche; tuttavia, si è notata una certa aggregazione locale (Figura 5C), attribuibile a una dispersione incompleta durante la preparazione del campione, nonché a una possibile fusione delle vescicole durante l'essiccazione. A elevato ingrandimento (50.000×, Figura 5D), erano visibili nette differenze di contrasto: la regione centrale scura corrisponde al nucleo acquoso contenente il farmaco, mentre l'anello esterno più chiaro rappresenta il doppio strato lipidico, una caratteristica tipica dei liposomi colorati negativamente34.
La dimensione delle particelle osservata mediante microscopia elettronica a trasmissione (TEM) era inferiore al diametro idrodinamico determinato mediante diffusione dinamica della luce (DLS). Questa discrepanza deriva dai diversi principi delle due tecniche: la TEM misura il diametro del nucleo disidratato in condizioni di vuoto, mentre la DLS rileva il diametro idratato, inclusa la strato di idratazione superficiale, una caratteristica ben nota delle nanoparticelle liposomiali35.
Non si è verificato un rilascio burst evidente nei primi tre gruppi di liposomi (la percentuale di rilascio cumulativo a 0,5 h è stata <40% in tutti i gruppi). Un rilascio burst <40% entro la prima ora è generalmente considerato sicuro per preparazioni anti-tubercolari a lunga durata, poiché minimizza il rischio di tossicità sistemica acuta. Le fasi specifiche di rilascio possono essere suddivise come segue:
Periodo di rilascio rapido (0,5–12 h): il farmaco si è diffuso lentamente dallo strato superficiale o dalla regione prossimale alla membrana dei liposomi, e la velocità di rilascio è stata relativamente elevata. La percentuale cumulativa di rilascio dei primi tre gruppi è stata vicina al 90% a 12 h (Figura 6).
Dopo 24 h, si è ipotizzato che la rifampicina avesse subito un degrado ossidativo e un degrado idrolitico, con conseguente diminuzione anomala della percentuale di rilascio cumulativo36. Quando il contenuto di colesterolo era del 30%, la percentuale di rilascio cumulativo a 0,5 h era >40%, valore che non soddisfaceva lo standard di rilascio prolungato.
Pertanto, sono accettabili formulazioni contenenti dal 5% al 15% di colesterolo, e anche il 20% soddisfa il criterio di rilascio burst. La ridotta variabilità tra lotti (Figura 6) conferma la riproducibilità del metodo di prova del rilascio.
I dati di rilascio dei primi tre gruppi sono stati adattati a modelli cinetici comuni (ordine zero, primo ordine, Higuchi e Ritger-Peppas)Figura 7). I risultati hanno mostrato che il modello cinetico del primo ordine ha ottenuto il miglior adattamento (R2= 0,987), che era significativamente superiore rispetto al modello di ordine zero (R2= 0,246), Higuchi (R2= 0,544) e del modello di Ritger-Peppas (R2 = 0,926). Ciò indica che il comportamento di rilascio del farmaco da parte dei liposomi segue una cinetica del primo ordine. La velocità di rilascio è direttamente proporzionale alla concentrazione residua del farmaco all'interno dei liposomi, mostrando un tipico "rilascio iniziale rapido - rilascio successivo prolungato" caratteristica, verificando ulteriormente il meccanismo attraverso cui il colesterolo influenza la velocità di diffusione regolando la struttura della membrana37.
I liposomi caricati con rifampicina hanno mostrato una buona stabilità a breve termine durante i 30 giorni di conservazione a 4 °C. Nel periodo di valutazione di 1, 4 e 30 giorni, la dimensione delle particelle è aumentata leggermente, mentre è stata mantenuta un'elevata omogeneità dimensionale (PDI < 0,15) e una favorevole stabilità colloidale (potenziale zeta assoluto > 24 mV) (Tabella 6). Sono state osservate evidenti ossidazione e formazione di flocculi al giorno 60, indicando una scarsa stabilità a lungo termine della formulazione. Questo risultato sottolinea la necessità di liofilizzazione o di modifiche alla formulazione (ad esempio, aggiunta di antiossidanti o crioprotettori) per la conservazione a lungo termine – un aspetto pratico importante per i ricercatori che utilizzano questo protocollo.
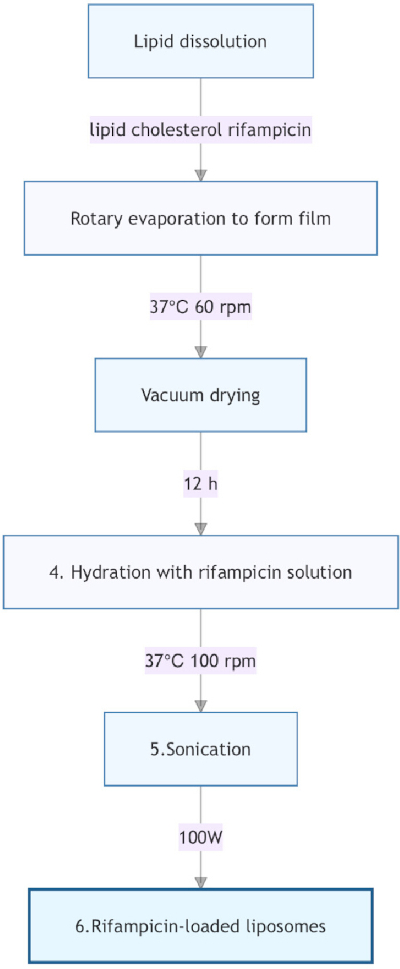
Figura 1. Preparazione di liposomi carichi di rifampicina mediante idratazione del film sottile. Schema del flusso di lavoro che illustra la preparazione di liposomi carichi di rifampicina. I componenti lipidici vengono sciolti in un solvente organico, seguiti dalla formazione di un film sottile mediante evaporazione rotativa, essiccazione sotto vuoto, idratazione e sonicazione per ottenere la formulazione liposomiale finale. Cliccare qui per visualizzare una versione ingrandita di questa figura.
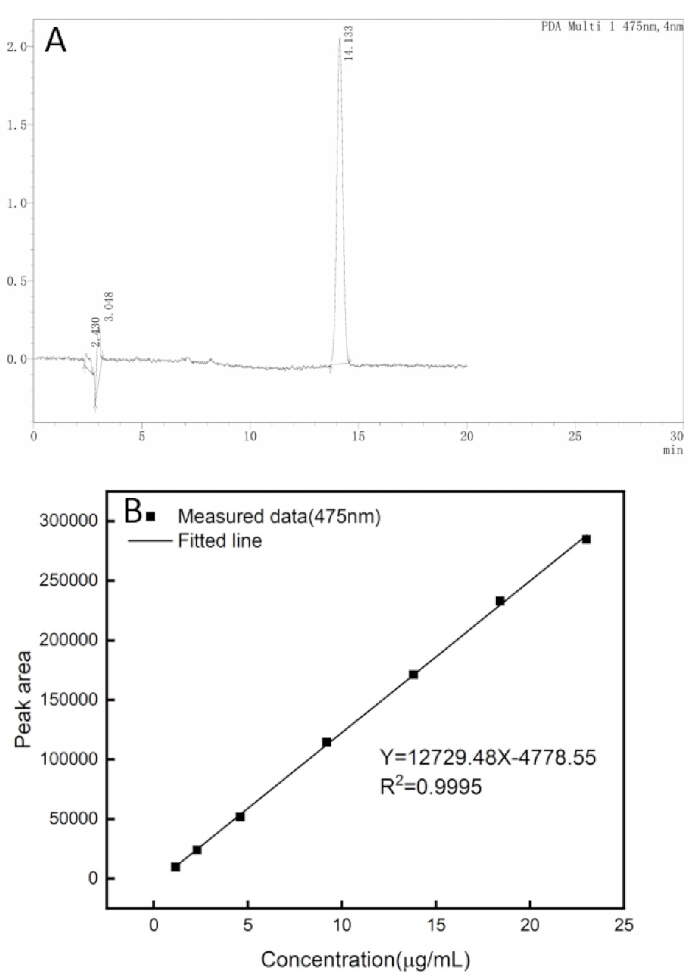
Figura 2. Identificazione e calibrazione del rifampicin mediante HPLC. (A) Cromatogramma rappresentativo dell'HPLC del rifampicin, che mostra il picco caratteristico di ritenzione utilizzato per l'analisi quantitativa. (B) Curva di calibrazione ottenuta riportando l'area del picco in funzione della concentrazione di rifampicin (1,15–23,0 µg/mL). L'equazione di regressione e il coefficiente di correlazione (R2 = 0,9995) dimostrano un'eccellente linearità nell'intervallo di concentrazioni testato. Cliccare qui per visualizzare una versione ingrandita di questa figura.
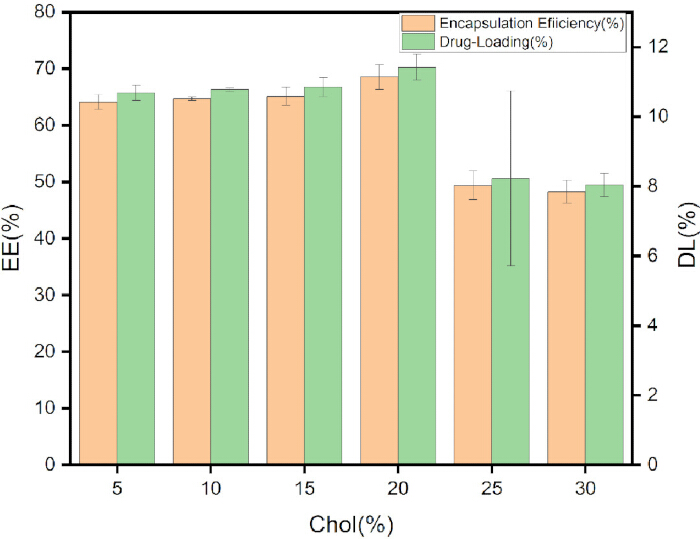
Figura 3. Efficienza di incapsulamento e carico del farmaco nei liposomi contenenti rifampicina. Efficienza di incapsulamento (EE) e carico del farmaco (DL) di liposomi preparati con contenuti variabili di colesterolo. I valori più alti di EE (68,5%) e DL (11,4%) sono stati osservati al 20% di colesterolo, indicando che il contenuto di colesterolo influisce significativamente sull'incapsulamento e sul carico del farmaco. Le barre di errore rappresentano la media × DS (n = 3). Cliccare qui per visualizzare una versione ingrandita di questa figura.
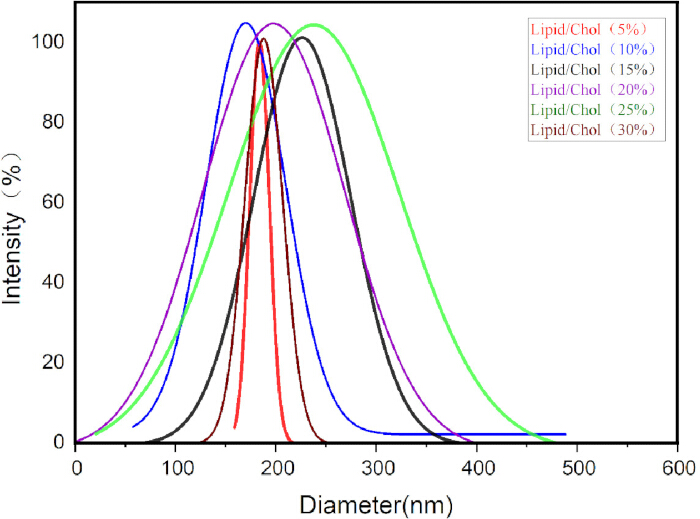
Figura 4. Distribuzione dimensionale delle particelle di liposomi caricati con rifampicina. Profili della distribuzione dimensionale delle particelle di liposomi caricati con rifampicina preparati con diversi rapporti fosfolipide-colesterolo. La formulazione ottimizzata ha mostrato un diametro medio Z di 185 nm e un indice di polidispersione (PDI) di 0,153, indicando una distribuzione dimensionale stretta e una buona omogeneità. Cliccare qui per visualizzare una versione ingrandita di questa figura.
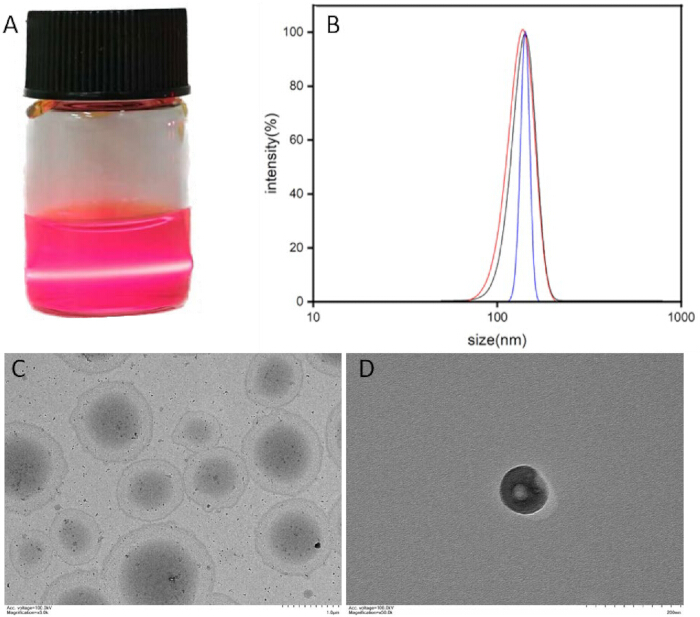
Figura 5. Caratterizzazione fisico-chimica dei liposomi caricati con rifampicina. (A) L'effetto Tyndall osservato nella sospensione di liposomi caricati con rifampicina indica la presenza di particelle a scala nanometrica. (B) Curve di distribuzione della dimensione delle particelle ottenute da tre replicati paralleli della formulazione ottimizzata di liposomi. (C) Immagine di microscopia elettronica a trasmissione (TEM) che mostra molteplici vescicole liposomiali sferiche. (D) Immagine rappresentativa al TEM ad alto ingrandimento di una singola vescicola liposomiale. Cliccare qui per visualizzare una versione ingrandita di questa figura.
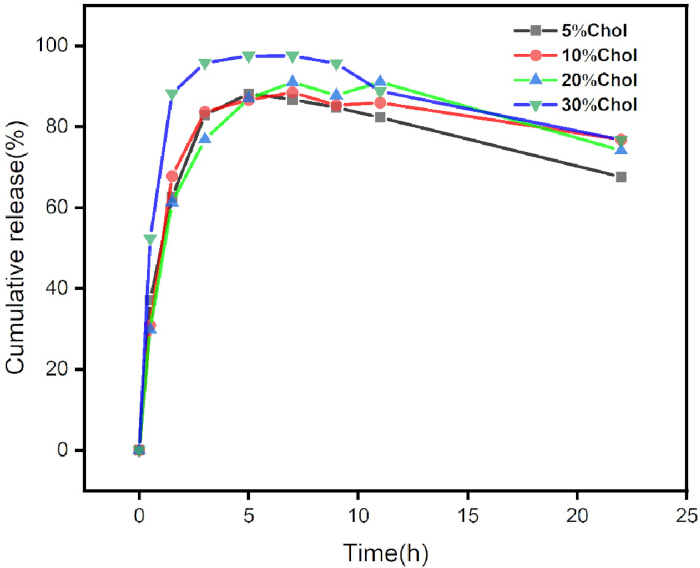
Figura 6. Profili di rilascio in vitro della rifampicina da liposomi. Profili cumulativi di rilascio della rifampicina da liposomi preparati con diversi rapporti fosfolipide-colesterolo durante il periodo dello studio. Il comportamento di rilascio ha mostrato variazioni in funzione del contenuto di colesterolo, dimostrandone l'influenza sulle caratteristiche di rilascio del farmaco. Cliccare qui per visualizzare una versione ingrandita di questa figura.
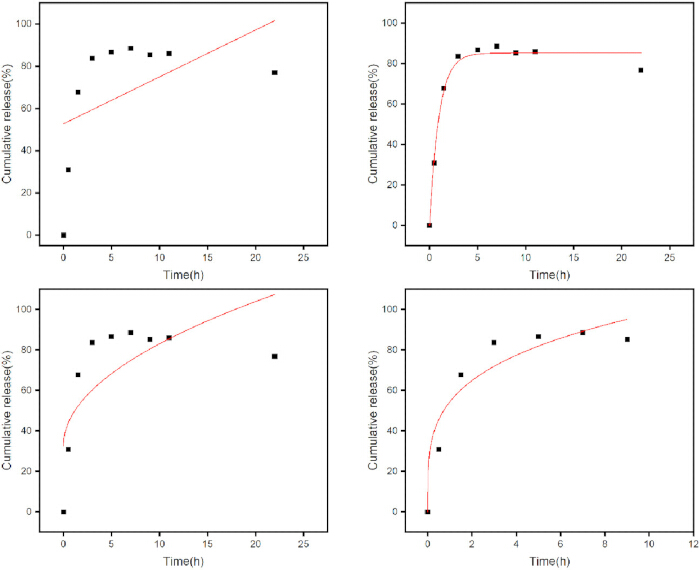
Figura 7. Modellizzazione cinetica del rilascio della rifampicina da liposomi. Dati di rilascio della formulazione ottimizzata (20% colesterolo) adattati ai modelli cinetici di (A) ordine zero, (B) primo ordine, (C) Higuchi e (D) Ritger-Peppas. Il modello del primo ordine ha mostrato il miglior adattamento (R2 = 0.987), indicando la migliore concordanza con i dati sperimentali di rilascio. Cliccare qui per visualizzare una versione ingrandita di questa figura.
| Componenti dei liposomi | Lecitina | Colesterolo | Rifampicina |
| 5% | 47,5 mg | 2,5 mg | 10 mg |
| 10% | 45 mg | 5 mg | 10 mg |
| 15% | 42,5 mg | 7,5 mg | 10 mg |
| 20% | 40 mg | 10 mg | 10 mg |
| 25% | 37,5 mg | 12,5 mg | 10 mg |
| 30% | 35 mg | 15 mg | 10 mg |
| Volume finale | 10 mL | ||
Tabella 1: Composizione delle formulazioni di liposomi carichi di rifampicina. La lecitina, il colesterolo e la rifampicina sono stati utilizzati per preparare liposomi con diversi rapporti fosfolipide/colesterolo, mantenendo un volume finale di 10 mL.
| Concentrazione (µg/mL) | `X±S | RSD(%) |
| 9,2 | 114012,75 ± 502,42 | 0,44 |
| 13,8 | 171412,50 ± 493,90 | 0,29 |
| 18,4 | 232334,00 ± 1358,42 | 0,59 |
Tabella 2: Precisione della quantificazione mediante HPLC a diverse concentrazioni di rifampicina. Le misurazioni dell'area del picco sono state ottenute per soluzioni standard di rifampicina a concentrazioni di 9,2, 13,8 e 18,4 µg/mL. I risultati sono espressi come media ± deviazione standard (DS), con valori di deviazione standard relativa (DSR) che dimostrano un'elevata precisione analitica.
| NO. | 1 | 2 | 3 | 4 | RSD (%) |
| Area del picco | 114503 | 114125 | 113969 | 114539 | 0.32 |
Tabella 3: Precisione dello strumento del metodo HPLC. Valutazione della precisione basata su quattro iniezioni consecutive della stessa soluzione standard di rifampicina. I valori dell'area del picco e la deviazione standard relativa (RSD) sono riportati per valutare la ripetibilità dello strumento.
| Tempo (h) | 0 | 2 | 4 | 6 | 8 | 12 | 24 | RSD (%) |
| Area del picco | 114503 | 114325 | 114516 | 113978 | 113894 | 113638 | 112576 | 0.59% |
Tabella 4: Stabilità della soluzione standard di rifampicina. Valutazione della stabilità di una soluzione standard di rifampicina a 9,2 µg/mL conservata a temperatura ambiente e analizzata a 0, 2, 4, 6, 8, 12 e 24 h. I valori dell'area del picco e la deviazione standard relativa (RSD) sono riportati per valutare la stabilità della soluzione durante il periodo di prova.
| Colesterolo | Dimensione (nm) | PDI | Potenziale zeta (mV) | RE (%) | CL (%) |
| 5% | 206,27±1,14 | 0,240±0,004 | -42,72±0,26 | 64,09±1,30 | 10,68±0,22 |
| 10% | 183,87±2,54 | 0,149±0,004 | -24,80±1,04 | 64,70±0,30 | 10,78±0,05 |
| 15% | 202,06±3,16 | 0,131±0,007 | -27,90±1,04 | 65,11±1,62 | 10,85±0,27 |
| 20% | 185,41±0,72 | 0,164±0,044 | -37,74±1,44 | 68,54±2,19 | 11,42±0,37 |
| 25% | 181,58±1,31 | 0,100±0,008 | -19,96±0,16 | 49,38±2,52 | 8,23±0,42 |
| 30% | 178,78±0,82 | 0,074±0,014 | -40,25±0,33 | 48,24±2,06 | 8,04±0,34 |
Tabella 5: Caratteristiche fisico-chimiche dei liposomi caricati con rifampicina. Dimensione delle particelle, indice di polidispersione (PDI), potenziale zeta, efficienza di incapsulamento (EE) e carico del farmaco (DL) dei liposomi preparati con diversi contenuti di colesterolo. I dati sono espressi come media ± deviazione standard (DS) (n = 3).
| 1 giorno | 4 giorni | 30 giorni | |
| Dimensione (nm) | 183.87±2.54 | 212.42±3.12 | 273.57±4.38 |
| PDI | 0.149±0.004 | 0.106±0.002 | 0.126±0.009 |
| Potenziale zeta (mV) | -24.80±1.04 | -57.12±1.49 | -55.38±2.50 |
Tabella 6: Stabilità durante lo stoccaggio dei liposomi caricati con rifampicina a 4 °C. Variazioni della dimensione delle particelle, dell'indice di polidispersità (PDI) e del potenziale zeta dei liposomi caricati con rifampicina dopo lo stoccaggio per 1, 4 e 30 giorni a 4 °C. I risultati sono stati utilizzati per valutare la stabilità fisica della formulazione liposomiale durante lo stoccaggio.
Discussione
La rifampicina rimane un pilastro della chemioterapia antitubercolare di prima linea, tuttavia la sua utilità clinica è gravemente compromessa da epatotossicità dipendente dalla dose, scarsa penetrazione intracellulare nei macrofagi che ospitano il Mycobacterium tuberculosis (MTB) e rapida insorgenza di resistenza al farmaco in caso di esposizione subterapeutica. Per affrontare queste esigenze cliniche insoddisfatte, nello studio è stato sviluppato e ottimizzato un protocollo robusto di idratazione del film sottile abbinato a ultrasonificazione e filtrazione per la produzione di liposomi carichi di rifampicina. La formulazione ottimizzata ha mostrato dimensioni uniformi a livello nanometrico, morfologia vescicolare integra, elevata efficienza di incapsulamento del farmaco e profilo di rilascio in vitro prolungato, con caratterizzazione fisico-chimica completa effettuata mediante scattering dinamico della luce (DLS), microscopia elettronica a trasmissione (TEM), cromatografia liquida ad alte prestazioni (HPLC) e test di dissoluzione in vitro.
Diversi passaggi del protocollo influenzano in modo critico la qualità e la riproducibilità dei liposomi. Innanzitutto, il rapporto fosfolipide-colesterolo è fondamentale. Il rapporto ottimale 80:20 determina un EE = 68,5% e un DL = 11,4%; deviazioni a 75:25 o 70:30 provocano >Perdita di EE del 30%. È obbligatorio un'accurata pesatura con una bilancia al centomillesimo. Secondo, idratazione (sezione 1.6) richiede una rotazione a 100 rpm, 37 °C per 1 h in un evaporatore rotante senza vuoto. Un'incubazione statica o un'agitazione manuale portano a una scarsa riproducibilità. Terzo, ultrasonificazione (sezione 1.7): 40 kHz, 100 W, 10 min a 37 °C fornisce un valore medio Z di 185 nm e un PDI < 0.2. Sonicazione più breve (5 min) fornisce >300 nm e PDI > 0,3; sonica più lunga (20 min) comporta il rischio di degradazione del farmaco. Mantenere a 37 °C perché la rifampicina è sensibile al calore. Quarto, per la filtrazione sequenziale (0,45 µm quindi 0,22 µm), inumidire i filtri con PBS ed eseguire un solo passaggio delicato. Forzare il passaggio attraverso filtri asciutti o utilizzare siringhe di piccole dimensioni può causare la rottura delle vescicole. Quinto, ultrafiltrazione per EE (sezioni 2,1–2,3): esattamente 200 µL, 4 cicli a 7.000 × g, 25 °C, raccogliendo e combinando tutti i filtrati dopo ogni ciclo. Cicli incompleti sovrastimano l'EE. Sesto, colorazione negativa al MET (sezione 5.6): acido fosfotungstico al 2%, pH 7,0, blotting immediato. Ritardi o pH errato provocano il collasso delle vescicole. L'applicazione costante di questi sei passaggi consente di ottenere liposomi che soddisfano i criteri di accettazione, come dimostrato da basse deviazioni standard tra le tre repliche.
Il colesterolo è un componente strutturale fondamentale dei bilayer liposomiali, con effetti doppi ben documentati sulla fluidità della membrana, sulla stabilità meccanica e sul trattenimento dei farmaci lipofili. In questo studio, abbiamo valutato sistematicamente l'impatto del rapporto molare di colesterolo sulle prestazioni della formulazione, riscontrando un'efficienza massima di incapsulamento del 68,5% a un contenuto di colesterolo del 20% (rapporto in massa). Si ritiene che questo rapporto ottimale rappresenti un compromesso tra il mantenimento della struttura lamellare ordinata del bilayer fosfolipidico, per minimizzare la fuoriuscita del farmaco, e il mantenimento di una sufficiente fluidità della membrana per consentire l'inserimento delle molecole lipofile di rifampicina nel nucleo idrofobico del bilayer. Al contrario, un contenuto di colesterolo superiore al 20% ha determinato un'eccessiva rigidificazione del bilayer lipidico, la rottura dell'ordinata disposizione lamellare e conseguenti riduzioni significative sia dell'efficienza di incapsulamento sia della capacità di carico del farmaco. Questi risultati sono in accordo con la consolidata comprensione meccanicistica del ruolo del colesterolo nell'ingegnerizzazione delle membrane liposomiali. Pertanto, una pesatura precisa dei lipidi (mediante bilancia al centomillesimo) e un rigoroso rispetto del rapporto in massa del 20% di colesterolo sono obbligatori per ottenere un elevato carico di farmaco.
I liposomi ottimizzati caricati con rifampicina hanno mostrato un diametro idrodinamico medio di 185 nm con un indice di polidispersità (PDI) di 0,164 ± 0,044, indicando una distribuzione altamente uniforme delle dimensioni delle particelle. Questa dimensione a scala nanometrica (< 200 nm) non è soltanto compatibile con l'effetto di permeabilità e ritenzione aumentata (EPR) per il targeting passivo verso lesioni tubercolari polmonari infiammate, ma è anche ottimale per una efficiente fagocitosi da parte dei macrofagi alveolari, il principale nicchio intracellulare del MTB. Questa progettazione delle dimensioni delle particelle ha il potenziale di superare il limite principale della rifampicina libera, che non riesce a raggiungere concentrazioni terapeutiche all'interno dei macrofagi infettati dal MTB. Il potenziale zeta di −38 mV per la formulazione ottimizzata garantisce una forte repulsione elettrostatica interparticellare, prevenendo efficacemente l'aggregazione, la fusione e il sedimentamento delle vescicole durante il periodo di conservazione a breve termine, assicurando così un'eccellente stabilità colloidale. In particolare, la dimensione del nucleo centrale misurata mediante TEM risultava inferiore al diametro idrodinamico ottenuto tramite DLS, un fenomeno ben documentato nella caratterizzazione dei liposomi: la DLS quantifica il diametro della vescicola idratata, inclusa la strato di idratazione acquosa circostante, mentre l'immagine TEM cattura il nucleo lipidico disidratato in condizioni di alto vuoto. Questa discrepanza è pertanto un risultato atteso e razionale dal punto di vista fisico-chimico, piuttosto che un'incoerenza nella caratterizzazione.
L'immagine al microscopio elettronico a trasmissione (TEM) ha ulteriormente confermato le caratteristiche morfologiche dei liposomi ottimizzati, che si presentavano come vescicole unilamellari sferiche, per lo più uniformi e integre, con solo una lieve aggregazione locale e senza evidente fusione o rottura della membrana. Questi risultati confermano che il processo combinato di ultrasonificazione e filtrazione consente un controllo preciso sulla morfologia e sulla lamellarità delle vescicole, preservando al contempo l'integrità strutturale del doppio strato lipidico dei liposomi. L'integrità strutturale è un attributo di qualità fondamentale per le formulazioni liposomiali, poiché è direttamente correlata al trattenimento del farmaco durante la conservazione, alla stabilità in circolo in vivo e all'efficacia del rilascio mirato. Inoltre, l'evidente effetto Tyndall osservato nella sospensione di liposomi ha ulteriormente confermato la natura colloidale della dispersione nanometrica delle vescicole.
Gli studi di rilascio del farmaco in vitro hanno dimostrato che i liposomi ottimizzati caricati con rifampicina non hanno mostrato un rilascio burst significativo entro le prime 0,5 h, una caratteristica fondamentale che riduce il rischio di tossicità sistemica acuta associata a elevate concentrazioni plasmatiche di rifampicina libera. La modellizzazione della cinetica di rilascio del farmaco ha rivelato che il profilo di rilascio era meglio descritto da un modello cinetico del primo ordine, indicando che il rilascio della rifampicina dal doppio strato lipidico liposomiale era governato principalmente da diffusione passiva piuttosto che dall'erosione della matrice lipidica. Questo profilo di rilascio sostenuto controllato dalla diffusione è altamente desiderabile per la terapia antitubercolare, poiché consente un mantenimento prolungato di concentrazioni terapeutiche efficaci del farmaco, riducendo così il rischio di esposizione subterapeutica che favorisce l'insorgenza di resistenza ai farmaci. È stata osservata una leggera riduzione del rilascio cumulativo del farmaco dopo 24 h, probabilmente attribuibile alla degradazione ossidativa e idrolitica della rifampicina non incapsulata nel mezzo acquoso di rilascio, un risultato coerente con dati di stabilità precedentemente pubblicati per la rifampicina in ambienti acquosi38. In modo significativo, il doppio strato lipidico liposomiale fornisce un microambiente protettivo per il farmaco incapsulato, riducendone l'esposizione a condizioni degradative rispetto alla rifampicina libera.
La formulazione liposomiale ottimizzata caricata con rifampicina sviluppata in questo studio offre diversi vantaggi distinti per la terapia antitubercolare, affrontando direttamente i principali limiti della chemioterapia convenzionale con rifampicina. In primo luogo, il doppio strato liposomiale fornisce una barriera protettiva contro la degradazione precoce del farmaco in ambienti acquosi e biologici, preservando così l'attività antimicrobica della rifampicina. In secondo luogo, il profilo di rilascio controllato per diffusione prolungata aumenta l'emivita sistemica del farmaco, consentendo una minore frequenza di somministrazione e un migliore rispetto del trattamento da parte del paziente, un problema significativo nella chemioterapia a lungo termine della tubercolosi. In terzo luogo, la dimensione nanometrica ottimizzata delle particelle facilita sia il targeting passivo verso le lesioni tubercolari infiammate tramite l'effetto EPR sia l'assorbimento efficiente da parte dei macrofagi alveolari infettati da MTB, raggiungendo concentrazioni intracellulari del farmaco non ottenibili con la rifampicina libera39,40. Infine, la formulazione è composta da fosfolipidi di origine naturale e da colesterolo biocompatibili, riducendo al minimo il rischio di immunogenicità o tossicità sistemica associato al veicolo di somministrazione stesso.
È importante notare che questo studio presenta diverse limitazioni che dovranno essere affrontate in future ricerche. Sebbene la caratterizzazione fisico-chimica in vitro e il profilo di rilascio dimostrino un'efficacia promettente della formulazione, sono necessari ulteriori studi in vivo per valutare il comportamento farmacocinetico, la distribuzione nei tessuti, l'efficacia antitubercolare e la tossicità sistemica dei liposomi caricati con rifampicina in modelli animali appropriati. Inoltre, la scalabilità del protocollo di preparazione ottimizzato per la produzione su scala industriale richiede ulteriori conferme.
In conclusione, questo studio ha stabilito un protocollo semplice, altamente riproducibile e robusto basato sull'idratazione del film sottile, ultrasuonazione e filtrazione per la fabbricazione di liposomi caricati con rifampicina. L'ottimizzazione sistematica della formulazione ha identificato il ruolo cruciale del contenuto di colesterolo nel regolare l'efficienza di incapsulamento e la stabilità della membrana, con la formulazione ottimizzata che mostra proprietà fisico-chimiche ideali, elevata efficienza di incapsulamento del farmaco, eccellente stabilità colloidale e un rilascio controllato e sostenuto del farmaco in vitro. Questo protocollo standardizzato fornisce un quadro metodologico affidabile per lo sviluppo e la caratterizzazione di sistemi di somministrazione di farmaci antitubercolari in forma liposomiale e getta le basi solide per la successiva valutazione preclinica della rifampicina liposomiale per il trattamento sia della tubercolosi sensibile ai farmaci sia di quella resistente ai farmaci.
Dichiarazioni
Gli autori non hanno conflitti di interessi da dichiarare.
Ringraziamenti
Questa ricerca è stata sostenuta dal National Natural Science Foundation of China (n. 21977019).
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Fosfatidilcolina L-α (da soia) | RHAWN | R024502 | ≥ purezza 90%, 25 g/bottiglia, CAS: 97281-47-5 |
| Soluzione tampone PBS 1× | Solarbio | P1038 | 500 mL, 0,01 mol/L, pH 6,5 |
| Soluzione tampone PBS 1×, pH 7,4 | ThermoFisher Scientific (Gibco) | C10010500BT-1 | 500 mL, pH 7,4 |
| Cloroformio | Guangzhou Brand | GD10-AR-2.5L | Grado AR, 500 mL/bottiglia, CAS: 67-66-3 |
| Colesterolo | Aladdin | C104028-5g | Grado AR, ≥95% (HPLC), 5 g/bottiglia, CAS 57-88-5 |
| Membrane da dialisi (MD25, 7000 Da) | Solarbio | YA1081-5m | Limite di taglio molecolare (MWCO) 7000 Da, lunghezza 5 m, materiale non metallico |
| Sistema di cromatografia liquida ad alte prestazioni (HPLC), LC-20A | Shimadzu Corporation, Giappone | LC-20A | Il sistema è dotato di un rivelatore UV SPD-20A, una pompa quaternaria CBM-20A, un degassatore in linea LC-20AT, un campionatore automatico SIL-20A, un fornetto per colonne CTO-20A e un software per stazione di lavoro LC-solution. È stato utilizzato per la determinazione quantitativa della rifampicina. |
| Centrifuga da banco ad alta velocità | Shanghai Anting Scientific Instrument Factory | TGL-16B | Utilizzata per la centrifugazione dei campioni |
| Acido L-ascorbico | Macklin | A800296 | Purezza 99,99%, 100 g/bottiglia, CAS: 50-81-7 |
| Analizzatore di dimensione delle particelle e potenziale zeta Omni | Brookhaven Instruments Corporation, USA | 173PI | Utilizzato per la determinazione della dimensione delle particelle, dell'indice di polidispersione (PDI) e del potenziale zeta dei liposomi |
| Rifampicina | Macklin | R817237 | Purezza 97%, 250 mg/bottiglia, CAS: 13292-46-1 |
| Microscopio elettronico a trasmissione (TEM) | Hitachi, Ltd., Giappone | HT7700 | Utilizzato per l'osservazione morfologica dei liposomi |
| Tween 80 | Energy Chemical | E0807391000-A01 | Grado AR, 100 mL/bottiglia, CAS: 9005-65-6 |
| Unità centrifughe per ultrafiltrazione (0,5 mL, 3 kDa) | Merck Millipore | UFC500396 | Limite di taglio molecolare (MWCO) 3 kDa, volume 0,5 mL, materiale plastico |
Riferimenti
- World Health Organization. Global tuberculosis report 2025. Geneva: World Health Organization; 2025.
- Wei X, Yue L, Zhao B, Jiang N, Lei H, Zhai X. Recent advances and challenges of revolutionizing drug-resistant tuberculosis treatment. Eur J Med Chem. 2024;277:116785.
- World Health Organization. Consolidated guidelines on tuberculosis: module 4: treatment and care. Geneva: World Health Organization; 2022.
- Singh V. Tuberculosis treatment-shortening. Drug Discov Today. 2024;29(5):103955.
- Li SY, et al. Next-generation diarylquinolines improve sterilizing activity of regimens with pretomanid and the novel oxazolidinone TBI-223 in a mouse tuberculosis model. Antimicrob Agents Chemother. 2023;67(4).
- Timm J, et al. Baseline and acquired resistance to bedaquiline, linezolid and pretomanid, and impact on treatment outcomes in four tuberculosis clinical trials containing pretomanid. PLOS Glob Public Health. 2023;3(10).
- Chesov E, et al. Emergence of bedaquiline resistance in a high tuberculosis burden country. Eur Respir J. 2022;59(3):2100621.
- Dhillon J, Mitchison DA. Activity and penetration of antituberculosis drugs in mouse peritoneal macrophages infected with Mycobacterium microti OV254. Antimicrob Agents Chemother. 1989;33(8):1255-9.
- Ge Z, Wang Z, Wei M. Measurement of the concentration of three antituberculosis drugs in the focus of spinal tuberculosis. Eur Spine J. 2008;17(11):1482-7.
- Parbhoo T, Schurz H, Mouton JM, Sampson SL. Persistence of Mycobacterium tuberculosis in response to infection burden and host-induced stressors. Front Cell Infect Microbiol. 2022;12:981827.
- Sarathy JP, et al. Prediction of drug penetration in tuberculosis lesions. ACS Infect Dis. 2016;2(8):552-63.
- Fountain FF, Tolley EA, Jacobs AR, Self TH. Rifampin hepatotoxicity associated with treatment of latent tuberculosis infection. Am J Med Sci. 2009;337(5):317-20.
- Chen X, et al. Acquired resistance during short-course treatment for rifampicin-resistant tuberculosis. Clin Microbiol Infect. 2026;32(2):315-22.
- Singh V, Chibale K. Strategies to combat multi-drug resistance in tuberculosis. Acc Chem Res. 2021;54(10):2361-76.
- Pinto-Alphandary H, Andremont A, Couvreur P. Targeted delivery of antibiotics using liposomes and nanoparticles: research and applications. Int J Antimicrob Agents. 2000;13:155-68.
- Drulis-Kawa Z, Dorotkiewicz-Jach A. Liposomes as delivery systems for antibiotics. Int J Pharm. 2010;387(1-2):187-98.
- Singh SR, et al. Advancing tuberculosis chemotherapy: targeted nanomedicines for the mycobacterium TB granuloma. Small. 2025;21(49).
- Ferreira M, et al. Liposomes as antibiotic delivery systems: a promising nanotechnological strategy against antimicrobial resistance. Molecules. 2021;26(7):2047.
- Zweijpfenning SMH, et al. Safety and outcomes of amikacin liposome inhalation suspension for Mycobacterium abscessus pulmonary disease: a NTM-NET study. Chest. 2022;162(1):76-81.
- Allen TM, Cullis PR. Liposomal drug delivery systems: from concept to clinical applications. Adv Drug Deliv Rev. 2013;65(1):36-48.
- Truzzi E, et al. Drugs/lamellae interface influences the inner structure of double-loaded liposomes for inhaled anti-TB therapy: an in-depth small-angle neutron scattering investigation. J Colloid Interface Sci. 2019;541:399-406.
- U.S. Food and Drug Administration. ARIKAYCE (amikacin liposome inhalation suspension) [prescribing information]. Silver Spring (MD): U.S. Food and Drug Administration; 2018.
- Yıldırım M, Düzgüneş N. Liposome-encapsulated antibiotics for the therapy of mycobacterial infections. Antibiotics (Basel). 2025;14(7):728.
- Yun Y, et al. Recent advances in functional lipid-based nanomedicines as drug carriers for organ-specific delivery. Nanoscale. 2025;17(13):7617-38.
- Farooque F, Mughees MM, Wasi M. Liposomes as drug delivery system: an updated review. J Drug Deliv Ther. 2021;11(5 Suppl):149-58.
- Wang Z, Liu L, Yin W, Liu Z, Shi L, Tang M. A novel drug delivery system: the encapsulation of naringenin in metal-organic frameworks into liposomes. AAPS PharmSciTech. 2021;22(2):61.
- Niu NK, et al. Preparation and characterization of HRZ triple anti-tuberculosis drugs/TGF-β1 siRNA nanoliposomes. Orthop J China. 2018;26(23):2177-82.
- Wang Y, et al. Formulation and pharmacokinetic evaluation of a paclitaxel nanosuspension for intravenous delivery. Int J Nanomedicine. 2011;6:1497-507.
- Mishra M, et al. Mycobacterial lipid-derived immunomodulatory drug-liposome conjugate eradicates endosome-localized mycobacteria. J Control Release. 2023;360:578-90.
- Yoshizawa Y, Kono Y, Ogawara KI, Kimura T, Higaki K. PEG liposomalization of paclitaxel improved its in vivo disposition and anti-tumor efficacy. Int J Pharm. 2011;412(1-2):132-41.
- Guo LN, et al. Liposome and exosome pre-treatment for transmission electron microscopy and morphological observation. Acta Sci Nat Univ Sunyatseni. 2025;64(4):62-68.
- Crommelin DJA, van Bommel EMG. Stability of liposomes on storage: freeze dried, frozen or as an aqueous dispersion. Pharm Res. 1984;1(4):159-63.
- Wang F, et al. Nanoliposome-encapsulated brinzolamide-hydropropyl-β-cyclodextrin inclusion complex: a potential therapeutic ocular drug-delivery system. Front Pharmacol. 2018;9:91.
- Ubhe AS. Imaging of liposomes by negative-stain transmission electron microscopy and cryo-transmission electron microscopy. Methods Mol Biol. 2023;2633:245-51.
- Filippov SK, et al. Dynamic light scattering and transmission electron microscopy in drug delivery: a roadmap for correct characterization of nanoparticles and interpretation of results. Mater Horiz. 2023;10:2023-42.
- Wallenwein CM, et al. How wound environments trigger the release from rifampicin-loaded liposomes. Int J Pharm. 2023;633:122606.
- Forte J, et al. Mucoadhesive rifampicin-liposomes for the treatment of pulmonary infection by Mycobacterium abscessus: chitosan or ε-poly-L-lysine decoration. Biomolecules. 2023;13(6):924.
- Sorokoumova GM, et al. Bacteriostatic activity and decomposition products of rifampicin in aqueous solution and liposomal composition. Pharm Chem J. 2008;42:475-8.
- Fenaroli F, et al. Enhanced permeability and retention-like extravasation of nanoparticles from the vasculature into tuberculosis granulomas in zebrafish and mouse models. ACS Nano. 2018;12(8):8646-61.
- Hamed A, Osman R, Al-Jamal KT, Holayel SM, Geneidi AS. Enhanced antitubercular activity, alveolar deposition and macrophage uptake of mannosylated stable nanoliposomes. J Drug Deliv Sci Technol. 2019;51:513-23.