I modelli di xenotrapianto - derivati da linee cellulari (CDX), derivati da pazienti (PDX), umanizzati e autologhi - rimangono la piattaforma principale in vivo per lo sviluppo di farmaci antitumorali; la comunicazione standardizzata, la selezione razionale della piattaforma e la traduzione guidata dall'intelligenza artificiale definiscono le attuali migliori pratiche.
Articolo di revisione
Modelli di xenotrapianto standardizzati per la ricerca preclinica sul cancro
In questo articolo
Sommario
Abstract
I modelli di xenotrapianto rappresentano la principale piattaforma in vivo della oncologia preclinica e il collegamento sperimentale più consolidato tra la coltura cellulare e l'indagine clinica. Dai modelli di coniglio esposti a carcinogeni del primo Novecento fino alle attuali generazioni di sistemi di xenotrapianto derivati da pazienti umanizzati (PDX), queste piattaforme si sono evolute in risposta alle esigenze della ricerca traslazionale sul cancro. Questa revisione analizza criticamente i principi biologici, gli standard metodologici e le applicazioni traslazionali delle principali piattaforme di xenotrapianto attualmente in uso. I modelli di xenotrapianto derivati da linee cellulari (CDX) rimangono la modalità più diffusa ed economicamente vantaggiosa per i test di efficacia preclinica, offrendo riproducibilità, scalabilità e accessibilità che ne hanno sostenuto il ruolo nei percorsi di sviluppo di farmaci oncologici da decenni. I modelli PDX si sono affermati come piattaforma preferita per la progettazione di trial co-clinici, la scoperta di biomarcatori predittivi e le applicazioni di oncologia personalizzata, preservando il profilo genomico, l’eterogeneità intratumorale e l’architettura istologica del tumore donatore attraverso passaggi seriali. Viene esaminata la biologia dell’attecchimento nei sistemi PDX, inclusa la selezione del ceppo ospite immunodeficiente, il sito di impianto, la fonte del tumore e la biologia del passaggio, insieme alle configurazioni umanizzate e autologhe umanizzate che estendono l’utilizzo della piattaforma alla valutazione di inibitori dei checkpoint immunitari, di molecole bifunzionali attivatrici delle cellule T e della terapia con cellule T con recettore chimerico dell’antigene (CAR-T). Questa revisione affronta la traslazione da preclinico a clinico in funzione della divergenza immunologica, della riproduzione incompleta del microambiente tumorale e della standardizzazione. Vengono analizzati quadri formali, tra cui lo standard Informazioni Minime per i Modelli PDX (PDX-MI) e le Informazioni Minime per la Standardizzazione dei Topi Umanizzati (MISHUM), insieme all’infrastruttura globale delle biobanche e ai nuovi approcci modellistici traslazionali guidati dall’intelligenza artificiale.
Introduzione
Il cancro rimane una delle principali cause di mortalità a livello mondiale, con una stima di 28,4 milioni di nuove diagnosi proiettate annualmente entro il 20401. Nonostante notevoli progressi terapeutici, tra cui agenti mirati a livello molecolare, inibitori dei checkpoint immunitari, terapie con cellule T portatrici di recettore chimerico per l'antigene (CAR-T) e coniugati anticorpo-farmaco, la maggior parte dei pazienti con neoplasie avanzate sviluppa resistenza ai farmaci o non risponde al trattamento iniziale, e i tassi di sopravvivenza a cinque anni per molti tumori solidi rimangono insoddisfacenti2. Lo sviluppo di farmaci antitumorali continua a essere caratterizzato da un difficoltoso collo di bottiglia traduttivo. Una grande proporzione di agenti oncologici con attività promettente nei modelli preclinici fallisce durante i test clinici, indicando che molti sistemi sperimentali non riescono ancora a riprodurre i determinanti biologici della risposta del paziente3,4. È ampiamente riconosciuta la necessità di sistemi preclinici in vivo in grado di riprodurre fedelmente le proprietà genomiche, istopatologiche e farmacologiche del cancro umano. I modelli di xenotrapianto sono rimasti centrali in questo contesto, e nella sua potenziale soluzione, poiché rappresentano il collegamento in vivo più consolidato tra la coltura cellulare e la pratica clinica. I modelli di xenotrapianto vengono creati impiantando materiale tumorale umano in un ospite immunologicamente permissivo, più comunemente un topo immunodeficiente5. Due forme principali dominano il settore: gli xenotrapianti derivati da linee cellulari (CDX), ottenuti da linee cellulari tumorali stabilizzate, e gli xenotrapianti derivati da pazienti (PDX), generati tramite l'impianto diretto di materiale fresco proveniente da interventi chirurgici o biopsie, senza alcun passaggio di coltura a lungo termine6,7. Varianti ortotopiche, disseminate, sotto capsula renale, derivate da organoidi e umanizzate ampliano ulteriormente questo schema modificando il sito di impianto, il materiale di origine o lo stato immunitario dell'ospite8,9,10.
Le neoplasie umane sono sistemi dinamici plasmati da mutazioni somatiche, riprogrammazione epigenetica, eterogeneità intratumorale e interazioni co-evolutive continue tra popolazioni cellulari neoplastiche e stromali6,11. Sebbene le linee cellulari tumorali siano state storicamente considerate predittori meno efficaci della risposta clinica3,4, questa visione è stata successivamente affinata10,12,13. Sebbene le linee cellulari presentino effettivamente deriva genomica, perdita di componenti stromali e immunitari e divergenza rispetto all’eterogeneità del tumore originario, gran parte della loro apparente mancanza di predittività riflette il disegno degli studi (pannelli ridotti, istologie non corrispondenti e assenza di stratificazione molecolare) piuttosto che un insuccesso intrinseco del modello14. I modelli PDX affrontano parzialmente i principali limiti dei modelli basati su linee cellulari (deriva genomica, perdita di eterogeneità e assenza di stroma) innestando direttamente frammenti tumorali freschi di pazienti in topi immunodeficienti, preservando l’istologia del donatore, l’architettura genomica e alcuni aspetti dell’organizzazione stromale nei primi passaggi, con varianti ortotopiche, disseminate, sotto capsula renale, derivate da organoidi e umanizzate che estendono il modello a diversi siti di impianto, materiali di origine e stati immunitari dell’ospite10. Studi PDX su scala di popolazione riproducono le risposte cliniche a livello di indicazione terapeutica12, e coppie paziente–PDX appaiate mostrano una concordanza di circa l’87% con gli esiti individuali dei pazienti, sebbene la specificità in quell’analisi fosse del 70%13.
Il panorama degli xenotrapi si estende ulteriormente a includere piattaforme umanizzate, in cui tumori PDX vengono coltivati in ospiti ricostruiti con componenti del sistema immunitario umano9, insieme a modelli ortotopici in siti primari anatomicamente corrispondenti e varianti metastatiche14. Allo stesso tempo, questa revisione si concentra sui modelli di xenotrapi murini; sistemi complementari come i saggi sulla membrana corioallantoidea del pollo (CAM)15, gli xenotrapi in embrioni di pesce zebra16 e gli organoidi derivati da pazienti17 possono offrire vantaggi indipendenti in termini di velocità, capacità di elaborazione e scalabilità, posizionandoli all’interno di flussi di lavoro preclinici integrati e multipiattaforma. L’infrastruttura internazionale per le biobanche di PDX si è notevolmente espansa nell’ultimo decennio18, e sono stati stabiliti quadri formali di standardizzazione – lo standard PDX Model Minimal Information (PDX-MI)19 e il Minimal Information for Standardization of Humanized Mice (MISHUM)20; tuttavia, l’adozione incompleta nella letteratura pubblicata rimane un ostacolo strutturale alla traduzione clinica. Sono stati istituiti quadri formali di standardizzazione per armonizzare la segnalazione di annotazioni cliniche, metodologie di innesto, storia dei passaggi, garanzia di qualità e parametri di ricostruzione immunitaria. Nonostante questi progressi, nessuna singola piattaforma di xenotrapi è sufficiente per ogni domanda traslazionale. I modelli PDX sono intrinsecamente lenti, ad alto consumo di risorse e soggetti a tassi di attecchimento variabili, mentre i sistemi di xenotrapi umanizzati, sebbene in parte risolvano il deficit immunitario degli ospiti PDX convenzionali, introducono ulteriore variabilità a causa di una ricostruzione immunitaria incompleta9, eterogeneità tra donatori21 e vincoli del rigetto dell'ospite contro il trapianto22. Inoltre, la standardizzazione rimane disomogenea: i protocolli di stabilimento del modello, le convenzioni di numerazione dei passaggi, i metodi di autenticazione, la quantificazione della crescita tumorale, il monitoraggio immunitario, le definizioni degli endpoint e la qualità complessiva della segnalazione variano notevolmente tra istituzioni e pubblicazioni23. Questa revisione analizza i modelli di xenotrapi attraverso una doppia prospettiva: standardizzazione e selezione pratica del modello. Considerando i modelli CDX come strumento essenziale iniziale in vivo e i modelli PDX come piattaforma con maggiore fedeltà ma più dispendiosa in termini di risorse, sintetizziamo le attuali evidenze su tassonomia dei modelli, biologia del ceppo ospite, determinanti dell’innesto, biobanking, stabilità genomica, progettazione quantitativa degli studi e quadri di segnalazione, contestualizzando i sistemi di xenotrapi insieme ai modelli sinnici, agli organoidi, ai modelli murini geneticamente modificati (GEMM) e ai saggi alternativi rapidi. L’argomento centrale è che la standardizzazione non dovrebbe essere intesa come un tentativo di consolidare gli studi in un’unica classe di modelli, ma piuttosto come un quadro che definisce come ciascuna piattaforma viene generata, validata, riportata e posizionata razionalmente all’interno di un flusso di lavoro preclinico integrato (Figura 1).
Revisione e prospettiva
Sviluppo storico e tassonomia
La dimostrazione di Yamagiwa e Ichikawa del 1915 sul cancro della pelle indotto da carcinogeni nei conigli stabilì il concetto di modello sperimentale di tumore24. I modelli sinnigenici emersero nella metà del ventesimo secolo con linee fondamentali, come il carcinoma polmonare di Lewis, il carcinoma mammario 4T1, il carcinoma colorettale CT26 e il melanoma B16, che mantengono la loro utilità nell'attuale epoca dell'immuno-oncologia25. La scoperta di Flanagan del 1966 del topo nudo atimico fornì il primo ospite immunocompromesso in grado di tollerare tessuti xenogenici26, permettendo a Rygaard e Povlsen di ottenere nel 1969 l'impianto riuscito del primo tumore colorettale umano27. Lo sviluppo successivo di ceppi attraverso background SCID, NOD/SCID e privi della catena gamma comune del recettore per l'IL-2 (Il2rg) eliminò progressivamente le barriere rappresentate da cellule T, cellule B e cellule NK28, stabilendo l'attuale tassonomia: modelli CDX, PDX, varianti ortotopiche e disseminate, xenotrapianti derivati da organoidi e xenotrapianti umanizzati6.
Il pannello NCI-60, istituito alla fine degli anni '80 come schermo in vitro di 60 linee cellulari tumorali umane appartenenti a nove tipi di tessuto, ha istituzionalizzato la valutazione sistematica dei farmaci e ha costituito il fondamento della farmacologia preclinica basata su linee cellulari per diversi decenni, con i composti attivi selezionati che venivano successivamente testati in studi CDX sottocutanei in topi nudi atimici, utilizzando parametri standardizzati come %T/C (percentuale del volume del tumore trattato rispetto al controllo), ritardo della crescita tumorale e decessi correlati al farmaco, al fine di permettere il confronto tra studi diversi29. I modelli CDX rimangono la piattaforma più utilizzata e conveniente per i test preclinici di efficacia; gli studi CDX sottocutanei raggiungono il punto di lettura finale in 5–7 settimane (Figura 1) e svolgono un ruolo centrale nel percorso di sviluppo farmacologico per l'ottimizzazione della dose, la caratterizzazione farmacocinetica/farmacodinamica (PK/PD), la quantificazione dell'inibizione della crescita tumorale (TGI) e la valutazione degli endpoint di sopravvivenza (Figura 2).
Da un punto di vista pratico, la tassonomia dei modelli di xenotrapianto è definita da tre variabili: origine del tumore, sito di impianto e background dell'ospite. I modelli CDX si basano su linee cellulari tumorali stabilizzate, disponibili in modo costante e ampiamente caratterizzate dal punto di vista molecolare e farmacologico grazie a risorse come l'Encyclopedia delle Linee Cellulari Tumorali30. I modelli PDX utilizzano frammenti tumorali freschi prelevati da pazienti per preservare l'istologia del donatore, l'architettura genomica e l'eterogeneità intratumorale, anche se lo stroma umano viene progressivamente sostituito da stroma murino con il passaggio seriale10. Il sito di impianto determina il contesto biologico: l'innesto sottocutaneo privilegia la semplicità tecnica, la riproducibilità e la misurazione ripetuta con calibro; l'innesto ortotopico ripristina il microambiente specifico dell'organo e favorisce modelli di metastasi spontanea clinicamente rilevanti; l'iniezione intravascolare (vena caudale, intracardiaca, intrasplenica) genera modelli sperimentali di metastasi che analizzano fasi successive della cascata metastatica, come l'extravasazione e la colonizzazione14; infine, l'innesto sotto la capsula renale sfrutta un sito altamente vascolarizzato che migliora notevolmente i tassi di attecchimento per i tumori difficili da innestare31.
CDX e PDX: Ruoli complementari nell'oncologia preclinica
Prove crescenti hanno indicato che i modelli CDX avevano una capacità limitata di prevedere la risposta clinica ai farmaci, spingendo a una rivalutazione della metodologia oncologica preclinica. Le linee cellulari tumorali stabilizzate, mantenute indefinitamente in coltura artificiale, subiscono una selezione clonale progressiva, una divergenza trascrizionale e una perdita del contesto stromale e immunitario rispetto ai tumori primari da cui sono state derivate. I modelli PDX preservano l'istologia del donatore, l'architettura genomica e l'eterogeneità intratumorale attraverso passaggi successivi10. Nel 2006, una piattaforma PDX per il cancro del pancreas ha fornito la prima dimostrazione di previsione della risposta al farmaco guidata da biomarcatori32. Nel 2011, la piattaforma denominata 'xenopaziente' ha riunito 85 modelli PDX di cancro colorettale con annotazione molecolare, riproducendo i modelli clinici di risposta al cetuximab e identificando l'amplificazione di HER2 come meccanismo di resistenza bersaglio, successivamente convalidato nei trial HERACLES33,34. Uno studio fondamentale del 2015 ha applicato un disegno di trial clinico su modelli PDX (PCT) di dimensione 1 × 1 × 1 su circa 1.000 modelli e 62 regimi terapeutici, riproducendo associazioni tra genotipo e risposta e proponendo nuovi meccanismi di resistenza, stabilendo così la farmacologia su scala PDX come ponte credibile per la progettazione di trial clinici12.
Nonostante questi progressi, i modelli CDX rimangono uno standard di riferimento per la valutazione preclinica iniziale in vivo di terapie sperimentali, poiché sono rapidi, sperimentalmente puliti ed economicamente efficienti: linee cellulari autenticate possono essere manipolate geneticamente, espanse su larga scala e impiantate in grandi coorti omogenee con un rumore biologico relativamente ridotto, consentendo letture interpretabili di efficacia, farmacodinamica e tollerabilità in tempi non praticabili per sistemi PDX o umanizzati. Linee canoniche come HCT116, A549 e U8735 sono consolidate da decenni di letteratura meccanicistica e risorse omiche pubbliche, e varianti CDX ortotopiche o disseminate estendono la loro utilità allo studio del tropismo tissutale, della colonizzazione metastatica e della terapia specifica per sito, senza compromettere i vantaggi operativi10. Per domande basate su ipotesi incentrate sulla dipendenza dal bersaglio, sull'ottimizzazione della dose e del regime, sull'efficacia comparativa o sulla dimostrazione del meccanismo d'azione, il modello CDX rimane la piattaforma in vivo più appropriata come primo approccio. I suoi limiti riconosciuti, tra cui la deriva clonale, l'assenza di stroma e compartimenti immunitari umani e un valore predittivo limitato a livello di popolazione, ne definiscono l'uso corretto come piattaforma rapida di triage e studio meccanicistico, piuttosto che come surrogato dell'esito clinico.
Stabilimento del modello PDX: Fonti tumorali, impianto e biologia dell'attecchimento
Il materiale tumorale vitale si ottiene più comunemente mediante resezione chirurgica, ma anche tramite biopsia con ago sottile, effusioni maligne o aspirati midollari nelle neoplasie ematologiche31. La resezione radicale fornisce volumi maggiori di tessuto vitale e strutturalmente integro; tuttavia, le biopsie forniscono materiale adeguato quando mirate a lesioni metastatiche o non resecabili31,36. Il tessuto deve essere trasportato in un mezzo tampone freddo ed elaborato entro circa 24 h; un'ischemia a caldo superiore a 2 h e intervalli ex vivo oltre 8–10 h riducono progressivamente l'efficienza di innesto. È obbligatoria l'approvazione del comitato etico e il consenso informato scritto.
Il materiale tumorale viene processato in frammenti di 1–3 mm3, preservando l'architettura della matrice extracellulare e l'eterogeneità spaziale, oppure dissociato in sospensioni di singole cellule per il sorting e l'inoculazione normalizzata per dose. L'implantazione coniugata con Matrigel è spesso utilizzata per favorire la vascolarizzazione iniziale; il suo effetto è variabile e andrebbe riportato poiché modifica il contesto microambientale31. La supplementazione ormonale, con pellet di estradiolo per i tumori mammari ER-positivi e diidrotestosterone per i tumori prostatici, migliora l'attecchimento delle neoplasie dipendenti dagli ormoni. L'implantazione sottocutanea nel fianco dorsale permette un monitoraggio con calibro e una semplicità operativa; l'implantazione ortotopica ripristina il microambiente specifico dell'organo; l'implantazione sotto la capsula renale massimizza i tassi di attecchimento per i tipi tumorali difficili da innestare, inclusi il carcinoma polmonare non a piccole cellule (NSCLC) e il carcinoma prostatico31.
L'attecchimento è fortemente dipendente dal tumore. I tumori aggressivi, scarsamente differenziati, resistenti ai trattamenti o metastatici attecchiscono più facilmente rispetto a quelli indolenti o ben differenziati; i carcinomi mammari triplo negativi, i carcinomi pancreatici a cellule duttali, i carcinomi ovarici sierosi ad alto grado e le leucemie acute superano costantemente i tumori mammari del tipo luminal A e altre entità con basso tasso di attecchimento, e lo stesso successo dell'attecchimento predice una prognosi sfavorevole per il paziente nei carcinomi mammari triplo negativi e nelle neoplasie pancreatobiliari10. Il ceppo dell'ospite rappresenta un secondo fattore determinante: ceppi altamente immunodeficienti come NSG e NOG hanno sostituito i topi nudi e SCID nei casi difficili o ematologici grazie alla loro maggiore permissività9.
Per convenzione, l'innesto iniziale nel paziente viene indicato come F0 (o P0), con i passaggi seriali etichettati F1, F2 e così via. La cinetica di crescita si stabilizza tipicamente dopo i primi passaggi, e la maggior parte dei programmi riserva la farmacologia formale a materiale F2 o F3 per ridurre la variabilità tra topi, anche se non esiste una soglia universale; la maggior parte dei programmi definisce i primi passaggi come F2–F4, con il materiale oltre F5 che presenta un rischio crescente di espansione di sottocloni e deriva trascrizionale a un tasso dipendente dal tipo di tumore. Poiché il numero di passaggio influenza sia la riproducibilità sia la deriva biologica, la storia dei passaggi, la linea del topo ospite, il sito di innesto e la provenienza devono essere registrati per ogni studio secondo lo standard di reportistica PDX-MI19.
Stirpi di ospiti immunodeficienti
I topi athymic nude (Foxn1nu) non possiedono linfociti T maturi ma conservano linfociti B, cellule NK e immunità innata. I topi CB-17 scid, portatori di una mutazione loss-of-function in Prkdc, mancano di linfociti T e B a causa di un difetto nella ricombinazione V(D)J, ma conservano le cellule NK e sviluppano con l'età linfociti "leaky"9. La mutazione scid sul ceppo NOD/ShiLtJ (NOD/SCID) aggiunge difetti nell'immunità innata, inclusa la carenza del complemento, una funzione compromessa di macrofagi e cellule dendritiche e una ridotta attività delle cellule NK. L'aggiunta di una mutazione nulla nella catena gamma comune del recettore per l'IL-2 (Il2rg), necessaria per la segnalazione di IL-2, IL-4, IL-7, IL-9, IL-15 e IL-21, elimina le cellule NK funzionali e compromette ulteriormente l'immunità innata residua, generando i ceppi NSG (NOD.Cg-Prkdcscid Il2rgtm1wjI/SzJ) e NOG (NODShi.Cg-Prkdcscid Il2rgtm1sug); NSG presenta un knockout completo di Il2rg, mentre NOG esprime un recettore troncato che è in grado di legare ma non di trasmettere il segnale. NSG e NOG supportano l'attecchimento di neoplasie solide ed ematologiche e rappresentano gli ospiti di default per gli studi con PDX. Il ceppo NRG (NOD.Cg-Rag1tm1Mom Il2rgtm1wjI) sostituisce il knockout di Prkdc con un knockout di Rag1, preservando la competenza nella riparazione del DNA. Il ceppo BRG (BALB/c-Rag2null Il2rgnull) fornisce un'alternativa sul ceppo BALB/c tollerante alle radiazioni, evitando l'allele Sirpa specifico del ceppo NOD. Il ratto SRG (Sprague-Dawley Rag2/Il2rg doppio knockout) supporta linee cellulari e PDX che crescono male in NSG, inclusivo del carcinoma prostatico VCaP con un tasso di attecchimento >90%, e permette prelievi seriali di sangue e tessuti, interventi chirurgici ortotopici e farmacocinetica fisiologicamente rilevante37.
I sistemi xenoinnestati umanizzati ricostituiscono topi severamente immunodeficienti con componenti immunitari umani prima o contemporaneamente all'innesto tumorale38. I tre formati principali sono hu-PBMC (iniezione di cellule mononucleate del sangue periferico adulto), hu-CD34 (cellule staminali ematopoietiche (HSCs) CD34⁺ umane per via endovenosa dopo irradiazione subletale o condizionamento con busulfano) e BLT (co-impianto di fegato e timo fetali insieme a cellule CD34⁺, che determina lo sviluppo linfocitario più completo). Questi modelli permettono la valutazione di inibitori dei checkpoint immunitari, anticorpi bivalenti, terapie cellulari e meccanismi di resistenza mediati dal sistema immunitario38. I disegni autologhi o abbinati per HLA accoppiano il compartimento tumorale e quello immunitario provenienti dallo stesso donatore. L'efficienza della ricostituzione dipende dalla fonte del donatore, dal ceppo dell'ospite, dal regime di condizionamento e dalla durata dello studio; i compartimenti mieloidi, stromali e linfoidi sono tipicamente incompleti o squilibrati: i modelli hu-PBMC presentano carenze in cellule NK, cellule B e linee mieloidi nonostante un robusto innesto di cellule T; i modelli hu-CD34 supportano un'output multilinagea ma sottorappresentano le cellule dendritiche convenzionali e i macrofagi tissutali; i modelli BLT raggiungono un'educazione timica superiore delle cellule T ma rimangono subottimali per la ricostituzione mieloide. I topi hu-PBMC raggiungono rapidamente la ricostituzione delle cellule T ma sviluppano una malattia del trapianto contro l'ospite xenogenica (GvHD) entro tre-sei settimane a causa del riconoscimento da parte delle cellule T umane degli MHC murini; varianti NSG prive di MHC-I/II attenuano parzialmente questo effetto22. I topi hu-CD34 permettono studi più lunghi ma richiedono un periodo prolungato di ricostituzione e non riproducono pienamente la biologia mieloide, NK o stromale umana.
Modelli ortotopici e di metastasi
I xenotrapianti sottocutanei, sebbene siano la piattaforma preclinica di prima scelta, collocano il tessuto tumorale umano in un contesto biologico diverso dal microambiente dell'organo nativo. La composizione della matrice extracellulare, l'architettura vascolare, la tensione di ossigeno, le popolazioni stromali e il segnale paracrino dello spazio sottocutaneo dorsale differiscono da quelli del seno, del pancreas, del peritoneo, del colon o del polmone10. L'impianto ortotopico ripristina il microambiente specifico dell'organo e in genere favorisce una vascolarizzazione maggiore e una metastatizzazione spontanea che riproducono più fedelmente la progressione naturale del cancro, a costo di una maggiore complessità chirurgica e della necessità di un monitoraggio basato su tecniche di imaging39.
Le tecniche di PDX ortotopici si sono estese a diversi tipi di tumore. Il PDX del carcinoma mammario viene stabilizzato nel cuscinetto adiposo mammario, favorendo la metastatizzazione spontanea ai polmoni e ai linfonodi40. Il PDX del carcinoma colorettale impiantato nella parete cecale o colica riproduce l'invasione locale e la metastatizzazione epatica39. Il PDX del carcinoma ovarico somministrato per via intraperitoneale riproduce la disseminazione peritoneale tipica delle forme sierose ad alto grado41. Il PDX del carcinoma adenocarcinoma duttale del pancreas impiantato nel pancreas riproduce la reazione stromale desmoplastica e l'invasione locale precoce32. Sono utilizzate due principali strategie per modellare la metastatizzazione: i modelli sperimentali di metastatizzazione, nei quali le cellule tumorali vengono inoculate per via intravascolare per valutare le fasi successive della cascata metastatica, come l'extravasazione e la colonizzazione; e i modelli di metastatizzazione spontanea, nei quali il tumore primario ortotopico si diffonde attraverso l'intera cascata metastatica14.
Standardizzazione, autenticazione e progettazione dello studio
Quattro framework per la relazione e la progettazione degli studi definiscono gli esperimenti con xenotrapianti. PDX-MI specifica i metadati minimi per i modelli derivati da pazienti, inclusi informazioni sul donatore, origine del tumore, ceppo dell'ospite, sito di impianto, numero di passaggi, tasso di innesto e caratterizzazione istologica e molecolare; l'autenticazione mediante ripetizioni tandem corte (STR) è inclusa nel controllo di qualità del modello per confermare la provenienza e rilevare contaminazioni incrociate19. MISHUM estende requisiti analoghi ai sistemi umanizzati, coprendo la fonte delle cellule staminali ematopoietiche umane o dei PBMC, il regime di condizionamento, il ceppo dell'ospite, l'efficienza di ricostruzione verificata mediante citometria a flusso e il monitoraggio della malattia da trapianto contro l'ospite (GvHD)20. OBSERVE (Oncology Best-practices: Signs, Endpoints and Refinements for In Vivo Experiments), un consenso EurOPDX/INFRAFRONTIER del 2024, fornisce indicazioni specifiche per il miglioramento e il benessere negli animali nei modelli oncologici murini, integrando i framework più ampi PREPARE e ARRIVE 2.023,42. Le raccomandazioni consensuali del 2024 del NCI PDXNet affrontano la progettazione degli studi, l'analisi della crescita tumorale e la categorizzazione della risposta negli esperimenti di farmacologia su PDX, fornendo anche un insieme pubblico di strumenti analitici43.
Questi framework non sono completamente armonizzati e uno studio moderno su xenotrapianti potrebbe dover soddisfare contemporaneamente i requisiti delle raccomandazioni PDX-MI, MISHUM, OBSERVE e PDXNet. Nella pratica, spesso vengono omessi il numero di passaggi, la formula di misurazione del tumore, la fonte dell'ospite, il metodo di autenticazione e la strategia analitica predefinita43. Una schema unificato di reportistica che copra sistemi CDX, PDX e umanizzati rappresenta ancora un bisogno insoddisfatto. I repository pubblici di modelli PDX includono il NCI Patient-Derived Models Repository (PDMR), l'EurOPDX Data Portal e il PDX Finder, che insieme catalogano diverse migliaia di modelli con dati genomici, istologici e farmacologici associati per supportare l'identificazione e l'acquisizione dei modelli18. Gli studi CDX richiedono un profilo STR di routine e il controllo della contaminazione, mentre gli studi PDX richiedono l'associazione al caso del donatore, la conferma molecolare delle caratteristiche guida quando possibile e la documentazione del contenuto cellulare umano rispetto a quello murino attraverso i vari passaggi19. La stima del volume tumorale rimane inconsistente tra gli studi, con l'applicazione di formule diverse senza adeguata divulgazione, il che altera le stime dell'effetto del trattamento e complica il confronto tra studi; la standardizzazione delle metriche di crescita, delle soglie di risposta, delle regole di censura e dei formati di visualizzazione è quindi altrettanto importante della standardizzazione dei metodi di innesto43.
Fedeltà genomica, evoluzione clonale e interpretazione traslazionale
I PDX conservano le mutazioni guida e i profili di numero di copie nelle prime passaggi in modo più fedele rispetto ai CDX, sostenendone l'utilizzo nello sviluppo di biomarcatori, negli studi sulla resistenza e nella modellizzazione co-clinica44. Tuttavia, durante il passaggio avvengono evoluzioni tumorali specifiche del topo, sostituzione del compartimento stromale e riprogrammazione epigenetica, e alcune apparenti discordanze riflettono il campionamento subclonale di tumori spazialmente eterogenei piuttosto che una deriva indotta dal modello45. Le prime passaggi forniscono una corrispondenza biologica più accurata rispetto a materiali ampiamente passaggiati, anche se entrambi sono modellati da pressioni selettive legate al sito di impianto, all'immunità dell'ospite e ai trattamenti precedenti45. Ne derivano due principi pratici: i modelli PDX dovrebbero essere caratterizzati longitudinalmente anziché considerati statici, e si raccomanda l'integrazione di sequenziamento, istopatologia, profilazione trascrizionale e risposta al trattamento quando la selezione del modello ha conseguenze rilevanti in fasi successive44.
Modelli di topo umanizzati e applicazioni in immuno-oncologia
I sistemi umanizzati ricostituiti con PBMC umani, CD34⁺ HSC o tessuto BLT risolvono l'incapacità degli ospiti PDX convenzionali di modellare un microambiente immunitario umano integro. I modelli hu-PBMC consentono una rapida ricostituzione dei linfociti T, ma sono limitati dalla GvHD xenogenica entro tre-sei settimane; i modelli hu-CD34 richiedono 8–16 settimane per la ricostituzione multilinagea, ma permettono studi più lunghi9. L'introduzione di transgeni per citochine umane ha ulteriormente migliorato la ricostituzione di specifiche linee immunitarie. I topi NSG-SGM3 (transgenici per IL-3, GM-CSF e SCF umani) supportano lo sviluppo di cellule mieloidi e mastociti46. I topi MISTRG (umanizzati per M-CSF, IL-3, GM-CSF, SIRPα e trombopoietina) e i topi MISTRG6 (umanizzati in aggiunta per IL-6) su background Rag2⁻/⁻ Il2rg⁻/⁻ producono la ricostituzione mieloide, NK e dei macrofagi tissutali umani più completa attualmente disponibile e supportano l'attecchimento di cellule staminali ematopoietiche e progenitrici derivate dal midollo osseo adulto che altre linee non riescono a ospitare47. I topi NOG-EXL (transgenici per IL-3 e GM-CSF umani su background NOG) supportano la ricostituzione mieloide e dei mastociti a livelli più bassi di citochine rispetto ai NSG-SGM3, il che si traduce in una migliore sopravvivenza a lungo termine e in una sindrome da attivazione dei macrofagi meno grave, rendendoli più adatti a studi di umanizzazione e di tumore prolungati. I topi umanizzati engraftati con linfociti T umani permettono la modellizzazione della sindrome da rilascio di citochine (CRS), consentendo la caratterizzazione preclinica del profilo di sicurezza di agenti bifunzionali attivanti i linfociti T, di anticorpi diretti contro CD3 e di altri biologici attivanti i linfociti T. Nessuna singola linea è universalmente superiore; la scelta è guidata dalla linea immunitaria di interesse e dalla durata dello studio.
La configurazione con la massima fedeltà è il PDX umanizzato autologo, in cui cellule ematopoietiche e tessuto tumorale provenienti dallo stesso paziente vengono trapiantati insieme, eliminando l'incompatibilità del complesso maggiore di istocompatibilità (MHC) tra compartimento immunitario e tumorale47. Chiorazzi e colleghi hanno dimostrato nel 2023 che i modelli PDX autologhi MISTRG6 generano popolazioni immunitarie innate e adattative umane che infiltrano il microambiente tumorale, riproducono programmi di attivazione ed esaurimento nei linfociti T CD8⁺ e producono una firma mieloide pro-tumorale mediata da VEGF-A, la cui inibizione blocca la crescita tumorale potenziata, validando questa configurazione come piattaforma per la valutazione dell'immunoterapia47. Phoon e colleghi hanno esteso questo approccio al melanoma, dimostrando che i modelli PDX umanizzati con PBMC autologhi riproducono la variabilità inter-paziente nella risposta al blocco dei checkpoint e a citochine IL-2 ingegnerizzate48,49. Un approccio autologo parallelo, costituito dal trasferimento adottivo di linfociti infiltranti il tumore (TIL) derivati dal paziente ed espansi ex vivo in topi portatori di tumori PDX abbinati, è stato utilizzato per modellare l'efficacia della terapia con TIL nel melanoma e in altri tumori solidi50. L'interpretazione degli studi sull'immunoterapia nei sistemi umanizzati richiede tuttavia cautela: diversi anticorpi contro i checkpoint immunitari (ad esempio, anti-CTLA4, anti-PD1) presentano reattività incrociata limitata alla specie, la funzione delle cellule dendritiche e la presentazione dell'antigene rimangono incomplete nella maggior parte dei ceppi umanizzati e strutture come gli organi linfoidi terziari e i centri germinativi completamente funzionali vengono raramente ricostituiti51.
Terapia con cellule CAR-T e modelli di xenotrapianto
La terapia con cellule CAR-T ha ottenuto diverse approvazioni regolatorie per le neoplasie ematologiche, e la valutazione mediante xenotrapianti in topi immunodeficienti portatori di tumori CDX o PDX rappresenta la piattaforma preclinica standard per i prodotti umani CAR-T prima della traduzione clinica52. Il deficit immunologico degli ospiti della classe NSG esclude dal sistema sperimentale l'attivazione dei macrofagi, la cross-presentazione da parte delle cellule dendritiche e la soppressione mediata dalle cellule T regolatorie; inoltre, gli xenotrapianti murini non hanno predetto le tossicità sistemiche indotte da citochine successivamente osservate nei pazienti52. Una revisione sistematica e una meta-analisi del 2025, basate su 422 studi clinici e 3.157 studi preclinici, hanno riportato che i segnali di efficacia preclinica nei modelli xenotrapiantati con cellule CAR-T sono per lo più omogenei e indipendenti dall'antigene, e non discriminano tra costrutti CAR che in seguito hanno successo o falliscono negli studi clinici53. Nel 2025, Fløe e colleghi hanno documentato che differenze a livello di specie nei segnali citochinici, nella densità dell'antigene, nel repertorio del recettore delle cellule T e nel dialogo tumorale-immunitario limitano la capacità traslazionale dei dati ottenuti dagli xenotrapianti CAR-T, e che modelli sinnigeni vengono utilizzati in circa il 4% degli studi preclinici CAR-T pubblicati52,53. La sindrome da rilascio di citochine (CRS) e la sindrome da neurotossicità associata alle cellule effettrici immunitarie (ICANS) non vengono riprodotte negli xenotrapianti NSG standard. Studi meccanicistici condotti su ospiti NSG-SGM3 hanno indicato che la CRS è determinata principalmente da IL-1 e IL-6 di origine monocitaria, con un diverso coinvolgimento di IL-1 e IL-6 nella CRS rispetto alla neurotossicità. Inoltre, la neutralizzazione di GM-CSF riduce la CRS e la neuroinfiammazione preservando l'attività antitumorale delle cellule CAR-T. Questi percorsi sono riprodotti in modelli con configurazione umanizzata autologa o transgenica per citochine, piuttosto che negli xenotrapianti convenzionali basati su NSG. I modelli murini sinnigeni con cellule CAR-T forniscono una piattaforma complementare che permette di valutare le interazioni delle cellule CAR-T con un sistema immunitario ospite integro, a costo però di dipendere dalla biologia murina piuttosto che da quella umana. La valutazione basata sugli xenotrapianti ha sostenuto la traduzione clinica della terapia CAR-T diretta contro CD19, in cui l'attività nei modelli di B-ALL e B-NHL in ospiti NSG ha corrisposto a risposte cliniche durature54.
Sviluppo di farmaci, scoperta di biomarcatori e traduzione guidata dall'intelligenza artificiale
I modelli PDX mirano a prevedere le risposte cliniche ai farmaci con maggiore fedeltà rispetto ai modelli CDX o GEMM. Il trial clinico PDX (PCT) del 2015 di Novartis di Gao e colleghi ha applicato un disegno sperimentale 1 × 1 × 1 su circa 1.000 modelli PDX, 62 regimi terapeutici e sei indicazioni, identificando associazioni tra genotipo e risposta, insieme a meccanismi di resistenza noti e nuovi12. L'estensione del concetto 1 × 1 × 1 al livello del singolo paziente è limitata da un tempo di stabilimento di 3–6 mesi, che di norma colloca le decisioni guidate dai modelli PDX in terapia di seconda o terza linea10. Gli studi sui modelli PDX hanno contribuito all'identificazione di biomarcatori clinici validati, tra cui la mutazione di KRAS come predittore della resistenza agli anti-EGFR nel cancro del colon-retto, le mutazioni attivanti di EGFR e la mutazione T790M per la selezione degli inibitori tirosina chinasi nel carcinoma polmonare non a piccole cellule (NSCLC), l'amplificazione di HER2 nei tumori del seno e gastrici e la resistenza al platino nel cancro ovarico10.
Ampi dataset sulle risposte farmacologiche in modelli PDX hanno permesso l'applicazione di approcci di machine learning alla previsione della risposta ai farmaci. Yang e colleghi hanno descritto nel 2025 TRANSPIRE-DRP, un framework basato sul deep learning che utilizza l'adattamento non supervisionato di dominio per tradurre i dati trascrittomici ottenuti da PDX in previsioni della risposta a livello di paziente, valutato per cetuximab, paclitaxel e gemcitabina55. Tosca e colleghi hanno pubblicato nel 2024 un framework di modellizzazione traslazionale che ha scalato in modo allotetico le velocità di crescita tumorale nei PDX per prevedere il tempo di raddoppiamento del volume tumorale e la sopravvivenza libera da progressione in popolazioni di pazienti non trattati, attraverso undici tipi di tumori solidi, con il 91% delle mediane previste del tempo di raddoppiamento del volume tumorale entro un fattore 1,5 rispetto alle osservazioni cliniche56. Rimangono sfide irrisolte: il bias di selezione delle biobanche verso tumori innestabili, la limitata validazione clinica prospettica e l'assenza di un percorso regolatorio definito per le evidenze precliniche derivate dall'intelligenza artificiale33,55.
Le piattaforme di xenotrapianto rispondono a diverse domande traslazionali in diverse fasi di sviluppo, anziché contendersi un unico ruolo. I modelli CDX rimangono centrali per studi meccanicistici precoci e screening ad alto rendimento; i modelli PDX forniscono la fedeltà genomica e l'eterogeneità inter-paziente necessarie per la validazione di biomarcatori e la modellizzazione della risposta clinica; le configurazioni umanizzate e autologhe umanizzate affrontano domande specifiche relative all'immunoterapia che gli xenotrapianti convenzionali non possono risolvere; e le piattaforme basate su organoidi estendono la capacità di throughput ex vivo quando il tessuto è limitato; insieme, queste piattaforme supportano la valutazione preclinica di terapie antitumorali nuove, consolidate e alternative57,58,59. Framework di intelligenza artificiale e apprendimento automatico come TRANSPIRE-DRP e modelli traslazionali PK/PD collegano ora i dati di risposta ai farmaci nei modelli PDX alle previsioni di risposta a livello del paziente, ma la loro utilità clinica dipende dalla qualità e dalla standardizzazione dell'annotazione dei modelli sottostanti. I problemi principali ancora irrisolti riguardano la validità predittiva, la riproducibilità delle segnalazioni, la rappresentatività delle biobanche e lo status regolatorio delle evidenze precliniche derivate dall'IA. I progressi dipenderanno meno dall'introduzione di nuove categorie di modelli che da un uso rigoroso di quelli esistenti, sostenuto da metadati armonizzati, valutazione della fedeltà longitudinale e integrazione trasparente tra piattaforme.
Conclusioni
I modelli di xeno innesto si sono evoluti da semplici impianti sottocutanei di linee cellulari stabilite a un complesso schema sperimentale che comprende modelli CDX e PDX, varianti ortotopiche e metastatiche, e sistemi umanizzati con ricostruzione immunitaria, inclusi allestimenti autologhi. Questa evoluzione è stata determinata dalla crescente consapevolezza che la fedeltà alla biologia del cancro umano, in termini di paesaggio genomico, eterogeneità intratumorale e microambiente tumorale, rappresenta un fattore principale del valore predittivo preclinico.
I modelli CDX rimangono centrali nell'oncologia preclinica in quanto la piattaforma in vivo più utilizzata ed economica per la valutazione farmacologica in fase precoce, fornendo dati riproducibili e scalabili per l'ottimizzazione della dose, la caratterizzazione PK/PD, la valutazione dell'inibizione della crescita tumorale e l'analisi degli endpoint di sopravvivenza. I modelli PDX offrono la fedeltà necessaria per la scoperta di biomarcatori, la progettazione di trial co-clinici e le applicazioni farmacologiche che dipendono dalla conservazione delle caratteristiche genomiche e istologiche del donatore. La gerarchia di immunodeficienza – dai topi nude e SCID fino ai modelli NSG, NOG, NRG e BRG, con il recente ratto SRG – riflette un affinamento progressivo della permissività all'attecchimento. Le configurazioni umanizzate e autologhe estendono queste piattaforme alla valutazione di inibitori del checkpoint immunitario, anticorpi bivalenti e terapie con cellule CAR-T, sebbene permangano limitazioni immunologiche a livello di specie.
Il miglioramento della traslazione preclinica richiede un design rigoroso degli studi e una comunicazione standardizzata. PDX-MI, MISHUM, OBSERVE e le raccomandazioni concordate dal NCI PDXNet forniscono i quadri necessari per la rendicontazione; l'adozione coerente da parte di ricercatori, riviste scientifiche e agenzie finanziatrici rimane il fattore determinante per il loro impatto. L'evoluzione della scienza degli xenotrapi converge su quattro priorità: comunicazione standardizzata su tutte le piattaforme, selezione razionale della piattaforma in base alla domanda traslazionale, perfezionamento continuo dell'ingegnerizzazione di modelli umanizzati e quadri traslazionali guidati dall'intelligenza artificiale capaci di trasformare dataset su larga scala di PDX in previsioni di risposta clinicamente utilizzabili.
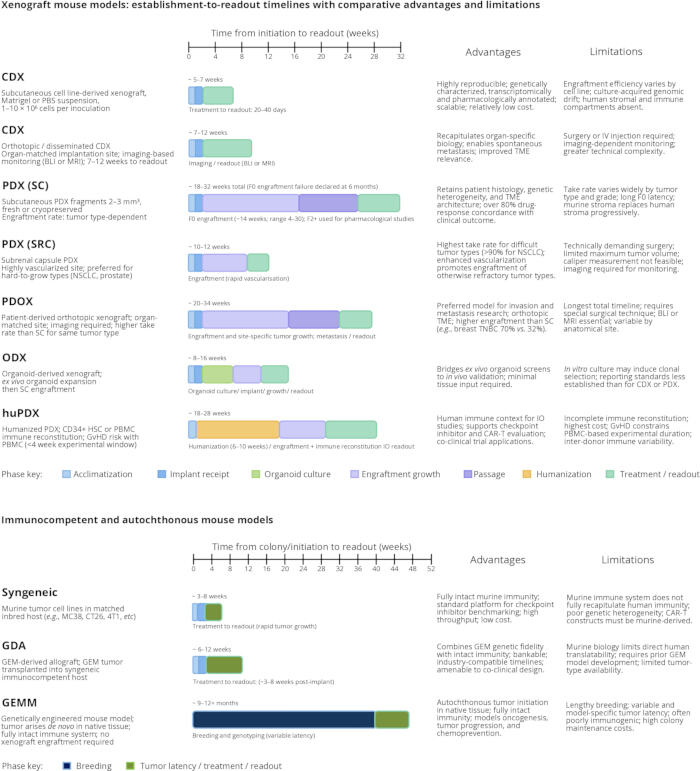
Figura 1: Modelli murini xenotrapiantati: linee temporali dall’instaurazione alla lettura dei risultati con relativi vantaggi e limitazioni comparativi. Sono mostrate le linee temporali dall’avvio alla lettura sperimentale attraverso le principali piattaforme precliniche utilizzate nello sviluppo di farmaci oncologici, raggruppate in base allo stato immunitario dell’ospite. Il pannello superiore riguarda i modelli xenotrapiantati in ospiti immunodeficienti: xenotrapianti derivati da linee cellulari sottocutanei e ortotopici o disseminati (CDX), xenotrapianti derivati da pazienti sottocutanei (PDX), PDX sotto capsula renale (PDX-SRC), xenotrapianti ortotopici derivati da pazienti (PDOX), xenotrapianti derivati da organoidi (ODX) e PDX umanizzati (huPDX). Il pannello inferiore riguarda le piattaforme immunocompetenti e autoctone: modelli sinogenici, allotrapianti derivati da modelli murini geneticamente modificati (GDA) e modelli murini geneticamente modificati (GEMM). Per ciascuna piattaforma, le fasi sperimentali sono codificate a colori (acclimatazione, ricezione dell’impianto, coltura di organoidi, innesto e crescita, passaggio, umanizzazione e trattamento/lettura; oppure accoppiamento e latenza tumorale/trattamento/lettura per i modelli autoctoni), con indicazione approssimativa della durata totale in settimane. I vantaggi e le limitazioni specifici di ciascuna piattaforma sono riassunti nel pannello destro. Le linee temporali rappresentano procedure operative standard adottate da Altogen Labs e sono coerenti con gli intervalli pubblicati in letteratura (https://altogenlabs.com/xenograft-models); le durate effettive possono variare in base al tipo di tumore, ceppo dell’ospite, disegno dello studio e cinetica dell’innesto. BLI, imaging della bioluminescenza; GvHD, malattia del trapianto contro l’ospite; HSC, cellula staminale ematopoietica; IO, immuno-oncologia; MRI, imaging a risonanza magnetica; NSCLC, carcinoma polmonare non a piccole cellule; PBMC, cellula mononucleata del sangue periferico; SC, sottocutaneo; TME, microambiente tumorale; TNBC, carcinoma mammario triplo negativo. Cliccare qui per visualizzare una versione ingrandita di questa figura.
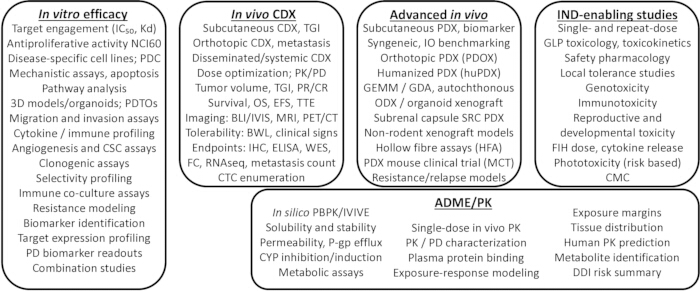
Figura 2: Flusso di lavoro oncologico preclinico integrato: da in vitro efficacia attraverso studi abilitanti alla domanda di farmaco sperimentale (IND)Schema del percorso gerarchico dello sviluppo preclinico di farmaci, organizzato in quattro fasi sequenziali. in vitro l'efficacia comprende il legame al bersaglio (IC50, KD), attività antiproliferativa su pannelli di linee cellulari inclusi il NCI-60 e linee specifiche per malattia, cellule derivate da pazienti (PDC), saggi meccanicistici e su percorsi molecolari, modelli tridimensionali e organoidi tumorali derivati da pazienti (PDTO), saggi di migrazione e invasione, profilazione citochinica e immunitaria, saggi su angiogenesi e cellule staminali tumorali, saggi clonogenici, profilazione della selettività, saggi di co-coltura immunitaria, modellizzazione della resistenza, identificazione di biomarcatori, profilazione dell'espressione del bersaglio, letture di biomarcatori farmacodinamici e studi di combinazione. in vivo CDX copre modelli sottocutanei, ortotopici e disseminati o sistemici per l'ottimizzazione della dose, la caratterizzazione PK/PD, la valutazione del volume tumorale e dell'inibizione della crescita tumorale (TGI), la classificazione di risposta parziale e completa (PR/CR), gli endpoint di sopravvivenza (OS, EFS, TTE), l'imaging multimodale (BLI/IVIS, MRI, PET/CT), gli indicatori di tollerabilità inclusi la perdita di peso corporeo (BWL) e i segni clinici, gli endpoint molecolari (IHC, ELISA, WES, citometria a flusso, RNA-seq, conteggio di metastasi) e il conteggio delle cellule tumorali circolanti (CTC). Avanzato in vivo piattaforme comprendono PDX sottocutanei e ortotopici, PDX sotto la capsula renale (SRC), PDX umanizzati, modelli sinnigeni per il confronto in immuno-oncologia, GEMM e GDA, ODX, modelli di xenotrapianto non rodentistici, saggi con fibre cave (HFA), studi clinici su topi con PDX (MCT) e modelli di resistenza/ricaduta. Gli studi finalizzati all'approvazione sperimentale (IND-enabling) comprendono tossicologia GLP a dose singola e ripetuta, tossicocinetica, farmacologia della sicurezza, tollerabilità locale, genotossicità, immunotossicità, tossicità riproduttiva e dello sviluppo, stima della dose per il primo utilizzo nell'uomo (FIH), valutazione del rilascio di citochine e valutazione della fototossicità su base di rischio. Le caratterizzazioni parallele di chimica, produzione e controllo (CMC) e di assorbimento, distribuzione, metabolismo ed escrezione/farmacocinetica (ADME/PK) includono modellizzazione in silico PBPK e IVIVE, solubilità e stabilità, permeabilità ed efflusso mediato dalla glicoproteina-P (P-gp), inibizione ed induzione del citocromo P450 (CYP), saggi metabolici in vivo PK, legame ai protidi plasmatici, modellizzazione esposizione-risposta, distribuzione nei tessuti, previsione della PK umana, identificazione dei metaboliti e valutazione del rischio di interazioni farmaco-farmaco (DDI). Cliccare qui per visualizzare una versione ingrandita di questa figura.
Dichiarazioni
L'autore è impiegato da Altogen Labs (Austin, TX, USA), un'organizzazione di ricerca contrattuale che fornisce servizi di ricerca oncologica preclinica. Figura 1 e Figura 2 sono schemi originali creati dall'autore. Le figure includono cronoprogrammi e flussi di lavoro derivati dalle procedure operative standard di Altogen Labs. Nessun conflitto di interessi dichiarato.
Riferimenti
- Sung H, Ferlay J, Siegel RL, et al. Global cancer statistics 2020: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 2021;71(3):209-249.
- Islami F, Wiese D, Schafer EJ, Sung H, Jemal A. Stage-specific cancer survival in Black and White persons by urbanicity of county of residence, United States, 2015-2021. Cancer. 2025:e70073.
- Johnson JI, Decker S, Zaharevitz D, et al. Relationships between drug activity in NCI preclinical in vitro and in vivo models and early clinical trials. Br J Cancer. 2001;84(10):1424-1431.
- Voskoglou-Nomikos T, Pater JL, Seymour L. Clinical predictive value of the in vitro cell line, human xenograft, and mouse allograft preclinical cancer models. Clin Cancer Res. 2003;9(11):4227-4239.
- Jung J. Human tumor xenograft models for preclinical assessment of anticancer drug development. Toxicol Res. 2014;30(1):1-5.
- Liu Y, Wu W, Cai C, et al. Patient-derived xenograft models in cancer therapy: technologies and applications. Signal Transduct Target Ther. 2023;8:160.
- Okada S, Vaeteewoottacharn K, Kariya R. Application of highly immunocompromised mice for the establishment of patient-derived xenograft (PDX) models. Cells. 2019;8(8):889.
- Blanchard Z, Brown EA, Ghazaryan A, et al. PDX models for functional precision oncology and discovery science. Nat Rev Cancer. 2025;25(3):153-166.
- Shultz LD, Brehm MA, Garcia-Martinez JV, et al. Humanized mice for immune system investigation: progress, promise and challenges. Nat Rev Immunol. 2012;12(11):786-798.
- Hidalgo M, Amant F, Biankin AV, et al. Patient-derived xenograft models: an emerging platform for translational cancer research. Cancer Discov. 2014;4(9):998-1013.
- Dobrolecki LE, Airhart SD, Alferez DG, et al. Patient-derived xenograft (PDX) models in basic and translational breast cancer research. Cancer Metastasis Rev. 2016;35(4):547-573.
- Gao H, Korn JM, Ferretti S, et al. High-throughput screening using patient-derived tumor xenografts to predict clinical trial drug response. Nat Med. 2015;21(11):1318-1325.
- Izumchenko E, Paz K, Ciznadija D, Sloma I, Katz A, Vasquez-Dunddel D, et al. Patient-derived xenografts effectively capture responses to oncology therapy in a heterogeneous cohort of patients with solid tumors. Ann Oncol. 2017;28(10):2595-2605.
- Khanna C, Hunter K. Modeling metastasis in vivo. Carcinogenesis. 2005;26(3):513-523.
- Ribatti D. The chick embryo chorioallantoic membrane (CAM) assay. Reprod Toxicol. 2017;70:97-101.
- Fazio M, Ablain J, Chuan Y, et al. Zebrafish patient avatars in cancer biology and precision cancer therapy. Nat Rev Cancer. 2020;20(5):263-273.
- Drost J, Clevers H. Organoids in cancer research. Nat Rev Cancer. 2018;18(7):407-418.
- Conte N, Mason JC, Halmagyi C, et al. PDX Finder: a portal for patient-derived tumor xenograft model discovery. Nucleic Acids Res. 2019;47(D1):D1073-D1079.
- Meehan TF, Conte N, Goldstein T, et al. PDX-MI: minimal information for patient-derived tumor xenograft models. Cancer Res. 2017;77(21):e62-e66.
- Stripecke R, Münz C, Schuringa JJ, et al. Innovations, challenges, and minimal information for standardization of humanized mice. EMBO Mol Med. 2020;12(7):e8662.
- Brehm MA, Wiles MV, Greiner DL, et al. Generation of improved humanized mouse models for human infectious diseases. J Immunol Methods. 2014;410:3-17.
- King MA, Covassin L, Brehm MA, et al. Human peripheral blood leucocyte non-obese diabetic-severe combined immunodeficiency interleukin-2 receptor gamma chain gene mouse model of xenogeneic graft-versus-host-like disease and the role of host major histocompatibility complex. Clin Exp Immunol. 2009;157(1):104-118.
- Percie du Sert N, Hurst V, Ahluwalia A, et al. The ARRIVE guidelines 2.0: updated guidelines for reporting animal research. Br J Pharmacol. 2020;177(16):3617-3624.
- Sajjad H, Imtiaz S, Noor T, et al. Cancer models in preclinical research: a chronicle review of advancement in effective cancer research. Anim Models Exp Med. 2021;4(2):87-103.
- Mosely SI, Prime JE, Sainson RC, et al. Rational selection of syngeneic preclinical tumor models for immunotherapeutic drug discovery. Cancer Immunol Res. 2017;5(1):29-41.
- Flanagan SP. "Nude", a new hairless gene with pleiotropic effects in the mouse. Genet Res. 1966;8(3):295-309.
- Rygaard J, Povlsen CO. Heterotransplantation of a human malignant tumour to "Nude" mice. Acta Pathol Microbiol Scand. 1969;77(4):758-760.
- Chen J, Liao S, Xiao Z, et al. The development and improvement of immunodeficient mice and humanized immune system mouse models. Front Immunol. 2022;13:1007579.
- Shoemaker RH. The NCI60 human tumour cell line anticancer drug screen. Nat Rev Cancer. 2006;6(10):813-823.
- Barretina J, Caponigro G, Stransky N, et al. The Cancer Cell Line Encyclopedia enables predictive modelling of anticancer drug sensitivity. Nature. 2012;483(7391):603-607.
- Liu M, Yang X. Patient-derived xenograft models: current status, challenges, and innovations in cancer research. Genes Dis. 2025;12(5):101520.
- Rubio-Viqueira B, Jimeno A, Cusatis G, et al. An in vivo platform for translational drug development in pancreatic cancer. Clin Cancer Res. 2006;12(15):4652-61.
- Bertotti A, Migliardi G, Galimi F, et al. A molecularly annotated platform of patient-derived xenografts ("xenopatients") identifies HER2 as an effective therapeutic target in cetuximab-resistant colorectal cancer. Cancer Discov. 2011;1(6):508-23.
- Sartore-Bianchi A, Lonardi S, Martino C, et al. Pertuzumab and trastuzumab emtansine in patients with HER2-amplified metastatic colorectal cancer: the phase II HERACLES-B trial. ESMO Open. 2020;5(5):e000911.
- Ovcharenko D, Chitjian C, Kashkin A, et al. Two dichloric compounds inhibit in vivo U87 xenograft tumor growth. Cancer Biol Ther. 2019;20(9):1281-1289.
- Hernandez MC, Bergquist JR, Leiting JL, et al. Patient-derived xenografts can be reliably generated from patient clinical biopsy specimens. J Gastrointest Surg. 2019;23(4):818-824.
- Noto FK, Sangodkar J, Adedeji BT, et al. The SRG rat, a Sprague-Dawley Rag2/Il2rg double-knockout validated for human tumor oncology studies. PLoS One. 2020;15(10):e0240169.
- De La Rochere P, Guil-Luna S, Decaudin D, et al. Humanized mice for the study of immuno-oncology. Trends Immunol. 2018;39(9):748-763.
- Hoffman RM. Patient-derived orthotopic xenografts: better mimic of metastasis than subcutaneous xenografts. Nat Rev Cancer. 2015;15(8):451-2.
- Okano M, Oshi M, Butash A, et al. Orthotopic implantation achieves better engraftment and faster growth than subcutaneous implantation in breast cancer patient-derived xenografts. J Mammary Gland Biol Neoplasia. 2020;25(1):27-36.
- Scott CL, Becker MA, Haluska P, et al. Patient-derived xenograft models to improve targeted therapy in epithelial ovarian cancer treatment. Front Oncol. 2013;3:295.
- De Vleeschauwer SI, van de Ven M, Oudin A, et al. OBSERVE: guidelines for the refinement of rodent cancer models. Nat Protoc. 2024;19(9):2571-2596.
- Meric-Bernstam F, Lloyd MW, Koc S, et al. Assessment of patient-derived xenograft growth and antitumor activity: the NCI PDXNet consensus recommendations. Mol Cancer Ther. 2024;23(7):924-938.
- Woo XY, Giordano J, Srivastava A, et al.; PDXNET Consortium; EurOPDX Consortium. Conservation of copy number profiles during engraftment and passaging of patient-derived cancer xenografts. Nat Genet. 2021;53(1):86-99.
- Hynds RE, Huebner A, Pearce DR, et al. Representation of genomic intratumor heterogeneity in multi-region non-small cell lung cancer patient-derived xenograft models. Nat Commun. 2024;15(1):4653.
- Wunderlich M, Chou FS, Sexton C, et al. Improved multilineage human hematopoietic reconstitution and function in NSGS mice. PLoS One. 2018;13(12):e0209034.
- Chiorazzi M, Martinek J, Krasnick B, et al. Autologous humanized PDX modeling for immuno-oncology recapitulates features of the human tumor microenvironment. J Immunother Cancer. 2023;11(7):e006921.
- Phoon YP, Lopes JE, Pfannenstiel LW, et al. Autologous human preclinical modeling of melanoma interpatient clinical responses to immunotherapeutics. J Immunother Cancer. 2024;12(4):e008066.
- Tsimafeyeu I, Makhov P, Ovcharenko D, et al. A novel anti-FGFR1 monoclonal antibody OM-RCA-01 exhibits potent antitumor activity and enhances the efficacy of immune checkpoint inhibitors in lung cancer models. Immunooncol Technol. 2024;23:100725.
- Jespersen H, Lindberg MF, Donia M, et al. Clinical responses to adoptive T-cell transfer can be modeled in an autologous immune-humanized mouse model. Nat Commun. 2017;8(1):707.
- Morton JJ, Bird G, Refaeli Y, et al. Humanized mouse xenograft models: narrowing the tumor-microenvironment gap. Cancer Res. 2016;76(21):6153-6158.
- Fløe LVB, Pedersen MG, Møller BK. Animal models in preclinical evaluation of CAR-T cell therapy: advantages and limitations. Biochim Biophys Acta Rev Cancer. 2025;1880(6):189455.
- Andreu-Sanz D, Gregor L, Carlini E, et al. Predictive value of preclinical models for CAR-T cell therapy clinical trials: a systematic review and meta-analysis. J Immunother Cancer. 2025;13(6):e011698.
- Duncan BB, Dunbar CE, Ishii K. Applying a clinical lens to animal models of CAR-T cell therapies. Mol Ther Methods Clin Dev. 2022;27:17-31.
- Yang J, Wu T, Xue F, et al. TRANSPIRE-DRP: a deep learning framework for translating patient-derived xenograft drug response to clinical patients via domain adaptation. J Transl Med. 2025;23(1):1340.
- Tosca EM, Ronchi D, Rocchetti M, et al. Predicting tumor volume doubling time and progression-free survival in untreated patients from patient-derived-xenograft (PDX) models: a translational model-based approach. AAPS J. 2024;26(5):92.
- Ovcharenko D, Mukhin D, Ovcharenko G. Alternative cancer therapeutics: unpatentable compounds and their potential in oncology. Pharmaceutics. 2024;16(9):1237.
- Altogen Labs. Xenograft models in oncology: CDX, PDX, organoids, and humanized immuno-oncology platforms. Austin (TX): Altogen Labs; https://altogenlabs.com/xenograft-models/
- Sirotkin AV, Ovcharenko D, Mlyncek M. Identification of protein kinases that control ovarian hormone release by selective siRNAs. J Mol Endocrinol. 2010;44(1):45-53.