Questa revisione riassume il ruolo della metilazione del DNA nella regolazione immunitaria e nel rigetto del trapianto. La metilazione del DNA regola lo sviluppo e la differenziazione delle cellule immunitarie, modula la funzione delle cellule immunitarie e può fungere da biomarcatore e bersaglio terapeutico per migliorare la sopravvivenza dell'innesto.
Articolo di revisione
Regolazione immunologica della metilazione del DNA e sue implicazioni nel rigetto dell'allotrapianto
34 visualizzazioni
⸱
11 settembre 2026
In questo articolo
Sommario
Abstract
Il rigetto del trapianto rimane un ostacolo importante per la sopravvivenza a lungo termine del grafto ed è determinato da interazioni complesse tra risposte immunitarie e meccanismi molecolari di regolazione. La metilazione del DNA, una delle principali modificazioni epigenetiche, svolge un ruolo fondamentale nel regolare lo sviluppo, la differenziazione, la maturazione e la funzione delle cellule immunitarie. Una metilazione del DNA anomala può alterare l'espressione di geni legati al sistema immunitario e influenzare la natura e l'intensità delle risposte immunitarie. Nel contesto del trapianto, tali alterazioni possono coinvolgere linfociti T, linfociti B e cellule immunitarie innate che partecipano al rigetto del grafto. La metilazione del DNA contribuisce inoltre alla regolazione di vie di segnalazione associate all'attivazione immunitaria, alla tolleranza e alle risposte infiammatorie. Pertanto, i cambiamenti nei profili di metilazione possono influenzare sia il decorso del rigetto sia il mantenimento della funzionalità del grafto. Questa revisione riassume le attuali conoscenze sulla metilazione del DNA nella regolazione immunitaria ed esamina le sue implicazioni nel rigetto del trapianto, con particolare attenzione allo sviluppo timico, ai linfociti T helper e citotossici, ai linfociti T regolatori, ai linfociti B, alle cellule immunitarie innate e alle vie di segnalazione. Vengono inoltre considerate le potenziali applicazioni della metilazione del DNA come biomarcatore e come bersaglio terapeutico nel trapianto. La comprensione di questi meccanismi epigenetici potrebbe favorire lo sviluppo di approcci più precisi per la valutazione del rischio di rigetto, la modulazione delle risposte immunitarie e il miglioramento degli esiti a lungo termine del grafto dopo trapianto di organo solido.
Introduzione
L'immunologia è la disciplina scientifica che studia la struttura e la funzione del sistema immunitario, inclusi i meccanismi alla base delle risposte immunitarie e il mantenimento dell'omeostasi dopo il riconoscimento di componenti self e non-self. Il campo comprende anche i processi patologici derivanti da un'alterata funzione immunitaria. Il sistema immunitario svolge tre funzioni fondamentali: difesa, sorveglianza e omeostasi. Insieme, queste funzioni impediscono l'ingresso di patogeni esterni e sostanze dannose, eliminano i componenti non-self all'interno dell'organismo e mantengono un ambiente immunitario interno stabile. In base alle caratteristiche delle risposte immunitarie, l'immunità viene classificata come innata o adattativa. L'immunità innata fornisce una risposta rapida e non specifica nei confronti di patogeni estranei, mentre l'immunità adattativa fornisce una risposta altamente specifica diretta contro particolari antigeni1,2. Durante una risposta immunitaria, fattori esterni e interni regolano l'espressione di geni associati alla funzione immunitaria. Tale regolazione coinvolge meccanismi genetici classici nonché modificazioni epigenetiche, formando una rete regolatoria trascrizionale complessa e dinamica3.
La genetica classica si concentra sui cambiamenti della funzione genica derivanti da alterazioni nelle sequenze di DNA, mentre l'epigenetica esamina i cambiamenti reversibili ed ereditabili nell'espressione genica che si verificano senza modificare la sequenza di DNA sottostante. Stimoli ambientali, come infezioni, esposizioni chimiche e farmaci, così come fattori interni quali citochine e ormoni, possono alterare il paesaggio epigenetico dei geni. Questi cambiamenti regolano l'espressione genica e, in ultima analisi, modellano i fenotipi cellulari e le funzioni biologiche. I principali meccanismi epigenetici che controllano l'espressione genica includono la metilazione del DNA, le modifiche degli istoni, il rimodellamento della cromatina e la regolazione mediata da RNA non codificanti. Durante lo sviluppo embrionale precoce, i segni di metilazione del DNA vengono quasi completamente eliminati e successivamente ripristinati durante la differenziazione4,5. La rimozione e il ripristino precisi di queste modifiche epigenetiche sono essenziali per lo sviluppo, la differenziazione e la maturazione cellulari normali. Al contrario, alterazioni epigenetiche anomale possono interrompere la funzione genica e contribuire all'insorgenza e alla progressione delle malattie6. I profili di metilazione del DNA cambiano dinamicamente anche durante lo sviluppo e la differenziazione delle cellule T e delle cellule B7,8. Questi risultati evidenziano il ruolo fondamentale della regolazione epigenetica nel guidare la differenziazione delle cellule staminali ematopoietiche del midollo osseo in diverse linee cellulari immunitarie. Le modifiche degli istoni regolano la differenziazione e la plasticità funzionale dei monociti/macrophagi e delle cellule T helper9,10,11,12,13,14 e influenzano vie di segnalazione chiave, tra cui le vie dei recettori tipo Toll15,16. Il rimodellatore della cromatina Mi-2beta è altamente espresso nei timociti e regola direttamente l'espressione del gene CD4 e lo sviluppo delle cellule T17. Gli RNA non codificanti svolgono inoltre un ruolo importante come regolatori delle risposte immunitarie. Ad esempio, l'interferone-γ (IFN-γ) svolge un ruolo centrale nella difesa dell'ospite contro le infezioni batteriche intracellulari, mentre miR-21 può sopprimere la produzione di IFN-γ mirando direttamente l'mRNA di IFN-γ18. Nel complesso, questi risultati sottolineano il ruolo centrale dei meccanismi epigenetici nel regolare le risposte immunitarie.
Le cellule immunitarie sono centrali per la funzione immunitaria e rappresentano fattori chiave nel rigetto del trapianto, un determinante importante della sopravvivenza dell'innesto19,20,21. Sebbene siano stati condotti numerosi studi immunologici approfonditi sui meccanismi alla base del rigetto del trapianto, molti aspetti rimangono ancora poco chiari22. Sempre più evidenze dimostrano inoltre ruoli fondamentali dei meccanismi epigenetici nello sviluppo, differenziazione e maturazione delle cellule immunitarie23,24. L'analisi della base molecolare del rigetto del trapianto dal punto di vista epigenetico potrebbe quindi favorire un intervento precoce e la prevenzione del rigetto del trapianto e della nefropatia cronica da allotrapianto dopo il trapianto d'organo, con potenziali benefici per la sopravvivenza a lungo termine dell'innesto. Tra le diverse modifiche epigenetiche, la metilazione del DNA rappresenta il meccanismo più stabile che regola la trascrizione nel genoma dei mammiferi25. Di conseguenza, questa revisione esamina il ruolo della metilazione del DNA nello sviluppo, differenziazione e funzione delle cellule immunitarie, nonché il suo coinvolgimento nel rigetto acuto successivo al trapianto d'organo.
Revisione e prospettiva
1. Metilazione del DNA e tecnologia di sequenziamento
La metilazione del DNA utilizza l'S-adenosilmetionina come donatore di gruppi metilici, e le DNA metiltransferasi catalizzano l'aggiunta covalente di un gruppo metilico al quinto carbonio della citosina all'interno dei dinucleotidi CpG (citosina–fosfato–guanina), convertendo così la citosina in 5-metilcitosina (5mC). Questa modificazione aggiunge un ulteriore livello regolatorio all'espressione genica rispetto alla sola sequenza del DNA. In generale, le regioni con bassi livelli di metilazione permettono il legame di proteine e supportano una struttura della cromatina favorevole alla trascrizione genica attiva26. Al contrario, le regioni di DNA metilato possono sopprimere la trascrizione e l'espressione genica reclutando proteine contenenti il dominio di legame al metil-CpG (MBD), promuovendo modifiche istoniche e complessi di rimodellamento della cromatina, oppure bloccando direttamente il legame di fattori di trascrizione e altre proteine leganti il DNA27,28,29. Tuttavia, la metilazione del DNA può essere associata anche all'attivazione genica, in particolare all'interno delle regioni del corpo genico, dove risulta positivamente correlata all'espressione genica. Sebbene questa relazione si verifichi con minore frequenza, la metilazione del corpo genico è comune nei geni espressi ubiquitariamente30,31.
La funzione biologica della metilazione del DNA deve essere interpretata nel contesto del suo genoma. I dinucleotidi CpG spesso si raggruppano in regioni chiamate isole CpG, definite come segmenti di DNA più lunghi di 200 paia di basi (bp), con un contenuto G+C di almeno il 50% e un rapporto osservato/atesso (Obs/Exp) di almeno 0,632. Nel genoma dei mammiferi, i dinucleotidi CpG sono relativamente rari e rappresentano solo circa l'1% del genoma. Circa il 60% dei promotori genici umani è associato a isole CpG, e queste regioni sono tipicamente non metilate nelle cellule normali. Solo una piccola proporzione (~6%) diventa metilata durante lo sviluppo precoce o la differenziazione tissutale33,34. Le "rive CpG" (CpG shores) indicano le regioni entro 2.000 bp a monte e a valle delle isole CpG, e il loro stato di metilazione è strettamente correlato al silenziamento trascrizionale. Approssimativamente il 70% delle regioni metilate in modo differenziale si verifica nelle rive CpG durante il riprogrammamento della metilazione23,35. Inoltre, la maggior parte della metilazione tissuto-specifica avviene nelle rive piuttosto che nelle isole CpG34,35. I "ripiani CpG" (CpG shelves) si trovano entro 2.000 bp a monte e a valle delle rive CpG, mentre il termine "mare aperto" ("open sea") si riferisce a tutte le restanti regioni genomiche al di fuori di isole, rive e ripiani CpG.
La metilazione del DNA avviene attraverso due processi principali: metilazione di mantenimento e metilazione de novo. La metilazione di mantenimento si verifica principalmente durante la replicazione semiconservativa del DNA, quando le metiltransferasi di mantenimento copiano i modelli di metilazione esistenti sul filamento figlio. DNMT1 funge da metiltransferasi di mantenimento principale; essa preferisce bersagliare il DNA emimetilato, rappresenta la metiltransferasi più abbondante nelle cellule ed è trascritta attivamente durante la fase S del ciclo cellulare36. Al contrario, la metilazione de novo stabilisce nuovi modelli di metilazione in modo indipendente dalla replicazione del DNA, bersagliando siti precedentemente non metilati. DNMT3A e DNMT3B svolgono il ruolo di metiltransferasi de novo primarie. Esse sono altamente espresse nelle cellule staminali embrionali e svolgono ruoli essenziali nell'instaurazione dei modelli di metilazione durante lo sviluppo embrionale, ma la loro espressione diminuisce durante la differenziazione cellulare27. La famiglia DNMT3 comprende anche DNMT3L, che manca di attività catalitica ma è fondamentale per l'instaurazione dell'imprinting genomico materno37. DNMT3L potenzia l'attività di DNMT3A e DNMT3B, migliorando così l'efficienza della metilazione del DNA38. Lungo il genoma, molti citosini metilati subiscono demetilazione del DNA, in particolare all'interno delle regioni del corpo genico. La demetilazione avviene attraverso meccanismi attivi e passivi. La demetilazione attiva coinvolge l'ossidazione della 5mC nei suoi derivati ossidati da parte degli enzimi TET39. Al contrario, la demetilazione passiva deriva dalla progressiva diluizione dei citosini metilati durante la replicazione del DNA, quando l'attività della metiltransferasi di mantenimento è assente40.
Poiché la metilazione del DNA svolge un ruolo centrale nella regolazione della trascrizione e dell'espressione genica, negli ultimi dieci anni è diventata un importante focus della ricerca, anche grazie ai progressi nelle tecnologie di rilevamento della metilazione. In base alle differenze nel pretrattamento del campione, gli approcci per il rilevamento della metilazione del DNA possono essere classificati in tre categorie41. Il primo approccio si basa su endonucleasi di restrizione sensibili alla metilazione, che non tagliano selettivamente le regioni di DNA metilato, generando così frammenti di dimensioni diverse a seconda dello stato di metilazione. Il secondo approccio arricchisce i frammenti di DNA metilato utilizzando proteine leganti la metilazione o anticorpi specifici per la 5-metilcitosina. Il terzo approccio impiega il trattamento con bisolfito per convertire le citosine non metilate in uracile, lasciando inalterate le citosine metilate, consentendo così una discriminazione precisa tra siti metilati e non metilati. Attualmente, la conversione con bisolfito combinata al sequenziamento di nuova generazione rappresenta la strategia più utilizzata per analizzare la metilazione del DNA. Tabella 1 riassume i principali approcci per il rilevamento della metilazione, inclusi i principi, i vantaggi, i limiti e le possibili applicazioni nella ricerca sui trapianti. I continui progressi nelle tecnologie di rilevamento della metilazione del DNA ampliano il toolkit tecnico per la ricerca epigenetica e supportano lo sviluppo di nuove strategie terapeutiche epigenetiche41,42,43,44,45.
2. Caratteristiche della metilazione nello sviluppo e nella differenziazione precoce delle cellule timiche
Il rigetto del trapianto coinvolge meccanismi complessi che includono risposte immunitarie sia mediate da cellule che da anticorpi. Le evidenze attuali in immunologia dei trapianti indicano che l'immunità mediata dalle cellule T svolge un ruolo centrale nel rigetto dell'innesto46,47. Il timo funziona come organo principale per lo sviluppo, la differenziazione e la maturazione delle cellule T48. Durante lo sviluppo dei timociti, lo stadio precursorio delle cellule T, i profili di metilazione del DNA subiscono un rimodellamento continuo e dinamico. Questi cambiamenti includono sia demetilazione che metilazione in regioni genomiche che regolano la trascrizione delle cellule T, anche se questi processi non avvengono in modo completamente bilanciato. Durante le fasi iniziali dello sviluppo, i geni che codificano per componenti chiave del recettore delle cellule T (TCR) e per fattori regolatori essenziali, tra cui CD3, RUNX3, RORC, RAG1 e LCK, subiscono principalmente demetilazione7. Più in generale, la demetilazione del DNA avviene più frequentemente rispetto alla metilazione durante la differenziazione delle cellule immunitarie49,50. Al contrario, la metilazione de novo è relativamente limitata e avviene principalmente durante la fase iniziale di impegno dello sviluppo dei timociti7. La metilazione de novo è inoltre fondamentale per silenziare i geni associati al potenziale pluripotente delle cellule staminali, consentendo così l'impegno verso una linea cellulare e la differenziazione7,51. Un'altra caratteristica importante della metilazione del DNA nei timociti è che la maggior parte dei cambiamenti di metilazione rimangono stabili e sostanzialmente irreversibili una volta stabiliti durante la differenziazione. Tuttavia, alcuni geni, come i geni RAG, mostrano una regolazione dinamica: subiscono demetilazione durante le prime fasi dello sviluppo delle cellule immunitarie e vengono successivamente rimetilati in fasi più avanzate7.
3. Metilazione del DNA nella differenziazione e funzione delle cellule immunitarie
La metilazione del DNA svolge un ruolo cruciale nella regolazione della differenziazione, della funzione e della plasticità di diverse popolazioni di cellule immunitarie, influenzando così l'esito delle risposte immunitarie nei trapianti.
- Cellule immunitarie adattative
- Cellule T helper (cellule T CD4+)
Le cellule T CD4+ agiscono come principali cellule effettrici nel rigetto acuto del trapianto d'organo52,53. Le cellule T naive (Tn) si differenziano in diversi sottoinsiemi di cellule T CD4+ attraverso meccanismi coordinati di tipo genetico, epigenetico e regolatori aggiuntivi. Alla stimolazione da segnali specifici, il paesaggio epigenetico delle cellule T naive può modificarsi, alterando così la trascrizione e l'espressione genica. Questi cambiamenti possono influenzare infine sia il tipo che l'intensità del rigetto immunitario successivo al trapianto. Dopo l'attivazione delle cellule T, il gene IL2 subisce una rapida demetilazione e permane in uno stato non metilato. Questo cambiamento epigenetico è essenziale per potenziare la trascrizione e l'espressione di geni che sostengono la funzione delle cellule T54.
La metilazione del DNA svolge inoltre un ruolo fondamentale nell'indirizzare la differenziazione delle cellule T naive nei sottoinsiemi Th1 e Th255,56. Nelle cellule T naive CD4+, il gene IFNG è altamente metilato; diventa specificamente demetilato durante la differenziazione in Th1, mentre rimane fortemente metilato nelle cellule Th257. Al contrario, il gene IL4 è fortemente metilato nelle cellule T naive e Th1, ma subisce una parziale demetilazione nelle cellule Th258. Fattori esterni possono ulteriormente regolare questi profili di metilazione modulando l'attività delle DNA metiltransferasi (DNMT). Ad esempio, la carenza di vitamina D aumenta l'attività delle DNMT e promuove l'ipermetilazione del gene IFNG, mentre la supplementazione con vitamina D può invertire questi cambiamenti59. L'invecchiamento biologico influenza inoltre i profili di metilazione del DNA. Studi, inclusi quelli di Yu, mostrano che l'espressione dell'mRNA di DNMT3a e la metilazione del promotore del gene IL4 aumentano con l'età, mentre la metilazione del promotore del gene IFNG diminuisce60. Questi risultati suggeriscono che i cambiamenti legati all'età nella metilazione del DNA possono spostare l'equilibrio tra le risposte delle cellule Th1 e Th2.
La differenziazione delle cellule T naive coinvolge anche altri due importanti sottoinsiemi di cellule T CD4+: le cellule Th17 e le cellule T regolatorie (Treg)61,62. Questo processo è strettamente regolato dalla metilazione del DNA. L'espressione del fattore di trascrizione specifico per Th17, RORγt, e della citochina IL-17 dipende dallo stato di metilazione delle rispettive regioni promotrici dei geni63,64,65. Le cellule Th17 nei tessuti del trapianto possono aggravare il rigetto del trapianto e promuovere lesioni vascolari66. La metilazione del DNA influenza anche la plasticità funzionale delle cellule Th17. In condizioni di infiammazione cronica, il gene IFNG nelle cellule Th17 rimane demetilato, consentendo a queste cellule di produrre IFN-γ. Di conseguenza, le cellule Th17 possono acquisire caratteristiche sia del fenotipo Th1 che Th1767. Inoltre, studi in vitro mostrano che condizioni specifiche di stimolazione possono indurre le cellule Th17 a differenziarsi in cellule Treg funzionali con forte attività immunosoppressiva68.
Al contrario, le cellule Treg svolgono un ruolo fondamentale nel mantenere la tolleranza immunitaria e preservare l'omeostasi nei trapianti69. Queste cellule possono originarsi nel timo o differenziarsi nella periferia sotto l'influenza del TGF-β; indipendentemente dall'origine, le cellule Treg esprimono costantemente il fattore di trascrizione Foxp370. La regolazione epigenetica, in particolare la metilazione del DNA, svolge un ruolo chiave nel controllo dell'espressione di geni associati alla funzione delle cellule Treg, inclusi Foxp3 e Ctla4, influenzandone direttamente l'attività trascrizionale71,72,73,74. Durante lo sviluppo delle cellule Treg timiche, il gene Foxp3 subisce una demetilazione progressiva. Questo stato demetilato persiste dopo la migrazione delle cellule nei tessuti periferici e richiede un segnale TCR sostenuto di intensità adeguata62,75,76,77. In assenza di DNMT1, la stimolazione del TCR può indurre efficacemente l'espressione di Foxp3 in cellule T Foxp3-negative sia nel timo che nei tessuti periferici. Tuttavia, se la stimolazione del TCR non induce un rimodellamento epigenetico sufficiente, le cellule non possono mantenere un'espressione stabile di Foxp3, essenziale per preservare il fenotipo Treg62,75,78. L'espressione stabile di Foxp3 è controllata principalmente da modifiche epigenetiche negli elementi regolatori cis, in particolare le sequenze non codificanti conservate (CNS)71,79,80. Tra queste, lo stato di metilazione della regione specifica per Treg e demetilata (TSDR) funge da marcatore affidabile per distinguere popolazioni di Treg stabili da quelle instabili71,81,82,83,84,85,86. Nelle cellule Treg naive naturali (nTreg), la TSDR rimane non metilata, consentendo il reclutamento di fattori di trascrizione come Stat5, NFAT, Runx1 e CREB, che sostengono un'espressione stabile di Foxp3. Al contrario, nelle cellule Treg indotte (iTreg), la TSDR è tipicamente metilata, portando a un'espressione di Foxp3 meno stabile72,74,87,88,89. Inoltre, la perdita di enzimi demetilanti come TET1 o TET2 porta a ipermetilazione del locus di Foxp3, compromettendo la funzione delle cellule Treg e promuovendo lo sviluppo di malattie autoimmuni90. Studi clinici dimostrano ulteriormente che livelli più elevati di demetilazione di Foxp3 in campioni bioptici di trapianti renali con rigetto subclinico sono associati a migliori esiti del trapianto82,84.
Le cellule Treg sono state sempre più studiate come mezzo per prevenire il rigetto dell'allograft e promuovere la tolleranza immunitaria91. Un numero sufficiente di cellule Treg deve persistere nel trapianto per sopprimere efficacemente le cellule T effettrici che guidano il rigetto del trapianto, mantenendo così la tolleranza immunitaria92. Tuttavia, le cellule Treg mostrano un certo grado di instabilità fenotipica. In determinate condizioni, possono subire cambiamenti epigenetici, inclusa la demetilazione del gene RORC, che porta all'espressione della citochina pro-infiammatoria IL-1793,94. Questo cambiamento evidenzia la plasticità delle cellule Treg e rappresenta una sfida per il loro utilizzo terapeutico. Studi sperimentali suggeriscono inoltre che la modulazione epigenetica può potenziare la funzione delle cellule Treg. Ad esempio, Guo et al. hanno mostrato in modelli animali che la combinazione di inibitori della metilazione del DNA con IL-35 aumenta l'espressione di Foxp3, promuove la differenziazione delle cellule Treg e migliora la sopravvivenza del trapianto95. Nonostante questi progressi, la comprensione dei meccanismi legati alle cellule Treg rimane incompleta. Studi futuri dovrebbero definire le condizioni che favoriscono la differenziazione delle cellule Treg e stabilizzano il loro fenotipo, con l'obiettivo di applicare questi risultati al trattamento delle malattie immuno-mediate. - Cellule T citotossiche (cellule T CD8+)
Dopo l'attivazione, le cellule T naive CD8+ si differenziano in cellule effettrici citotossiche note come linfociti T citotossici (CTL). Queste cellule sono comunemente classificate in due sottoinsiemi: cellule Tc1, che producono IFN-γ, e cellule Tc2, che producono IL-4 e IL-596. Studi clinici mostrano che la proporzione di cellule T CD69+/CD8+ nel sangue periferico di pazienti sottoposti a trapianto cardiaco si correla con un rigetto grave. Inoltre, le cellule T CD8+ nel tessuto miocardico mostrano un fenotipo attivato CD69+ ed esibiscono attività citotossica mediata da perforina97,98. Evidenze sperimentali supportano ulteriormente il ruolo delle cellule T CD8+ nel rigetto del trapianto. Jones et al. hanno dimostrato che, in topi privi di cellule T generati mediante timectomia e trattamento con anti-CD4/CD8, il trasferimento di sole cellule T CD8+ specifiche per l'antigene del TCR è sufficiente a indurre il rigetto di trapianti cardiaci allogenici completamente incompatibili99. Questi risultati evidenziano il contributo fondamentale delle cellule T CD8+ al rigetto immunitario del trapianto. La metilazione del DNA regola anche lo sviluppo e la funzione delle cellule T CD8+. In assenza di DNMT1, la sopravvivenza dei timociti è compromessa100. Inoltre, l'eliminazione di DNMT3a nelle cellule T CD8+ mature promuove la differenziazione in cellule della memoria riducendo la differenziazione in cellule effettrici terminali. Questo effetto è mediato in parte dall'aumento dell'espressione del fattore 1 della cellula T (Tcf1), poiché DNMT3a bersaglia la regione promotrice del gene Tcf7 e induce metilazione de novo nelle cellule T CD8+ effettrici precoci101. Inoltre, in un modello murino di infezione virale acuta, l'eliminazione condizionale di TET2 nelle cellule T potenzia la formazione di cellule T CD8+ della memoria102. Nel complesso, questi risultati dimostrano che la metilazione del DNA regola in modo critico lo sviluppo, la differenziazione e le risposte funzionali delle cellule T CD8+. - Cellule B
Le cellule T svolgono un ruolo centrale nel rigetto del trapianto; tuttavia, anche le cellule B contribuiscono alle risposte di rigetto cellulare e umorale103,104. Il rigetto umorale è mediato principalmente dai linfociti B. Dopo l'attivazione, le cellule B si differenziano in plasmacellule che producono e secernono grandi quantità di anticorpi specifici, in grado di innescare danni infiammatori nel trapianto105. La metilazione del DNA regola ulteriormente le risposte immunitarie delle cellule B. Lee et al. hanno mostrato che durante lo sviluppo precoce delle cellule B avviene una vasta demetilazione del DNA, in particolare nelle regioni del corpo genico e nelle regioni non isole CpG. Al contrario, l'influenza regolatoria della metilazione del DNA diventa meno pronunciata negli stadi successivi della maturazione delle cellule B106. Inoltre, Shaknovich et al. hanno identificato differenze significative nei profili di metilazione del DNA tra le cellule B del centro germinale e le cellule B naive107. Le cellule B del centro germinale subiscono demetilazione, che altera l'espressione di geni funzionali e influenza vie di segnalazione chiave, tra cui le vie NF-κB e MAPK107,108. Studi funzionali dimostrano inoltre che la metilazione del DNA limita l'attività delle cellule B. L'eliminazione delle metiltransferasi de novo Dnmt3a e Dnmt3b (carenza di Dnmt3) promuove lo sviluppo e la maturazione delle cellule B. Allo stesso tempo, potenzia l'attivazione delle cellule B e favorisce l'espansione delle cellule B del centro germinale e delle plasmacellule. Questi risultati indicano che la metilazione de novo del DNA normalmente agisce limitando l'attivazione delle cellule B e frenando la differenziazione in plasmacellule109.
- Cellule T helper (cellule T CD4+)
- Cellule immunitarie innate
La risposta immunitaria successiva al trapianto di organi solidi coinvolge interazioni coordinate tra immunità innata e adattativa. Il sistema immunitario innato comprende cellule ematopoietiche e non ematopoietiche come cellule dendritiche, macrofagi, cellule natural killer e neutrofili, tutte in grado di contribuire al rigetto immunitario post-trapianto110.
Le cellule dendritiche agiscono come regolatori chiave che collegano immunità innata e adattativa, con la capacità di promuovere sia l'attivazione immunitaria che la tolleranza111,112. Durante la differenziazione da monociti, le cellule dendritiche subiscono ampi cambiamenti nella metilazione del DNA, caratterizzati da una marcata riduzione dei livelli di metilazione in molte regioni genomiche. Questi cambiamenti avvengono principalmente in regioni enhancer e nei siti di legame dei fattori di trascrizione essenziali per la specificazione della linea cellulare e l'attivazione immunitaria113,114,115. Un tratto distintivo di questo processo di differenziazione è il downregolamento di CD14 e l'upregolamento di CD209 sulla superficie cellulare. Questo spostamento si correla con la demetilazione dei siti CpG all'interno della regione promotrice del gene CD209116. Inoltre, il trattamento con inibitori della metilazione del DNA aumenta significativamente l'espressione di molecole co-stimolatorie come CD40 e CD86, potenziando così la presentazione dell'antigene e promuovendo la maturazione funzionale delle cellule dendritiche. Questi risultati indicano che la metilazione del DNA regola direttamente la funzione e l'attività immunitaria delle cellule dendritiche117.
I monociti e i macrofagi sono componenti essenziali del sistema immunitario poiché mediano la fagocitosi e la rimozione di cellule anomale e patogeni invasori. Ampia evidenza mostra che i macrofagi contribuiscono non solo ai danni infiammatori osservati nel rigetto acuto precoce, ma anche alla progressione della fibrosi durante il rigetto cronico tardivo118,119. L'equilibrio tra macrofagi M1 (attivati classicamente) e macrofagi M2 (attivati alternativamente) regola in modo critico le risposte immunitarie. Una tendenza al predominio dei macrofagi M1 promuove l'infiammazione e il danno tissutale. Al contrario, la riduzione dell'espressione di DNMT1, ottenuta tramite inibitori della metilazione del DNA o knockout genico, riduce la metilazione al promotore del recettore γ1 attivato dai proliferatori dei perossisomi (PPARγ1). Questo cambiamento promuove l'attivazione dei macrofagi M2 e contribuisce a limitare i danni immuno-mediati120. Differenze nei profili di metilazione del DNA evidenziano ulteriormente il ruolo della regolazione epigenetica nella funzione dei macrofagi. Studi hanno identificato variazioni significative nella metilazione del promotore di geni specifici nei monociti/macrophagi del sangue periferico tra individui con e senza malattia coronarica121. Inoltre, la differenziazione dei monociti in macrofagi comporta cambiamenti sostanziali nella metilazione nei siti di legame dei fattori di trascrizione, indicando che la metilazione del DNA in regioni regolatorie chiave svolge un ruolo preciso e critico nella differenziazione dei macrofagi122.
Le cellule natural killer (NK) svolgono funzioni sia effettrici che regolatorie nel rigetto del trapianto. Possono promuovere il rigetto del trapianto ma anche contribuire allo sviluppo della tolleranza immunitaria. Durante la differenziazione delle cellule staminali ematopoietiche del midollo osseo in cellule NK, la ridotta metilazione del gene KIR porta a un aumento dell'espressione di KIR, che svolge un ruolo importante nella regolazione immunitaria. Inoltre, il trattamento con inibitori della metilazione del DNA induce la demetilazione del gene KIR e ne promuove l'espressione nelle cellule NK123,124. Questi risultati indicano che la metilazione del DNA è un regolatore chiave della funzione delle cellule NK.
I neutrofili partecipano attivamente anche al rigetto del trapianto. I neutrofili attivati rilasciano una serie di mediatori che reclutano e attivano cellule presentanti l'antigene, avviando così risposte delle cellule T specifiche per l'antigene e amplificando il rigetto immunitario125,126,127. PRV-1, una proteina ancoraggio espressa sui neutrofili, è regolata dalla metilazione del DNA nella sua regione promotrice in condizioni fisiologiche e patologiche128.
4. Metilazione del DNA in vie di segnalazione chiave
La metilazione del DNA non solo regola direttamente la trascrizione dei geni funzionali, ma influenza anche il comportamento cellulare modulando vie di segnalazione chiave. Ad esempio, l'ipermetilazione della regione promotore del gene della proteina legata alla frizzled secreta (SFRP) porta al silenziamento genico. Questo silenziamento altera la regolazione normale della via di segnalazione Wnt/β-catenina, determinandone l'attivazione aberrante e favorendo lo sviluppo del cancro del colon-retto129. Analogamente, l'ipermetilazione di regolatori negativi a monte della via di segnalazione mTOR nelle cellule immunitarie riduce la loro espressione, portando a un'eccessiva attivazione di mTOR e contribuendo al danno infiammatorio nei reni diabetici. Interventi come il decitabine o l'interferenza dell'RNA possono ridurre la metilazione di questi geni regolatori inibendo DNMT1, attenuando così il decorso della nefropatia diabetica130. Inoltre, gli inibitori della DNA metiltransferasi possono sopprimere la proliferazione cellulare regolando vie di segnalazione come NF-κB e JAK/STAT, influenzando in tal modo lo sviluppo e il decorso delle malattie131,132 (Figura 1).
5. Implicazioni cliniche: interazioni tra farmaci immunosoppressori e metilazione del DNA
È stato dimostrato che gli agenti immunosoppressori considerati standard di cura influenzano i profili di metilazione del DNA nelle cellule immunitarie, anche se gli effetti variano a seconda del farmaco e del contesto genomico. Studi sulla metilazione del promotore di IFNγ nei linfociti T hanno mostrato che l'acido micofenolico contrasta la demetilazione indotta dall'attivazione dei linfociti T, mentre il tacrolimus non esercita lo stesso effetto in questo specifico locus133. Al contrario, è stato dimostrato che la sirolimus modula i profili globali di metilazione attraverso i suoi effetti sulle vie di segnalazione mTOR134, e la metilazione del DNA stessa è stata dimostrata regolare la via mTOR, influenzando così la sopravvivenza dell'alloinnesto e il rigetto acuto dopo trapianto renale135. Inoltre, i glucocorticoidi come la desametasone inducono un rimodellamento diffuso della metilazione del DNA nel compartimento immunitario periferico. L'indice di metilazione neutrofila alla desametasone rappresenta un marcatore farmacodinamico sensibile dell'esposizione ai glucocorticoidi ed è associato a profili immunitari immunosoppressivi136. È stato inoltre riportato che la terapia induttiva con ATG altera il metiloma del DNA nei pazienti sottoposti a trapianto renale, e modelli basati sulla metilazione si sono dimostrati più efficaci dei profili trascrittomici nel prevedere il rischio di infezione137. La variabilità epigenetica individuale potrebbe influenzare la risposta dei pazienti a queste terapie, suggerendo che i biomarcatori basati sulla metilazione potrebbero potenzialmente guidare regimi immunosoppressori personalizzati136,137. Queste interazioni tra farmaci ed epigenoma richiedono ulteriori indagini, poiché potrebbero avere importanti implicazioni nell'ottimizzazione dei risultati a lungo termine del trapianto.
6. Sfide e prospettive: bilanciare la modulazione epigenetica con la sicurezza immunitaria
Nonostante le loro potenzialità nel trapianto, gli inibitori della DNMT (DNMTis), come l'azacitidina e la decitabina, comportano rischi infettivi e oncogenici. Il trattamento con questi agenti è stato associato a gravi complicanze settiche138,139, e l'esposizione sistemica ad agenti ipometilanti è stata inoltre associata a un aumentato rischio di trasformazione in leucemia mieloide acuta secondaria, con pazienti colpiti che mostrano una sopravvivenza mediana complessiva inferiore a 5 mesi140. Oltre alle tossicità legate al farmaco, la mancanza di specificità per tipo cellulare rappresenta una sfida importante. La demetilazione sistemica potrebbe destabilizzare il compartimento delle cellule T regolatorie attivando al contempo le cellule T effettrici, potenzialmente aggravando il rigetto141, e potrebbe compromettere la protezione delle cellule T CD8+ di memoria contro patogeni opportunistici come il CMV101,102.
Per superare queste limitazioni, strategie emergenti mirano a ottenere una modulazione specifica per tipo cellulare e per locus. Le piattaforme a base di nanoparticelle possono consegnare DNMT in modo preferenziale alle cellule che infiltrano il trapianto142,143. La modifica del epigenoma mediante CRISPR/dCas9 consente una demetilazione mirata del TSDR di Foxp3 per stabilizzare i linfociti T regolatori senza effetti globali144,145. Il monitoraggio guidato da biomarcatori potrebbe inoltre favorire una traduzione clinica più sicura146.
Conclusioni
Il miglioramento della sopravvivenza dell'innesto rimane un obiettivo primario nella ricerca sui trapianti d'organo. Il rigetto del trapianto è un processo immunologico complesso in cui le modifiche epigenetiche provenienti sia dall'organo donatore che dal ricevente interagiscono dinamicamente per modellare il paesaggio epigenetico complessivo. Il sistema immunitario del ricevente è un fattore chiave nel rigetto dell'innesto. I meccanismi epigenetici regolano in modo critico lo sviluppo, la differenziazione e la funzione delle cellule immunitarie, influenzando così le risposte di rigetto e la sopravvivenza dell'innesto dopo il trapianto. Inoltre, fattori come farmaci immunosoppressori, infezioni e l'ambiente post-trapianto complicano ulteriormente la relazione tra regolazione epigenetica e risposte immunitarie. Questi fattori possono alterare i profili epigenetici e modificare il comportamento delle cellule immunitarie, aggiungendo un ulteriore livello di complessità agli esiti del trapianto. È pertanto necessaria un'ulteriore indagine sulla relazione tra meccanismi epigenetici e rigetto del trapianto, al fine di identificare nuovi biomarcatori e target terapeutici, nonché per migliorare gli approcci diagnostici e le strategie terapeutiche nei trapianti d'organo.
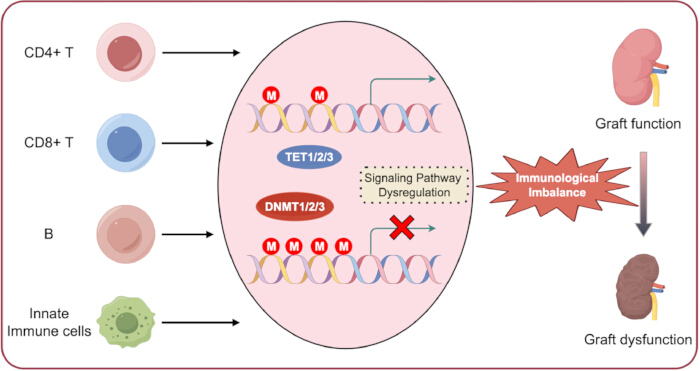
Figura 1. La metilazione del DNA nell'immunità da trapianto. Le cellule immunitarie mantengono specifici profili intrinseci di metilazione del DNA durante tutto il loro ciclo vitale. La perturbazione di questo processo fisiologico può indurre una metilazione del DNA aberrante e la disregolazione di vie di segnalazione a valle, con conseguente alterazione dell'omeostasi immunitaria e disfunzione dell'allograft.Cliccare qui per visualizzare una versione ingrandita di questa figura.
| Metodo | Principio | Vantaggi | Limitazioni | Applicazioni nel trapianto |
| MeDIP-seq⁴¹ | Arricchimento con anticorpo anti-5mC + NGS | Conveniente per analisi su scala genomica; adatto a coorti di campioni di grandi dimensioni | Bassa risoluzione (~100–300 bp); non permette di distinguere 5mC da 5hmC | Screening di modifiche globali della metilazione nei PBMC di pazienti trapiantati |
| WGBS⁴² | Conversione con bisolfito + NGS | Risoluzione a singola base; copertura su scala genomica | Alto costo; richiede un elevato volume di dati | Mappatura completa del metiloma di biopsie del trapianto; identificazione di nuove DMR associate al rigetto |
| RRBS⁴³ | Arricchimento con enzimi di restrizione + conversione con bisolfito + NGS | Conveniente; elevata copertura delle regioni ricche di CpG | Copertura limitata delle regioni non-CpG e povere di CpG | Analisi mirata del metiloma nel tessuto del trapianto con ridotto costo di sequenziamento |
| PCR specifica per metilazione⁴⁴ | Conversione con bisolfito + PCR con primers specifici per metilazione | Elevata sensibilità; semplice, rapida e a basso costo | Analizza solo loci specifici; analisi qualitativa o quantitativa limitata | Convalida di DMR candidate da coorti di scoperta; sviluppo di biomarcatori clinici |
| Pirosequenziamento⁴⁵ | Conversione con bisolfito + sequenziamento per sintesi | Quantitativo; risoluzione a singola base in loci mirati | Produttività moderata; richiede identificazione preventiva del target | Quantificazione precisa dei livelli di metilazione in specifici siti CpG, come la regione TSDR del gene FOXP3 nelle cellule Treg |
Tabella 1: Sintesi dei principali approcci per il rilevamento della metilazione del DNA. La tabella riassume i metodi comunemente utilizzati per il rilevamento della metilazione del DNA, i loro principi, vantaggi, limitazioni e possibili applicazioni nella ricerca sui trapianti.
Dichiarazioni
Gli autori dichiarano di non avere interessi concorrenti o potenziali conflitti di interesse.
Ringraziamenti
Gli autori ringraziano Figdraw per l'assistenza nella preparazione delle figure.
Riferimenti
- Güell-Alonso R, Cabrera-Pérez R, Vives J. Immunocompatibility in transplantation: adapting to a changing therapeutic landscape. Front Immunol. 2025;16:1648534.
- Li XQ, Ding RD, Cai JZ. Organ transplantation: current status, challenges, and future prospects. MedComm. 2026;7(1):e70567.
- Medzhitov R, Horng T. Transcriptional control of the inflammatory response. Nat Rev Immunol. 2009;9:692–703.
- Bagci H, Fisher AG. DNA demethylation in pluripotency and reprogramming: the role of tet proteins and cell division. Cell Stem Cell. 2013;13:265–269.
- Gu TP, et al. The role of Tet3 DNA dioxygenase in epigenetic reprogramming by oocytes. Nature. 2011;477:606–610.
- Cedar H, Bergman Y. Programming of DNA methylation patterns. Annu Rev Biochem. 2012;81:97–117.
- Rodriguez RM, et al. Regulation of the transcriptional program by DNA methylation during human αβ T-cell development. Nucleic Acids Res. 2015;43:760–774.
- Rauch TA, et al. A human B cell methylome at 100-base pair resolution. Proc Natl Acad Sci U S A. 2009;106:671–678.
- Hardbower DM, et al. Ornithine decarboxylase regulates M1 macrophage activation and mucosal inflammation via histone modifications. Proc Natl Acad Sci U S A. 2017;114:E751–E760.
- De Santa F, et al. The histone H3 lysine-27 demethylase Jmjd3 links inflammation to inhibition of polycomb-mediated gene silencing. Cell. 2007;130:1083–1094.
- Antignano F, Zaph C. Regulation of CD4 T-cell differentiation and inflammation by repressive histone methylation. Immunol Cell Biol. 2015;93:245–252.
- Wei G, et al. Global mapping of H3K4me3 and H3K27me3 reveals specificity and plasticity in lineage fate determination of differentiating CD4+ T cells. Immunity. 2009;30:155–167.
- Liu Z, et al. The histone H3 lysine-27 demethylase Jmjd3 plays a critical role in specific regulation of Th17 cell differentiation. J Mol Cell Biol. 2015;7:505–516.
- He H, et al. Histone methylation mediates plasticity of human FOXP3(+) regulatory T cells by modulating signature gene expressions. Immunology. 2014;141:362–376.
- Menden H, et al. Histone deacetylase 6 regulates endothelial MyD88-dependent canonical TLR signaling, lung inflammation, and alveolar remodeling in the developing lung. Am J Physiol Lung Cell Mol Physiol. 2019;317:L332–L346.
- Irizarry-Caro RA, et al. TLR signaling adapter BCAP regulates inflammatory to reparatory macrophage transition by promoting histone lactylation. Proc Natl Acad Sci U S A. 2020;117:30628–30638.
- Williams CJ, et al. The chromatin remodeler Mi-2beta is required for CD4 expression and T cell development. Immunity. 2004;20:719–733.
- Yang F, et al. MiR-21 is remotely governed by the commensal bacteria and impairs anti-TB immunity by down-regulating IFN-γ. Front Microbiol. 2020;11:512581.
- Nankivell BJ, Kuypers DR. Diagnosis and prevention of chronic kidney allograft loss. Lancet. 2011;378:1428–1437.
- Zununi Vahed S, et al. Genetics and epigenetics of chronic allograft dysfunction in kidney transplants. Iran J Kidney Dis. 2016;10:1–9.
- Goldberg RJ, Weng FL, Kandula P. Acute and chronic allograft dysfunction in kidney transplant recipients. Med Clin North Am. 2016;100:487–503.
- Wood KJ, Bushell A, Hester J. Regulatory immune cells in transplantation. Nat Rev Immunol. 2012;12:417–430.
- Ji H, et al. Comprehensive methylome map of lineage commitment from haematopoietic progenitors. Nature. 2010;467:338–342.
- Suarez-Alvarez B, Rodriguez RM, Fraga MF, Lopez-Larrea C. DNA methylation: a promising landscape for immune system-related diseases. Trends Genet. 2012;28:506–514.
- Eckhardt F, et al. DNA methylation profiling of human chromosomes 6, 20 and 22. Nat Genet. 2006;38:1378–1385.
- Thomson JP, et al. CpG islands influence chromatin structure via the CpG-binding protein Cfp1. Nature. 2010;464:1082–1086.
- Esteller M. Epigenetic gene silencing in cancer: the DNA hypermethylome. Hum Mol Genet. 2007;16(Spec No 1):R50–R59.
- Lopez-Serra L, Esteller M. Proteins that bind methylated DNA and human cancer: reading the wrong words. Br J Cancer. 2008;98:1881–1885.
- Kuroda A, et al. Insulin gene expression is regulated by DNA methylation. PLoS One. 2009;4:e6953.
- Hellman A, Chess A. Gene body-specific methylation on the active X chromosome. Science. 2007;315:1141–1143.
- Jones PA. Functions of DNA methylation: islands, start sites, gene bodies and beyond. Nat Rev Genet. 2012;13:484–492.
- Esteller M. Epigenetics in evolution and disease. Lancet. 2008;372:S90–S96.
- Straussman R, et al. Developmental programming of CpG island methylation profiles in the human genome. Nat Struct Mol Biol. 2009;16:564–571.
- Irizarry RA, et al. The human colon cancer methylome shows similar hypo- and hypermethylation at conserved tissue-specific CpG island shores. Nat Genet. 2009;41:178–186.
- Doi A, et al. Differential methylation of tissue- and cancer-specific CpG island shores distinguishes human induced pluripotent stem cells, embryonic stem cells and fibroblasts. Nat Genet. 2009;41:1350–1353.
- Portela A, Esteller M. Epigenetic modifications and human disease. Nat Biotechnol. 2010;28:1057–1068.
- Bourc'his D, et al. Dnmt3L and the establishment of maternal genomic imprints. Science. 2001;294:2536–2539.
- Gowher H, et al. Mechanism of stimulation of catalytic activity of Dnmt3A and Dnmt3B DNA-(cytosine-C5)-methyltransferases by Dnmt3L. J Biol Chem. 2005;280:13341–13348.
- Wu X, Zhang Y. TET-mediated active DNA demethylation: mechanism, function and beyond. Nat Rev Genet. 2017;18:517–534.
- Bochtler M, Kolano A, Xu GL. DNA demethylation pathways: additional players and regulators. Bioessays. 2017;39:1–13.
- Laird PW. Principles and challenges of genomewide DNA methylation analysis. Nat Rev Genet. 2010;11:191–203.
- Lister R, et al. Human DNA methylomes at base resolution show widespread epigenomic differences. Nature. 2009;462:315–322.
- Meissner A, et al. Reduced representation bisulfite sequencing for comparative high-resolution DNA methylation analysis. Nucleic Acids Res. 2005;33:5868–5877.
- Herman JG, et al. Methylation-specific PCR: a novel PCR assay for methylation status of CpG islands. Proc Natl Acad Sci U S A. 1996;93:9821–9826.
- Colella S, et al. Sensitive and quantitative universal pyrosequencing methylation analysis of CpG sites. Biotechniques. 2003;35:114–120.
- Nankivell BJ, Alexander SI. Rejection of the kidney allograft. N Engl J Med. 2010;363:1451–1462.
- Gelman AE, et al. CD4+ T lymphocytes are not necessary for the acute rejection of vascularized mouse lung transplants. J Immunol. 2008;180:4754–4762.
- Seo W, Taniuchi I. Transcriptional regulation of early T-cell development in the thymus. Eur J Immunol. 2016;46:531–538.
- Calvanese V, et al. A promoter DNA demethylation landscape of human hematopoietic differentiation. Nucleic Acids Res. 2012;40:116–131.
- Lee ST, et al. A global DNA methylation and gene expression analysis of early human B-cell development reveals a demethylation signature and transcription factor network. Nucleic Acids Res. 2012;40:11339–11351.
- Challen GA, et al. Dnmt3a is essential for hematopoietic stem cell differentiation. Nat Genet. 2011;44:23–31.
- Chitilian HV, et al. The strength of cell-mediated xenograft rejection in the mouse is due to the CD4+ indirect response. Xenotransplantation. 1998;5:93–98.
- Pierson RN, et al. Xenogeneic skin graft rejection is especially dependent on CD4+ T cells. J Exp Med. 1989;170:991–996.
- Bruniquel D, Schwartz RH. Selective, stable demethylation of the interleukin-2 gene enhances transcription by an active process. Nat Immunol. 2003;4:235–240.
- Sanders VM. Epigenetic regulation of Th1 and Th2 cell development. Brain Behav Immun. 2006;20:317–324.
- Wilson CB, Rowell E, Sekimata M. Epigenetic control of T-helper-cell differentiation. Nat Rev Immunol. 2009;9:91–105.
- Schoenborn JR, et al. Comprehensive epigenetic profiling identifies multiple distal regulatory elements directing transcription of the gene encoding interferon-gamma. Nat Immunol. 2007;8:732–742.
- Santangelo S, et al. Chromatin structure and DNA methylation of the IL-4 gene in human T(H)2 cells. Chromosome Res. 2009;17:485–496.
- Jiao X, et al. Vitamin D deficiency during pregnancy affects the function of Th1/Th2 cells and methylation of IFN-γ gene in offspring rats. Immunol Lett. 2019;212:98–105.
- Xia Y, et al. Age-related changes in DNA methylation associated with shifting Th1/Th2 balance. Inflammation. 2016;39:1892–1903.
- Muranski P, Restifo NP. Essentials of Th17 cell commitment and plasticity. Blood. 2013;121:2402–2414.
- Ohkura N, et al. T cell receptor stimulation-induced epigenetic changes and Foxp3 expression are independent and complementary events required for Treg cell development. Immunity. 2012;37:785–799.
- Janson PCJ, et al. Profiling of CD4+ T cells with epigenetic immune lineage analysis. J Immunol. 2011;186:92–102.
- Thomas RM, Sai H, Wells AD. Conserved intergenic elements and DNA methylation cooperate to regulate transcription at the il17 locus. J Biol Chem. 2012;287:25049–25059.
- Huang Y, et al. Decipherer manifestations and Treg/Th17 imbalance in multi-staging rheumatoid arthritis and correlation with TSDR/RORC methylation. Mol Immunol. 2020;127:1–11.
- Yuan X, et al. A novel role of CD4 Th17 cells in mediating cardiac allograft rejection and vasculopathy. J Exp Med. 2008;205:3133–3144.
- Cohen CJ, et al. Human Th1 and Th17 cells exhibit epigenetic stability at signature cytokine and transcription factor loci. J Immunol. 2011;187:5615–5626.
- Ye J, et al. Human tumor-infiltrating Th17 cells have the capacity to differentiate into IFN-γ+ and FOXP3+ T cells with potent suppressive function. Eur J Immunol. 2011;41:936–951.
- Issa F, Chandrasekharan D, Wood KJ. Regulatory T cells as modulators of chronic allograft dysfunction. Curr Opin Immunol. 2011;23:648–654.
- Josefowicz SZ, Rudensky A. Control of regulatory T cell lineage commitment and maintenance. Immunity. 2009;30:616–625.
- Baron U, et al. DNA demethylation in the human FOXP3 locus discriminates regulatory T cells from activated FOXP3(+) conventional T cells. Eur J Immunol. 2007;37:2378–2389.
- Kim HP, Leonard WJ. CREB/ATF-dependent T cell receptor-induced FoxP3 gene expression: a role for DNA methylation. J Exp Med. 2007;204:1543–1551.
- Morikawa H, et al. Differential roles of epigenetic changes and Foxp3 expression in regulatory T cell-specific transcriptional regulation. Proc Natl Acad Sci U S A. 2014;111:5289–5294.
- Polansky JK, et al. Methylation matters: binding of Ets-1 to the demethylated Foxp3 gene contributes to the stabilizationization of Foxp3 expression in regulatory T cells. J Mol Med (Berl). 2010;88:1029–1040.
- Toker A, et al. Active demethylation of the Foxp3 locus leads to the generation of stable regulatory T cells within the thymus. J Immunol. 2013;190:3180–3188.
- Jordan MS, et al. Thymic selection of CD4+CD25+ regulatory T cells induced by an agonist self-peptide. Nat Immunol. 2001;2:301–306.
- Kawahata K, et al. Generation of CD4(+)CD25(+) regulatory T cells from autoreactive T cells simultaneously with their negative selection in the thymus and from nonautoreactive T cells by endogenous TCR expression. J Immunol. 2002;168:4399–4405.
- Josefowicz SZ, Wilson CB, Rudensky AY. Cutting edge: TCR stimulation is sufficient for induction of Foxp3 expression in the absence of DNA methyltransferase 1. J Immunol. 2009;182:6648–6652.
- Floess S, et al. Epigenetic control of the foxp3 locus in regulatory T cells. PLoS Biol. 2007;5:e38.
- Polansky JK, et al. DNA methylation controls Foxp3 gene expression. Eur J Immunol. 2008;38:1654–1663.
- Barzaghi F, et al. Demethylation analysis of the FOXP3 locus shows quantitative defects of regulatory T cells in IPEX-like syndrome. J Autoimmun. 2012;38:49–58.
- Bestard O, et al. Intragraft regulatory T cells in protocol biopsies retain foxp3 demethylation and are protective biomarkers for kidney graft outcome. Am J Transplant. 2011;11:2162–2172.
- Liu J, et al. T regulatory cells in cord blood—FOXP3 demethylation as reliable quantitative marker. PLoS One. 2010;5:e13267.
- Wieczorek G, et al. Quantitative DNA methylation analysis of FOXP3 as a new method for counting regulatory T cells in peripheral blood and solid tissue. Cancer Res. 2009;69:599–608.
- Zhuo C, et al. Higher FOXP3-TSDR demethylation rates in adjacent normal tissues in patients with colon cancer were associated with worse survival. Mol Cancer. 2014;13:153.
- Lal G, et al. Epigenetic regulation of Foxp3 expression in regulatory T cells by DNA methylation. J Immunol. 2009;182:259–273.
- Zhou L, Chong MM, Littman DR. Plasticity of CD4+ T cell lineage differentiation. Immunity. 2009;30:646–655.
- Burchill MA, et al. IL-2 receptor beta-dependent STAT5 activation is required for the development of Foxp3+ regulatory T cells. J Immunol. 2007;178:280–290.
- Kanamori M, et al. Induced regulatory T cells: their development, stability, and applications. Trends Immunol. 2016;37:803–811.
- Yang R, et al. Hydrogen sulfide promotes Tet1- and Tet2-mediated Foxp3 demethylation to drive regulatory T cell differentiation and maintain immune homeostasis. Immunity. 2015;43:251–263.
- Issa F, Robb RJ, Wood KJ. The where and when of T cell regulation in transplantation. Trends Immunol. 2013;34:107–113.
- Issa F, Wood KJ. CD4+ regulatory T cells in solid organ transplantation. Curr Opin Organ Transplant. 2010;15:757–764.
- Suarez-Alvarez B, Baragano Raneros A, Ortega F, Lopez-Larrea C. Epigenetic modulation of the immune function: a potential target for tolerance. Epigenetics. 2013;8:694–702.
- Schmidl C, et al. Epigenetic reprogramming of the RORC locus during in vitro expansion is a distinctive feature of human memory but not naive Treg. Eur J Immunol. 2011;41:1491–1498.
- Guo H, et al. Inhibiting cardiac allograft rejection with interleukin-35 therapy combined with decitabine treatment in mice. Transpl Immunol. 2013;29:99–104.
- Betts RJ, Kemeny DM. CD8+ T cells in asthma: friend or foe? Pharmacol Ther. 2009;121:123–131.
- Schwengerdt KO, Fricker FJ, Bahjat KS, Kuntz ST. Increased expression of the lymphocyte early activation marker CD69 in peripheral blood correlates with histologic evidence of cardiac allograft rejection. Transplantation. 2000;69:2102–2107.
- Rutella S, et al. Induction of CD69 antigen on normal CD4+ and CD8+ lymphocyte subsets and its relationship with the phenotype of responding T-cells. Cytometry. 1999;38:95–101.
- Jones ND, et al. T-cell activation, proliferation, and memory after cardiac transplantation in vivo. Ann Surg. 1999;229:570–578.
- Lee PP, et al. A critical role for Dnmt1 and DNA methylation in T cell development, function, and survival. Immunity. 2001;15:763–774.
- Ladle BH, et al. De novo DNA methylation by DNA methyltransferase 3a controls early effector CD8+ T-cell fate decisions following activation. Proc Natl Acad Sci U S A. 2016;113:10631–10636.
- Carty SA, et al. The loss of TET2 promotes CD8(+) T cell memory differentiation. J Immunol. 2018;200:82–91.
- Schiffer L, et al. Chemokine CXCL13 as a new systemic biomarker for B-cell involvement in acute T cell-mediated kidney allograft rejection. Int J Mol Sci. 2019;20(10):2552. doi:10.3390/ijms20102552.
- Xu H, He X, Xu R. B cell activating factor, renal allograft antibody-mediated rejection, and long-term outcome. J Immunol Res. 2018;2018:5251801.
- Schmitz R, et al. B cells in transplant tolerance and rejection: friends or foes? Transpl Int. 2020;33:30–40.
- Lee ST, et al. A global DNA methylation and gene expression analysis of early human B-cell development reveals a demethylation signature and transcription factor network. Nucleic Acids Res. 2012;40:11339–11351.
- Shaknovich R, et al. DNA methyltransferase 1 and DNA methylation patterning contribute to germinal center B-cell differentiation. Blood. 2011;118:3559–3569.
- Caron G, et al. Cell-cycle-dependent reconfiguration of the DNA methylome during terminal differentiation of human B cells into plasma cells. Cell Rep. 2015;13:1059–1071.
- Barwick BG, et al. B cell activation and plasma cell differentiation are inhibited by de novo DNA methylation. Nat Commun. 2018;9:1900.
- Kaur BP, Secord E. Innate immunity. Pediatr Clin North Am. 2019;66:905–911.
- Steinman RM, Banchereau J. Taking dendritic cells into medicine. Nature. 2007;449:419–426.
- Merad M, Collin M, Bromberg J. Dendritic cell homeostasis and trafficking in transplantation. Trends Immunol. 2007;28:353–359.
- Zhang X, et al. DNA methylation dynamics during ex vivo differentiation and maturation of human dendritic cells. Epigenetics Chromatin. 2014;7:21.
- Pacis A, et al. Bacterial infection remodels the DNA methylation landscape of human dendritic cells. Genome Res. 2015;25:1801–1811.
- Klug M, et al. Active DNA demethylation in human postmitotic cells correlates with activating histone modifications, but not transcription levels. Genome Biol. 2010;11:R63.
- Bullwinkel J, Lüdemann A, Deberry J, Singh PB. Epigenotype switching at the CD14 and CD209 genes during differentiation of human monocytes to dendritic cells. Epigenetics. 2011;6:45–51.
- Frikeche J, et al. Impact of the hypomethylating agent 5-azacytidine on dendritic cells function. Exp Hematol. 2011;39:1056–1063.
- van den Bosch TP, et al. CD16+ monocytes and skewed macrophage polarization toward M2 type hallmark heart transplant acute cellular rejection. Front Immunol. 2017;8:346.
- Wang YY, et al. Macrophage-to-myofibroblast transition contributes to interstitial fibrosis in chronic renal allograft injury. J Am Soc Nephrol. 2017;28:2053–2067.
- Wang X, et al. Epigenetic regulation of macrophage polarization and inflammation by DNA methylation in obesity. JCI Insight. 2016;1:e87748.
- Bakshi C, Vijayvergiya R, Dhawan V. Aberrant DNA methylation of M1-macrophage genes in coronary artery disease. Sci Rep. 2019;9:1429.
- Dekkers KF, et al. Human monocyte-to-macrophage differentiation involves highly localized gain and loss of DNA methylation at transcription factor binding sites. Epigenetics Chromatin. 2019;12:34.
- Li G, Yu M, Weyand CM, Goronzy JJ. Epigenetic regulation of killer immunoglobulin-like receptor expression in T cells. Blood. 2009;114:3422–3430.
- Schenk A, Bloch W, Zimmer P. Natural killer cells—an epigenetic perspective of development and regulation. Int J Mol Sci. 2016;17:326.
- Scapini P, et al. The neutrophil as a cellular source of chemokines. Immunol Rev. 2000;177:195–203.
- Chertov O, Yang D, Howard OM, Oppenheim JJ. Leukocyte granule proteins mobilize innate host defenses and adaptive immune responses. Immunol Rev. 2000;177:68–78.
- Hirayama S, et al. Prevention of neutrophil migration ameliorates rat lung allograft rejection. Mol Med. 2006;12:208–213.
- Jelinek J, et al. Epigenetic control of PRV-1 expression on neutrophils. Exp Hematol. 2007;35:1677–1683.
- Suzuki H, et al. Epigenetic inactivation of SFRP genes allows constitutive WNT signaling in colorectal cancer. Nat Genet. 2004;36:417–422.
- Chen G, et al. Aberrant DNA methylation of mTOR pathway genes promotes inflammatory activation of immune cells in diabetic kidney disease. Kidney Int. 2019;96:409–420.
- Shang D, Han T, Xu X, Liu Y. Decitabine induces G2/M cell cycle arrest by suppressing p38/NF-κB signaling in human renal clear cell carcinoma. Int J Clin Exp Pathol. 2015;8:11140–11148.
- Zhu Z, et al. STAT3 signaling pathway is involved in decitabine induced biological phenotype regulation of acute myeloid leukemia cells. Am J Transl Res. 2015;7:1896–1907.
- Peters F, et al. Interferon-gamma DNA methylation is affected by mycophenolic acid but not by tacrolimus after T-cell activation. Front Immunol. 2017;8:822.
- Kraig E, et al. A randomized control trial to establish the feasibility and safety of rapamycin treatment in an older human cohort: immunological, physical performance, and cognitive effects. Exp Gerontol. 2018;105:53–69.
- Zhu C, et al. DNA methylation modulates allograft survival and acute rejection after renal transplantation by regulating the mTOR pathway. Am J Transplant. 2021;21(2):567–581.
- Wiencke JK, et al. DNA methylation as a pharmacodynamic marker of glucocorticoid response and glioma survival. Nat Commun. 2022;13(1):5537.
- Hsu FM, et al. DNA methylation predicts infection risk in kidney transplant recipients. Life Sci Alliance. 2025;8(7):e202403124. doi:10.26508/lsa.202403124.
- Bai JF, et al. Efficacy and safety of venetoclax and azacitidine for acute myeloid leukemia in China: a real-world single-center study. BMC Cancer. 2025;25(1):990.
- Arora S, et al. Tumor lysis syndrome and infectious complications during treatment with venetoclax combined with azacitidine or decitabine in patients with acute myeloid leukemia. Leuk Res. 2022;117:106844.
- Batra A, et al. Characteristics and survival of secondary acute myeloid leukemia from myelodysplastic syndromes in older adults: a population analysis. Clin Lymphoma Myeloma Leuk. 2025;25(6):e417–e423.
- Bai L, Hao X, Keith J, Feng Y. DNA methylation in regulatory T cell differentiation and function: challenges and opportunities. Biomolecules. 2022;12(9):1282.
- Trinh A, Huang Y, Shao H, et al. Targeting the ADPKD methylome using nanoparticle-mediated combination therapy. APL Bioeng. 2023;7(2):026111.
- Yuan N, Ma Z, Xue Z, et al. DNMT1-targeted macrophages delivering drug-loaded nanoparticles attenuate heart allograft fibrosis via PTPRD-STAT3/6 axis. Cell Death Discov. 2026. doi:10.1038/s41420-026-03295-5.
- Cameron J, Martino P, Nguyen L, Li X. Cutting edge: CRISPR-based transcriptional regulators reveal transcription-dependent establishment of epigenetic memory of Foxp3 in regulatory T cells. J Immunol. 2020;205(11):2953–2958.
- Liu XS, et al. Rescue of fragile X syndrome neurons by DNA methylation editing of the FMR1 gene. Cell. 2018;172:979–992.e6.
- Velut Y, Poulet G, Bersez T, et al. Epigenetic signatures on plasma cell-free DNA to detect kidney allograft rejection in a non-invasive way: development of a 10-plex digital PCR assay. Biomark Res. 2025;13:118.