Descriviamo pipeline di imaging confocale e tracciamento applicati a due strategie di reporter: organoidi mosaici per risolvere il comportamento delle singole cellule e organoidi fate reporter per il monitoraggio delle transizioni cellulari in organoidi intestinali umani e murini.
Articolo metodologico
Imaging a cellule vive e tracciamento a singola cellula per monitorare la dinamica clonale e le transizioni del destino negli organoidi intestinali umani e murini
* These authors contributed equally
In questo articolo
Sommario
Abstract
L'epitelio intestinale subisce un rapido auto-rinnovamento attraverso la divisione delle cellule staminali, la differenziazione cellulare e la migrazione. Comprendere come le singole cellule si impegnano in destini specifici e come emergono dinamiche clonali all'interno di questo tessuto richiede metodi che catturano il comportamento cellulare in tempo reale e a risoluzione di singola cellula. Gli organoidi intestinali ripetono caratteristiche chiave dell'auto-organizzazione epiteliale e della diversità cellulare, rendendoli un potente sistema per studiare questi processi in un contesto controllato. Qui presentiamo un protocollo per l'imaging confocale a lungo termine con cellule vive (fino a 72 ore) e il tracciamento a singola cellula in organoidi intestinali umani e murini, costruito attorno a due strategie complementari di reporter. Per prima cosa, descriviamo la generazione di organoidi mosaici combinando popolazioni cellulari marcate differenzialmente, consentendo la risoluzione monocellulare di reporter localizzati in membrana e citoscheletrici che altrimenti non possono essere attribuiti a singole cellule in un epitelio denso. In secondo luogo, utilizziamo segnalatori del destino specifici per tipo cellulare (MUC2 per le cellule calice e DEFA5 per le cellule di Paneth) per monitorare in tempo reale le transizioni di tipo cellulare secretorio. Il protocollo copre la coltura di organoidi, la formazione di organoidi a mosaico, la preparazione del campione con strategie per minimizzare la fototossicità, l'acquisizione di immagini in diversi giorni e il tracciamento semi-automatizzato di singole cellule utilizzando OrganoidTracker, che ricostruisce le traiettorie e le linee cellulari nel tempo. Sebbene dimostrato negli organoidi intestinali, questo quadro è facilmente adattabile ad altri sistemi organoidi epiteliali, inclusi modelli gastrico, pancreatico e colonico, ampliandone l'utilità per studi di biologia epiteliale, omeostasi e malattie.
Introduzione
L'epitelio intestinale è uno dei tessuti che si auto-rinnovano più rapidamente nel corpo, con la maggior parte delle cellule sostituite entro tre-cinque giorni. Questo ricambio continuo è sostenuto da cellule staminali positive al recettore accoppiato G-protein 5 (Lgr5) ricche di Leucina, contenenti ripetizioni, che risiedono alla base delle cripte intestinali, che danno origine a progenitori amplificatori del transito che si differenziano nei tipi cellulari specializzati del rivestimento intestinale mentre migrano verso la puntavillosa 1. Le principali linee differenziate includono enterociti assorbenti, cellule calice secernenti muco, cellule enteroendocrine produttrici di ormoni e cellule di Panethantimicrobiche 2. Come le singole cellule si impegnano in destini specifici, come il comportamento collettivo delle cellule emerga dalla dinamica cellulare individuale e come si raggiunge la coordinazione a livello di tessuto rimangono questioni fondamentali nella biologia intestinale. Rispondere a queste domande richiede approcci sperimentali che catturano il comportamento cellulare a risoluzione di singola cellula, in tempo reale e su scale temporali rilevanti per la differenziazione e lamigrazione 3.
Gli organoidi intestinali, strutture tridimensionali (3D) auto-organizzanti sviluppate da singole cellule staminali o frammenti di tessuto, riproducono aspetti chiave dell'architettura epiteliale, dell'auto-organizzazione e della diversità dei tipicellulari 4,5,6. Dalla loro evoluzione, gli organoidi sono diventati uno strumento indispensabile per studiare la biologia intestinale, la modellazione delle malattie e le risposte ai farmaci. Sia organoidi intestinali murini che umani possono essere mantenuti a lungo termine in coltura, modificati geneticamente utilizzando approcci basati su Clustered Regularly Interspaced Short Palindromic Repeats (CRISPR), e combinati in strutture mosaiche mescolando cellule singole dissociate di diversi genotipi o background reporter prima di essere reinseriti nell'estratto della membranabasale 7,8,9. Gli organoidi mosaici combinano cellule di distinti background genetici o fluorescenti all'interno di un'unica struttura, così che le popolazioni sperimentino segnali di nicchia identici e contesti meccanici e possano essere confrontate con controlli interni incorporati. Questa trattabilità genetica li rende particolarmente adatti per studi di imaging dal vivo che richiedono una marcatura precisa di specifiche popolazionicellulari 6,10,11,12. I reporter che etichettano le cellule in modo sporadico, come i fate specifici per tipo cellulare, producono cellule fluorescenti isolate che possono essere tracciate e analizzate individualmente tramite metodi di tracciamento a singola cellula. Tuttavia, una sfida persistente sorge quando proteine localizzate in membrana e citoscheletriche, come le giunzioni cellulari o la miosina-II corticale, sono marcate uniformemente attraverso l'epitelio. I loro segnali non possono essere assegnati alle singole cellule perché cellule vicine condividono i loro confini alla risoluzione della microscopia confocale. Gli organoidi a mosaico superano questa limitazione: quando una cellula che esprime un reporter fluorescente è circondata da vicini non marcati, i segnali della membrana e del citoscheletro possono essere attribuiti inequivocabilmente a quella singola cellula, rivelando come essa rimodella il suo citoscheletro durante la migrazione, divisione oestrusione 9,13. Regolando il rapporto di etichettatura si inverte questa vista, permettendo di catturare invece la risposta del vicinato attorno a una cella non etichettata. I reporter nucleari H2B Histone come H2B-mCherry o H2B-iRFP servono come strumenti per identificare il pattern mosaico e localizzare costellazioni cellulari informative per l'analisi. Oltre alla risoluzione cellulare singola, gli organoidi a mosaico consentono anche confronti diretti di fitness tra genotipi: poiché entrambe le popolazioni condividono la stessa nicchia, differenze nella durata della vita cellulare o nel tasso di estrusione forniscono una lettura controllata internamente della fitnesscompetitiva 9,14,15.
L'imaging a cellule vive degli organoidi, tuttavia, presenta sfide tecniche specifiche. La loro geometria 3D richiede microscopia confocale o a foglio luminoso per la sezionazioneottica 16,17,18,19. La cattura di processi lenti come differenziazione e migrazione richiede durate di imaging di 24 ore o più, con un'attenta ottimizzazione della potenza laser, del tempo di esposizione e degli intervalli di imaging per limitare lafototossicità 16,18. La matrice di incassamento e il mezzo di coltura devono sostenere la salute organoide pur rimanendo compatibili con l'ottica del microscopio. Inoltre, estrarre informazioni quantitative di singola cella da densi dataset 3D time-lapse richiede strumenti computazionali dedicati per rilevare e collegare celle attraverso centinaia di punti temporali. Oltre alla microscopia confocale e alla microscopia a foglio luminoso, la microscopia multifotonica e la microscopia a durata di fluorescenza (FLIM) offrono capacità aggiuntive come una fototossicità ridotta e letture metaboliche senzamarcatori 20,21, anche se la microscopia confocale rimane la piattaforma più accessibile e versatile per l'imaging live multicolore di organoidi marcati con fluorescenza.
Sono stati sviluppati diversi approcci per il tracciamento delle cellule negli organoidi, che vanno dall'annotazione manuale a pipeline basate su deep learning semi-automatizzate ecompletamente automatizzate 22. OrganoidTracker è uno strumento software semi-automatizzato che utilizza reti neurali per rilevare nuclei in pile confocali 3D e collega le rilevazioni tra punti temporali per ricostruire traiettorie cellulari e alberi di lineage 3,23. È stato validato per il tracciamento di centinaia di cellule in più giorni negli organoidi intestinali e fornisce un quadro flessibile per quantificare gli eventi di divisione, migrazione, differenziazione e estrusione cellulare. Il suo supporto per l'imaging multicanale lo rende direttamente compatibile sia con organoidi a mosaico che trasportano reportari nucleari spettralmente distinti sia con organoidi che esprimono marcatori del destino specifici per tipo cellulare.
In questo protocollo, descriviamo un flusso di lavoro modulare che integra imaging confocale a cellule vive e tracciamento a singola cellula con due strategie complementari di reporter in organoidi intestinali umani e murini. La prima strategia utilizza organoidi murini mosaici generati mescolando due popolazioni cellulari portanti distinti reporter nucleari H2B (H2B-mCherry e H2B-iRFP) a rapporti definiti (Figura 1A). Una popolazione inoltre porta un segnalatore di interesse co-espresso, come la Miosin-II-mNeonGreen, il cui segnale localizzato in membrana può essere attribuito in modo inequivocabile a singole cellule quando sono circondate da vicine che portano solo il secondo marcatore nucleare. Questo permette l'osservazione diretta di come una singola cellula rimodella il proprio citoscheletro durante la migrazione, la divisione o l'estrusione all'interno di un tessuto altrimenti intatto. La seconda strategia utilizza segnalatori del destino specifici per tipo cellulare negli organoidi intestinali umani, Mucin 2 (MUC2) per marcare le cellule a calice e Defensin Alpha 5 (DEFA5) per marcare le cellule di Paneth, consentendo il monitoraggio in tempo reale delle transizioni di tipo cellulare secretoria (Figura 1B). Insieme, questi due sistemi illustrano come una pipeline condivisa di imaging e tracciamento possa essere adattata a diverse questioni biologiche semplicemente scambiando la strategia del reporter (Figura 1C,D). Le sezioni successive forniscono tutti i passaggi necessari per implementare questo flusso di lavoro, dalla coltura degli organoidi alla generazione di mosaici, all'acquisizione di immagini e all'analisi quantitativa di singola cellula.
Protocollo
Tutti gli esperimenti che hanno coinvolto animali sono stati condotti in conformità con le linee guida istituzionali approvate dal Comitato Centrale per la Sperimentazione Animale (CCD) del governo olandese e dall'Organismo per il Benessere Animale (IvD) dell'Istituto KNAW/Hubrecht. Organoidi intestinali umani sono stati generati da tessuti del paziente ottenuti presso il Centro Medico Universitario di Utrecht (UMCU) con il consenso informato del paziente. Lo studio è stato approvato dal comitato etico dell'UMCU (Utrecht, Paesi Bassi) e condotto in conformità con la Dichiarazione di Helsinki e la legge olandese.
1. Coltura e manutenzione degli organoidi
- Prepara il mezzo di crescita del fattore di crescita epidermico, Noggin e R-spondin (ENR) per organoidi intestinali murini (Tabella 1).
- Prepara il mezzo di espansione (Tabella 2), il mezzo di modellazione (Tabella 3) e il mezzo di maturazione (Tabella 4) per organoidi intestinali umani.
- Scongelare una fiala di estratto di membrana basale (BME) ridotto con fattore di crescita su ghiaccio durante la notte prima dell'uso.
- Tieni sempre BME sul ghiaccio per prevenire gelificazioni premature.
- Coltivare organoidi intestinali murini in un mezzo ENR incorporato nella BME, passando ogni 7 giorni con un rapporto suddiviso 1:4-1:8 tramite dissociazionemeccanica 4.
- Coltivare organoidi intestinali umani in un mezzo di espansione incorporato nella BME, passando ogni 7–10 giorni5.
NOTA: Per l'espansione o il recupero degli organoidi murini dopo la dissociazione cellulare singolare, la coltura in mezzo ENR integrato con mezzo condizionato Wnt (integrato con 10 mM di nicotinamide e 10 μM di Y-27632 dicloruro) per i primi 2–3 giorni per favorire la crescita e la vitalità degli organoidi. - Per indurre la differenziazione degli organoidi intestinali umani, si coltura sequenzialmente gli organoidi nel Mezzo di Patterning per 14 giorni, seguito dal Medium di Maturazione per 7–10 giorni6.
NOTA: Per protocolli dettagliati per l'insediamento e la coltura degli organoidi, si riferisce a Sato et al.4 per gli organoidi intestinali murini, Sato et al.5 e He etal 6 per gli organoidi intestinali umani.
2. Generazione di organoidi intestinali transgenici
- Organoidi a passaggio per garantire la proliferazione attiva delle colture al momento dell'elettroporazione: tre giorni prima dell'elettroporazione per organoidi murini e cinque-sette giorni per organoidi umani. Per ogni reazione di elettroporazione, si utilizzano organoidi da 4–8 pozzi di una piastra a 24 pozzi (circa 200–400 μL di organoidi contenenti BME, producendo circa 500–1.000 organoidi). Dissociare organoidi a singole cellule usando reagente dissociativo ricombinante simile alla tripsina per 5–10 minuti a 37 °C.
- Generare linee organoidi di reporter nucleari co-elettroporando un costrutto di espressione basato su trasposoni (p2T-H2B-mCherry-IRES-BlastR o p2T-H2B-iRFP-IRES-PuroR; 5 μg ciascuno) insieme a un vettore trasposasi (p2T-CAG-mT2TP; 5 μg) nelle cellule dissociate utilizzando un sistema di elettroporazione seguendo i protocolli24 consolidati.
NOTA: Le quantità di DNA plasmidico specificate nel passo 2.2 (5 μg per costrutto) sono ottimizzate per circa 500–1.000 organoidi per reazione di elettroporazione. Durante l'elettroporazione, verifica che l'impedenza misurata dall'elettroporatore sia entro 25–55 Ω. Impedenza inferiore a 25 Ω indica densità eccessiva della cella o problemi di conducibilità del tamponetto; un'impedenza superiore a 55 Ω indica un numero di celle insufficiente o scarsa vitalità delle celle. Regolare la concentrazione della cella o sostituire il buffer di elettroporazione se l'impedenza esce da questo intervallo. - Dopo l'elettroporazione, le cellule in un mezzo condizionato Wnt sono state integrate con 10 μM Y-27632 dicloridrato per 3 giorni per supportare il recupero cellulare e la riformazione organoide.
- Iniziare la selezione antibiotica per i costrutti di sovraespressione (puromicina (2 μg/mL) per le linee H2B-iRFP o blasticidina (10 μg/mL) per le linee H2B-mCherry) una settimana dopo l'elettroporazione per consentire un recupero sufficiente prima della pressione di selezione.
- Mantieni una selezione continua per due settimane.
- Seleziona cloni organoidi fluorescenti sotto un microscopio stereoscopico dotato di epifluorescenza utilizzando set di filtri appropriati.
- Dissociare cloni selezionati in singole cellule usando un reagente di dissociazione ricombinante simile alla tripsina ed espandere in un mezzo condizionato Wnt per due settimane prima di passare al mezzo ENR.
- Validare le linee reporter confermando la localizzazione nucleare uniforme del segnale fluorescente e l'espressione stabile attraverso i passaggi.
- Verifica che l'introduzione del segnalatore non alteri il tasso di crescita organoide, la morfologia o la capacità di differenziazione confrontando con linee genitoriali non etichettate.
- Per consentire letture di proteine localizzate in membrana o del citoscheletro, co-esprimere un segnalatore fluorescente di interesse (ad esempio, Miosin-II marcato con mNeonGreen) nella stessa linea organoide del reporter nucleare H2B.
NOTA: Le linee organoidi H2B dei reporter consolidate possono essere ampliate e criopreservate. Queste linee fungono da base versatile per esperimenti di mosaico a valle: ulteriori reporter o mutazioni genetiche possono essere introdotti nello stesso background etichettato con H2B, generando una libreria di linee compatibili con il flusso di lavoro del mosaico descritto nella Sezione 4.
3. Generazione di organoidi intestinali umani di segnalazione del destino endogeno
- Generare il segnalatore fluorescente knock-in MUC2 negli organoidi intestinali umani utilizzando l'integrazione mirata indipendente dall'omologia mediata da CRISPR (CRISPR-HOT) come descritto in Artegiani et al.7
- Generare il segnalatore fluorescente knock-in DEFA5 negli organoidi intestinali umani tramite riparazione diretta dall'omologia (HDR) come descritto in He et al.6
NOTA: CRISPR-HOT (passo 3.1) e HDR (passo 3.2) producono reporter endogeni knock-in. - Validare entrambe le espressioni del reporter confermando la co-localizzazione del segnale fluorescente con la colorazione degli anticorpi per MUC2 e DEFA5, rispettivamente.
- Verifica che l'introduzione del reporter non alteri la crescita degli organoidi, la morfologia o la capacità di differenziazione.
NOTA: L'approccio CRISPR-HOT è ampiamente applicabile oltre i marcatori del destino e può essere utilizzato per generare reporter fluorescenti endogeni per proteine localizzate in membrana e citoscheletriche come Miosin-II, E-cadherin o ZO-1 sia in organoidi umani che murini.
4. Generazione di organoidi mosaici
- Tre giorni prima della generazione degli organoidi mosaici, si fanno passare entrambe le linee organoidi in un mezzo condizionato da Wnt per promuovere l'espansione delle cellule staminali e massimizzare la vitalità cellulare durante la dissociazione.
- Il giorno della generazione del mosaico, si ricopre ogni pozzetto di una piastra da 48 pozzi con 20 μL di BME al 5% in DMEM per fornire uno strato adesivo sottile per l'attacco delle celle. Incubare a 37 °C per 1 ora.
- Sciogliere la BME aggiungendo un mezzo di base ghiacciato e raccogliere organoidi da ciascuna linea separatamente tramite centrifugazione a 300 × g per 5 minuti a 4 °C. Dissociare gli organoidi a singole cellule incubandoli in una soluzione enzimatica di distacco cellulare per 5–7 minuti in un bagno d'acqua a 37 °C. Pipetta ripetutamente la sospensione usando una pipetta P1000 per favorire la dissociazione meccanica. Monitorare la dissociazione al microscopio a campo chiaro e fermare la reazione aggiungendo un eccesso di mezzo base gelido quando sono visibili prevalentemente singole cellule o piccoli frammenti organoidi di 2–10 cellule.
- Cellule a pellet tramite centrifugazione a 300 × g per 5 minuti a 4 °C. OPZIONALE: Filtrare ogni sospensione cellulare attraverso un filtro da 40 μm per rimuovere grumi residui, detriti cellulari e frammenti di gel BME.
NOTA: Questo garantisce una sospensione cellulare pulita, migliora l'omogeneità del mosaico e riduce il rischio di grandi chiazze clonali derivanti da cluster cellulari preformati. Per creare confini più ampi tra popolazioni cellulari, il filtraggio non è consigliato. - Valutare la vitalità cellulare e contare le cellule vitali utilizzando l'esclusione del blu di tripano. Combinare le due popolazioni cellulari al rapporto desiderato (ad esempio, 1:1, 1:3 o 1:9) per un totale di 300.000 cellule in 500 μL di mezzo condizionato da Wnt integrato con 10 μM Y-27632 dicloruro. Mescola accuratamente con una pipettatura delicata.
NOTA: Il rapporto di miscelazione determina il tipo di analisi: un basso rapporto tra segnalatore e non marcato (ad esempio, 1:9) isola singole cellule marcate tra vicini non marcati, consentendo un'attribuzione inequivocabile di segnali di membrana e citoscheletro a singole cellule. Una frazione elevata di celle reporter (ad esempio, 9:1) inverte questa visione, permettendo di catturare la risposta del vicinato attorno a una cella non etichettata. - Semina la sospensione della cella nella piastra rivestita a 48 pozzi. Centrifugare la piastra a 200 × g per 5 minuti a temperatura ambiente e incubare a 37 °C.
- Dopo 24 ore, stacca meccanicamente lo strato cellulare raschiando con una punta di pipetta P200 e risciacquando accuratamente con un mezzo di base ghiacciato o utilizzando un raschiettore a celle. Raccogliere gli aggregati staccati tramite centrifugazione a 300 × g per 3 minuti a 4 °C senza ulteriore taglio meccanico. Sospendere aggregati nella BME e ripiastrare in portatori campionari compatibili con l'imaging. Cultura nel mezzo ENR.
NOTA: Il passaggio di aggregazione 2D senza BME è fondamentale per generare organoidi mosaici ben miscelati con una distribuzione sale e pepe delle due popolazioni cellulari. - Per gli organoidi a mosaico umano, sostituire il mezzo condizionato Wnt e la ÑU con il Mezzo di Espansione umano (Tabella 2); tutti gli altri passaggi rimangono invariati.
5. Preparazione del campione per l'imaging confocale delle cellule vive
- Utilizzare camere di imaging con fondo di vetro (ad esempio, piastra inferiore in vetro a 24 pozzi con copertura borosilicato ad alte prestazioni #1.5) per garantire la compatibilità ottica con obiettivi confocali ad alta apertura numerica (NA).
- Placca la sospensione organoide-BME come una sottile cupola (≤30 μL per pozzo) vicino al centro del fondo del vetro. Prima di trasferirsi a 37 °C, incubare la piastra a 4 °C per 5–10 minuti per permettere agli organoidi di affondare verso il fondo del vetro per gravità prima della gelificazione BME.
NOTA: Questo riduce la distanza di lavoro tra l'organoide e il coperchio, massimizzando la qualità dell'immagine con i microscopi rovesciati. - Trasferire a 37 °C e lasciare solidificare la BME per 20–30 minuti. Poi aggiungi 500 μL di mezzo di crescita preriscaldato per 24 pozzi. Permettere agli organoidi di recuperare e stabilire la morfologia per almeno 24 ore dopo la placcatura prima di iniziare l'imaging dal vivo.
- Per minimizzare l'evaporazione durante l'imaging a lungo termine, si utilizza una camera di incubazione umidificata in cima al palco. Posizionare il campione sullo stadio del microscopio 1–2 ore prima dell'imaging per consentire l'equilibrio termico e minimizzare la deriva Z durante l'acquisizione.
- Assicurarsi che l'incubatore a livello di fase mantenga 37 °C e il 5% di CO₂ durante l'imaging grafico.
- Seleziona organoidi situati vicino al fondo del vetro (≤50 μm dal coprigioniero) con morfologia sana: architettura cripto-gemmazione chiara per organoidi murini o struttura cistica/gemmazione per organoidi umani. Evita organoidi posizionati in profondità nella BME, poiché la qualità del segnale e la precisione del tracciamento peggiorano significativamente con la profondità di immagigine.
NOTA: La presenza di rosso di fenolo sia nella BME che nel mezzo di coltura non causa autofluorescenza o artefatti di imaging significativi, poiché i segnalatori fluorescenti utilizzati in questo protocollo (H2B-mCherry, H2B-iRFP, MUC2-mNeonGreen e DEFA5-dsRed) producono un rapporto segnale-rumore sufficiente per una rilevazione nucleare affidabile e un tracciamento a singola cellula. Tuttavia, per esperimenti che utilizzano reporter più deboli o canali fluorescenti aggiuntivi, il passaggio a BME senza fenolio rosso e mezzo di coltura può essere vantaggioso.
6. Acquisizione dell'immagine confocale
- Utilizzare un microscopio confocale a scansione laser dotato di incubatore a livello superiore (37 °C, 5% CO₂), motorizzato Z-drive e linee laser appropriate per i fluorofori in uso.
- Seleziona l'obiettivo in base al requisito sperimentale. Usa l'obiettivo di immersione in acqua 40×/1.10 NA con una distanza di lavoro di 0,62 mm per ottenere un'immagine più profonda nella BME. Utilizzare l'obiettivo aereo 20×/0,75 NA con una distanza di lavoro di 0,62 mm per acquisizioni multiorganoide o a grande campo visivo.
NOTA: Un NA più elevato migliora la raccolta della luce, la risoluzione e la sezionazione ottica, motivo per cui l'obiettivo di immersione in acqua 40×/1.10 risolve i dettagli fini più in profondità all'interno del BME, mentre il suo aumento maggiore limita il campo a uno o pochi organoidi. L'obiettivo d'aria 20×/0,75 raccoglie meno luce e sezioni meno strette, ma il suo campo più ampio cattura molti organoidi in un'unica acquisizione, rendendolo la scelta migliore per immagini su scala di popolazione o multi-posizione. - Lasciare che il campione e il mezzo d'immersione si equilibrino termicamente sul palco del microscopio per almeno 1–2 ore prima di iniziare l'acquisizione (passo 5.8).
- Verifica la messa a fuoco in tutte le posizioni durante i primi punti temporali e correggi manualmente eventuali posizioni che mostrano deriva prima che si accumuli.
NOTA: La perdita di messa a fuoco e la deriva dell'immagine sono sfide comuni durante le acquisizioni confocali a lungo termine e dovrebbero essere gestite attivamente. Per gli obiettivi di immersione in acqua, si utilizza un olio con un indice di rifrazione corrispondente all'acqua (n = 1,333) invece dell'acqua stessa, eliminando l'evaporazione pur mantenendo le proprietà ottiche dell'immersione in acqua. - Configura le impostazioni di eccitazione ed emissione per ogni fluoroforo. Per minimizzare il flusso incrociato, acquisire canali di fluorescenza in modo sequenziale piuttosto che simultaneo, assicurandosi che sia attiva una sola linea laser alla volta. Utilizzare la scansione sequenziale bidirezionale per ridurre il tempo totale di acquisizione per ogni punto temporale mantenendo la separazione dei canali.
NOTA: Includere organoidi di controllo a colore singolo che esprimono un solo reporter per quantificare il residuo di scoragimento incrociato e applicare correzioni spettrali di unmixing se necessario. - Per organoidi a mosaico murino bicolore, si utilizza un'eccitazione di 561 nm per H2B-mCherry e 638 nm per H2B-iRFP670 con filtri di emissione appropriati per minimizzare il flusso spettrale. Per gli organoidi intestinali umani, si utilizza l'eccitazione a 488 nm per MUC2-mNeonGreen e 561 nm per DEFA5-dsRed.
NOTA: I coloranti nucleari vivi come Hoechst 33342 o un colorante fluorescente di DNA rosso lontano possono sostituire un marcatore genetico nucleare, poiché la pipeline di rilevamento opera su segnale nucleare piuttosto che su uno specifico fluoroforo. Si noti che i coloranti leganti al DNA possono diventare fototossici e antiproliferativi sotto illuminazione ripetuta, in particolare Hoechst, che ha un'eccitazione di ~400 nm, quindi mantengono basse le concentrazioni e favoriscono coloranti a bassa fototossicità per immagini prolungate dal vivo - Imposta lo stack Z su 25–35 sezioni ottiche a intervalli di 2 μm. Imposta l'intervallo di tempo da 5–10 minuti per gli organoidi intestinali murini e da 15–30 minuti per gli organoidi umani.
NOTA: Per una rilevazione nucleare affidabile tramite OrganoidTracker, raccomandiamo le seguenti impostazioni come punto di partenza: obiettivo acquatico 40x, velocità di scansione 600 Hz, fattore zoom 0,75×, con una dimensione pixel di 0,38 μm in XY. Queste impostazioni forniscono un campionamento spaziale sufficiente per risolvere i singoli nuclei, mantenendo al contempo il tempo di acquisizione per ogni z-stack entro limiti accettabili per l'imaging a lungo termine multi-posizione. - Mantieni la potenza del laser il più bassa possibile, ma aumentala finché i nuclei non sono chiaramente risolti. Inizia l'acquisizione multi-posizione in time-lapse. Assicurarsi che il tempo totale di acquisizione per ogni punto temporale in tutte le posizioni non superi il 90% dell'intervallo di tempo prestabilito per consentire il movimento del palco e le regolazioni dell'autofocus. Immagine per 12–72 ore, a seconda delle domande biologiche.
NOTA: Prima di iniziare una lunga run su OrganoidTracker, acquisire un singolo z-stack e testare l'identificazione. Un'identificazione affidabile con poche rilevazioni mancate o false conferma che le impostazioni sono adeguate. Altrimenti, regola la potenza del laser, il guadagno del rilevatore o il passo z prima di procedere. La cattura di eventi di differenziazione come l'emergere di cellule goblet MUC2-positive o di cellule Paneth DEFA5-positive richiede tipicamente 48–72 ore. Dinamiche a breve termine come l'estrusione cellulare possono essere catturate entro 12–24 ore. La fototossicità è il principale fattore limitante per l'imaging a lungo termine. I segni includono rallentamento della divisione cellulare, apoptosi, condensazione nucleare e collasso organoide (Figura 2). Si raccomanda di includere organoidi di controllo non immaginati come riferimento interno. Se osservato, ridurre la potenza del laser o aumentare l'intervallo di tempo.
7. Tracciamento a singola cellula e ricostruzione della linea di discendenza utilizzando uno strumento software semi-automatizzato per il tracciamento cellulare organoide come OrganoidTracker
- Installa OrganoidTracker seguendo le istruzioni al https://github.com/jvzonlab/OrganoidTracker.
NOTA: Il software richiede Python 3.8 o successivo con numpy, scipy, matplotlib e tensorflow. - Carica il dataset time-lapse in OrganoidTracker. I formati di file accettati includono stack TIFF, ND2 e LIF. Esegui la rilevazione del nucleo basata su rete neurale sul canale nucleare (H2B-mCherry o H2B-iRFP per organoidi murini).
NOTA: Il modello pre-addestrato fornito con il software è ottimizzato per nuclei organoidi intestinali marcati con H2B e non può essere applicato direttamente per identificare automaticamente le cellule MUC2-mNeonGreen- o DEFA5-dsRed-positive. - Rivedere e correggere manualmente le rilevazioni automatiche, concentrandosi su falsi positivi (rilevamenti su detriti, materiale autofluorescente o cifre mitotiche conteggiate due volte), falsi negativi (nuclei mancati in regioni dense o alla periferia organoide) e interruttori di identità (assegnazioni errate di identità cellulare quando due cellule si passano in prossimità).
- Esegui l'algoritmo di collegamento per collegare le rilevazioni tra punti temporali e ricostruire le traiettorie delle celle. Esaminare manualmente i collegamenti, prestando particolare attenzione agli eventi di divisione cellulare (una traccia che si divide in due tracce figlie) e agli eventi di estrusione cellulare (terminazione della traccia quando una cellula lascia l'epitelio).
NOTA: Per gli organoidi mosaici, esegui rilevamento e tracciamento sul canale nucleare primario, poi classifica ogni cellula tracciata come appartenente alla popolazione A o B basandosi sul rapporto di intensità di fluorescenza tra i due canali nucleari. - Usa l'opzione "Tracciamento manuale" nel software per tracciare gli organoidi del relatore del destino umano. Quantificare la fluorescenza del reporter misurando l'intensità media del segnale all'interno di un ROI definito attorno alla posizione del centro cellulare inserita durante il tracciamento manuale. Il momento in cui l'intensità del reporter supera una soglia definita segna l'impegno verso il destino. L'inizio del segnale MUC2-mNeonGreen definisce l'impegno delle cellule goblet, mentre l'inizio del segnale DEFA5-dsRed definisce l'impegno delle cellule Paneth.
- Salva regolarmente il progetto di tracciamento utilizzando la funzione di salvataggio incrementale del software, che consente di mettere in pausa e riprendere il processo di correzione. Esporta i dati di tracciamento (inclusi posizioni delle cellule, alberi di lineaggi e classificazioni delle celle) per analisi a valle in Python o R.
8. Quantificazione delle transizioni del destino delle cellule e del comportamento della singola cella
- Per quantificare le transizioni di tipo cellulare, si identifica il momento in cui ogni cellula DEFA5-dsRed negativa diventa per la prima volta DEFA5-dsRed positiva (impegno della cellula di Paneth) in base all'intensità del canale di segnalazione nel tracciamento. Per ogni cellula tracciata, estrarre l'intensità di fluorescenza sia dei canali MUC2-mNeonGreen che DEFA5-dsRed nel tempo per monitorare la relazione temporale tra i due reporter. Traccia tracce di intensità a doppio canale per singole cellule per identificare dinamiche correlate dei reporter.
NOTA: Il monitoraggio simultaneo di entrambi i canali nelle singole cellule tracciate è essenziale per distinguere l'impegno tra cellule calicili (attivazione sostenuta di MUC2-mNeonGreen) e impegno tra cellule di Paneth (attivazione transitoria di MUC2-mNeonGreen seguita dall'inizio di DEFA5-dsRed). L'analisi a canale singolo da sola non è sufficiente per catturare questa dinamica e può portare a una classificazione errata dei precursori delle cellule di Paneth come cellule goblet. - Negli organoidi mosaici, si estraggono metriche comportamentali per cellula per ciascuna cellula monitorata, inclusi il tempo di vita cellulare (tempo dall'ultima divisione all'estrusione o fine dell'imaging), la velocità di divisione e la velocità di migrazione. Quando è presente un reporter co-espresso di interesse, quantificare la sua intensità di fluorescenza nel tempo per catturare i cambiamenti dinamici durante eventi specifici come divisione, migrazione o estrusione. Collegare queste misurazioni al contesto locale di vicinato della cellula confrontando il comportamento della cella marcata con i suoi vicini immediati non etichettati.
NOTA: Quando due genotipi sono mescolati nello stesso organoide, differenze sistematiche in una di queste metriche tra le due popolazioni possono indicare un vantaggio competitivo di fitness di un genotipo rispetto all'altro. - Esegui analisi statistiche utilizzando test appropriati. Per confrontare il tempismo dell'impegno del destino o metriche per cellula come la durata della vita, la velocità di migrazione e il tasso di divisione tra due gruppi, si utilizza il test Mann-Whitney U. Per confrontare la dinamica dell'intensità dei reporter nel tempo, si utilizza un modello lineare a effetti misti per tenere conto delle misurazioni ripetute all'interno della stessa cellula.
NOTA: Tutte le quantificazioni devono essere effettuate su dati di tracciamento corretti manualmente. I dataset non corretti o parzialmente corretti introducono errori sistematici nel tempismo dell'impegno del destino, nelle assegnazioni spaziali e nei calcoli delle metriche comportamentali. Prevedi tempo sufficiente per la correzione manuale prima di procedere alla quantificazione (vedi Sezione 7).
Risultati
Seguendo il protocollo descritto nella Sezione 4, organoidi mosaici contenenti popolazioni cellulari marcate con H2B-mCherry e H2B-iRFP si formano entro 48 ore dalla semina. La formazione riuscita del mosaico è caratterizzata da una distribuzione sale e pepe o da confini definiti tra le due popolazioni, a seconda del grado di dissociazione utilizzato. Una distribuzione sale e pepe si riferisce a un mix casuale e unicellulare delle due popolazioni, in cui le cellule di ciascuna popolazione sono intercalate a livello di singola cellula, senza grandi domini clonali. I confini definiti, al contrario, producono macchie coerenti di ciascuna popolazione cellulare all'interno dello stesso organoide. Il grado di dispersione cellulare è controllato dalla durata della fase di dissociazione e dalla vigorosità della pipettatura: una dissociazione completa a singola cellula produce mosaici di sale e pepe, mentre la frammentazione delicata preserva piccoli cluster clonali (Figura 3A).
La marcatura a mosaico consente l'analisi a singola cellula di processi che non possono essere risolti in tessuti marcati uniformemente. Quando una singola cellula che co-esprime un segnalatore di interesse (ad esempio, un segnalatore fluorescente di Miosina-II) è circondata da vicini non etichettati, la dinamica citoscheletrica durante la migrazione, la divisione o l'estrusione può essere attribuita inequivocabilmente a quella cellula (Figura 3B). I segnalatori nucleari H2B facilitano l'identificazione di costellazioni cellulari informative all'interno del mosaico, e misurazioni per cellula, come durata di vita, tasso di divisione e dinamica dell'intensità del reporter, possono essere estratte dai dati di tracciamento (Figura 3C). Quando due genotipi sono mescolati, queste metriche per cellula possono essere confrontate tra popolazioni per valutare le differenze di fitness competitivo.
Negli organoidi intestinali umani che trasportano i segnalatori del destino MUC2-mNeonGreen e DEFA5-dsRed, l'impegno del destino delle cellule secretorie è evidente come un aumento graduale della fluorescenza dei reporter nel corso dei giorni. Gli organoidi coltivati in mezzo di maturazione sono stati trasferiti su lastre a fondo di vetro al giorno 7 e fotografiati tramite microscopia confocale a cellule vive (Figura 4A). L'imaging a time-lapse rivela due dinamiche di reporter distinte: le cellule goblet attivano e mantengono un'elevata espressione di MUC2-mNeonGreen durante tutto il periodo di imaging, mentre le cellule di Paneth mostrano un'attivazione iniziale di MUC2-mNeonGreen seguita da una diminuzione progressiva del segnale e successiva attivazione di DEFA5-dsRed6 (Figura 4A). La quantificazione a singola cellula conferma questa transizione sequenziale a livello di singole cellule (Figura 4B), suggerendo che l'impegno delle cellule di Paneth avviene attraverso uno stato intermedio transitorio che esprime MUC2 piuttosto che direttamente da un progenitore non marcato. Le curve di intensità medie tra più cellule tracciate confermano che questo schema è coerente a livello di popolazione, con i precursori delle cellule di Paneth che mostrano una caratteristica relazione inversa tra i segnali MUC2-mNeonGreen e DEFA5-dsRed (Figura 4C). Insieme, questi dati dimostrano che il sistema a doppio reporter risolve traiettorie distinte del destino secretorio a risoluzione di singola cellula.
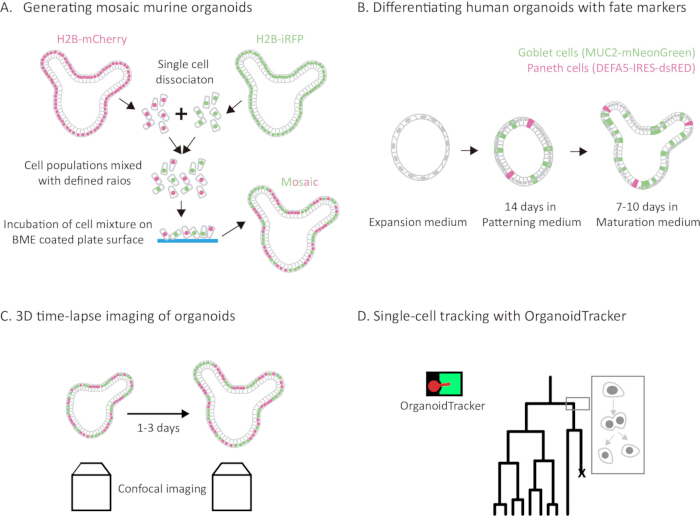
Figura 1: Il flusso di lavoro che integra l'imaging confocale a cellule vive e il tracciamento a singola cellula con due strategie complementari di reporter in organoidi intestinali umani e murini. (A) Panoramica schematica del flusso di lavoro di generazione degli organoidi a mosaico. Gli organoidi intestinali murini che esprimono H2B-mCherry (magenta) o H2B-iRFP (verde) vengono dissociati in singole cellule, mescolati in rapporti definiti e seminati su una piastra rivestita di BME per la formazione di aggregati di 24 ore prima di essere reinseriti nella BME. (B) Panoramica schematica della differenziazione degli organoidi intestinali umani. Gli organoidi umani che esprimono MUC2-mNeonGreen (cellule calici, verdi) e DEFA5-dsRed (cellule di Paneth, magenta) sono differenziati utilizzando un protocollo in due fasi. Gli organoidi vengono prima coltivati nel Mezzo di Modellazione per 14 giorni, seguiti dal Mezzo di Maturazione per 7–10 giorni. Durante la differenziazione, gli organoidi passano da una morfologia cistica e sferica a una struttura ampiamente gemmmentata che ospita i principali tipi cellulari intestinali, incluse le cellule caliciforme MUC2-mNeonGreenGreen positive e le cellule Paneth DEFA5-dsRed-positive. (C) Imaging confocale a time-lapse 3D di un organoide intestinale murino che esprime rapporti nucleari. (D) Tracciamento di singole cellule e ricostruzione della linea di discendenza utilizzando uno strumento software semi-automatizzato per il tracciamento delle cellule organoidi. I nuclei rilevati sono collegati tra punti temporali per ricostruire traiettorie cellulari e alberi di linea, consentendo la quantificazione degli eventi di divisione, migrazione ed estrusione cellulare. Clicca qui per visualizzare una versione più grande di questa figura.
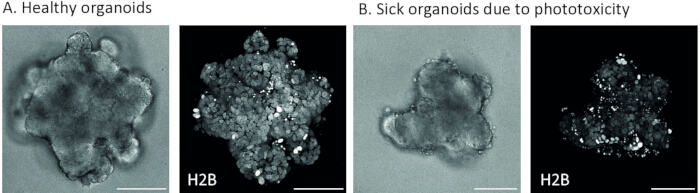
Figura 2: Confronto tra organoidi intestinali umani sani e fototossici durante l'imaging confocale vivo. (A) Immagini rappresentative in campo chiaro e fluorescenza di un organoide intestinale umano sano. Gli organoidi sani mostrano una morfologia cistica o in germogliamento chiara senza detriti cellulari nel mezzo circostante. (B) Immagini rappresentative in campo chiaro e fluorescenza di un organoide intestinale umano che mostrano danni fototossici. I segni di fototossicità includono l'accumulo di detriti cellulari nel mezzo circostante, la condensazione nucleare e la divisione cellulare arrestata. Le immagini di fluorescenza H2B-mCherry sono mostrate come proiezioni di massima intensità. Barre di scala, 100 μm. Clicca qui per vedere una versione più grande di questa figura.
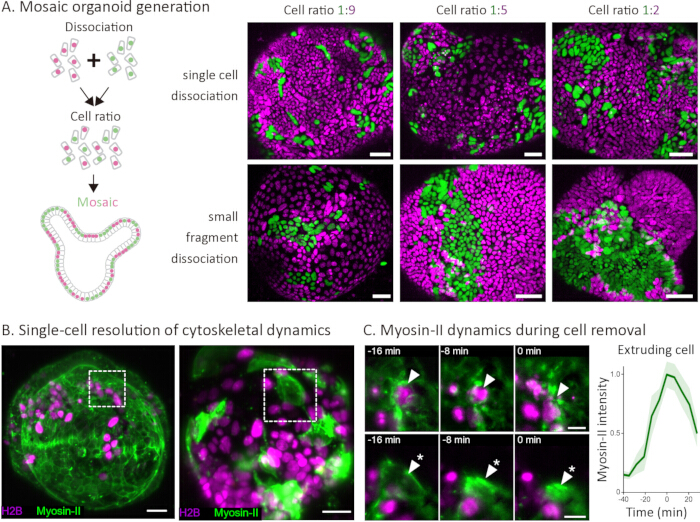
Figura 3: Generazione di organoidi mosaici e risoluzione unicellulare della dinamica citoscheletrica negli organoidi intestinali murini. (A) Schema della generazione di organoidi mosaici tramite dissociazione, miscelazione a rapporti definiti e riaggregazione. Immagini confocali rappresentative di organoidi a mosaico generate con rapporti cellulari di 1:9, 1:5 e 1:2 (H2B-mCherry, verde; H2B-iRFP, magenta) utilizzando dissociazione a singola cellula (fila superiore) o dissociazione a piccoli frammenti (fila inferiore). La dissociazione a singola cellula produce un modello di miscelazione sale e pepe, mentre la dissociazione a piccoli frammenti produce macchie clonali più grandi. Barre di scala, 50 μm. (B) Immagini confocali di organoidi a mosaico in cui una popolazione densa (a sinistra) o scarsa (destra) esprime Miosina-II-mNeonGreen (verde), mentre l'altra popolazione esprime solo H2B-iRFP (magenta). Le caselle tratteggiate indicano le regioni ingrandite in (C). Barre di scala, 20 μm. (C) Serie time-lapse che mostrano l'estrusione delle celle a intervalli di 8 minuti, allineate al momento della rimozione della cella (t = 0 min). Riga superiore (punte di freccia): estrusione di una cella non etichettata circondata da vicini che esprimono Miosin-II-mNeonGreen, rivelando la risposta del vicinato. Riga inferiore (asterisco): estrusione di una singola cellula espressante di Miosin-II-mNeonGreen circondata da vicine non etichettate, consentendo un'attribuzione univoca della dinamica corticale della miosina alla cellula estrusente. Barre, 10 μm. Destra: intensità di fluorescenza di Miosina-II-mNeonGreen normalizzata nel tempo per cellule in estrusione, allineata al momento della rimozione cellulare (t = 0 min). La miosina-II si accumula progressivamente nei minuti precedenti l'estrusione, raggiungendo il picco al momento della rimozione. L'area ombreggiata indica deviazione standard. Clicca qui per visualizzare una versione più grande di questa figura.
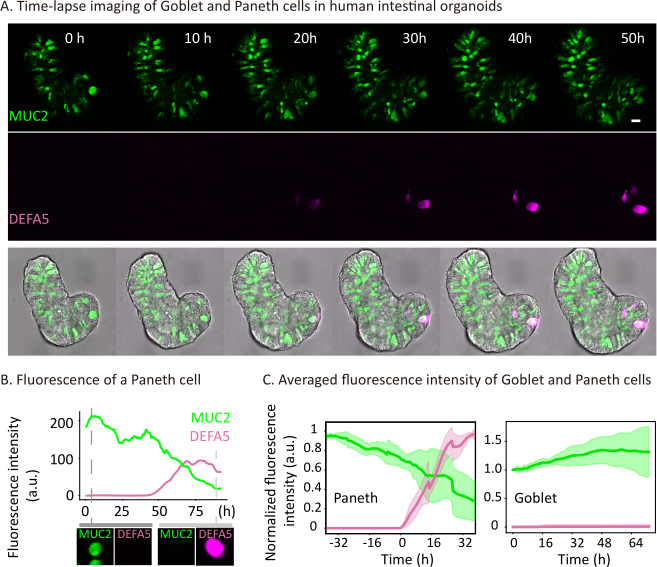
Figura 4: Monitoraggio in tempo reale delle transizioni del destino delle cellule secretorie negli organoidi intestinali umani utilizzando i reporter del destino MUC2-mNeonGreen e DEFA5-dsRed. Clicca qui per visualizzare una versione più grande di questa figura.
(A) Immagini confocali rappresentative in time-lapse di un organoide intestinale umano coltivato in mezzo di maturazione e fotografato dal giorno 7 di maturazione. MUC2-mNeonGreen (verde) segna le cellule del calice e DEFA5-dsRed (magenta) segna le cellule di Paneth. Barra di scala, 20 μm. (B) Quantificazione a singola cellula dell'intensità di fluorescenza MUC2-mNeonGreen (verde) e DEFA5-dsRed (magenta) nel tempo per una cellula di Paneth rappresentativa, mostrando attivazione iniziale di MUC2-mNeonGreen seguita da una diminuzione progressiva del segnale e successivo insorgenza di DEFA5-dsRed. L'intensità di fluorescenza è mostrata in unità arbitrarie (u.a.). (C) Curve medie di intensità di fluorescenza per cellule goblet (n = 7 cellule) e precursori delle cellule di Paneth (n = 8 celle) che mostrano la dinamica dei segnali MUC2-mNeonGreen (verde) e DEFA5-dsRed (magenta) neltempo 6. Per i precursori delle cellule di Paneth, il tempo è allineato alla prima comparsa del segnale DEFA5-dsRed (t = 0 h). Le cellule goblet mantengono costantemente alta intensità MUC2-mNeonGreen nel tempo, mentre i precursori delle cellule Paneth mostrano una caratteristica relazione inversa tra i segnali MUC2-mNeonGreen e DEFA5-dsRed. Le aree ombreggiate indicano deviazione standard.
| Componente | Concentrazione delle scorte | Concentrazione finale |
| Eagle Medium/F12 Modificato di Dulbecco Avanzato (DMEM Avanzato/F12) | Mezzo base | |
| HEPES | 1M | 10mM |
| Glutamax | 200mM | 2mM |
| Supplemento N2 | 100x | 1x |
| Supplemento B27 | 50x | 1x |
| N-acetilcisteina | 500mM | 1mM |
| Penicillina/Streptomicina | 10000U/ml, 10000ug/ml | 100U/ml, 100ug/ml |
| EGF murino ricombinante | 50ng/ml | |
| Noggin murino ricombinante | 100ng/ml | |
| R-spondina 1 umana ricombinante | 500ng/ml |
Tabella 1: Mezzo di crescita per organoidi intestinali murini.
| Componente | Concentrazione delle scorte | Concentrazione finale |
| Eagle Medium/F12 Modificato di Dulbecco Avanzato (DMEM Avanzato/F12) | Mezzo base | |
| HEPES | 1M | 10mM |
| Glutamax | 200mM | 2mM |
| Supplemento B27 | 50x | 1x |
| Penicillina/Streptomicina | 10000U/ml, 10000ug/ml | 100U/ml, 100ug/ml |
| Primocin | 50mg/ml | 100ug/ml |
| Mezzo condizionato R-spondina (U-Protein Express) | 2% | |
| Mezzo condizionato con Noggin (U-Protein Express) | 2% | |
| N-acetilcisteina | 500mM | 1mM |
| Nicotinamide | 1M | 10mM |
| EGF ricombinante umano | 500ug/ml | 50ng/ml |
| A83-01 | 5mM | 500nM |
| SB202190 (inibitore di p38) | 30mM | 3uM |
| Prostaglandina E2 | 10mM | 1uM |
| Surrogato Wnt | 1000x |
Tabella 2: Mezzo di espansione per organoidi intestinali umani.
| Componente | Concentrazione delle scorte | Concentrazione finale |
| Eagle Medium/F12 Modificato di Dulbecco Avanzato (DMEM Avanzato/F12) | Mezzo base | |
| HEPES | 1M | 10mM |
| Glutamax | 200mM | 2mM |
| Supplemento B27 | 50x | 1x |
| Penicillina/Streptomicina | 10000U/ml, 10000ug/ml | 100U/ml, 100ug/ml |
| Primocin | 50mg/ml | 100ug/ml |
| Mezzo condizionato R-spondina (U-Protein Express) | 2% | |
| Mezzo condizionato con Noggin (U-Protein Express) | 2% | |
| N-acetilcisteina | 500mM | 1mM |
| EGF ricombinante umano | 500ug/ml | 50ng/ml |
| A83-01 | 5mM | 500nM |
| Surrogato Wnt | 1000x | |
| CHIR99021 | 3mM | 3uM |
| IL-22 umano ricombinante | 10 ug/ml | 2ng/ml |
Tabella 3: Mezzo di modellazione per organoidi intestinali umani.
| Componente | Concentrazione delle scorte | Concentrazione finale |
| Eagle Medium/F12 Modificato di Dulbecco Avanzato (DMEM Avanzato/F12) | Mezzo base | |
| HEPES | 1M | 10mM |
| Glutamax | 200mM | 2mM |
| Supplemento B27 | 50x | 1x |
| Penicillina/Streptomicina | 10000U/ml, 10000U/ml | 100U/ml, 100U/ml |
| Primocin | 50mg/ml | 100ug/ml |
| Mezzo condizionato R-spondina (U-Protein Express) | 2% | |
| Mezzo condizionato con Noggin (U-Protein Express) | 2% | |
| N-acetilcisteina | 500mM | 1mM |
| EGF ricombinante umano | 500ug/ml | 50ng/ml |
| A83-01 | 5mM | 500nM |
| Surrogato Wnt | 30000x | |
| IL-22 umano ricombinante | 10 ug/ml | 2ng/ml |
Tabella 4: Mezzo di maturazione per organoidi intestinali umani.
Discussione
Questo protocollo fornisce un flusso di lavoro passo dopo passo per l'imaging confocale a cellule vive e il tracciamento di singola cellula in organoidi intestinali umani e murini, costruito attorno a due sistemi sperimentali complementari: organoidi a mosaico che risolvono il comportamento delle singole cellule all'interno di un epitelio denso, e organoidi fate reporter che esprimono MUC2-mNeonGreen e DEFA5-dsRed per monitorare in tempo reale le transizioni di tipo cellulare secretorie.
Rispetto ai metodi a punti temporali fissi come l'immunofluorescenza o il sequenziamento a RNA a singola cellula, l'imaging in tempo reale cattura la dinamica delle transizioni piuttosto che istantanee. Rispetto al tracciamento della linea basato su Cre, fornisce la risoluzione temporale per identificare le singole decisioni di destino. L'approccio mosaico aggiunge confronti controllati internamente nello stesso contesto tissutale, evitando la variabilità confondente organoide a organoide.
Diversi passaggi del protocollo sono fondamentali per il successo. Per un mosaico con distribuzione sale e pepe, la dissociazione degli organoidi verso singole cellule deve essere approfondita ma delicata: la dissociazione incompleta produce grandi chiazze clonali, mentre un'eccessiva dissociazione riduce la vitalità (Sezione 4.3). Il passaggio di aggregazione di 24 ore su una superficie piana prima di essere reinserito nella BME è necessario per una corretta miscelazione delle due popolazioni; ometterlo porta a mosaici mal integrati (Sezioni 4.6–4.8). La gestione della fototossicità durante l'imaging richiede un'attenta calibrazione, iniziando con impostazioni laser conservative e aumentando solo se il software di tracciamento produce falsi negativi eccessi (Sezione 6.8).
Le principali limitazioni riguardano i vincoli intrinseci dei sistemi organoidi e dell'imaging dal vivo. Gli organoidi mancano di componenti stromali, vascolari e immunitari che possono influenzare il comportamento cellulare in vivo. Per la microscopia confocale, la profondità di imaging è limitata a circa 100 μm dal copertura, oltre i quali la diffusione della luce degrada la qualità del segnale e la precisione del tracciamento. La microscopia multifotonica e a foglio luminoso può estendere sostanzialmente questo intervallo di profondità a scapito di ulteriori strumenti e adattamento dei protocolli. L'approccio di tracciamento semi-automatizzato, pur essendo sostanzialmente più efficiente rispetto all'annotazione manuale, richiede comunque un considerevole tempo di correzione, in particolare nei tessuti densi (Sezione 7.4).
Entrambe le strategie sono facilmente estendibili. Variando il reporter co-espresso con il marcatore nucleare, si possono esaminare diversi aspetti del comportamento delle singole cellule, dalla miosina-II corticale per la dinamica meccanica all'E-cadherin giuntale per il rimodellamento delle aderenze, biosensori di calcio come tq-Ca-FLITS e ColBD-Twitch, o biosensori metabolici come SoNar per lo stato redox cellulare NAD+/NADH, permettendo la lettura simultanea dell'identità cellulare, della linea di discendenza e dello stato fisiologico all'interno dello stessoorganoide 9. 25, 26, 27. Regolare il rapporto di miscelazione affina l'analisi: le cellule marcate scarse permettono l'attribuzione da parte di singola cellula dei segnali di membrana, mentre celle scarse non etichettate rivelano risposte di vicina. La strategia del fate reporter è estendibile a qualsiasi locus endogeno adatto a CRISPR-HOT o a marcature basate su HDR. Combinare entrambi gli approcci all'interno dello stesso organoide permetterebbe un tracciamento simultaneo dell'impegno della linea e della dinamica della singola cellula.
Più in generale, la pipeline di imaging e analisi è applicabile a organoidi derivati da altri tessuti epiteliali, inclusi modelli gastrico, colonico, epatico e pancreatico. Gli organoidi derivati da cellule staminali pluripotenti indotte (iPSC) rappresentano un'estensione promettente, poiché la marcatura nucleare basata su H2B e la generazione di mosaici tramite miscelazione cellulare sono direttamente trasferibili, e la pipeline potrebbe consentire studi specifici per paziente sul destino cellulare e sulle dinamiche competitive. Anche modelli embrionali sintetici come i gastruloidi e gli embrioidi derivati da cellule staminali sono idonei al tracciamento a singola cellula, anche se la loro geometria più complessa e la maggiore densità nucleare potrebbero richiedere il riaddestramento di uno strumento software semi-automatizzato per il tracciamento delle cellule organoidi e l'adattamento dei parametri di imaging. Gli organoidi cerebrali presentano ulteriori sfide a causa delle loro grandi dimensioni e densità ottica, che limitano la profondità dell'imaging confocale. Inoltre, gli organoidi cerebrali richiedono settimane o mesi di differenziazione prima che possano essere eseguiti esperimenti di imaging significativi, aumentando notevolmente le tempistiche sperimentali rispetto agli organoidi intestinali. Alcuni protocolli organoidi cerebrali si basano anche sulla coltura della sospensione piuttosto che sull'incorporamento BME, che è incompatibile con l'approccio di preparazione del campione descritto qui e richiederebbe l'adattamento a formati embedded nella matrice o attaccati alla superficie prima dell'imaging (imaging up). La microscopia a foglio luminoso, che offre una fototossicità ridotta e una maggiore profondità di immagini, potrebbe essere più adatta a questisistemi 13. Insieme, queste estensioni mettono in evidenza il vasto potenziale della pipeline attraverso diversi sistemi di modelli 3D oltre agli organoidi epiteliali descritti qui.
Dichiarazioni
H.C. è inventore di brevetti relativi alla tecnologia organoide. Tutti gli altri autori dichiarano di non avere interessi concorrenti.
Ringraziamenti
Questa ricerca è finanziata dal Ministero dell'Istruzione, della Cultura e della Scienza del Governo dei Paesi Bassi attraverso il progetto NWO Gravitation Material Driven Regeneration (024.003.013 ZWK MDR) e dal Consiglio Europeo della Ricerca tramite il ERC Advanced Grant GutHormones (nr 101020405)
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| A83-01 | Tocris | 2939 | |
| Accutase Cell Detachment Solution | Innovative Cell Technologies | AT104-500 | |
| Advanced Dulbecco's Modified Eagle Medium/F12 (Advanced DMEM/F12) | Invitrogen | 12634-010 | |
| B27 supplement | Thermo Fisher | 17504044 | |
| Blasticidin | InvivoGen | ant-bl-05 | |
| Cell strainer (40um) | Greiner Bio-one | 542140 | |
| CHIR99021 | Stemgent | 04-0004-base | |
| Confocal microscope | Leica | SP8 | con controllo del clima per temperatura e CO2 |
| Cultrex Basement Membrane Extract (BME) | R&D Systems, Bio-Techne | 3533-001-02 | |
| Fiji | open source | open source https://imagej.net/software/fiji/ | |
| Glass bottom plates | CellVis | P24-1.5H-N | |
| Glutamax | Gibco | 35050-061 | |
| HEPES | Gibco | 15630-080 | |
| N2 supplement | Thermo Fisher | 17502048 | |
| N-acetylcysteine | Sigma-Aldrich | A9165 | |
| NEPA electroporation system | NEPAGENE | NEPA21 | |
| Nicotinamide | Sigma-Aldrich | N0636 | |
| NucSpot Live | far-red live-cell nuclear dye | ||
| Noggin conditioned medium (U-Protein Express) | IPA Therapeutics | N002 | |
| OrganoidTracker | open source | open source https://organoidtracker.org/ | |
| p2T-CAG-mT2TP | homemade | protocol to generate the plasmid DOI: 10.1126/science.adr8753 | |
| p2T-H2B-iRFP-IRES-PuroR | homemade | protocol to generate the plasmid DOI: 10.1126/science.adr8753 | |
| p2T-H2B-mCherry-IRES-BlastR | homemade | protocol to generate the plasmid DOI: 10.1126/science.adr8753 | |
| Penicillin/Streptomycin | Gibco | 11548876 | |
| Primocin | InvivoGen | ant-pm-05 | |
| Prostaglandin E2 | Tocris | 2296 | |
| puromycin | InvivoGen | ant-pr | |
| Recombinant human EGF | Peprotech | AF-100-15 | |
| Recombinant Human IL-22 | Peprotech | 200-22 | |
| Recombinant human R-spondin 1 | Thermo Fisher | 120-38-5UG | |
| Recombinant murine EGF | Thermo Fisher | 315-09-500UG | |
| Recombinant murine Noggin | Thermo Fisher | 250-38-100UG | |
| R-spondin conditioned medium (U-Protein Express) | IPA Therapeutics | R001 | |
| SiR-DNA | far-red live-cell DNA dye | ||
| SB202190 (p38 inhibitor) | Sigma-Aldrich | S7076 | |
| Suspension plate for organoid culture | Greiner | 665102 | |
| Trypan blue | Gibco | 15250061 | |
| TrypLE | Gibco | 12605-010 | |
| Wnt surrogate | U-Protein Express | custom order | |
| Wnt3A conditioned medium | homemade | La produzione di Wnt3A conditioned medium può essere trovata qui: https://doi.org/10.1002/cpim.106 | |
| Y-27632 dihydrochloride | Abmole Bioscience | M1817 |
Ristampe e permessi
Questo articolo è stato pubblicato
Video in arrivo