Questo studio valuta l'espressione di ARHGAP22 nel carcinoma renale a cellule chiare e le sue associazioni con la prognosi, le caratteristiche clinico-patologiche, il microambiente immunitario tumorale e la sensibilità ai farmaci predetta computazionalmente.
Articolo di ricerca
ARHGAP22 come potenziale biomarcatore prognostico nel carcinoma a cellule renali a chiare: approfondimenti sull'immunità tumorale e sulle reti di coespressione
* These authors contributed equally
In questo articolo
Sommario
Abstract
Il carcinoma renale a cellule chiare (ccRCC) è il sottotipo più comune di cancro del rene ed è caratterizzato da una notevole eterogeneità clinica, evidenziando la necessità di biomarcatori prognostici affidabili. Questo studio ha valutato il profilo di espressione, la rilevanza prognostica e le associazioni immuno-correlate di ARHGAP22 nel ccRCC, utilizzando dati trascrittomici e clinici del cohort The Cancer Genome Atlas Kidney Renal Clear Cell Carcinoma (TCGA-KIRC), insieme a dati di validazione esterni e informazioni sull'espressione proteica provenienti dall'Human Protein Atlas (HPA). L'espressione di ARHGAP22 è stata confrontata tra tessuti tumorali e tessuti normali adiacenti, e le sue associazioni con la sopravvivenza globale, le caratteristiche clinico-patologiche, i punteggi del microambiente tumorale e le frazioni stimate di cellule immunitarie sono state valutate. Sono state inoltre eseguite analisi di co-espressione e di arricchimento funzionale per caratterizzare le possibili associazioni biologiche. ARHGAP22 risultava significativamente upregolato nei tessuti di ccRCC a livello trascrittomico, con differenze corrispondenti osservate nelle immagini di immunoidrochimica. Un'elevata espressione di ARHGAP22 era associata a una minore sopravvivenza globale, a caratteristiche clinico-patologiche più avanzate e a valori più alti di ImmuneScore, StromalScore ed ESTIMATEScore. L'analisi basata su CIBERSORT ha mostrato che il gruppo ad alta espressione presentava frazioni stimate più elevate di macrofagi M2 e di linfociti T regolatori, e frazioni stimate più basse di linfociti B naïve, mastociti in stato di riposo e cellule dendritiche attivate, dopo correzione per il tasso di scoperta di falsi positivi. Le analisi di arricchimento funzionale hanno collegato i geni associati ad ARHGAP22 a processi immuno-correlati, alla migrazione cellulare e a vie di segnalazione mediate da chemochine e citochine. Questi risultati suggeriscono che ARHGAP22 potrebbe rappresentare un potenziale biomarcatore prognostico e immuno-correlato nel ccRCC, sebbene siano necessarie ulteriori conferme cliniche e sperimentali indipendenti.
Introduzione
Il carcinoma renale a cellule chiare (ccRCC) è il sottotipo istologico più comune di carcinoma a cellule del rene, responsabile di circa il 70%–80% dei casi e contribuisce in modo significativo alla mortalità correlata al cancro renale1˒2. L'incidenza del carcinoma a cellule del rene è aumentata complessivamente negli ultimi anni, con evidente variazione epidemiologica tra le diverse regioni. I fattori di rischio accertati includono il fumo, l'obesità, l'ipertensione e la malattia renale cronica3˒4. Il carcinoma renale a cellule chiare è caratterizzato da marcata aggressività ed eterogeneità molecolare. Un sottogruppo di pazienti presenta la malattia metastatica già al momento della diagnosi, e le recidive e il progresso post-operatorio rimangono comuni2˒5. A livello molecolare, l'inattivazione del gene von Hippel–Lindau (VHL) e l'attivazione sostenuta della via di segnalazione del fattore inducibile da ipossia (HIF) sono riconosciuti come eventi chiave nella patogenesi del ccRCC, accompagnati da ampie alterazioni genomiche ed epigenetiche6˒7. Sebbene le terapie mirate e l'immunoterapia abbiano migliorato i risultati nei casi avanzati, le risposte al trattamento rimangono altamente eterogenee, evidenziando la necessità di biomarcatori prognostici e immunologici affidabili8,9,10.
Le Rho guanosina trifosfatesi (Rho GTPasi) sono interruttori molecolari che regolano il rimodellamento del citoscheletro, la polarità cellulare, l'adesione, la migrazione e l'invasione, e svolgono ruoli multifunzionali nella tumorigenesi e nella progressione del cancro11˒12. Oltre a regolare la proliferazione, l'apoptosi e la motilità delle cellule tumorali, il segnale delle Rho GTPasi contribuisce all'angiogenesi, alle risposte infiammatorie e al rimodellamento del microambiente immunitario tumorale13,14,15. L'importanza biologica del segnale delle Rho GTPasi nel ccRCC sta ricevendo un'attenzione crescente. È stato riportato che il segnale di Rac promuove la crescita del ccRCC e il passaggio angiogenico, mentre il ccRCC guidato da VHL/HIF potrebbe dipendere dalla via di segnalazione della Rho GTPasi/kinasi associata a Rho contenente coil-coil (ROCK)16˒17. Inoltre, firme geniche legate alle Rho GTPasi sono state associate a prognosi sfavorevole, stato immunosoppressivo e risposte differenziali all'immunoterapia nel ccRCC, suggerendo che questa via potrebbe rappresentare un importante collegamento molecolare tra progressione tumorale e immunità tumorale18˒19.
ARHGAP22 appartiene alla famiglia delle proteine Rho GTPasi-attivanti (RhoGAP) e alla sottofamiglia correlata a FilGAP, e funziona principalmente come RhoGAP specifica per Rac coinvolta nella regolazione antagonista dell'asse RhoA–Rac120˒21. La proteina contiene un dominio omologo a pleckstrina (PH) e un dominio RhoGAP e può regolare l'attività di Rac attraverso la localizzazione endosomiale e il trasporto verso la membrana plasmatica, influenzando così la formazione di lamellipodi, la diffusione cellulare e la migrazione20˒22˒23. Studi precedenti hanno associato ARHGAP22 alla dinamica del citoscheletro, alla motilità delle cellule tumorali, al microambiente immunitario tumorale e a potenziali ruoli di biomarcatore in diverse neoplasie20,23,24,25. Tuttavia, il profilo di espressione, il significato prognostico, le associazioni immunitarie e la potenziale rilevanza terapeutica di ARHGAP22 nel carcinoma a cellule chiare del rene (ccRCC) non sono ancora stati sufficientemente caratterizzati. Lo studio attuale ha quindi valutato se l'espressione di ARHGAP22 è associata alla progressione clinicopatologica, alla prognosi del paziente, all'infiltrazione immunitaria, alla sensibilità ai farmaci predetta computazionalmente e alle reti di co-espressione nel ccRCC, con l'obiettivo di valutarne il potenziale valore come biomarcatore prognostico e correlato all'immunità.
Protocollo
Questo studio ha utilizzato dati pubblicamente disponibili e anonimizzati provenienti da TCGA, HPA e altri database ad accesso aperto, e non ha comportato il reclutamento di nuovi partecipanti umani, esperimenti su animali né l'uso di informazioni private identificabili. Pertanto, non è stato necessario ottenere un'ulteriore approvazione etica istituzionale né il consenso informato. Informazioni dettagliate sugli strumenti utilizzati nel protocollo sono fornite nella Tabella dei Materiali.
1. Dati pubblici e analisi bioinformatica
Sono stati utilizzati set di dati pubblicamente disponibili, e non è stata condotta alcuna ricerca diretta su partecipanti umani o animali. I dati trascrittomici e clinici sono stati ottenuti dal progetto The Cancer Genome Atlas Kidney Renal Clear Cell Carcinoma (TCGA-KIRC), mentre i dati sull'espressione proteica sono stati recuperati dalla Human Protein Atlas. Questo approccio computazionale ha permesso uno screening efficiente di ampi set di dati trascrittomici e clinici, ha supportato l'identificazione preliminare di biomarcatori candidati e ha fornito una base per successive validazioni sperimentali. Tutte le analisi computazionali sono state eseguite utilizzando software statistici.
2. Acquisizione dei dati e selezione del campione
È stato consultato il portale dati del Genomic Data Commons ed è stato selezionato il progetto TCGA-KIRC. Sono stati scaricati i dati di profilazione del trascrittoma e le corrispondenti informazioni cliniche relativi al carcinoma a cellule chiare del rene (ccRCC). Per le analisi trascrittomique successive sono stati utilizzati dati di espressione dell'RNA messaggero normalizzati in base ai trascritti per milione (TPM). I valori di espressione di ARHGAP22 sono stati estratti dalla matrice trascrittomica di TCGA-KIRC e abbinati ai corrispondenti record clinici utilizzando i codici a barre dei campioni TCGA. Sono stati inclusi tessuti tumorali primari e tessuti renali normali adiacenti per cui erano disponibili dati sull'espressione di ARHGAP22 e annotazioni cliniche. Sono stati esclusi i campioni con valori di espressione di ARHGAP22 mancanti, informazioni cliniche o di sopravvivenza chiave incomplete, record duplicati o tempi di sopravvivenza inferiori a 30 giorni. Dopo il filtraggio, sono stati mantenuti 533 campioni tumorali e 72 campioni di tessuto normale adiacente per le analisi successive.
3. Analisi dell'espressione pan-cancro
L'analisi dell'espressione pan-cancro di ARHGAP22 è stata eseguita utilizzando il modulo Gene_DE di TIMER2.0 (http://timer.cistrome.org/; accesso 12 aprile 2026). I dati di RNA-sequenziamento del TCGA sono stati utilizzati per confrontare l'espressione di ARHGAP22 tra tessuti tumorali e tessuti normali corrispondenti in diversi tipi di cancro. I valori di espressione sono stati presentati come log2(TPM) e l'espressione differenziale è stata valutata mediante il test di Wilcoxon rank-sum implementato in TIMER2.0. Un valore P bilaterale inferiore a 0,05 è stato considerato statisticamente significativo.
4. Validazione esterna su GEO
La validazione esterna è stata eseguita utilizzando il dataset Gene Expression Omnibus GSE167573 tramite la piattaforma online BEST (https://rookieutopia.hiplot.com.cn/app_direct/BEST/; accesso del 9 luglio 2026). L'espressione di ARHGAP22 nei tessuti di ccRCC e nei tessuti renali normali è stata confrontata utilizzando i dati di espressione normalizzati forniti dalla piattaforma e valutata mediante test t di Student non appaiato. Per l'analisi della sopravvivenza, i pazienti sono stati suddivisi in gruppi ad alta e bassa espressione utilizzando il metodo di cutoff ottimale della piattaforma, e la sopravvivenza complessiva è stata valutata mediante analisi di Kaplan-Meier con il test log-rank. Un valore P bilaterale inferiore a 0,05 è stato considerato statisticamente significativo.
5. Analisi dell'espressione di ARHGAP22
I dati di espressione dell'RNA messaggero di ARHGAP22, normalizzati per TPM, sono stati estratti dal cohort TCGA-KIRC e trasformati come log2(TPM + 1) prima dell'analisi statistica. È stata valutata l'espressione differenziale di ARHGAP22 tra tessuti tumorali primari e tessuti renali normali adiacenti. Il test del rango sommato di Wilcoxon è stato utilizzato per confronti non appaiati tra tessuti tumorali e normali. Per l'analisi appaiata, sono state identificate coppie tumorali-normali corrispondenti utilizzando i codici a barre dei pazienti TCGA, e il test del rango con segno di Wilcoxon è stato applicato per confrontare l'espressione di ARHGAP22 tra tessuti normali adiacenti e i corrispondenti tessuti tumorali. Un valore P bilaterale inferiore a 0,05 è stato considerato statisticamente significativo.
6. Analisi della sopravvivenza e della caratteristica operativa del ricevitore
Le analisi della sopravvivenza e della caratteristica operativa del ricevitore (ROC) dipendente dal tempo sono state effettuate utilizzando campioni tumorali di TCGA-KIRC con dati clinici di follow-up disponibili. Il tempo di sopravvivenza complessivo è stato convertito da giorni a anni. I pazienti sono stati suddivisi in gruppi ad alta e bassa espressione di ARHGAP22 utilizzando il valore mediano di espressione di ARHGAP22, e lo stesso cutoff è stato applicato in modo coerente in tutte le analisi che prevedevano il raggruppamento in base all'espressione. Le curve di Kaplan-Meier sono state generate utilizzando il pacchetto survival e il pacchetto survminer. Le differenze tra i gruppi sono state valutate mediante il test log-rank. La regressione dei rischi proporzionali di Cox è stata utilizzata per stimare i rapporti di rischio e gli intervalli di confidenza al 95%. Le curve ROC dipendenti dal tempo sono state generate utilizzando il pacchetto timeROC. Le aree sotto la curva a 1, 3 e 5 anni sono state calcolate utilizzando il metodo di ponderazione di Aalen. Un valore P bilaterale inferiore a 0,05 è stato considerato statisticamente significativo.
7. Analisi dell'associazione clinicopatologica
L'associazione tra l'espressione di ARHGAP22 e le caratteristiche clinicopatologiche è stata analizzata utilizzando campioni tumorali di TCGA-KIRC. I campioni normali sono stati esclusi. L'età è stata suddivisa in due categorie: 65 anni o meno e oltre 65 anni. I campioni con annotazioni sconosciute o mancanti sono stati esclusi dall'analisi corrispondente. Per i confronti tra due gruppi è stato utilizzato il test di Wilcoxon rank-sum, mentre per i confronti tra tre o più gruppi è stato impiegato il test di Kruskal-Wallis. I grafici a violino sono stati generati utilizzando i pacchetti ggpubr, ggplot2 e scales. Per la visualizzazione tramite heatmap, i pazienti sono stati classificati in gruppi ad alta e bassa espressione di ARHGAP22 utilizzando la soglia mediana. Le associazioni tra i gruppi di espressione e le variabili clinicopatologiche sono state valutate mediante test del chi-quadrato. Le heatmap sono state generate con ComplexHeatmap, dopo un pre-elaborazione effettuata con limma. Un valore P bilaterale inferiore a 0,05 è stato considerato statisticamente significativo.
8. Costruzione del nomogramma
Un nomogramma prognostico è stato costruito integrando l'espressione di ARHGAP22 con le caratteristiche clinicopatologiche disponibili in un modello di regressione dei rischi proporzionali di Cox. Il modello è stato utilizzato per stimare la sopravvivenza complessiva a 1, 3 e 5 anni nel coorte TCGA-KIRC. I punteggi di rischio individuali dei pazienti sono stati calcolati utilizzando il modello di Cox stimato. Le curve di calibrazione per la sopravvivenza complessiva a 1, 3 e 5 anni sono state generate mediante il metodo di Kaplan-Meier con 1.000 iterazioni di ricampionamento bootstrap. È stata valutata la concordanza tra le probabilità di sopravvivenza predette dal nomogramma e i risultati osservati di sopravvivenza. La regressione di Cox è stata eseguita utilizzando il pacchetto survival. La visualizzazione del nomogramma e le analisi di calibrazione sono state effettuate utilizzando regplot e rms. Un valore P bilaterale inferiore a 0,05 è stato considerato statisticamente significativo.
9. Analisi di co-espressione
I dati trascrittomici provenienti dai campioni tumorali di TCGA-KIRC sono stati utilizzati per valutare le relazioni di co-espressione tra ARHGAP22 e tutti gli altri geni mediante analisi di correlazione di Pearson. I geni con un coefficiente di correlazione di Pearson assoluto maggiore di 0,6 e un valore P inferiore a 0,001 sono stati definiti come geni significativamente co-espressi. I geni significativamente co-espressi sono stati ordinati in base al valore assoluto del coefficiente di correlazione. I geni con il punteggio più alto sono stati selezionati per costruire una matrice di correlazione, e un diagramma a corde è stato generato per visualizzare la rete di co-espressione associata ad ARHGAP22.
10. Analisi dei geni differenzialmente espressi e arricchimento funzionale
L'analisi dell'espressione differenziale tra i gruppi con alta e bassa espressione di ARHGAP22 è stata effettuata utilizzando il test della somma dei ranghi di Wilcoxon con correzione per il tasso di falsa scoperta (FDR). I geni con un valore assoluto del log2 fold change maggiore di 1 e un FDR inferiore a 0,05 sono stati definiti come geni differenzialmente espressi in modo significativo. I risultati sono stati visualizzati mediante un grafico a vulcano e una mappa termica. Le analisi di arricchimento per Gene Ontology e Kyoto Encyclopedia of Genes and Genomes sono state eseguite utilizzando clusterProfiler. I simboli dei geni sono stati convertiti in identificatori Entrez mediante org.Hs.eg.db. I termini di Gene Ontology e i percorsi di Kyoto Encyclopedia of Genes and Genomes con un valore P nominale inferiore a 0,05 e un valore P corretto per FDR inferiore a 0,05 sono stati considerati significativamente arricchiti. L'analisi di arricchimento dei set di geni è stata effettuata utilizzando i set di geni di Kyoto Encyclopedia of Genes and Genomes presenti nel file della Molecular Signatures Database c2.cp.kegg.v7.4.symbols.gmt. I geni sono stati ordinati in base al log2 fold change e i set di geni con un valore P nominale < 0,05 sono stati considerati significativamente arricchiti.
11. Analisi dell'infiltrazione immunitaria e dei checkpoint immunitari
Le analisi dell'infiltrazione immunitaria e dei checkpoint immunitari sono state effettuate utilizzando campioni tumorali di TCGA-KIRC. I valori di StromalScore, ImmuneScore e ESTIMATEScore sono stati calcolati mediante il pacchetto estimate. Le frazioni delle cellule immunitarie sono state stimate usando lo script R CIBERSORT, con 1.000 permutazioni e normalizzazione quantilica. Sono stati mantenuti i campioni con un valore P di deconvoluzione CIBERSORT inferiore a 0,05. I pazienti sono stati suddivisi in gruppi ARHGAP22-alto e ARHGAP22-basso in base al livello mediano di espressione di ARHGAP22. Le differenze nei punteggi ESTIMATE e nelle frazioni delle cellule immunitarie tra i due gruppi sono state valutate mediante il test di Wilcoxon per ranghi. Le correlazioni tra l'espressione di ARHGAP22 e i geni dei checkpoint immunitari sono state analizzate tramite il coefficiente di correlazione di Pearson. I valori P derivanti dai confronti multipli tra cellule immunitarie e dai test di correlazione dei checkpoint immunitari sono stati corretti con il metodo FDR di Benjamini–Hochberg, considerando statisticamente significativo un FDR inferiore a 0,05. I geni dei checkpoint immunitari significativi per FDR sono stati visualizzati mediante mappe termiche di correlazione generate con corrplot. La pre-elaborazione e la visualizzazione dei dati sono state eseguite principalmente utilizzando limma, ggpubr e corrplot.
12. Previsione della sensibilità ai farmaci
I dati trascrittomici dei tumori TCGA-KIRC sono stati utilizzati dopo l'esclusione dei campioni di tessuto normale. I valori predetti computazionalmente della concentrazione inibitoria massima al 50% sono stati calcolati utilizzando il pacchetto oncoPredict e il set di dati di riferimento basato sul Genomics of Drug Sensitivity in Cancer 2. I pazienti sono stati suddivisi in gruppi ARHGAP22-alto e ARHGAP22-basso in base al valore mediano di espressione di ARHGAP22. I valori predetti della concentrazione inibitoria massima al 50% sono stati confrontati tra i gruppi mediante il test della somma dei ranghi di Wilcoxon. I valori P derivanti dai confronti multipli tra farmaci sono stati corretti utilizzando il metodo di Benjamini–Hochberg, e un FDR inferiore a 0,05 è stato considerato statisticamente significativo. I risultati sono stati interpretati come stime computazionali della sensibilità ai farmaci, piuttosto che come risposte farmacologiche validate sperimentalmente o osservate clinicamente.
13. Validazione tramite Human Protein Atlas
È stato consultato il database Human Protein Atlas ed è stato cercato ARHGAP22. È stata esaminata la sezione Tessuti per valutare l'espressione proteica di ARHGAP22 nel tessuto renale normale. È stata aperta la sezione Patologia, è stato selezionato il carcinoma a cellule chiare del rene e l'espressione proteica di ARHGAP22 nel tessuto tumorale è stata analizzata. Sono state recuperate e selezionate immagini rappresentative di immunohistochimica di tessuto renale normale e di tessuto di ccRCC da includere nel manoscritto, al fine di confrontare l'espressione proteica di ARHGAP22 tra tessuti normali e tumorali.
Risultati
Profilo dell'espressione in tutti i tipi di cancro di ARHGAP22
Il profilo trascrizionale in tutti i tipi di cancro ha mostrato una marcata eterogeneità nell'espressione di ARHGAP22 tra diversi tipi tumorali e i corrispondenti tessuti normali (Figura 1). È stata osservata una tendenza generale a un aumento dell'espressione di ARHGAP22 in diversi tumori solidi. L'espressione di ARHGAP22 era significativamente più elevata nei tessuti tumorali rispetto ai tessuti normali corrispondenti nei seguenti tumori: carcinoma mammario invasivo, colangiocarcinoma, carcinoma a cellule squamose della testa e del collo, carcinoma cromofobo renale, carcinoma a cellule chiare del rene, carcinoma papillare renale e carcinoma epatocellulare. Questi risultati indicano che ARHGAP22 è espressa in modo differenziale in numerosi tipi di cancro e potrebbe avere rilevanza come biomarcatore associato al tumore.
Modello di espressione e valore prognostico di ARHGAP22 nel carcinoma a cellule chiare del rene
Il modello di espressione e la rilevanza clinica di ARHGAP22 nel carcinoma a cellule chiare del rene (ccRCC) sono stati valutati utilizzando dati trascrittomici, analisi della sopravvivenza, un set di dati di validazione indipendente e immagini di immunoeistochimica. L'espressione di ARHGAP22 era significativamente più elevata nei tessuti di ccRCC rispetto ai tessuti renali normali sia nei campioni non appaiati che appaiati del The Cancer Genome Atlas Kidney Renal Clear Cell Carcinoma (TCGA-KIRC) (Figura 1B, C). L'analisi di Kaplan-Meier ha mostrato che i pazienti con alta espressione di ARHGAP22 presentavano una sopravvivenza globale (OS) significativamente più breve rispetto ai pazienti con bassa espressione (P = 0,013; Figura 1D). L'analisi time-dependent della caratteristica operativa del ricevitore ha fornito aree sotto la curva di 0,641, 0,637 e 0,641 rispettivamente per la sopravvivenza a 1, 3 e 5 anni, indicando una capacità prognostica modesta (Figura 1E). I risultati sono stati ulteriormente valutati utilizzando il set di dati indipendente GSE167573. L'espressione di ARHGAP22 era significativamente più elevata nei tessuti di ccRCC rispetto ai tessuti renali normali (Figura 1F) e un'elevata espressione di ARHGAP22 era associata a una sopravvivenza globale più breve (Figura 1G). Le immagini di immunoeistochimica ottenute dall'Human Protein Atlas mostravano una colorazione proteica di ARHGAP22 più intensa nel tessuto di ccRCC rispetto al tessuto renale normale, fornendo ulteriore supporto a livello proteico ai risultati trascrittomici (Figura 1H, I).
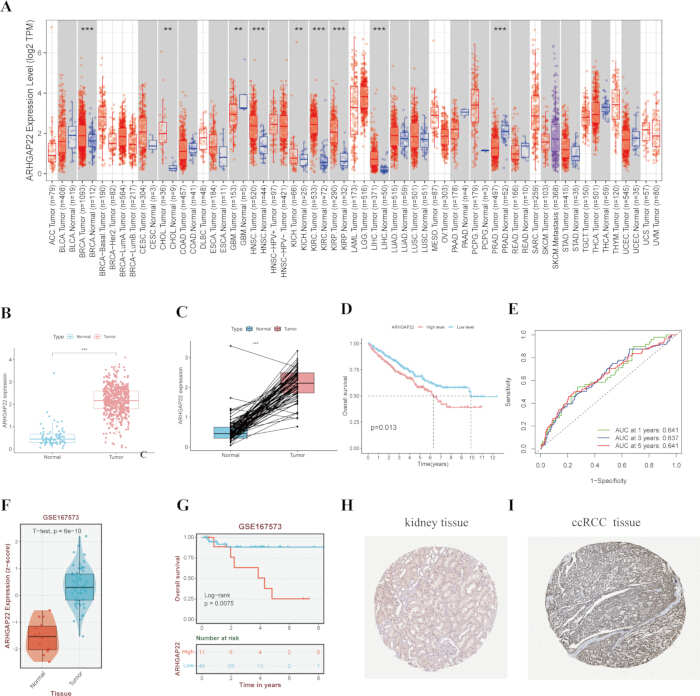
Figura 1: Espressione pan-cancro, profilo di espressione e valore prognostico di ARHGAP22 nel carcinoma a cellule chiare del rene. (A) Profilo di espressione pan-cancro di ARHGAP22 attraverso diversi tipi tumorali e i corrispondenti tessuti normali. (B) Espressione di ARHGAP22 in tessuti di carcinoma a cellule chiare del rene (ccRCC) e tessuti renali normali non appaiati. (C) Espressione di ARHGAP22 in tessuti di ccRCC e tessuti renali normali adiacenti appaiati. (D) Curve di sopravvivenza globale di Kaplan-Meier che confrontano pazienti con alta e bassa espressione di ARHGAP22. (E) Curve caratteristiche operative del ricevitore dipendenti dal tempo per valutare le prestazioni prognostiche di ARHGAP22 per la sopravvivenza globale a 1, 3 e 5 anni. (F) Convalida dell'espressione di ARHGAP22 nel dataset GSE167573. (G) Analisi della sopravvivenza globale di Kaplan-Meier nel dataset GSE167573. (H, I) Immagini di immunohistochimica dall'Human Protein Atlas che mostrano l'espressione proteica di ARHGAP22 nel tessuto renale normale (H) e nel tessuto di ccRCC (I). *P < 0,05; **P < 0,01; ***P < 0,001. Abbreviazioni: ccRCC, carcinoma a cellule chiare del rene; OS, sopravvivenza globale; ROC, caratteristica operativa del ricevitore; DEG, gene differenzialmente espresso; GO, Gene Ontology; KEGG, Kyoto Encyclopedia of Genes and Genomes; GSEA, Analisi di arricchimento dei set di geni; FDR, tasso di falsa scoperta; IC50, concentrazione inibitoria semimassimale. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Associazione di ARHGAP22 con caratteristiche clinicopatologiche
L'associazione tra l'espressione di ARHGAP22 e le caratteristiche clinicopatologiche è stata valutata per determinare se l'espressione variava in base alla gravità della malattia. L'espressione di ARHGAP22 era significativamente più elevata nei pazienti con classificazioni T, M e N avanzate, inclusi i pazienti con malattia metastatica (Figura 2A–C). L'espressione aumentava inoltre con il grado istologico e lo stadio clinico in fase avanzata (Figura 2D, E). L'analisi della mappa termica ha ulteriormente mostrato associazioni significative tra un'elevata espressione di ARHGAP22 e un grado istologico più alto, uno stadio clinico avanzato e una classificazione tumor-node-metastasi sfavorevole (Figura 2F). Questi risultati indicano che un'espressione elevata di ARHGAP22 è associata a caratteristiche clinicopatologiche più aggressive nel ccRCC.
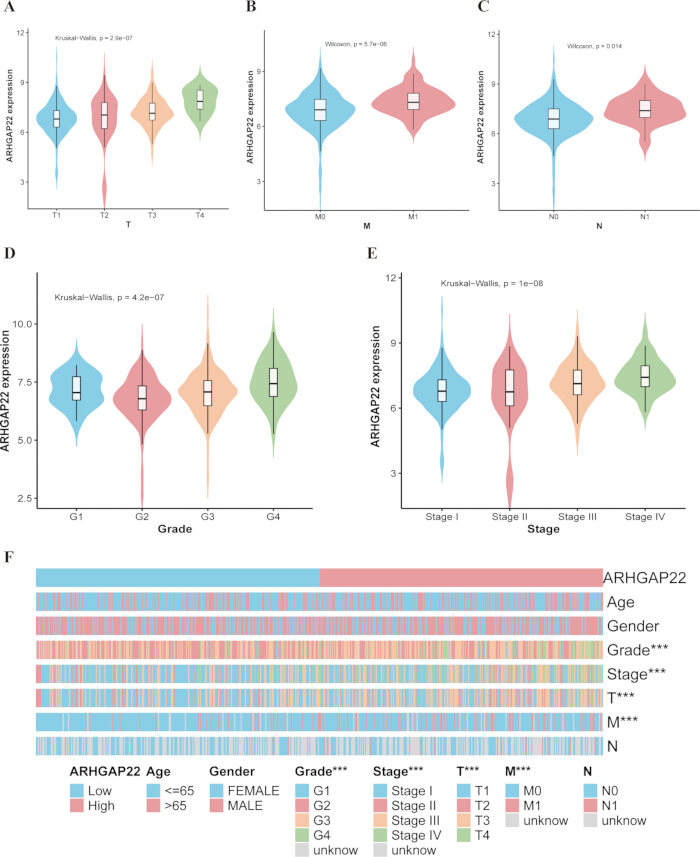
Figura 2: Associazione tra l'espressione di ARHGAP22 e le caratteristiche clinicopatologiche nel carcinoma a cellule chiare del rene. (A–C) Espressione di ARHGAP22 in base alle classificazioni T, M e N, rispettivamente. (D) Espressione di ARHGAP22 in base al grado istologico. (E) Espressione di ARHGAP22 in base allo stadio clinico. (F) Mappa termica che mostra le associazioni tra l'espressione di ARHGAP22 e le caratteristiche clinicopatologiche. *P < 0,05; **P < 0,01; ***P < 0,001. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Caratteristiche clinicopatologiche e sopravvivenza complessiva
L'analisi di Kaplan–Meier ha evidenziato differenze significative nella sopravvivenza complessiva (OS) tra i sottogruppi clinicopatologici (Figura 3). I pazienti con gradi istologici più elevati, G3–G4, hanno mostrato una OS significativamente più breve rispetto ai pazienti con gradi più bassi, G1–G2 (P < 0,0001; Figura 3A). I pazienti affetti da malattia allo stadio III–IV hanno avuto anche una OS significativamente più breve rispetto ai pazienti con malattia allo stadio I–II (P < 0,0001; Figura 3B). La sopravvivenza complessiva differiva in modo significativo tra i sottogruppi di classificazione T, con classificazioni T più avanzate associate a esiti meno favorevoli (P < 0,0001; Figura 3C). I pazienti con metastasi linfonodali (N1) o metastasi a distanza (M1) hanno avuto anche una OS significativamente più breve rispetto a coloro che non presentavano metastasi linfonodali o a distanza (entrambi P < 0,0001; Figura 3D, E). Questi risultati hanno confermato che il grado istologico, lo stadio clinico e la classificazione tumore-linfonodo-metastasi sono associati alla sopravvivenza nel carcinoma a cellule chiare del rene (ccRCC).
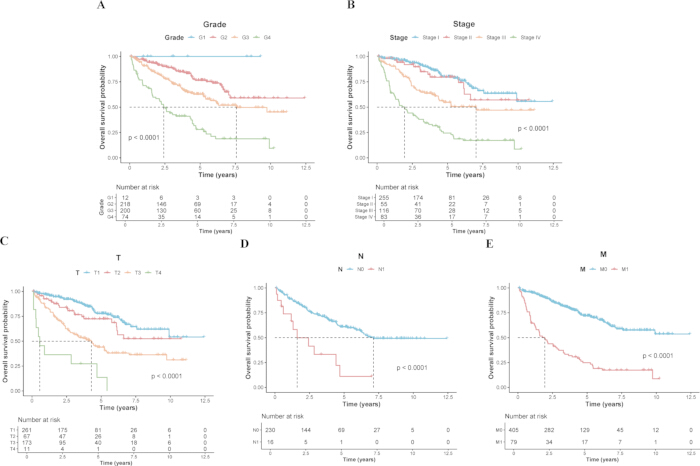
Figura 3: Sopravvivenza complessiva in base alle caratteristiche clinicopatologiche nel carcinoma renale a cellule chiare. (A–E) Curve di sopravvivenza complessiva di Kaplan-Meier in base al grado istologico, allo stadio clinico, alla classificazione T, alla classificazione N e alla classificazione M, rispettivamente. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Nomogramma prognostico per il carcinoma a cellule chiare del rene
È stato costruito un nomogramma prognostico che integra l'espressione di ARHGAP22 con le caratteristiche clinicopatologiche disponibili per stimare la sopravvivenza a 1, 3 e 5 anni nei pazienti con ccRCC (Figura 4A). L'analisi di calibrazione ha mostrato un accordo tra le probabilità di sopravvivenza previste dal nomogramma e quelle osservate in tutti e tre i punti temporali. Le curve di calibrazione erano posizionate vicino alla linea di riferimento ideale, indicando una soddisfacente capacità di calibrazione (Figura 4B). Il modello clinico presentava un indice di concordanza di 0,779 (intervallo di confidenza al 95%, 0,729–0,828), mentre l'aggiunta di ARHGAP22 ha prodotto un indice di concordanza di 0,781 (intervallo di confidenza al 95%, 0,735–0,827), indicando un miglioramento prognostico minimo e aggiuntivo.
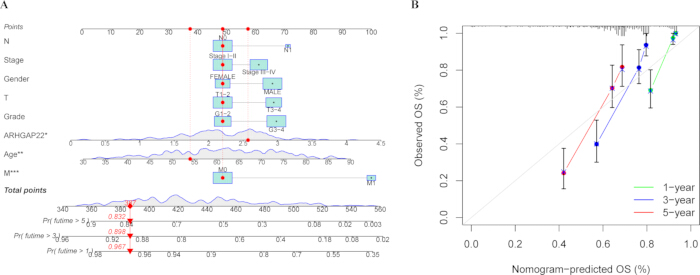
Figura 4: Nomogramma prognostico basato su ARHGAP22 e analisi di calibrazione nel carcinoma a cellule chiare del rene. (A) Nomogramma per la stima della sopravvivenza globale a 1, 3 e 5 anni. (B) Curve di calibrazione che confrontano la sopravvivenza globale a 1, 3 e 5 anni predetta dal nomogramma con quella osservata. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Analisi della rete molecolare di ARHGAP22
È stata eseguita un'analisi di correlazione per caratterizzare la rete molecolare associata all'espressione di ARHGAP22. La rete di correlazione ha mostrato associazioni tra ARHGAP22 e numerosi geni nel ccRCC (Figura 5A). L'espressione di ARHGAP22 era significativamente correlata positivamente con GMIP, TRPM2, CARD9, FMNL1, STAC3 e MYO9B. Sono state osservate correlazioni negative significative con BSND, HEPACAM2, ATP6V1G3, TMEM38A e FOXI1 (Figura 5B–L). Questi risultati indicano che l'espressione di ARHGAP22 è associata a una rete complessa di co-espressione nel ccRCC.
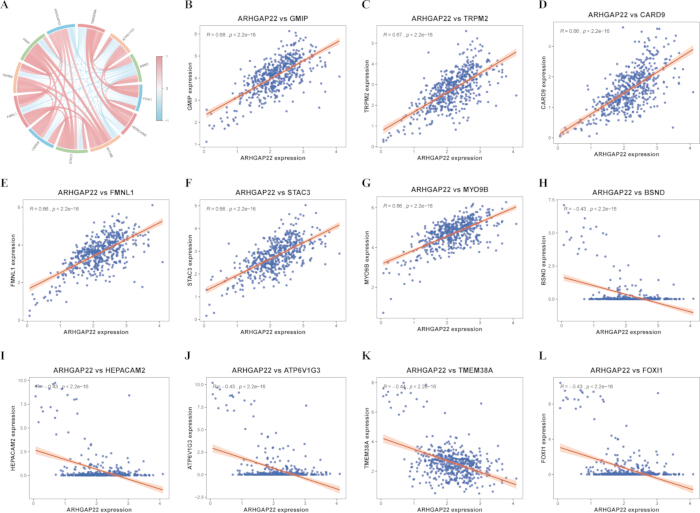
Figura 5: Caratteristiche molecolari associate ad ARHGAP22 nel carcinoma a cellule chiare del rene. (A) Rete di correlazione che mostra le associazioni tra ARHGAP22 e i geni correlati. (B–G) Positivo correlazioni tra ARHGAP22 e GMIP, TRPM2, CARD9, FMNL1, STAC3 e MYO9B, rispettivamente. (H–L) Correlazioni negative tra ARHGAP22 e BSND, HEPACAM2, ATP6V1G3, TMEM38A e FOXI1, rispettivamente. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Geni differenzialmente espressi associati ad ARHGAP22
I campioni di carcinoma renale a cellule chiare sono stati suddivisi in gruppi ad alta e bassa espressione di ARHGAP22 utilizzando il valore mediano di espressione ed è stata eseguita un'analisi dell'espressione differenziale. Un totale di 334 geni è risultato upregolato e 38 geni downregolati nel gruppo ad alta espressione (Figura 6A). L'analisi della mappa termica ha rivelato pattern di espressione distinti tra i gruppi ad alta e bassa espressione di ARHGAP22, indicando che i geni differenzialmente espressi identificati separavano i due gruppi (Figura 6B).
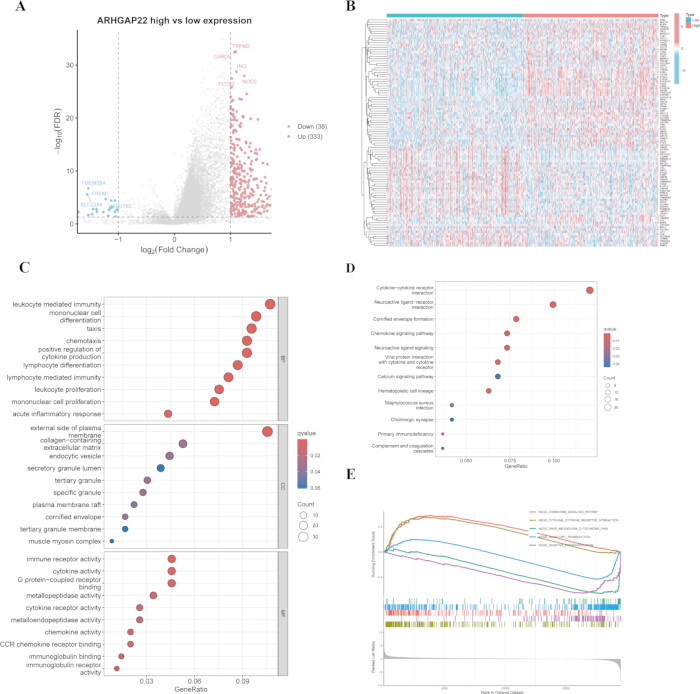
Figura 6: Geni espressi in modo differenziale associati ad ARHGAP22 e arricchimento funzionale. (A) Diagramma a vulcano dei geni espressi in modo differenziale tra i gruppi con espressione elevata e bassa di ARHGAP22. (B) Mappa termica dei geni espressi in modo differenziale. (C) Analisi dell'arricchimento nell'ontologia genica. (D) Analisi dell'arricchimento dei percorsi della Kyoto Encyclopedia of Genes and Genomes. (E) Analisi dell'arricchimento dei set di geni che mostra i percorsi arricchiti nel gruppo con espressione elevata di ARHGAP22. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Arricchimento funzionale dei geni differenzialmente espressi associati ad ARHGAP22
È stata effettuata un'analisi di arricchimento funzionale per caratterizzare i processi biologici associati ai geni differenzialmente espressi. L'analisi Gene Ontology ha mostrato un arricchimento nei processi biologici legati al sistema immunitario, inclusi immunità mediata da leucociti, chemotassi, produzione di citochine e differenziazione e proliferazione dei linfociti. A livello di componente cellulare, si è osservato un arricchimento nella matrice extracellulare, nei granuli secretori e nelle strutture associate alla membrana plasmatica. A livello di funzione molecolare, è stato riscontrato un arricchimento per attività citochinica, legame ai recettori delle chemochine e attività correlate alle metallopeptidasi (Figura 6C). L'analisi del Kyoto Encyclopedia of Genes and Genomes ha evidenziato un significativo arricchimento nelle interazioni citochina–recettore della citochina, nella segnalazione delle chemochine, nella segnalazione del calcio e nei percorsi legati a infezione e immunità (Figura 6D). L'analisi Gene Set Enrichment ha inoltre identificato multipli percorsi legati al sistema immunitario arricchiti nel gruppo con elevata espressione di ARHGAP22 (Figura 6E).
ARHGAP22 e il microambiente immunitario nel carcinoma a cellule chiare del rene
L'analisi basata su CIBERSORT delle frazioni stimate di cellule immunitarie ha mostrato differenze significative tra il gruppo con espressione elevata di ARHGAP22 e quello con espressione bassa di ARHGAP22 (Figura 7A). Dopo la correzione per il tasso di falsa scoperta, il gruppo con espressione elevata di ARHGAP22 presentava frazioni stimate più alte di macrofagi M2 e cellule T regolatorie, e frazioni stimate più basse di cellule B naive, mastociti inattivi e cellule dendritiche attivate. L'analisi della correlazione ha mostrato che l'espressione di ARHGAP22 era positivamente associata ai macrofagi M2 e alle cellule T regolatorie, e negativamente associata alle cellule B naive, ai mastociti inattivi e alle cellule dendritiche attivate (Figura 7B). Queste stime derivate da CIBERSORT indicavano che un'espressione elevata di ARHGAP22 era associata a un profilo immunosoppressivo nel ccRCC.
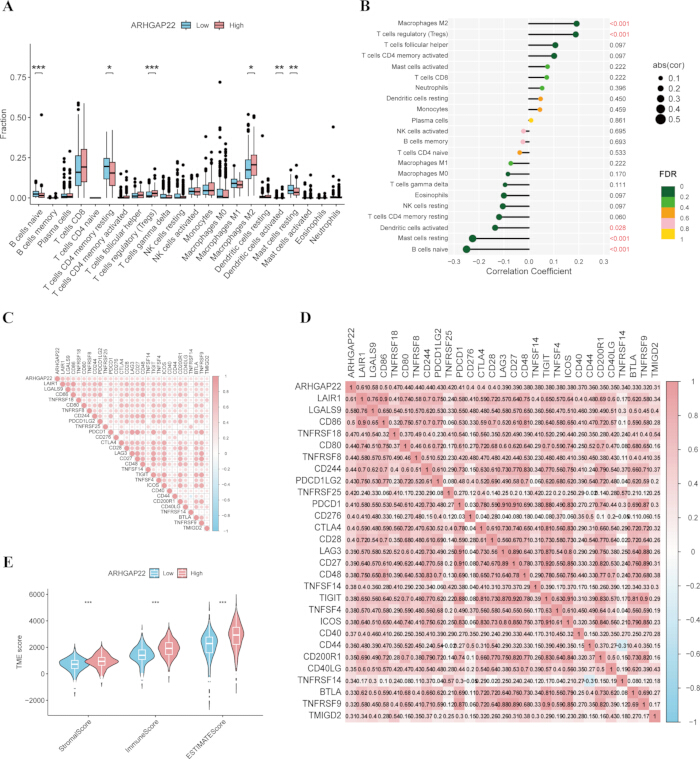
Figura 7: Associazione tra l'espressione di ARHGAP22 e le caratteristiche del microambiente immunitario nel carcinoma a cellule chiare del rene. (A) Differenze nelle frazioni di cellule immunitarie stimate tramite CIBERSORT tra i gruppi con espressione elevata (ARHGAP22-high) e bassa (ARHGAP22-low) di ARHGAP22. (B) Correlazioni tra l'espressione di ARHGAP22 e le frazioni di cellule immunitarie stimate tramite CIBERSORT. (C) Heatmap delle correlazioni che mostra le associazioni tra l'espressione di ARHGAP22 e i geni dei checkpoint immunitari. (D) Matrice di correlazione di ARHGAP22 e delle molecole dei checkpoint immunitari. (E) Differenze nei punteggi StromalScore, ImmuneScore ed ESTIMATEScore tra i gruppi ARHGAP22-high e ARHGAP22-low, calcolati mediante l'algoritmo ESTIMATE. *P < 0,05; **P < 0,01; ***P < 0,001. Cliccare qui per visualizzare una versione ingrandita di questa figura.
ARHGAP22, checkpoint immunitari e componenti del microambiente tumorale
Un'elevata espressione di ARHGAP22 era positivamente associata a diversi geni dei checkpoint immunitari, tra cui PDCD1LG2, CTLA4, LAG3, TIGIT e ICOS (Figura 7C, D), suggerendo un'associazione potenziale con caratteristiche legate all'evasione immunitaria. L'analisi ESTIMATE ha inoltre mostrato che i valori di StromalScore, ImmuneScore e ESTIMATEScore erano significativamente più elevati nel gruppo con alta espressione di ARHGAP22 (Figura 7E), indicando un aumento dei componenti stromali e immunitari all'interno del microambiente tumorale. Questi risultati indicano che l'espressione di ARHGAP22 è associata alle frazioni di cellule immunitarie stimate tramite CIBERSORT, all'espressione dei checkpoint immunitari e a un profilo di microambiente tumorale immunosoppressivo nel ccRCC.
ARHGAP22 e sensibilità predetta computazionalmente ai farmaci mirati
L'associazione tra l'espressione di ARHGAP22 e la sensibilità predetta computazionalmente ai farmaci mirati è stata valutata confrontando i valori predetti della concentrazione inibitoria semimassimale tra i gruppi ad alta e bassa espressione (Figura 8A–I). Il gruppo a bassa espressione presentava valori significativamente più bassi della concentrazione inibitoria semimassimale predetta per axitinib, sorafenib, savolitinib, foretinib, cediranib, alpelisib, buparlisib, afuresertib e ipatasertib. Valori più bassi della concentrazione inibitoria semimassimale predetta indicavano una maggiore sensibilità predetta computazionalmente. Questi risultati suggerivano un'associazione tra una minore espressione di ARHGAP22 e una maggiore sensibilità predetta agli agenti mirati valutati. I risultati rappresentavano predizioni computazionali e non costituivano risposte farmacologiche validate sperimentalmente o clinicamente.
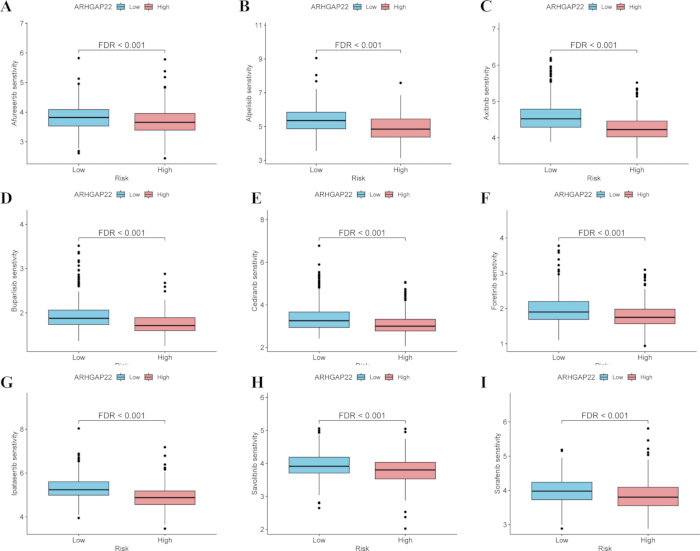
Figura 8: Associazione tra l'espressione di ARHGAP22 e la sensibilità predetta computazionalmente ai farmaci mirati nel carcinoma a cellule chiare del rene. (A–I) Confronto tra i valori predetti computazionalmente della concentrazione inibitoria semimassimale per axitinib, sorafenib, savolitinib, foretinib, cediranib, alpelisib, buparlisib, afuresertib e ipatasertib, rispettivamente, nei gruppi con alta e bassa espressione di ARHGAP22. Valori più bassi della concentrazione inibitoria semimassimale predetta indicano una maggiore sensibilità predetta al farmaco. Cliccare qui per visualizzare una versione ingrandita di questa figura.
DISPONIBILITÀ DEI DATI:
I dati trascrittomici e clinici analizzati in questo studio sono stati ottenuti dal progetto pubblicamente disponibile The Cancer Genome Atlas Kidney Renal Clear Cell Carcinoma (TCGA-KIRC) (https://portal.gdc.cancer.gov/). I dati esterni di espressione e di sopravvivenza per la validazione sono stati ottenuti dal dataset Gene Expression Omnibus GSE167573. I dati sull'espressione proteica sono stati recuperati da Human Protein Atlas (https://www.proteinatlas.org/). I dati sull'espressione pan-cancro sono stati analizzati utilizzando TIMER2.0, e la validazione esterna è stata effettuata tramite la piattaforma BEST. I dati di riferimento sulla sensibilità ai farmaci sono stati ottenuti dal dataset Genomics of Drug Sensitivity in Cancer 2, mentre i set di geni utilizzati per l'analisi di arricchimento sono stati ottenuti dal Molecular Signatures Database. I dataset originali sono accessibili pubblicamente attraverso i relativi repository e piattaforme. Gli script R utilizzati per l'elaborazione dei dati, l'analisi statistica e la visualizzazione sono forniti come File Supplementare 1. I risultati elaborati sono forniti come Tabella Supplementare 1, contenente i risultati completi dell'analisi di espressione differenziale; Tabella Supplementare 2, contenente i risultati dell'arricchimento Gene Ontology; e Tabella Supplementare 3, contenente i risultati dell'arricchimento dei percorsi della Kyoto Encyclopedia of Genes and Genomes.
Tabella supplementare 1: Risultati completi dell'analisi dell'espressione differenziale. Questo file contiene l'elenco completo dei geni differenzialmente espressi identificati tra i gruppi con espressione elevata e bassa di ARHGAP22, inclusi gli identificatori genici, i valori di espressione dei gruppi, i cambiamenti log2 del fold change, i valori P, i valori P aggiustati per il tasso di falsa scoperta e la direzione della regolazione. Cliccare qui per scaricare il file.
Tabella supplementare 2: Risultati dell'analisi di arricchimento della Gene Ontology. Questo file contiene i risultati completi dell'analisi di arricchimento della Gene Ontology per i geni differenzialmente espressi associati ad ARHGAP22, inclusi le categorie di processo biologico, componente cellulare e funzione molecolare, insieme alle statistiche di arricchimento, valori P, valori P aggiustati, conteggi genici e identificatori genici associati. Cliccare qui per scaricare il file.
Tabella supplementare 3: Risultati dell'analisi di arricchimento dei percorsi della Kyoto Encyclopedia of Genes and Genomes. Questo file contiene i risultati completi dell'analisi di arricchimento dei percorsi della Kyoto Encyclopedia of Genes and Genomes per i geni espressi in modo differenziale associati ad ARHGAP22, inclusi identificatori e nomi dei percorsi, statistiche di arricchimento, valori P, valori P aggiustati, valori q, conteggi dei geni e identificatori dei geni associati. Cliccare qui per scaricare il file.
File supplementare 1: Script R per l'elaborazione dei dati, l'analisi statistica e la visualizzazione. Questo file contiene gli script R utilizzati per la preelaborazione dei dati, l'analisi dell'espressione, l'analisi della sopravvivenza, l'analisi dell'associazione con parametri clinicopatologici, l'analisi della coespressione, l'analisi dell'espressione differenziale, l'analisi dell'arricchimento funzionale, l'analisi dell'infiltrazione immunitaria, la previsione della sensibilità ai farmaci e la generazione delle figure. Cliccare qui per scaricare questo file.
Discussione
Il carcinoma a cellule renali (RCC) è una delle neoplasie più comuni del sistema urinario e il carcinoma a cellule chiare del rene (ccRCC) rappresenta il sottotipo istologico predominante e una causa principale della mortalità associata al RCC. Negli ultimi anni l'incidenza del RCC è aumentata complessivamente, con una notevole variabilità geografica. I fattori di rischio accertati includono il fumo, l'obesità, l'ipertensione e la malattia renale cronica3˒4. Nonostante i progressi nella diagnosi e nel trattamento, il ccRCC rimane clinicamente eterogeneo; alcuni pazienti si presentano con malattia avanzata o metastatica e le recidive post-operatorie e le metastasi a distanza rimangono comuni2˒5˒26. L'identificazione di biomarcatori molecolari associati al comportamento tumorale e alla prognosi rappresenta quindi un obiettivo importante nella ricerca sul ccRCC. L'analisi attuale ha mostrato che ARHGAP22 è upregolato nel ccRCC ed è associato a una ridotta sopravvivenza complessiva, a caratteristiche clinicopatologiche sfavorevoli, a modifiche trascrittomiche correlate all'immunità, a un profilo di microambiente tumorale immunosoppressivo e a differenze nella sensibilità predetta computazionalmente ad agenti mirati. Questi risultati supportano il potenziale valore di ARHGAP22 come biomarcatore candidato prognostico e correlato all'immunità, anche se l'utilità clinica e la causalità non sono state ancora stabilite.
ARHGAP22 codifica una proteina Rho GTPasi-attivante coinvolta nella regolazione del citoscheletro e nella motilità cellulare. La proteina contiene un dominio omologo a pleckstrina, un dominio RhoGAP e una regione C-terminale a coil a spirale ed è in grado di interagire con le proteine 14-3-3, suggerendo un ruolo nella migrazione cellulare regolata dai fattori di crescita22. In quanto proteina correlata a FilGAP, ARHGAP22 partecipa alla regolazione antagonista dell'asse RhoA–Rac1 e al controllo delle modalità di migrazione cellulare21˒27. ARHGAP22 è localizzata principalmente negli endosomi ed è in grado di essere trasportata verso i bordi ondulati della membrana o verso la membrana plasmatica, dove inibisce la formazione di lamellipodi e la distensione cellulare dipendenti da Rac; la sua localizzazione subcellulare è strettamente correlata all'attività di RacGAP20˒23. Sono state inoltre riportate associazioni con tumori. Nel carcinoma renale a cellule chiare (ccRCC), ARHGAP22 è stata identificata come una molecola candidata in analisi trascrittionali legate all'inibizione della proteina bromodominio-contenente 4 ed è stata associata a una minore sopravvivenza complessiva28. Membri della famiglia ARHGAP sono stati inoltre associati all'infiltrazione immunitaria con effetto promozionale del tumore e alla progressione della malattia nel cancro della vescica25, a variazioni nell'espressione e nei livelli di esoni nella leucemia mieloide acuta24, e a risposte differenziali al bevacizumab nel cancro colorettale metastatico29.
I risultati attuali sono coerenti con queste osservazioni. L'espressione di ARHGAP22 aumenta con il progredire della classificazione T, N e M, del grado istologico e dello stadio clinico, ed un'espressione più elevata è associata a una minore sopravvivenza complessiva. È già stato dimostrato che il segnale Rac promuove la crescita del ccRCC e l'attivazione angiogenica16, mentre il percorso della Rho GTPasi/proteina chinasi associata alla coilina a spirale è stato associato a comportamenti maligni nel ccRCC17. L'upregolazione osservata di ARHGAP22 potrebbe quindi riflettere cambiamenti molecolari legati a fenotipi tumorali aggressivi. Analisi di co-espressione ed espressione differenziale hanno inoltre mostrato che ARHGAP22 è associato a una vasta rete trascrizionale. Sono state osservate correlazioni positive con geni come FMNL1, CARD9 e TRPM2, mentre correlazioni negative sono state osservate con geni come BSND e FOXI1. I risultati delle analisi Gene Ontology, Kyoto Encyclopedia of Genes and Genomes e Gene Set Enrichment Analysis hanno mostrato un arricchimento nei processi di immunità mediata da leucociti, chemotassi, produzione di citochine, differenziazione e proliferazione dei linfociti, interazioni citochina-recettore e segnalazione chemochinica. Le reti chemochiniche contribuiscono al reclutamento delle cellule immunitarie, alla crescita tumorale e alla metastasi nel RCC30, mentre l'arricchimento di percorsi immunitari è stato associato a una prognosi sfavorevole e a un microambiente tumorale alterato nel ccRCC31. Il carcinoma renale a cellule chiare mostra inoltre firme trascrizionali immunitarie distinte associate all'esito clinico e alla complessità del microambiente immunitario32. Relazioni simili tra espressione genica aberrante, arricchimento di percorsi immunitari, prognosi sfavorevole e modelli complessi di co-espressione sono state riportate in altre neoplasie33.
L'espressione di ARHGAP22 è stata inoltre associata a differenze nel microambiente immunitario tumorale. Il gruppo con alta espressione ha mostrato frazioni stimate più elevate di cellule T regolatorie e macrofagi M2 e frazioni stimate più basse di cellule B naive, mastociti in stato di riposo e cellule dendritiche attivate, dopo la correzione per il tasso di falsa scoperta. Sono state osservate anche associazioni positive tra l'espressione di ARHGAP22 e diverse molecole di checkpoint immunitario, insieme a valori più elevati di ImmuneScore, StromalScore ed ESTIMATEScore. Il carcinoma renale a cellule chiare è caratterizzato da un notevole infiltrato immunitario, ma questa caratteristica non indica necessariamente una risposta antitumorale efficace34. Stati disfunzionali delle cellule immunitarie e caratteristiche immunosoppressive possono limitare l'efficacia del blocco dei checkpoint immunitari35. Le cellule T regolatorie e i macrofagi M2 sono state associate a immunosoppressione, progressione tumorale e prognosi sfavorevole nel carcinoma del rene (RCC)36˒37, mentre un'espressione aumentata dei checkpoint immunitari può riflettere processi legati all'evasione immunitaria38. I risultati attuali suggeriscono quindi che un'elevata espressione di ARHGAP22 è associata non semplicemente a un maggiore infiltrato immunitario, ma a un profilo immunitario contenente caratteristiche comunemente collegate all'immunosoppressione. Questa interpretazione rimane di tipo inferenziale poiché le stime relative alle cellule immunitarie sono state ottenute da dati di sequenziamento RNA su campioni bulk e da un singolo metodo computazionale di deconvoluzione.
Sono state inoltre osservate differenze nella sensibilità ai farmaci predetta computazionalmente tra i gruppi con diversa espressione di ARHGAP22. Caratteristiche molecolari ad alto rischio sono state precedentemente associate a un'infiltrazione immunitaria alterata, a un arricchimento di percorsi immunitari e a una risposta differenziale ai farmaci39. Inoltre, firme geniche correlate all'immunità nel ccRCC sono state segnalate come in grado di stratificare la sopravvivenza e prevedere risposte differenziali all'immunoterapia e alla terapia mirata40˒41. Nell'analisi attuale, il gruppo con bassa espressione di ARHGAP22 ha mostrato valori predetti più bassi della concentrazione inibitoria semimassimale per diversi agenti mirati. Questi risultati indicano un'associazione tra l'espressione di ARHGAP22 e la sensibilità ai farmaci predetta computazionalmente, ma non dimostrano una risposta effettiva al trattamento né un beneficio clinico. Diverse scelte metodologiche hanno garantito la coerenza analitica, tra cui il filtraggio della qualità dei campioni, l'utilizzo di una soglia di espressione uniforme basata sulla mediana, il filtraggio della confidenza dei risultati di CIBERSORT e la correzione del tasso di falsa scoperta per confronti multipli. Tuttavia, la sensibilità predetta ai farmaci va interpretata in chiave esplorativa, ed è necessaria una validazione indipendente basata su dati sperimentali misurati o su osservazioni cliniche della risposta ai farmaci.
Vanno considerate diverse limitazioni. Sebbene GSE167573 abbia fornito una validazione esterna dell'espressione di ARHGAP22 e delle sue associazioni con la sopravvivenza, è necessaria una validazione in coorti cliniche più ampie e multicentriche. Le analisi si sono basate principalmente su dataset pubblici retrospettivi e su dati di sequenziamento RNA bulk; di conseguenza, non è stato possibile distinguere la fonte cellulare dell'espressione di ARHGAP22 tra cellule tumorali, cellule stromali e cellule immunitarie infiltranti. Il sequenziamento RNA a singola cellula, l'immunofluorescenza multicanale o la trascrittomica spaziale potrebbero aiutare a superare questa limitazione. L'infiltrazione delle cellule immunitarie, l'espressione dei checkpoint immunitari e la sensibilità ai farmaci sono state dedotte computazionalmente e potrebbero non rappresentare direttamente la funzione biologica o la risposta al trattamento clinico. Non è stato incluso alcun metodo indipendente di deconvoluzione immunitaria, alcuna coorte istituzionale con immunomarcatura istochimica né alcuna analisi sperimentale di perturbazione. Inoltre, le associazioni osservate non stabiliscono relazioni causali tra l'espressione di ARHGAP22, i geni co-espressi, l'infiltrazione delle cellule immunitarie e la risposta ai farmaci. Saranno pertanto necessari esperimenti meccanicistici, una validazione clinica prospettica e confronti tra prestazioni dei modelli prima di qualsiasi applicazione clinica. Nel complesso, il flusso di lavoro fornisce un quadro riproducibile per la valutazione di biomarcatori candidati mediante dataset molecolari pubblici, ma la rilevanza biologica e clinica di ARHGAP22 richiede ulteriore conferma indipendente.
Dichiarazioni
Gli autori dichiarano di non avere conflitti di interessi.
Ringraziamenti
In questo studio sono stati utilizzati dati pubblicamente disponibili provenienti da The Cancer Genome Atlas (TCGA). Si ringrazia la TCGA Research Network per la generazione e la messa a disposizione di queste risorse.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Pacchetto R circlize | Versione 0.4.16 | CRAN | Utilizzato per creare grafici circos e diagrammi a corde. |
| Pacchetto R clusterProfiler | Versione 4.12.0 | Bioconductor | Utilizzato per analisi di arricchimento GO, KEGG e GSEA. |
| Pacchetto R ComplexHeatmap | Versione 2.20.0 | Bioconductor | Utilizzato per la visualizzazione di heatmap complesse e heatmap di annotazioni cliniche. |
| Pacchetto R e1071 | Versione 1.7.16 | CRAN | Utilizzato per la regressione con vettori di supporto nell'analisi relativa a CIBERSORT. |
| Pacchetto R enrichplot | Versione 1.24.0 | Bioconductor | Utilizzato per la visualizzazione dei risultati di arricchimento funzionale. |
| Pacchetto R estimate | Versione 1.0.13 | Pacchetto R/pacchetto sorgente | Utilizzato per calcolare i punteggi stromale, immunitario e ESTIMATE. |
| Pacchetto R ggExtra | Versione 0.10.1 | CRAN | Utilizzato per grafici a dispersione con distribuzioni di densità marginali. |
| Pacchetto R ggplot2 | Versione 3.5.1 | CRAN | Utilizzato per la visualizzazione generale dei dati. |
| Pacchetto R ggpubr | Versione 0.6.0 | CRAN | Utilizzato per boxplot, violin plot e confronti statistici. |
| Pacchetto R ggrepel | Versione 0.9.5 | CRAN | Utilizzato per etichette di testo non sovrapposte nei grafici a vulcano. |
| Pacchetto R limma | Versione 3.60.4 | Bioconductor | Utilizzato per la pre-elaborazione dei dati di espressione e analisi relative all'espressione differenziale. |
| Pacchetto R oncoPredict | Versione 1.2 | CRAN | Utilizzato per prevedere la sensibilità ai farmaci basandosi su dati trascrittomici. |
| Pacchetto R org.Hs.eg.db | Versione 3.19.1 | Bioconductor | Utilizzato per l'annotazione genica e la conversione tra simboli genici e ID Entrez. |
| Pacchetto R pheatmap | Versione 1.0.12 | CRAN | Utilizzato per la visualizzazione di heatmap. |
| Pacchetto R preprocessCore | Versione 1.68.0 | Bioconductor | Utilizzato per la normalizzazione quantile nell'analisi relativa a CIBERSORT. |
| Software R | Versione 4.4.0 | Fondazione R per il Calcolo Statistico | Utilizzato per l'analisi statistica e la visualizzazione. |
| Pacchetto R RColorBrewer | Versione 1.1.3 | CRAN | Utilizzato per la generazione di palette di colori nella visualizzazione. |
| Pacchetto R regplot | Versione 1.1 | CRAN | Utilizzato per la visualizzazione del nomogramma. |
| Pacchetto R reshape2 | Versione 1.4.4 | CRAN | Utilizzato per la riorganizzazione dei dati prima della visualizzazione. |
| Pacchetto R rms | Versione 6.8.1 | CRAN | Utilizzato per la costruzione di modelli prognostici, analisi di calibrazione e analisi relative al nomogramma. |
| Pacchetto R scales | Versione 1.4.0 | CRAN | Utilizzato per l'aggiustamento delle scale e delle impostazioni di trasparenza del colore. |
| Pacchetto R survival | Versione 3.5.8 | CRAN | Utilizzato per la regressione di Cox e l'analisi di sopravvivenza di Kaplan-Meier. |
| Pacchetto R survminer | Versione 0.4.9 | CRAN | Utilizzato per la visualizzazione delle curve di sopravvivenza di Kaplan-Meier. |
| Pacchetto R timeROC | Versione 0.4 | CRAN | Utilizzato per l'analisi delle curve ROC dipendenti dal tempo. |
Riferimenti
- Winter TD et al. Using Mendelian randomization to investigate etiologic heterogeneity across renal cell carcinoma subtypes. Int J Epidemiol. 2025;54(6):dyaf177. https://doi.org/10.1093/ije/dyaf177
- Hsieh JJ et al. Renal cell carcinoma. Nat Rev Dis Primers. 2017;3:17009. https://doi.org/10.1038/nrdp.2017.9
- Capitanio U et al. Epidemiology of renal cell carcinoma. Eur Urol. 2019;75(1):74-84.
- Siegel RL, Miller KD, Fuchs HE, Jemal A. Cancer statistics, 2022. CA Cancer J Clin. 2022;72(1):7-33.
- Wiechno P et al. Contemporary treatment of metastatic renal cell carcinoma. Med Oncol. 2018;35(12):156. https://doi.org/10.1007/s12032-018-1217-1
- Chen W et al. Targeting renal cell carcinoma with a HIF-2 antagonist. Nature. 2016;539(7627):112-117.
- Rydzanicz M, Wrzesiński T, Bluyssen HA, Wesoły J. Genomics and epigenomics of clear cell renal cell carcinoma: recent developments and potential applications. Cancer Lett. 2013;341(2):111-126.
- Barata PC, Rini BI. Treatment of renal cell carcinoma: current status and future directions. CA Cancer J Clin. 2017;67(6):507-524.
- Chowdhury N, Drake CG. Kidney cancer: an overview of current therapeutic approaches. Urol Clin North Am. 2020;47(4):419-431.
- Gulati S, Vaishampayan U. Current state of systemic therapies for advanced renal cell carcinoma. Curr Oncol Rep. 2020;22(3):26. https://doi.org/10.1007/s11912-020-0892-1
- Haga RB, Ridley AJ. Rho GTPases: regulation and roles in cancer cell biology. Small GTPases. 2016;7(4):207-221.
- Sahai E, Marshall CJ. RHO-GTPases and cancer. Nat Rev Cancer. 2002;2(2):133-142.
- Bustelo XR. RHO GTPases in cancer: known facts, open questions, and therapeutic challenges. Biochem Soc Trans. 2018;46(3):741-760.
- Crosas-Molist E et al. Rho GTPase signaling in cancer progression and dissemination. Physiol Rev. 2022;102(1):455-510.
- Li H, Peyrollier K, Kilic G, Brakebusch C. Rho GTPases and cancer. BioFactors. 2014;40(2):226-235.
- Goka ET, Chaturvedi P, Lopez DTM, Lippman ME. Rac signaling drives clear cell renal carcinoma tumor growth by priming the tumor microenvironment for an angiogenic switch. Mol Cancer Ther. 2020;19(7):1462-1473.
- Thompson JM, Landman J, Razorenova OV. Targeting the RhoGTPase/ROCK pathway for the treatment of VHL/HIF pathway-driven cancers. Small GTPases. 2020;11(1):32-38.
- Feng J et al. RhoJ promotes the progression of clear cell renal cell carcinoma via .the TNF-α/NF-κB axis. Transl Androl Urol. 2025;14(7):1849-1864.
- Guo K et al. Activation of RHO-GTPase gene pattern correlates with adverse clinical outcome and immune microenvironment in clear cell renal cell carcinoma. Clin Exp Med. 2025;25(1):67. https://doi.org/10.1007/s10238-025-01593-3
- Mori M, Saito K, Ohta Y. ARHGAP22 localizes at endosomes and regulates actin cytoskeleton. PLoS One. 2014;9(6):e100271. https://doi.org/10.1371/journal.pone.0100271
- Nakamura F. FilGAP and its close relatives: a mediator of Rho-Rac antagonism that regulates cell morphology and migration. Biochem J. 2013;453(1):17-25.
- Hu SH et al. The weak complex between RhoGAP protein ARHGAP22 and signal regulatory protein 14-3-3 has 1:2 stoichiometry and a single peptide binding mode. PLoS One. 2012;7(8):e41731. https://doi.org/10.1371/journal.pone.0041731
- Mori M et al. Endosomal localization of RacGAP protein ARHGAP22 regulates its GAP activity in human melanoma cells. Anticancer Res. 2022;42(12):5763-5771.
- El-Masry OS, Alamri AM, Alzahrani F, Alsamman K. ADAMTS14, ARHGAP22, and EPDR1 as potential novel targets in acute myeloid leukaemia. Heliyon. 2022;8(3):e09065. https://doi.org/10.1016/j.heliyon.2022.e09065
- Yang C et al. Transcriptomic analysis identified ARHGAP family as a novel biomarker associated with tumor-promoting immune infiltration and nanomechanical characteristics in bladder cancer. Front Cell Dev Biol. 2021;9:657219. https://doi.org/10.3389/fcell.2021.657219
- Schiavoni V et al. Recent advances in the management of clear cell renal cell carcinoma: novel biomarkers and targeted therapies. Cancers (Basel). 2023;15(12):3207. https://doi.org/10.3390/cancers15123207
- Sanz-Moreno V et al. Rac activation and inactivation control plasticity of tumor cell movement. Cell. 2008;135(3):510-523.
- Sakaguchi T et al. Bromodomain protein BRD4 inhibitor JQ1 regulates potential prognostic molecules in advanced renal cell carcinoma. Oncotarget. 2018;9(33):23003-23017.
- Stránská J et al. Copy number variation and clinical response to chemotherapy and bevacizumab in Czech patients with metastatic colorectal cancer. Klin Onkol. 2024;37(4):277-285.
- Parihar JS, Tunuguntla HS. Role of chemokines in renal cell carcinoma. Rev Urol. 2014;16(3):118-121.
- Chen Z, Wu R, Ma J, Zheng J. C chemokines are prognostic biomarkers correlated with diverse immune cell infiltrations in clear cell renal cell carcinoma. Transl Cancer Res. 2022;11(8):2501-2522.
- Şenbabaoğlu Y et al. Tumor immune microenvironment characterization in clear cell renal cell carcinoma identifies prognostic and immunotherapeutically relevant messenger RNA signatures. Genome Biol. 2016;17(1):231. https://doi.org/10.1186/s13059-016-1092-z
- Song DM et al. LIG1 is a novel marker for bladder cancer prognosis: evidence based on experimental studies, machine learning, and single-cell sequencing. Front Immunol. 2024;15:1419126. https://doi.org/10.3389/fimmu.2024.1419126
- Vuong L, Kotecha RR, Voss MH, Hakimi AA. Tumor microenvironment dynamics in clear-cell renal cell carcinoma. Cancer Discov. 2019;9(10):1349-1357.
- Burgers FH et al. Immunological features of clear-cell renal-cell carcinoma and resistance to immune checkpoint inhibitors. Nat Rev Nephrol. 2025;21(10):687-701.
- Davidsson S et al. Infiltration of M2 macrophages and regulatory T cells plays a role in recurrence of renal cell carcinoma. Eur Urol Open Sci. 2020;20:62-71.
- Zhang X et al. Tumor-associated M2 macrophages in the immune microenvironment influence the progression of renal clear cell carcinoma by regulating M2 macrophage-associated genes. Front Oncol. 2023;13:1157861. https://doi.org/10.3389/fonc.2023.1157861
- Tronik-Le Roux D et al. Comprehensive landscape of immune checkpoints uncovered in clear cell renal cell carcinoma reveals new and emerging therapeutic targets. Cancer Immunol Immunother. 2020;69(7):1237-1252.
- Hong J et al. A zinc metabolism-related gene signature for predicting prognosis and characteristics of breast cancer. Front Immunol. 2023;14:1276280. https://doi.org/10.3389/fimmu.2023.1276280
- Xu W et al. Prognostic immunophenotyping clusters of clear cell renal cell carcinoma defined by the unique tumor immune microenvironment. Front Cell Dev Biol. 2021;9:785410. https://doi.org/10.3389/fcell.2021.785410
- Gu J et al. A novel immune-related gene signature for predicting immunotherapy outcomes and survival in clear cell renal cell carcinoma. Sci Rep. 2023;13(1):18922. https://doi.org/10.1038/s41598-023-45966-8