Un saggio FRET risolto nel tempo monitora la cinetica di scissione del substrato di Mpro per valutare se i PROTAC influenzano l'attività enzimatica, consentendo una separazione funzionale tra effetti di degradazione ed effetti inibitori.
Articolo metodologico
Un Saggio di Attività FRET Risolto nel Tempo per Distinguere l'Inibizione Enzimatica dalla Degradazione Mediata da PROTAC della Mpro di SARS-CoV-2
In questo articolo
Sommario
Abstract
Le proteolisi-targeting chimeras (PROTAC) stanno emergendo come una strategia promettente per lo sviluppo di farmaci antivirali e sono meccanicamente distinte dagli inibitori classici di piccole molecole. Molti progetti di PROTAC diretti contro le proteasi virali, come la proteasi principale del SARS-CoV-2 (Mpro), utilizzano warhead derivati da inibitori del sito attivo, combinando così la degradazione indotta da prossimità con un potenziale inibizione enzimatica. Questa doppia funzionalità complica la distinzione sperimentale tra effetti mediati dalla degradazione e inibizione diretta dell'attività catalitica sulla replicazione virale. Per affrontare questo problema, abbiamo sviluppato un saggio basato sul trasferimento di energia per risonanza di fluorescenza (FRET) per quantificare l'attività catalitica della Mpro ricombinante in presenza di inibitori e degrader. Il saggio utilizza un substrato peptidico fluorogenico (MI-2822) con fluorescenza inibita, contenente la sequenza canonica di scissione della Mpro, flanked da un fluoroforo e un quencher. La scissione proteolitica determina un aumento dipendente dal tempo della fluorescenza, consentendo un monitoraggio cinetico continuo dell'attività enzimatica. La Mpro ricombinante espressa in Escherichia coli viene purificata e incubata con il substrato FRET in condizioni di buffer definite, e la fluorescenza viene registrata nel tempo per ottenere profili di attività enzimatica. Il saggio è controllato utilizzando l'inibitore del sito attivo approvato a livello clinico nirmatrelvir, che sopprime efficacemente la scissione del substrato. Al contrario, le PROTAC dirette contro la Mpro al di fuori della fessura catalitica non riducono sostanzialmente l'aumento della fluorescenza, indicando che non inibiscono in modo misurabile l'attività enzimatica nelle condizioni testate. Questo protocollo fornisce un approccio solido e riproducibile per distinguere tra inibizione enzimatica e meccanismi associati alla degradazione. È ampiamente applicabile per la caratterizzazione meccanicistica delle PROTAC e di altre molecole bifunzionali dirette contro le proteasi virali.
Introduzione
La degradazione mirata delle proteine (TPD) sfrutta il sistema cellulare dell'ubiquitina-proteasoma (UPS) per eliminare selettivamente proteine di interesse. Questa strategia si basa su molecole eterobifunzionali, comunemente definite chimere mirate alla proteolisi (PROTACs), che legano contemporaneamente una proteina bersaglio e una ligasi dell'ubiquitina E32. Le ligasi dell'ubiquitina E3 rappresentano una vasta e diversificata classe di enzimi cellulari3 che catalizzano l'ubiquitinazione delle proteine substrato, segnalandole così per la degradazione proteasomica4.
I PROTAC sono costituiti da un ligando per la proteina bersaglio e un ligando per una ligasi E3, collegati tramite un linker chimico5. Inducendo la vicinanza tra la proteina bersaglio e la ligasi E3, i PROTAC promuovono la formazione di un complesso ternario che permette il trasferimento dell'ubiquitina e il conseguente degrado della proteina bersaglio da parte del proteasoma6,7. Rispetto agli inibitori classici di piccole molecole, questo approccio offre diversi vantaggi8. I PROTAC possono agire in modo catalitico, consentendo un'esaurimento efficiente del bersaglio a concentrazioni più basse, e possono sfruttare ligandi o inibitori esistenti come unità di targeting5. Inoltre, le strategie basate sul degrado possono mantenere efficacia in presenza di mutazioni che conferiscono resistenza9,10 e possono essere applicate a proteine difficili da inibire direttamente, come quelle prive di tasche di legame ben definite11.
Nel contesto dello sviluppo di farmaci antivirali, molti PROTAC descritti in letteratura che mirano a proteine virali si basano su warhead derivati da inibitori del sito attivo10,12,13,14. Di conseguenza, queste molecole spesso combinano l'inibizione enzimatica con l'esaurimento del bersaglio mediato dalla degradazione, complicando l'interpretazione meccanicistica dell'attività antivirale. Sebbene i saggi cellulari antivirali integrino il risultato combinato di diversi processi, tra cui la degradazione del bersaglio e l'inibizione della replicazione virale, spesso non consentono una chiara distinzione tra effetti guidati dall'inibizione ed effetti guidati dalla degradazione. Inoltre, molte proteine virali non possiedono tasche di legame o siti catalitici ben definiti, il che limita la loro accessibilità alle attuali strategie di progettazione dei PROTAC.
Per affrontare questa sfida, abbiamo sviluppato un saggio basato sul trasferimento di energia per risonanza di fluorescenza (FRET) impiegando un substrato peptidico della Mpro di SARS-CoV-2, consentendo un monitoraggio risolto nel tempo dell'attività enzimatica. Questo approccio permette di discriminare tra effetti associati ai PROTAC e inibizione enzimatica diretta. Utilizzando questo saggio, abbiamo valutato un degrader diretto contro la Mpro che si lega al di fuori della fessura catalitica e non interferisce in modo misurabile con l'attività della proteasi nelle condizioni testate, pur mantenendo la sua capacità degradativa. Parallelamente, l'inibitore della Mpro approvato a livello clinico, nirmatrelvir, è stato utilizzato come controllo ed ha determinato una marcata riduzione dell'attività enzimatica.
In sintesi, questo saggio fornisce un metodo robusto per distinguere tra inibizione enzimatica ed effetti legati alla degradazione. È particolarmente utile per caratterizzare degrader che bersagliano proteine enzimaticamente attive, in cui la separazione di questi meccanismi è essenziale per comprendere la loro attività antivirale (Figura 1).
Protocollo
1. Preparazione dei materiali
- Preparare il sistema di espressione
- Utilizzare cellule chimicamente competenti Escherichia coli BL21 Rosetta2 come ceppo ospite per l'espressione.
- Utilizzare un vettore di espressione pET28a(+) che codifica per la Mpro di SARS-CoV-2 con marcatori a 6× istidina alle estremità N- e C-terminale.
- Preparare il mezzo di crescita
- Preparare 5 L di mezzo Luria–Bertani (LB) sciogliendo 10 g/L di triptone, 5 g/L di estratto di lievito e 10 g/L di cloruro di sodio (NaCl) in acqua distillata. Sterilizzare il mezzo mediante autoclave a 121 °C per 20 min.
- Preparare la soluzione madre di IPTG
- Sciogliere 4,20 g di IPTG in 45 mL di acqua distillata per preparare una soluzione madre 0,4 M. Conservare la soluzione madre a −20 °C.
- Preparare i tamponi
- Preparare 1 L di tampone di lisi per Mpro (MLB) contenente 50 mM Tris, 300 mM NaCl, 5% glicerolo e 0,5% Triton X-100 (pH 7,5).
- Preparare 4 L di tampone proteico per Mpro (MB) contenente 20 mM Tris e 150 mM NaCl (pH 7,5).
- Preparare 500 mL di tampone di lavaggio (WB) contenente 20 mM Tris, 150 mM NaCl e 20 mM imidazolo (pH 7,5).
- Preparare 100 mL ciascuno di Tampone di Eluizione 1 (100 mM imidazolo), Tampone di Eluizione 2 (250 mM imidazolo) e Tampone di Eluizione 3 (500 mM imidazolo), ciascuno contenente 20 mM Tris e 150 mM NaCl (pH 7,5).
- Preparare 1 mL di tampone campione 4× contenente mercaptoetanolo, blu di bromofenolo, glicerolo, Tris (pH 6,8), sodio dodecilsolfato (SDS) e acqua distillata.
- Preparare 1 L di soluzione salina tamponata al fosfato (PBS) contenente KCl, KH₂PO₄, Na₂HPO₄ e NaCl in acqua distillata.
2. Espressione della Mpro in Escherichia coli
- Trasformare il plasmide di espressione in E. coli
- Preparare cellule E. coli Rosetta2 chimicamente competenti utilizzando un kit commerciale di trasformazione. Inoculare 5 mL di brodo super ottimale (SOB) e coltivare la coltura per tutta la notte a 37 °C con agitazione.
- Trasferire la coltura notturna in 100 mL di mezzo SOB e far crescere le cellule fino a un OD600 di 0,4–0,5. Raffreddare la coltura sul ghiaccio e centrifugare a 1.800 × g per 5 min.
- Lavare il pellet cellulare due volte con tampone di lavaggio e risospendere in tampone per cellule competenti. Aliquotare 50 µL di cellule competenti e conservarli a −70 °C.
- Trasformare il plasmide di espressione in batteri chimicamente competenti
- Scongelare un'aliquote di cellule competenti sul ghiaccio per 10 min. Aggiungere 1 µL di DNA plasmidico (<50 ng) e mescolare delicatamente.
- Incubare le cellule sul ghiaccio per 30 min. Seminare le cellule trasformate su agar LB (agar al 1,5%) contenente 100 µg/mL di kanamicina e incubare le piastre per tutta la notte (circa 18 h) a 37 °C.
- Amplificare la coltura batterica
- Inoculare 5 mL di mezzo LB contenente 100 µg/mL di kanamicina con una singola colonia. Incubare la coltura per tutta la notte a 37 °C con agitazione a 200 rpm.
- Trasferire la coltura notturna in 100 mL di mezzo LB contenente 100 µg/mL di kanamicina. Incubare la coltura per tutta la notte nelle stesse condizioni.
- Trasferire 35 mL della coltura notturna in 1 L di mezzo LB contenente 100 µg/mL di kanamicina. Incubare la coltura a 37 °C con agitazione a 140 rpm fino a quando l'OD600 raggiunge 1,0–1,2.
- Indurre l'espressione di Mpro
- Raffreddare la coltura a 16 °C. Aggiungere 1 mL di IPTG 0,4 M (concentrazione finale 0,4 mM) per indurre l'espressione della proteina.
- Incubare la coltura a 16 °C con agitazione a 140 rpm per 72 h.
3. Raccolta e purificazione di Mpro
- Raccogliere le cellule batteriche
- Centrifugare la coltura a 5.000 × g e 4 °C per 1 h. Eliminare il soprannatante e risospendere il pellet in 35 mL di soluzione salina fosfato (PBS).
NOTA: Assicurarsi della completa risospensione del pellet per massimizzare il recupero proteico durante la purificazione successiva. - Trasferire la sospensione in un tubo da centrifuga da 50 mL e centrifugare a 6.800 × g e 4 °C per 10 min. Eliminare il soprannatante e conservare il pellet cellulare a −20 °C.
- Centrifugare la coltura a 5.000 × g e 4 °C per 1 h. Eliminare il soprannatante e risospendere il pellet in 35 mL di soluzione salina fosfato (PBS).
- Lisare le cellule
- Scongelare il pellet cellulare in ghiaccio per 15–30 min. Risospendere il pellet in 80 mL di buffer di lisi per Mpro (MLB) fino a ottenere una sospensione omogenea.
NOTA: Mantenere il buffer e il campione in ghiaccio durante tutta questa fase per minimizzare la degradazione e l'aggregazione delle proteine. - Sonicare la sospensione in ghiaccio per 10 min utilizzando impulsi di 30 s all'80–90% di ampiezza, con intervalli di raffreddamento di 2 min tra un impulso e l'altro.
- Trasferire il lisato nei tubi da centrifuga e centrifugare a 60.000 × g e 4 °C per 1 h. Raccogliere il soprannatante chiarificato per la purificazione per affinità.
- Scongelare il pellet cellulare in ghiaccio per 15–30 min. Risospendere il pellet in 80 mL di buffer di lisi per Mpro (MLB) fino a ottenere una sospensione omogenea.
- Purificare Mpro mediante cromatografia di affinità con metallo immobilizzato
- Equilibrare la colonna di affinità con 10 volumi di colonna (CV) di acqua distillata, seguiti da 10 CV di buffer proteico per Mpro (MB). Preparare i buffer di lavaggio e di eluizione prima del caricamento del campione.
NOTA: Evitare l'introduzione di bolle d'aria nella colonna, poiché potrebbero ridurre l'efficienza di legame. - Caricare il lisato chiarificato sulla colonna equilibrata a bassa velocità di flusso. Raccogliere il flusso passante.
NOTA: Mantenere una velocità di flusso sufficientemente bassa per massimizzare il legame della proteina con il tag His. - Lavare la colonna con 50 mL di buffer di lavaggio (WB). Raccogliere gli ultimi 2 mL della frazione di lavaggio per la valutazione qualitativa, se necessario.
- Eluire la proteina legata in modo sequenziale con 6 mL di Buffer di Eluizione 1 (tre frazioni da 2 mL), 6 mL di Buffer di Eluizione 2 (tre frazioni da 2 mL) e 8 mL di Buffer di Eluizione 3 (quattro frazioni da 2 mL). Mantenere tutte le frazioni raccolte in ghiaccio.
- Equilibrare la colonna di affinità con 10 volumi di colonna (CV) di acqua distillata, seguiti da 10 CV di buffer proteico per Mpro (MB). Preparare i buffer di lavaggio e di eluizione prima del caricamento del campione.
- Rigenerare la colonna di affinità
- Lavare la colonna in modo sequenziale con 10 CV di Buffer di Eluizione 3, 10 CV di buffer proteico per Mpro , 10 CV di acqua distillata e 10 CV di etanolo al 20%.
- Valutare la qualità della proteina
- Mescolare 45 µL di ogni campione proteico con 15 µL di buffer campione 4×. Incubare i campioni a 100 °C per 10 min e centrifugare brevemente.
- Separare i campioni su un gel SDS-PAGE al 10–12% a 150 V fino a quando il fronte colorato raggiunge il fondo del gel.
- Colorare il gel con colorante Coomassie per 15–30 min. Risciacquare il gel con acqua distillata e valutare la purezza proteica (peso molecolare atteso: ca. 36 kDa).
4. Preparazione delle proteine
- Sostituire il tampone e concentrare la proteina
- Sostituire il tampone della proteina con il tampone per la proteina Mpro (MB) utilizzando filtri centrifughi (MWCO: 10 kDa). Concentrare la soluzione proteica fino a un volume finale di circa 1 mL.
- Quantificare la proteina
- Misurare la concentrazione proteica utilizzando uno spettrofotometro. Eseguire la taratura dello strumento con il tampone MB prima della misurazione.
- Calcolare la concentrazione proteica utilizzando il coefficiente di estinzione appropriato (ε = 0,931).
5. Ottimizzare le condizioni del saggio
- Preparare i reagenti del saggio
- Preparare una soluzione madre di Mpro purificata a 3 µM e una soluzione madre di substrato peptidico a 300 µM nel tampone proteico per Mpro (MB).
- Preparare diluizioni seriali
- Preparare sei diluizioni seriali a due raddoppi della soluzione madre di Mpro in MB.
- Preparare tre diluizioni seriali a due raddoppi del substrato peptidico in MB.
- Configurare il lettore di piastre
- Riscaldare preventivamente il lettore di piastre a 37 °C. Impostare la lunghezza d'onda di eccitazione a 320 nm, quella di emissione a 420 nm (banda passante di 20 nm) e l'intervallo di acquisizione a 60 s per un tempo totale di misurazione di 60 min.
NOTA: Preparare tutti i componenti del saggio prima di aggiungere il substrato, poiché la reazione inizia immediatamente dopo l'aggiunta del substrato.
- Riscaldare preventivamente il lettore di piastre a 37 °C. Impostare la lunghezza d'onda di eccitazione a 320 nm, quella di emissione a 420 nm (banda passante di 20 nm) e l'intervallo di acquisizione a 60 s per un tempo totale di misurazione di 60 min.
- Preparare la piastra del saggio
- Aggiungere 25 µL di ciascuna diluizione di Mpro alle colonne da 1 a 6 di una piastra nera a 96 pozzetti. Aggiungere 25 µL di MB alla colonna 7 come controllo senza enzima.
- Aggiungere 100 µL di MB in ogni pozzetto.
NOTA: Utilizzare piastre nere a 96 pozzetti per minimizzare la fluorescenza di fondo e ottimizzare il segnale fluorescente.
- Avviare la reazione
- Aggiungere 25 µL di substrato peptidico alle righe da A a C. Aggiungere 25 µL di MB alla riga D come controllo senza substrato.
- Avviare immediatamente l'acquisizione della fluorescenza dopo l'aggiunta del substrato.
- Analizzare i dati
- Esportare i dati di fluorescenza e tracciare le unità di fluorescenza relative (RFU) in funzione del tempo.
- Selezionare le concentrazioni di Mpro e di substrato che forniscono un elevato rapporto segnale-rumore senza raggiungere una rapida saturazione del segnale (ad esempio, 500 nM di Mpro e 50 µM di substrato).
- Determinare i parametri cinetici (opzionale)
- Determinare i parametri cinetici del substrato fluorogenico adattando le velocità iniziali della reazione all'equazione di Michaelis-Menten. Convertire le unità di fluorescenza in concentrazione del prodotto utilizzando una curva di calibrazione ottenuta con 2-amino-N-(3-aminopropil) benzamide. La sintesi dettagliata del fluoroforo di calibrazione è riportata nel File Supplementare 1.
6. Eseguire il saggio FRET
- Preparare il lettore di piastre
- Preriscaldare il lettore di piastre a 37 °C. Impostare la lunghezza d'onda di eccitazione a 320 nm, la lunghezza d'onda di emissione a 420 nm (banda passante di 20 nm) e l'intervallo di acquisizione a 60 s per un tempo totale di misurazione di 60 min.
- Preparare i reagenti del saggio
- Preparare soluzioni stock di Mpro purificata (3 µM), substrato peptidico (300 µM) e composti in esame nel tampone proteico per Mpro (MB).
- Preparare diluizioni seriali di ciascun composto in esame in DMSO, mantenendo costante la concentrazione finale di DMSO in tutti i campioni. Includere controlli con solo DMSO e con solo tampone.
- Preparare le miscele di reazione
- Diluire ciascun composto in esame o controllo in 100 µL di MB. Aggiungere 25 µL di Mpro per ottenere una concentrazione finale dell'enzima di 500 nM.
- Trasferire immediatamente le miscele di reazione nei pozzetti di una piastra nera a 96 pozzetti.
- Avviare la reazione
- Aggiungere 25 µL di substrato peptidico in ciascun pozzetto per ottenere una concentrazione finale del substrato di 50 µM (volume finale della reazione: 150 µL).
- Avviare immediatamente l'acquisizione della fluorescenza dopo l'aggiunta del substrato.
NOTA: Iniziare l'acquisizione dei dati immediatamente dopo l'aggiunta del substrato per garantire una misurazione accurata della cinetica iniziale della reazione.
- Acquisire i dati di fluorescenza
- Registrare continuativamente la fluorescenza per 60 min utilizzando le impostazioni di acquisizione predefinite.
Risultati
L'implementazione con successo del saggio di trasferimento di energia per risonanza fluorescente risolto nel tempo (TR-FRET) richiede l'ottimizzazione del rapporto enzima-substrato. Come descritto nel protocollo, ciò può essere ottenuto titolando entrambi i componenti. In questo studio, sono state testate concentrazioni di enzima comprese tra 15,6 e 500 nM in combinazione con concentrazioni di substrato comprese tra 12,5 e 50 µM. Sono state incluse reazioni di controllo prive o del substrato o dell'enzima. In un esperimento separato, la costante di Michaelis-Menten (KM) è stata determinata essere pari a 29,2 ± 6,1 µM (Supplementary Figure 1).
I risultati dimostrano che la concentrazione dell'enzima determina principalmente il turnover del substrato, mentre la concentrazione del substrato influenza principalmente l'intensità del segnale di fluorescenza. L'aumento delle concentrazioni di substrato ha prodotto segnali di fluorescenza iniziali più elevati (t = 0). Ad esempio, la fluorescenza di base variava approssimativamente da 400 a 500 RFU in Figura 2A, mentre concentrazioni più basse di substrato hanno generato valori inferiori di fluorescenza di base (Figura 2B,C). In assenza di substrato (Figura 2D), è stata rilevata soltanto la fluorescenza di fondo, tipicamente al di sotto di 20 RFU.
L'aumento delle concentrazioni dell'enzima ha determinato una maggiore trasformazione del substrato e rapporti segnale-rumore migliorati (Figura 2A). Alla concentrazione più elevata di enzima, la reazione ha raggiunto una fase di plateau dopo circa 50 minuti, indicando una trasformazione pressoché completa del substrato. Il plateau è stato raggiunto in tempi più brevi a concentrazioni più basse di substrato e più tardi a concentrazioni più elevate di substrato. Al contrario, concentrazioni più basse di enzima non hanno raggiunto la saturazione entro il periodo di misurazione di 60 minuti e hanno mantenuto un aumento approssimativamente lineare della fluorescenza.
Sulla base di queste osservazioni, le condizioni ottimali del saggio dovrebbero soddisfare i seguenti criteri: (1) fluorescenza di fondo minima nel controllo senza substrato; (2) fluorescenza di base stabile senza trasformazione del substrato nel controllo senza enzima; (3) un rapporto enzima-substrato che fornisca un rapporto segnale-rumore adeguato per l'analisi quantitativa; e (4) segnali di fluorescenza che tendano a un plateau entro la fine del periodo di misurazione. Sulla base di questi criteri, per i successivi esperimenti è stata selezionata una concentrazione di enzima pari a 500 nM e una concentrazione di substrato pari a 50 µM.
Per caratterizzare ulteriormente il substrato fluorogenico, i parametri cinetici enzimatici sono stati determinati in condizioni standard di saggio utilizzando otto concentrazioni di substrato (0,39–50 µM) e una concentrazione fissa di enzima (15,9 nM). Le velocità iniziali di reazione ottenute dalle curve di progresso della fluorescenza sono state adattate all'equazione di Michaelis-Menten (Supplementary Figure 1A,B). Il substrato MI-2822 ha mostrato una KM di 29,2 ± 6,1 µM e una Vmax di 91,8 ± 14,2 RFU/s (n = 7). Utilizzando una curva di calibrazione generata con 2-ammino-N-(3-aminopropil) benzamide (Supplementary Figure 1C), il valore di kcat è stato calcolato pari a 0,62 s⁻1, corrispondente a un'efficienza catalitica (kcat/KM) di 2,12 × 10⁴ s⁻1 M⁻1, circa 30 volte superiore rispetto a quella riportata per substrati fluorogenici basati su ACC precedentemente descritti. Questi dati cinetici indicano un efficiente riconoscimento del substrato da parte della Mpro di SARS-CoV-2 e confermano l'idoneità di MI-2822 per saggi enzimatici sensibili basati sulla fluorescenza.
Il saggio è stato eseguito utilizzando 500 nM di Mpro e 50 µM di substrato (Figura 3 e Figura 4). Il nirmatrelvir è stato utilizzato come inibitore di riferimento che bersaglia il sito catalitico (l'"inibitore"). Parallelamente, sono stati valutati un PROTAC che bersaglia Mpro e si lega al di fuori della fessura catalitica (il "PROTAC") e un ligando corrispondente privo del residuo legante la ligasi E3 (il "ligando"). Tutti i composti sono stati testati a tre concentrazioni per valutare gli effetti dose-dipendenti.
Per controllare gli effetti del solvente, tutte le reazioni contenevano una concentrazione costante di DMSO (0,1%). I controlli aggiuntivi includevano un controllo con solo tampone e un controllo senza enzima (mock).
Si prevede che l'inibitore riduca il turnover del substrato in modo dipendente dalla dose. Al contrario, il PROTAC, che si lega al di fuori del sito catalitico, non dovrebbe influenzare significativamente l'attività enzimatica in condizioni prive di cellule. Analogamente, si prevede che il controllo con ligando abbia un effetto trascurabile o nullo sul turnover del substrato. Il controllo mock dovrebbe mantenere una fluorescenza di base per tutta la durata dell'esperimento.
Come previsto, il DMSO non ha avuto alcun effetto misurabile sull'attività enzimatica rispetto al controllo con tampone (Figura 3A–C, nero). Analogamente, il controllo fittizio ha mantenuto un segnale di fluorescenza stabile durante tutto l'esperimento (Figura 3A–C, magenta).
L'inibitore ha prodotto un'inibizione dipendente dalla dose dell'attività della Mpro (Figura 3A, rosso). A 10 µM, il turnover del substrato è risultato notevolmente ridotto, mentre concentrazioni più basse hanno determinato un'inibizione progressivamente più debole. Al contrario, sia il PROTAC (Figura 3B, blu) sia il ligando (Figura 3C, verde) hanno causato solo riduzioni minori nel turnover del substrato. Poiché entrambi i composti condividono lo stesso warhead, il loro comportamento simile è coerente con le loro proprietà di legame. È importante notare che nessuno dei due composti ha inibito significativamente l'attività enzimatica nelle condizioni sperimentate.
Questi risultati sono importanti per l'interpretazione dell'attività antivirale basata sul degrado. Poiché il PROTAC ha mostrato un'inibizione minima dell'attività enzimatica di Mpro, a differenza dell'inibitore del sito attivo, qualsiasi riduzione della replicazione virale osservata nei saggi cellulari è attribuibile principalmente al degrado proteico piuttosto che all'inibizione enzimatica diretta. Questa distinzione meccanicistica è essenziale per confermare che l'attività antivirale sia mediata attraverso il meccanismo di degrado previsto.
La cinetica della reazione è stata ulteriormente valutata calcolando l'area sotto la curva fluorescenza-tempo (AUC; Figura 4), che fornisce una misura quantitativa del turnover cumulativo del substrato (ΣRFU). L'AUC è stata calcolata come somma dei valori di RFU in tutti i punti temporali registrati.
Questa analisi ha confermato che solo la concentrazione più elevata dell'inibitore ha ridotto in modo significativo il turnover del substrato. Il PROTAC ha prodotto un effetto minore dipendente dalla dose, mentre il ligando non ha avuto alcun effetto misurabile. I controlli con DMSO e tampone hanno prodotto risultati comparabili. Il controllo negativo ha mostrato una leggera diminuzione della fluorescenza nel tempo, molto probabilmente dovuta al fotoblesamento del fluorocromo.
Esempi rappresentativi di reazioni fallite o subottimali sono mostrati in Figura 5 per illustrare potenziali limitazioni del saggio. L'affidabilità delle prestazioni del saggio dipende sia dalla purezza che dall'integrità della preparazione enzimatica, che devono essere verificate prima di interpretare i risultati.
Figura 5A illustra una reazione fallita in cui la purezza dell'enzima era insufficiente o la concentrazione di enzima attivo era troppo bassa per consentire il turnover del substrato. Il valore iniziale della fluorescenza (t = 0) superava 1.000 URF, probabilmente a causa di un'errata preparazione del substrato o di impurità nella preparazione enzimatica che contribuiscono alla fluorescenza di fondo. Inoltre, non è stato osservato alcun turnover del substrato in nessuna condizione sperimentale, suggerendo una concentrazione insufficiente di enzima attivo o una contaminazione che ha interferito con l'attività enzimatica.
Può essere incluso un controllo senza substrato per determinare se il preparato enzimatico contribuisce alla fluorescenza di fondo. Idealmente, questo segnale dovrebbe rimanere minimo. Nel saggio ottimizzato (Figura 5B), la fluorescenza di fondo è rimasta al di sotto di 20 RFU ed è stata costante a tutte le concentrazioni enzimatiche, indicando che il contributo del preparato enzimatico al segnale di fondo era trascurabile. Sebbene non si possa escludere del tutto un'interferenza con l'attività enzimatica, si può escludere un contributo sostanziale del preparato enzimatico all'aumento della fluorescenza di fondo.
La preparazione del substrato è un altro fattore determinante critico per le prestazioni del saggio. In questo studio, il substrato peptidico è stato disciolto in un buffer proteico per mantenere condizioni di saggio costanti. Durante l'ottimizzazione del saggio, la solubilità del substrato è stata valutata in due diversi buffer proteici e in acqua distillata. La dissoluzione del substrato in acqua distillata ne ha ridotto la solubilità e ha favorito l'aggregazione del peptide. Poiché questi aggregati si sono sciolti gradualmente durante il saggio, si sono verificati bruschi aumenti della fluorescenza, con conseguenti stime inaccurate delle concentrazioni efficaci del substratoFigura 5C, rosso). Pertanto, utilizzare un solvente che mantenga la completa solubilità del substrato preservando l'attività enzimatica.
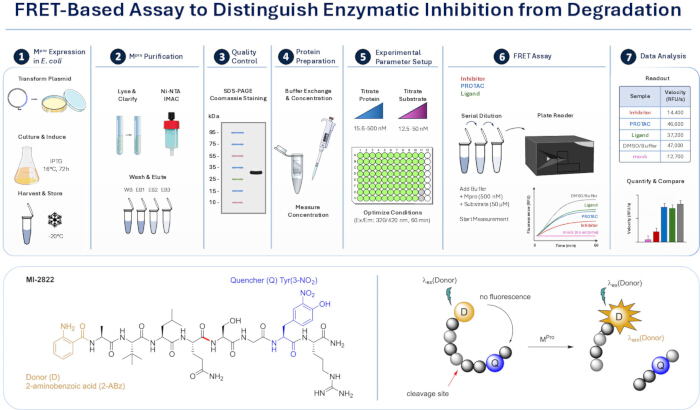
Figura 1: Panoramica dell'esperimento basato su FRET e del principio del saggio. Il pannello superiore illustra il flusso di lavoro sperimentale, comprensivo dell'espressione ricombinante della Mpro in E. coli, purificazione mediante cromatografia di affinità con metalli immobilizzati, controllo di qualità, preparazione della proteina e ottimizzazione delle condizioni del saggio, seguiti dal saggio FRET e dall'analisi dei dati. Il pannello inferiore mostra il principio del saggio: un substrato peptidico fluorogenico quenchato viene scisso dalla Mpro, determinando la separazione tra fluoroforo e quencher e un corrispondente aumento del segnale di fluorescenza. Questa configurazione consente il monitoraggio cinetico dell'attività enzimatica e il confronto tra condizioni trattate con inibitori, PROTAC e ligandi. Abbreviazioni: Mpro = proteasi principale, E. coli = Escherichia coli, FRET = trasferimento di energia per risonanza di fluorescenza, PROTAC = chimera mirata alla proteolisi. Cliccare qui per visualizzare una versione ingrandita di questa figura.
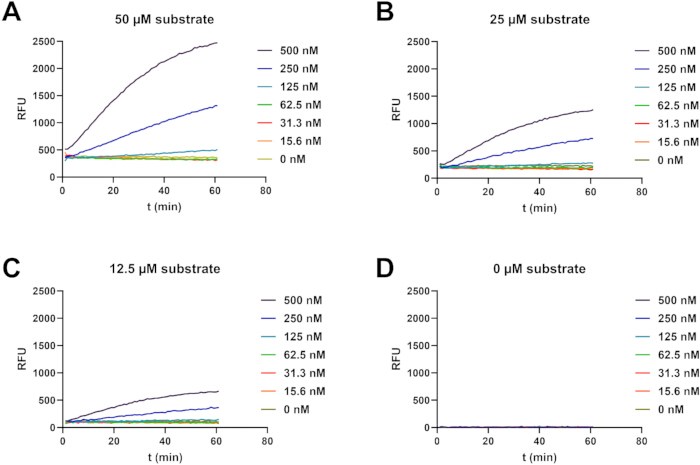
Figura 2: Titolazione di proteina e substrato. In un volume totale di reazione di 150 µL, una diluizione seriale della Mpro purificata (15,6–500 nM) è stata combinata con (A) 50 µM, (B) 25 µM, (C) 12,5 µM di substrato oppure (D) tampone (controllo senza substrato). Le reazioni sono state eseguite in piastre da 96 pozzetti nere a fondo piatto e monitorate mediante un lettore multimodale per micropiastre. La fluorescenza è stata registrata ogni 60 s per 60 min (λex 320 nm, λem 420 nm). I valori di RFU sono riportati in funzione del tempo. Abbreviazioni: Mpro = proteasi principale, λex = lunghezza d'onda di eccitazione, λem = lunghezza d'onda di emissione, RFU = unità di fluorescenza relativa. Cliccare qui per visualizzare una versione ingrandita di questa figura.
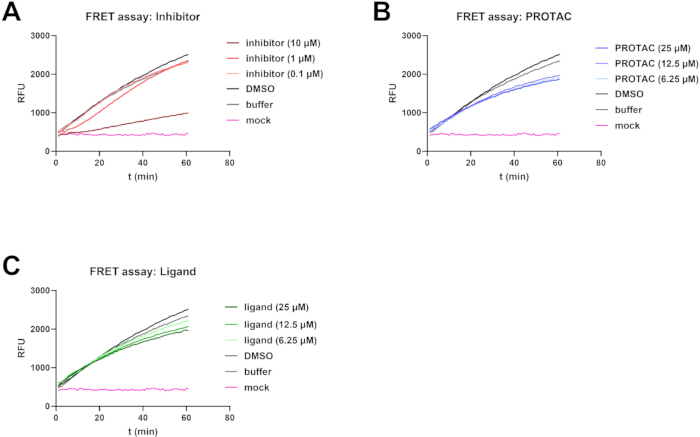
Figura 3: TR-FRET in presenza di inibitore di Mpro, PROTAC e ligando. In un volume totale di reazione di 150 µL, 500 nM di Mpro purificata sono stati incubati con 50 µM di substrato in presenza di diluizioni seriali di (A) l'inibitore del sito attivo nirmatrelvir, (B) un PROTAC mirato a Mpro, oppure (C) il corrispondente ligando privo del frammento legante la ligasi E3. Le reazioni sono state eseguite in piastre multipozzetto 96 a fondo piatto nere e monitorate mediante un lettore multimodale per piastre. La fluorescenza è stata registrata ogni 60 s per 60 min (λex 320 nm, λem 420 nm). I valori di RFU sono riportati in funzione del tempo. Abbreviazioni: Mpro = proteasi principale, PROTAC = chimera mirata alla proteolisi, λex = lunghezza d'onda di eccitazione, λem = lunghezza d'onda di emissione. RFU = unità di fluorescenza relative. Cliccare qui per visualizzare una versione ingrandita di questa figura.
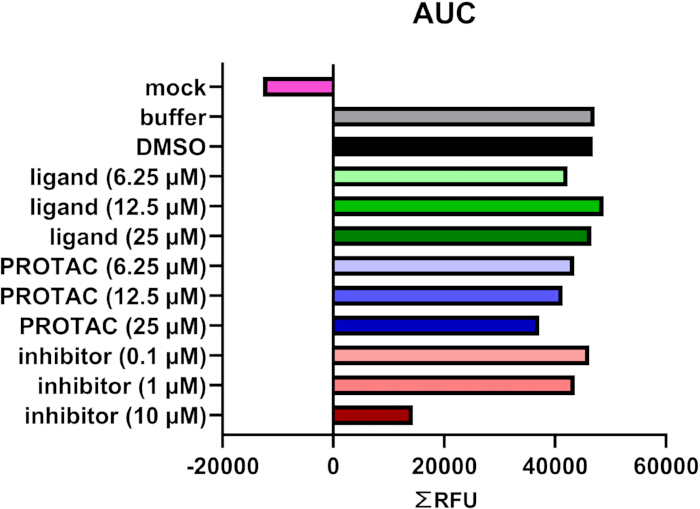
Figura 4: Analisi cinetica integrata del saggio TR-FRET. La cinetica integrata derivata dall'AUC (riportata in Figura 3) è espressa come ΣRFU, che integra tutti gli RFU nel periodo di 60 min. I valori di AUC quantificano il turnover del substrato e permettono il confronto diretto tra condizioni trattate con inibitore, PROTAC e ligando. Abbreviazioni: AUC = area sotto la curva, RFU = unità di fluorescenza relativa, PROTAC = chimera mirata alla proteolisi. Cliccare qui per visualizzare una versione ingrandita di questa figura.
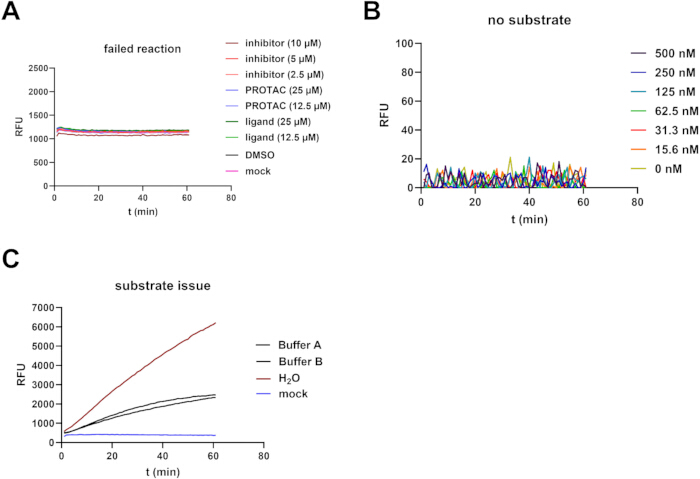
Figura 5: Risultati esemplificativi di reazioni fallite ed esperimenti di controllo. (ASaggio TR-FRET eseguito come descritto in Figura 3, inclusi i diluizioni seriali di inibitore, PROTAC e ligando. I dati mostrano una reazione fallita, caratterizzata da una fluorescenza di base elevata e dall'assenza di conversione del substrato in tutte le condizioni.BControllo senza substrato eseguito come descritto in Figura 2D. La fluorescenza di fondo rimane bassa (<20 RFU) e costante al variare delle concentrazioni dell'enzima. (Csaggio TR-FRET eseguito come descritto in Figura 3 utilizzando substrati sciolti in diversi solventi (tamponi proteici A e B o H₂O dionizzata). La scarsa solubilità in H₂O dionizzata provoca l'aggregazione del peptide, determinando aumenti irregolari della fluorescenza dovuti a una lenta dissoluzione del substrato e a concentrazioni efficaci inaccurate. Abbreviazioni: TR-FRET = trasferimento di energia per risonanza a fluorescenza risolta nel tempo, PROTAC = chimera mirata alla proteolisi. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Figura supplementare 1: Analisi cinetica enzimatica della proteasi principale di SARS-CoV-2 (15,9 nM nel saggio) utilizzando il substrato MI-2822. (A) Curve di progresso a concentrazioni di substrato di 50 µM (nero), 25 µM (verde chiaro), 12,5 µM (blu), 6,25 µM (rosa), 3,13 µM (verde scuro), 1,56 µM (blu scuro), 0,78 µM (viola) e 0,39 µM (porpora). (B) L'adattamento delle velocità all'equazione di Michaelis-Menten ha fornito un KM di 29,2 ± 6,1 µM e un valore di Vmax di 91,8 ± 14,2 RFU/s (n = 7). (C) Una curva di calibrazione con il fluorocromo 2-ammino-N-(3-aminopropil) benzamide è stata utilizzata per calcolare un kcat di 0,62 s-1 e un valore di kcat/KM di 2,12 × 10⁴ s-1 M-1.Cliccare qui per scaricare questo file.
File Supplementare 1: Sintesi della 2-amino-N-(3-aminopropil) benzammide. Procedura sintetica dettagliata e caratterizzazione analitica della 2-amino-N-(3-aminopropil) benzammide, il derivato amidico idrosolubile del fluorocromo 2-aminobenzammide (2-Abz) utilizzato per la calibrazione fluorimetrica nel saggio cinetico enzimatico.Cliccare qui per scaricare il file.
Discussione
In questo studio, presentiamo un saggio basato sul trasferimento di energia per risonanza a fluorescenza risolta nel tempo (TR-FRET) per valutare l'attività enzimatica della Mpro di SARS-CoV-2 in presenza di inibitori, chimere mirate alla proteolisi (PROTAC) e dei loro ligandi corrispondenti. Il saggio è stato sviluppato per distinguere funzionalmente gli effetti di un PROTAC derivanti esclusivamente dalla degradazione proteica da quelli risultanti dall'inibizione diretta dell'attività catalitica dell'enzima bersaglio. Utilizzando un substrato peptidico fluorogenico, dimostriamo che un PROTAC mirato alla Mpro che si lega al di fuori della fessura catalitica ha un effetto solo marginale sull'attività enzimatica, mentre l'inibitore del sito attivo nirmatrelvir sopprime in modo significativo il turnover del substrato.
Prestazioni affidabili del saggio dipendono da diversi fattori critici, tra cui la purezza e l'attività dell'enzima ricombinante, la completa solubilità e la preparazione accurata del substrato peptidico, e un'attenta ottimizzazione delle concentrazioni di enzima e substrato. Una qualità subottimale dell'enzima o concentrazioni inaccurate del substrato possono aumentare la fluorescenza di fondo o ridurre il turnover del substrato rilevabile. Inoltre, le misurazioni dell'attività enzimatica dovrebbero iniziare immediatamente dopo l'aggiunta del substrato, e il lettore di piastre deve essere equilibrato alla temperatura desiderata prima di avviare il saggio, per garantire misurazioni cinetiche costanti e riproducibili.
Il saggio può essere facilmente adattato a diverse proteasi15,16,17,18,19 o configurazioni sperimentali ottimizzando le concentrazioni di enzima e substrato per ottenere l'intervallo dinamico desiderato. Controlli appropriati, inclusi controlli senza enzima, senza substrato e con solvente, sono essenziali per identificare artefatti legati al saggio. La risoluzione dei problemi dovrebbe concentrarsi sul distinguere artefatti tecnici da effetti reali sull'attività enzimatica valutando la fluorescenza di fondo, confermando l'integrità e l'attività dell'enzima e, se necessario, testando solventi alternativi per il substrato. In particolare, una solubilità incompleta del substrato può portare ad aggregazione e aumenti irregolari della fluorescenza dovuti a una lenta dissoluzione del substrato durante la reazione.
Poiché questo saggio viene eseguito in un sistema biochimico privo di cellule, non riesce a rilevare processi dipendenti dalla degradazione, come la formazione di complessi ternari, l'ubiquitinazione o la degradazione proteasomica. Di conseguenza, misura specificamente il contributo dell'inibizione enzimatica diretta senza valutare l'efficienza di degradazione. Inoltre, artefatti legati al composto, inclusa la fluorescenza intrinseca, l'oscuramento fluorescente o l'interferenza con il taglio del substrato, potrebbero influenzare il risultato del saggio. Questi potenziali fattori di confondimento dovrebbero essere affrontati includendo esperimenti di controllo appropriati, come controlli con solo composto, senza enzima, senza substrato e con solvente. Un'interpretazione accurata dei risultati richiede inoltre di mantenere le condizioni del saggio entro il range lineare della cinetica enzimatica.
Rispetto ai saggi di degradazione basati su cellule, il saggio TR-FRET presentato fornisce una misurazione diretta e quantitativa dell'attività enzimatica in condizioni biochimiche ben definite. I saggi cellulari che valutano l'attività antivirale dei PROTAC integrano diversi processi biologici, tra cui la degradazione del bersaglio e le conseguenze a valle, come l'alterato processamento della poliproteina virale, la ridotta replicazione virale e la modificata espressione delle proteine virali. Sebbene questi saggi forniscano informazioni preziose sull'efficacia antivirale complessiva, in generale non è possibile stabilire se gli effetti osservati derivino da un'inibizione diretta dell'attività enzimatica o dalla degradazione della proteina bersaglio10,12,13,14. Al contrario, il saggio TR-FRET consente un'analisi meccanicistica precisa a livello enzimatico e rappresenta quindi un importante complemento ai consolidati approcci biochimici e cellulari.
Questo saggio è particolarmente utile per lo sviluppo e l'ottimizzazione di PROTAC e altre molecole bifunzionali rivolte a proteine enzimaticamente attive. Molti degrader antivirali incorporano gruppi reattivi derivati da inibitori del sito attivo, combinando così l'inibizione enzimatica diretta con la degradazione mirata delle proteine10,12,13,14. Tuttavia, non tutti gli scaffold ligandici possiedono attività inibitoria intrinseca, e modifiche strutturali, come l'aggiunta di un linker, possono alterare l'affinità di legame o la modalità di legame20. Il saggio presentato consente quindi una valutazione quantitativa del contributo dell'inibizione enzimatica diretta all'attività antivirale complessiva di un PROTAC. Oltre alla Mpro di SARS-CoV-2, il metodo è ampiamente applicabile ad altre proteasi virali e ad altri bersagli enzimatici, e potrebbe facilitare lo sviluppo razionale di degrader con profili meccanicistici ben definiti. In modo importante, dimostrando che il PROTAC indagato induce solo una minima inibizione diretta dell'attività della Mpro in vitro, questo saggio TR-FRET fornisce una validazione meccanicistica secondo cui gli effetti antivirali osservati nei successivi saggi cellulari sono attribuibili principalmente alla degradazione proteica piuttosto che all'inibizione enzimatica diretta.
In sintesi, il saggio TR-FRET presentato fornisce una piattaforma solida, sensibile e versatile per distinguere l'inibizione enzimatica diretta dagli effetti associati alla degradazione. Quando integrato con saggi cellulari complementari, consente una caratterizzazione completa dei meccanismi d'azione dei PROTAC e supporta lo sviluppo razionale di degrader antivirali di nuova generazione.
Dichiarazioni
Gli autori dichiarano di non avere conflitti di interessi.
Ringraziamenti
Ringraziamo Laura Bunt, Justus Happe, Dominique Hagene e Lukas Plamper per il supporto nella sintesi dei composti utilizzati in questo studio. Inoltre, ringraziamo Konstantin Bloch e Miriam Ruth Heindl per i consigli forniti durante l'allestimento di questo saggio. Desideriamo inoltre ringraziare la Jürgen Manchot Foundation, il LOEWE Center DRUID e la Uniscientia Foundation per il finanziamento.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Acrylamide (Rotiphorese® Gel 30) | Carl Roth | 3029.1 | Ingrediente per SDS-PAGE |
| Persolfato di ammonio (APS) | Biorad | 1610700 | Ingrediente per SDS-PAGE |
| Stirpe batterica BL21 Rosetta2 | La Jolla Institute for Immunology, San Diego, USA | N/D | Fornita da partner |
| Lettore multimodale BioTek Synergy H1 | Agilent Technologies | Synergy H1 | Per lettura TR-FRET |
| Piastre nere a 96 pozzetti FluoroNunc MaxiSorp | Thermo-Fisher Scientific | 437111 | Assicurarsi di utilizzare piastre nere |
| Bromofenolo blu | Sigma-Aldrich | 1.08122 | Ingrediente del tampone campione |
| Centrifuga 5430-R (da banco) | Eppendorf | 5430-R | Con funzione di raffreddamento |
| Centrifuga Avanti J-25 | Beckman Coulter | 6594 | Centrifuga ad alta velocità |
| Centrifuga Avanti J-26 XP | Beckman Coulter | JXN-26 | Centrifuga ad alta velocità |
| DMSO (dimetilsolfossido) | Carl Roth | A994.1 | Solvente |
| Fosfato disodico (Na2HPO4) | Carl Roth | X987.2 | Ingrediente del tampone |
| Etilene (ROTIPURAN® ≥ 99,8 %, p.a.) | Carl Roth | 9065.1 | Per IMAC |
| Glicerolo | Carl Roth | 6967.1 | Per conservazione batterica |
| Pompa peristaltica Hei-FLOW Core 120 | Heidolph | 523-50010-00 | Per IMAC |
| Heraeus Multifuge 3S-R | Heraeus | 2395 | Senza funzione di raffreddamento |
| Colonne per purificazione di proteine con etichetta istidinica HisTrap® FF Crude (5 mL) | Cytiva | 17528601 | Per IMAC |
| Imidazolo | Carl Roth | 3899.3 | Per l'eluizione delle proteine durante IMAC |
| Piaccametro InoLab pH/ION 7320 BNC | WTW | 1GA330 | Per la titolazione del pH |
| Isopropil-β-D-tiogalattopiranoside (IPTG) | Carl Roth | CN08.1 | Per l'induzione dell'espressione |
| Solfato di canamicina | Sigma-Aldrich | PHR1487 | Antibiotico |
| Agitatore magnetico (riscaldato) | Heidolph | 7402 | Per la preparazione dei tamponi |
| Mercaptoetanolo | Sigma-Aldrich | M6250-10ML | Ingrediente del tampone campione |
| Piastre MultiScreen® a 96 pozzetti | MilliporeSigma | MSSBNFX40 | Per diluizioni |
| N,N,N',N'-tetrametiletilendiammina (TEMED) | Fisher Scientific | 11424214 | Ingrediente per SDS-PAGE |
| Nanodrop ND1000 fotometro | Peqlab | 7533 | Determinazione della concentrazione proteica |
| Vettore plasmidico pET28a(+) | Addgene | 69864-3 | Vettore di espressione |
| Cloruro di potassio (KCl) | Carl Roth | 1LCY.1 | Componente del tampone |
| Fosfato monopotassico (KH2PO4) | Carl Roth | 3904.1 | Componente del tampone |
| Protein Detective - colorazione proteica Coomassie ultra-rapida (1 L) | BIOZOL | BZL-PD1 | Per colorazione rapida ed semplice delle proteine |
| Rotori JA 25.50 e JLA 8.1000 | Beckmann Coulter | 363055, 363688 | Rotori ad alta velocità |
| Elettrodo pH SenTix® 81 | WTW | 103642 | Per la titolazione del pH |
| Cloruro di sodio (NaCl) | Carl Roth | 3957.1 | Componente del mezzo e del tampone |
| Dodecilsolfato di sodio (SDS) | Carl Roth | 0183.1 | Ingrediente per SDS-PAGE e per il tampone campione |
| Sonificatore Branson Ultrasonics S-450 | BANDELIN electronic | 10656933 | Per la sonificazione |
| Testa pompa a canale singolo SP standard (spessore 1,6 mm) | Heidolph | 523-43010-00 | Per IMAC |
| Lettore multimodale per micropiastre Spark | Tecan Group | N/D | Saggio cinetico enzimatico |
| Tris | Carl Roth | 4855.2 | Ingrediente del tampone |
| Triton-X100 | Sigma-Aldrich | X100-100ML | Ingrediente del tampone |
| Triptone/Peptone | Carl Roth | 6681.3 | Ingrediente del mezzo |
| Estratto di lievito | Carl Roth | 2363.2 | Ingrediente del mezzo |
| Kit di trasformazione batterica Z-Competent E. coli® e set di tamponi | Zymo Research | T3001 | Per la trasformazione batterica |
Riferimenti
- Samarasinghe KTG, Crews CM. Targeted protein degradation: A promise for undruggable proteins. Cell Chem Biol. 2021;28(7):934-951.
- Dong G, Ding Y, He S, Sheng C. Molecular glues for targeted protein degradation: From serendipity to rational discovery. J Med Chem. 2021;64(15):10606-10620.
- Buetow L, Huang DT. Structural insights into the catalysis and regulation of E3 ubiquitin ligases. Nat Rev Mol Cell Biol. 2016;17(10):626-642.
- Li W, et al. Genome-wide and functional annotation of human E3 ubiquitin ligases identifies MULAN, a mitochondrial E3 that regulates the organelle's dynamics and signaling. PLoS One. 2008;3(1).
- Békés M, Langley DR, Crews CM. PROTAC targeted protein degraders: The past is prologue. Nat Rev Drug Discov. 2022;21(3):181-200.
- Crowe C, et al. Mechanism of degrader-targeted protein ubiquitinability. Sci Adv. 2024;10(41).
- Fischer ES, et al. Structure of the DDB1-CRBN E3 ubiquitin ligase in complex with thalidomide. Nature. 2014;512(7512):49-53.
- Teng M, Gray NS. The rise of degrader drugs. Cell Chem Biol. 2023;30(8):864-878.
- Burke MR, Smith AR, Zheng G. Overcoming cancer drug resistance utilizing PROTAC technology. Front Cell Dev Biol. 2022;10.
- de Wispelaere M, et al. Small molecule degraders of the hepatitis C virus protease reduce susceptibility to resistance mutations. Nat Commun. 2019;10(1):3468.
- Paiva SL, Crews CM. Targeted protein degradation: Elements of PROTAC design. Curr Opin Chem Biol. 2019;50:111-119.
- Pan B, et al. Targeted protein degraders of SARS-CoV-2 Mpro are more active than enzymatic inhibition alone with activity against nirmatrelvir-resistant virus. Commun Med. 2025;5(1):140.
- Alugubelli YR, et al. Discovery of first-in-class PROTAC degraders of SARS-CoV-2 main protease. J Med Chem. 2024;67(8):6495-6507.
- Xu Z, et al. Discovery of oseltamivir-based novel PROTACs as degraders targeting neuraminidase to combat H1N1 influenza virus. Cell Insight. 2022;1(3):100030.
- Schwerdtner M, et al. Unveiling the role of TMPRSS2 in the proteolytic activation of pandemic and zoonotic influenza viruses and coronaviruses in human airway cells. Viruses. 2024;16(11):1798.
- Steinmetzer T, Hardes K. The antiviral potential of host protease inhibitors. In: Böttcher-Friebertshäuser E, Garten W, Klenk HD, editors. Activation of Viruses by Host Proteases. Springer; 2018. p. 279-325.
- Böttcher-Friebertshäuser E, et al. Cleavage of influenza virus hemagglutinin by airway proteases TMPRSS2 and HAT differs in subcellular localization and susceptibility to protease inhibitors. J Virol. 2010;84(11):5605-5614.
- Lam van TV, Ivanova T, Lindberg I, Böttcher-Friebertshäuser E, et al. Design, synthesis, and characterization of novel fluorogenic substrates of the proprotein convertases furin, PC1/3, PC2, PC5/6, and PC7. Anal Biochem. 2022;655:114836.
- Hardes K, Hammamy MZ, Steinmetzer T. Synthesis and characterization of novel fluorogenic substrates of coagulation factor XIII-A. Anal Biochem. 2013;442(2):223-230.
- Frost A, O'Connor S, Ciulli A. Allosteric PROTACs: Expanding the horizon of targeted protein degradation. J Am Chem Soc. 2026;148(3):2823-2837.
Ristampe e permessi
Questo articolo è stato pubblicato
Video in arrivo