Questo protocollo integra la previsione mirata dei metaboliti microbici, la trascrittomica della mucosa rettale, l'interazione proteina-proteina e l'arricchimento di percorsi metabolici, il docking molecolare, la simulazione della dinamica molecolare e la stima dell'energia libera di legame mediante il metodo della meccanica molecolare/equazione di Poisson-Boltzmann e area superficiale (MM-PBSA), al fine di generare un elenco ridotto e ordinato di geni ospite candidati associati ai metaboliti e di complessi proteina-ligando prioritizzati strutturalmente, utili per successive indagini sperimentali di verifica delle ipotesi.
Articolo metodologico
Un workflow computazionale per la prioritizzazione dei geni dell'ospite associati ai metaboliti microbici nella sindrome dell'intestino irritabile a prevalenza di stipsi
In questo articolo
Sommario
Abstract
Non esiste una pipeline computazionale standardizzata per prioritizzare in modo sistematico geni dell'ospite associati a metaboliti microbici e complessi proteina-ligando a partire da database pubblici disponibili di dati chimici, genomici e strutturali. Questo articolo descrive un flusso di lavoro in otto fasi che accetta un insieme di metaboliti derivati dalla microflora intestinale definito dall'utente e produce un elenco ridotto e ordinato di geni candidati dell'ospite associati ai metaboliti, percorsi biologici arricchiti e complessi proteina-ligando prioritizzati dal punto di vista strutturale, pronti per successive verifiche sperimentali. La pipeline integra: (i) profilazione chimico-informatica dei metaboliti; (ii) previsione di target candidati mediante l'uso di più database, strumenti di previsione basati su interazioni proteina-composto chimico e su similarità del ligando, e un programma di docking molecolare; (iii) analisi dell'espressione genica differenziale di dati trascrittomica pubblicamente disponibili; (iv) sovrapposizione tra target e geni differenzialmente espressi; (v) costruzione di reti di interazione proteina-proteina e arricchimento di percorsi biologici; (vi) docking molecolare mediante un programma di docking molecolare; (vii) simulazione dinamica molecolare di 200 ns utilizzando un motore di dinamica molecolare con un campo di forze proteico impiegato nelle simulazioni di dinamica molecolare; e (viii) stima dell'energia libera di legame mediante il metodo MM-PBSA. Come esempio applicato, nove metaboliti derivati o modificati dalla microflora intestinale, rappresentativi di acidi grassi a catena corta, acidi biliari, metaboliti derivati dal triptofano e urolitina A, sono stati analizzati utilizzando il dataset trascrittomica pubblico del tessuto rettale in IBS-C GSE36701. Il flusso di lavoro ha classificato 17 geni unici previsti e associati ai metaboliti che risultavano differenzialmente espressi in questo dataset. Le analisi di docking, simulazione di dinamica molecolare e MM-PBSA hanno prioritizzato dal punto di vista strutturale cinque complessi metaboliti-proteina: acido litocolico-VDR, acido litocolico-NR1H4/FXR, acido ursodeossicolico-NR1H4/FXR, triptamina-HTR2A (simulata in un bilayer lipidico esplicito di 1-Palmitoyl-2-oleoyl-sn-glycero-3-phosphocholine (POPC)) e urolitina A-CASP3. Il protocollo è progettato per essere adattabile ad altri insiemi di metaboliti, dataset trascrittomica associati a malattie e classi di target; tutti gli output sono previsioni computazionali generatrici di ipotesi che richiedono una replica indipendente a livello trascrittomica, una validazione a livello proteico e saggi funzionali di risposta al ligando prima che si possano trarre conclusioni di tipo causale o terapeutico.
Introduzione
La sindrome dell'intestino irritabile con stitichezza (IBS-C) è un disturbo gastrointestinale funzionale diffuso, caratterizzato da dolore addominale ricorrente, alterazioni dell'alvo, gonfiore e stitichezza, con una prevalenza globale stimata intorno al 10–15% della popolazione generale1,2. Le attuali terapie farmacologiche, tra cui secretagoghi, procinetici e antispastici, possono migliorare i singoli sintomi in un sottogruppo di pazienti; tuttavia, la risposta al trattamento rimane eterogenea e la remissione duratura è raramente raggiunta, riflettendo la complessa patobiologia multifattoriale della condizione1,3,4. È pertanto necessario un quadro meccanicistico più completo di come i segnali microbici intestinali vengano trasdotti a livello della mucosa, al fine di generare ipotesi verificabili per nuovi bersagli terapeutici.
La microflora intestinale contribuisce all'omeostasi gastrointestinale inferiore attraverso la produzione e la biotrasformazione di metaboliti chimicamente diversi, tra cui acidi grassi a catena corta (SCFAs), acidi biliari secondari, composti derivati dal triptofano e metaboliti derivati dai polifenoli come le urolitine5,6,7,8. Queste molecole comunicano con le cellule dell'ospite attraverso un ampio e ancora parzialmente caratterizzato repertorio di bersagli molecolari che va ben oltre i recettori di membrana classici per metaboliti, includendo recettori nucleari, enzimi citosolici, proteine modificatrici delle istoni, precursori di ormoni peptidici e proteine intracellulari di segnalazione9. Alterazioni nella composizione della comunità microbica intestinale e nei profili di metaboliti sono state documentate in pazienti affetti da sindrome dell'intestino irritabile (IBS), fornendo una base biologica per indagare se i geni dell'ospite associati alla risposta ai metaboliti microbici siano trascrizionalmente alterati nella mucosa rettale di pazienti con IBS-C10.
Il pannello di nove metaboliti è stato definito a priori per fornire un insieme compatto, chimicamente diversificato e biologicamente interpretabile di piccole molecole derivate o modificate dalla microbiota intestinale. La selezione si è basata su cinque criteri: rappresentatività delle principali classi di metaboliti microbici coinvolti nella segnalazione ospite-microbiota; esposizione plausibile o nota alla mucosa intestinale distale; disponibilità di identificatori PubChem inequivocabili e strutture canoniche; dimensioni molecolari e trattabilità strutturale per la previsione e il docking di target basati su ligandi; e plausibilità precedente riguardo a segnalazioni epiteliali, neuroimmunitarie, enteroendocrine, correlate ai recettori nucleari o alla motilità nell'IBS-C. Il pannello selezionato includeva il butirrato e il propionato come acidi grassi a catena corta (SCFA); l'acido chenodeossicolico, l'acido litocolico e l'acido ursodeossicolico come acidi biliari; la triptamina, l'acido indolo-3-propionico e l'acido indolo-3-lattico come metaboliti derivati dal triptofano; e l'urolitina A come metabolita polifenolico derivato dalla microbiota intestinale5,6,7,8,9,10.
La maggior parte degli studi computazionali e sperimentali precedenti ha esaminato singole coppie metabolita-recettore o metabolita-enzima in isolamento, un approccio che non coglie la natura distribuita e convergente della segnalazione mediata da metaboliti microbici attraverso i percorsi dell'ospite9,11. L'integrazione di più fasi analitiche conferisce un potere di filtraggio mutuamente rinforzante che nessuna singola fase può fornire autonomamente. La previsione computazionale di bersagli su database curati produce un ampio insieme di proteine candidato dell'ospite per ciascun metabolita. L'intersezione con dati trascrittomici rilevanti per la malattia filtra in modo sostanziale questo insieme, mantenendo solo i candidati le cui trascrizioni risultano alterate nel contesto della malattia. Le analisi di arricchimento dei percorsi e delle reti di interazione proteina-proteina mappano quindi l'elenco ridotto di candidati a moduli biologici noti. Il docking molecolare fornisce una valutazione computazionale iniziale della complementarità delle tasche di legame per ciascun complesso candidato, mentre un'ulteriore simulazione dinamica molecolare (MD) di 200 ns con decomposizione dell'energia libera di legame MM-PBSA aggiunge una dimensione termodinamica risolta nel tempo alla priorizzazione strutturale, non disponibile dai soli punteggi di docking. Eseguire ogni passaggio in modo indipendente, senza integrazione sistematica e filtraggio sequenziale, produrrebbe elenchi di candidati troppo ampi per essere gestibili sperimentalmente e non riuscirebbe a rilevare l'architettura convergente dei percorsi.
Nell'ambito di questo protocollo completo, con il termine «gene associato a un metabolita» (MAG) si intende un gene umano il cui prodotto proteico è stato indicato come un probabile bersaglio molecolare di uno o più metaboliti derivati dalla microflora intestinale da almeno un database computazionale curato, e il cui trascritto risulta differenzialmente espresso nel set di dati trascrittomici rilevanti per la patologia utilizzato per illustrare il flusso di lavoro. Questa definizione operativa include intenzionalmente recettori di membrana e recettori nucleari, enzimi citosolici, proteine di segnalazione, precursori di ormoni peptidici e altre proteine intracellulari. L'attribuzione dello status di MAG non costituisce una prova sperimentale del legame tra un metabolita e una proteina, della formazione di un complesso proteina-ligando, dell'attivazione di un recettore, di un cambiamento nell'abbondanza proteica o dell'insorgenza di una malattia, ma rappresenta una segnalazione ipotetica derivata da analisi computazionali che richiede una successiva validazione sperimentale.
Questo protocollo descrive l'intero flusso di lavoro computazionale in otto fasi (Figura 1) con un dettaglio operativo sufficiente a consentire la replica indipendente, l'adattamento ad altri pannelli di metaboliti o set di dati su malattie, e l'estensione ad altri contesti di interazione ospite-microbiota. Il flusso di lavoro è esplicitamente definito come un quadro per la generazione di ipotesi e la priorizzazione strutturale che opera esclusivamente su risorse pubbliche di tipo omico e strutturale, e che non inferisce concentrazioni alterate di metaboliti, stati di attivazione dei recettori, variazioni nell'espressione proteica, attività di segnalazione a valle o significato clinico esclusivamente dagli output computazionali. Qui, illustriamo il protocollo come esempio pratico utilizzando nove metaboliti derivati o modificati dal microbiota intestinale e il dataset trascrittomica pubblico del tessuto rettale di pazienti con IBS-C GSE36701, con l'obiettivo di identificare MAGs e di prioritizzare complessi metabolita-proteina per successivi approfondimenti sperimentali.
Protocollo
L'analisi ha utilizzato esclusivamente dati trascrittomici pubblici e anonimizzati provenienti da GSE36701 e database chimici, proteici e strutturali pubblicamente disponibili. I database sono stati consultati tra gennaio e maggio 2026. Qualsiasi data di accesso successiva è documentata nella Tabella separata dei materiali.
1. Progettazione dello studio, requisiti hardware e software
- Definire il flusso di lavoro prima di iniziare l'analisi. Utilizzare otto fasi: selezione dei metaboliti, previsione dei bersagli, analisi di espressione differenziale, sovrapposizione tra bersagli ed espressione genica differenziale (DEG), arricchimento di interazioni proteina-proteina (PPI)/percorsi metabolici, docking molecolare, simulazione di dinamica molecolare (MD) e stima MM-PBSA.
- Specificare che il docking, la MD e l'analisi MM-PBSA sono strumenti esclusivamente finalizzati alla priorizzazione strutturale. Non interpretare questi risultati come evidenza sperimentale di legame, attivazione del recettore, variazione dell'abbondanza proteica, efficacia terapeutica o causalità della malattia.
- Verificare l'hardware di calcolo prima di eseguire le simulazioni di dinamica molecolare (MD). Utilizzare un sistema operativo Linux a 64 bit, una CPU con almeno 6 core o superiore, una piattaforma con accelerazione GPU con ≥8 GB di VRAM, oppure una piattaforma GPU equivalente con almeno 8 GB di VRAM, un minimo di 32 GB di RAM e almeno 200 GB di spazio di archiviazione libero per ogni sistema MD.
- Registrare i software principali: un motore di dinamica molecolare, un programma di docking molecolare tra ligandi metaboliti e proteine bersaglio, conversione di formati di file chimici12, generazione tridimensionale di ligandi, preparazione dei ligandi, un toolkit per la preparazione degli input per il docking, un programma di docking molecolare tra ligandi metaboliti e proteine bersaglio, un ambiente di programmazione generale, un ambiente di calcolo statistico con framework bioinformatico e un pacchetto per l'analisi dell'espressione genica differenziale.
- Registrare gli strumenti per l'analisi strutturale: un tool web-based per la costruzione di sistemi a membrana, un servizio di parametrizzazione di ligandi compatibile con CHARMM, un programma di calcolo dell'energia di legame basato su meccanica molecolare/solvente continuo, una libreria per la conversione di topologie e parametri molecolari, un programma di visualizzazione molecolare tridimensionale e uno strumento per la visualizzazione molecolare e la generazione di diagrammi di interazione bidimensionali (2021) (si vedano i Table of Materials per i link di download e le informazioni sulle versioni).
- Registrare negli Table of Materials/file di ambiente gli identificatori esatti dei campi di forza proteici utilizzati nelle simulazioni di dinamica molecolare, CGenFF, CHARMM-GUI, framework R/bioinformatico e strumento di calcolo dell'energia di legame meccanica molecolare/solvente continuo. Indicare come “non recuperabile” qualsiasi identificatore assente; non effettuare inferenze.
2. Selezione dei metaboliti e caratterizzazione chemoinformatica
- Definire il pannello di metaboliti prima della previsione delle proteine bersaglio. Includere butirrato (PubChem CID: 264), propionato (CID: 1032), acido chenodeossicolico (CID: 10133), acido litocolico (CID: 9903), acido ursodeossicolico (CID: 31401), triptamina (CID: 1150), acido indolo-3-propionico (CID: 3744), acido indolo-3-lattico (CID: 92904) e urolitina A (CID: 5488186).
- Ottenere la stringa canonica SMILES (Simplified Molecular Input Line Entry System) e il PubChem CID per ciascun metabolita. Verificare sinonimi e strutture duplicate prima della previsione delle proteine bersaglio. Archiviare gli identificatori finali nel foglio principale dei metaboliti.
- Inviare le stringhe SMILES canoniche allo strumento web per la previsione delle proprietà fisico-chimiche e del profilo ADME13 (vedere Tabella dei Materiali). Registrare peso molecolare, area topologica della superficie polare (TPSA), logP consensuale, donatori di legami a idrogeno, accettori di legami a idrogeno, legami rotabili, assorbimento gastrointestinale previsto, previsione relativa alla glicoproteina P e segnalazioni relative alle regole di Lipinski, Veber, Ghose, Egan, Muegge e ai filtri PAINS.
- Mantenere i metaboliti con riconoscimento strutturale riuscito, peso molecolare ≤500 Da e assenza di segnalazioni PAINS. Registrare ogni criterio non soddisfatto e la decisione di mantenere o escludere il metabolita.
- Assegnare gli stati di ionizzazione prima della previsione delle proteine bersaglio e del docking. Utilizzare le forme carbossiliche deprotonate per butirrato e propionato, le forme neutre di acidi carbossilici per gli acidi biliari, la forma ammonica protonata per la triptamina e le forme neutre per i restanti metaboliti.
3. Previsione dei target umani candidati
- Aprire un programma di previsione degli obiettivi di interazione chimico-proteina14 (vedere Tabella dei Materiali). Inserire il nome di ciascun metabolita o il relativo PubChem CID, selezionare Homo sapiens (ID tassonomico: 9606) e impostare il punteggio combinato minimo dell'interazione a ≥0,700.
- Priorizzare i canali di evidenza sperimentale e di basi di dati curate nella previsione degli obiettivi di interazione chimico-proteina. Scaricare la tabella completa delle associazioni proteiche per ciascun metabolita.
- Aprire un programma di docking molecolare15 (vedere Tabella dei Materiali). Inviare ciascuna stringa SMILES canonica con Homo sapiens selezionato e mantenere gli obiettivi con probabilità ≥0,70.
- Unire i risultati della previsione degli obiettivi di interazione chimico-proteina e del programma di docking molecolare in un insieme unione per ciascun metabolita. Mantenere ogni obiettivo che soddisfi almeno una delle due soglie delle basi di dati ed eliminare le voci duplicate esatte di simboli genici.
- Standardizzare le voci proteiche utilizzando i simboli genici approvati dal Comitato per la Nomenclatura Genica Umana (HGNC), mediante il mappaggio degli identificatori proteici in simboli genici standardizzati HGNC o attraverso il database integrato di informazioni sui geni umani (vedere Tabella dei Materiali). Risolvere sinonimi, simboli obsoleti e annotazioni di isoforme in un unico simbolo genico per proteina.
- Classificare ciascun obiettivo come recettore di membrana, recettore nucleare, enzima, proteina di segnalazione intracellulare, ormone peptidico, proteina correlata all'ormone o altra proteina intracellulare. Registrare la classe nella tabella degli obiettivi.
4. Analisi del dataset trascrittomico e dell'espressione differenziale dei geni
- Accedi a GSE36701 tramite lo strumento web-based di analisi dell'espressione genica differenziale del NCBI16,17 (vedi Tabella dei Materiali). Verifica che il dataset includa dati di espressione da biopsie della mucosa rettale di gruppi di pazienti con IBS-C, sindrome dell'intestino irritabile con predominanza diarrea (IBS-D), sindrome dell'intestino irritabile post-infettiva e volontari sani18.
- Cerca su GEO e ArrayExpress una coorte indipendente per la validazione. Utilizza combinazioni dei termini IBS-C, sindrome dell'intestino irritabile con predominanza di stitichezza, mucosa rettale, mucosa colica, biopsia, trascrittoma, microarray e RNA-seq. Registra i repository, i termini di ricerca, la data della ricerca e se è stato identificato un dataset di validazione comparabile.
- Avvia lo strumento web-based di analisi dell'espressione genica differenziale dal record GSE36701 (vedi Tabella dei Materiali). Assegna i 18 campioni di IBS-C al gruppo IBS-C, assegna i 40 volontari sani al gruppo di controllo e lascia i campioni di IBS-D e di IBS post-infettiva non assegnati.
- Esegui l'analisi dell'espressione differenziale utilizzando il framework del pacchetto di analisi dell'espressione genica differenziale con correzione del tasso di falsa scoperta (FDR) di Benjamini-Hochberg19. Scarica la tabella completa dei risultati contenente l'ID della sonda, il simbolo del gene, il titolo del gene, logFC, AveExpr, statistica t moderata, valore P grezzo e valore P aggiustato.
- Raggruppa le sonde in voci a livello genico. Rimuovi le sonde prive di simbolo genico; conserva la sonda con il valore FDR più basso per i simboli duplicati; in caso di parità, utilizza il valore assoluto di logFC maggiore come criterio di scelta.
5. Analisi dell'overlap tra target e deg e valutazione statistica
- Intersecare ciascun elenco predetto specifico per metabolita con l'elenco genico di geni differenzialmente espressi (DEG) a FDR < 0,05. Registrare i geni sovrapposti, il metabolita di origine, il logFC, il valore P aggiustato e la direzione dell'espressione.
- Unire gli elenchi di sovrapposizione specifici per metabolita in un elenco non ridondante di MAG. Contare il numero totale di target predetti, le sovrapposizioni specifiche per metabolita e il numero totale di MAG unici.
- Valutare la coerenza direzionale a livello di sonda per i geni con più sonde. Contrassegnare qualsiasi gene per cui le sonde mostrano una direzione di espressione discordante.
- Costruire la tabella di contingenza del test esatto di Fisher utilizzando il numero totale di entrate per gene raggruppate, il numero totale di DEG, il numero totale di target predetti unici e i MAG osservati. Calcolare il valore P unidirezionale, il rapporto di odds e l'intervallo di confidenza al 95% mediante l'implementazione del test esatto di Fisher.
- Se la frequenza di DEG nel background supera il 50%, riportare la sovrapposizione come descrittiva piuttosto che come arricchimento indipendentemente validato. Considerare la downregolazione uniforme come un pattern direzionale descrittivo, a meno che non venga effettuato un test specifico sulla direzionalità.
6. Analisi della rete di interazione proteina-proteina e arricchimento dei percorsi metabolici
- Invia l'elenco completo e univoco di MAG alla costruzione della rete di interazione proteina-proteina e all'arricchimento del percorso20 (vedere Tabella dei Materiali). Seleziona Homo sapiens e imposta il punteggio minimo di interazione a 0,700.
- Esporta la rete combinata di costruzione della rete di interazione proteina-proteina e arricchimento del percorso e la tabella completa delle interazioni. Se l'analisi del testo produce una topologia artificialmente densa, deseleziona l'analisi del testo e mantieni i canali sperimentali, di co-espressione e basati su database.
- Genera sottoreti per le classi di metaboliti associate ad acidi grassi a catena corta (SCFA), associate agli acidi biliari e ai MAG triptaminergici/serotoninergici. Utilizza lo stesso organismo e le stesse impostazioni di confidenza per la costruzione della rete di interazione proteina-proteina e l'arricchimento del percorso.
- Esegui la costruzione della rete di interazione proteina-proteina e l'arricchimento del percorso rispetto a Kyoto Encyclopedia of Genes and Genomes (KEGG)21, Reactome22 e Gene Ontology (GO) Biological Process23,24. Applica il valore corretto per FDR di Benjamini–Hochberg (BH) <0,05 ed esporta tutte le tabelle di arricchimento.
7. Docking molecolare
- Recuperare le strutture sperimentali dei recettori dal Research Collaboratory for Structural Bioinformatics Protein Data Bank RCSB PDB25 (vedere Tabella dei materiali). Utilizzare VDR/1DB1, NR1H4/FXR/3DCT, CASP3/2DKO e HTR2A/6A93 per i cinque complessi proteina-ligando prioritari.
- Preparare ciascun recettore mantenendo la catena A e rimuovendo acqua, ligandi co-cristallizzati, cofattori, ioni e record HETATM non proteici. Per 6A93, rimuovere il segmento di fusione della lisozima T4 prima della preparazione del recettore.
- Aggiungere idrogeni polari, assegnare cariche di Gasteiger e salvare ciascun recettore in formato PDBQT mediante il toolkit per la struttura molecolare. Ispezionare gli stati di protonazione degli istidini nel sito di legame prima della conversione in PDBQT e documentare gli stati selezionati.
- Generare la struttura tridimensionale di ciascun ligando nel toolkit di conversione dei file di struttura chimica. Minimizzare l'energia con il campo di forza universale (UFF) per 500 passaggi, assegnare lo stato di ionizzazione a pH 7,4, assegnare cariche di Gasteiger e salvare in formato PDBQT.
- Definire una scatola di docking di 25 Å x 25 Å x 25 Å centrata sul baricentro del ligando co-cristallizzato. Utilizzare i centri (10, 19, 33) per VDR, (137, 31, 78) per FXR, (37, 34, 32) per CASP3 e (12, −1, 61) per HTR2A.
- Eseguire un docking molecolare dei ligandi metaboliti sulle proteine bersaglio26,27 con exhaustiveness = 8, seed = 42, num_modes = 9 ed energy_range = 3 kcal/mol. Registrare il punteggio Vina migliore e i valori di deviazione quadratica media (RMSD) per tutte le pose.
- Selezionare la modalità 1 per ciascun complesso prioritario. Generare diagrammi bidimensionali ligando-residuo mediante uno strumento di visualizzazione molecolare e un programma per diagrammi di interazione bidimensionali, e visualizzazioni tridimensionali del complesso recettore-ligando mediante un programma di visualizzazione molecolare tridimensionale.
- Eseguire controlli di redocking per VDR/1DB1 e FXR/3DCT. Accettare l'allestimento del docking del recettore quando l'RMSD degli atomi pesanti è <2,0 Å rispetto alla posa cristallografica.
- Eseguire controlli di cross-docking effettuando il docking dell'acido litocolico (LCA) su CASP3 e della triptamina su VDR. Confrontare i punteggi cognati e non cognati e registrare i casi in cui la differenza di punteggio è <1,0 kcal/mol.
8. Simulazione di dinamica molecolare
- Generare i parametri del ligando con un servizio di parametrizzazione compatibile con CHARMM28 (vedere Tabella dei Materiali). Esaminare tutti i punteggi di penalità e segnalare ogni parametro con una penalità >50.
- Convertire i file di tipo stream del ligando in file .itp e .prm compatibili con il motore di dinamica molecolare mediante uno script di conversione della topologia del campo di forza. Combinare i file di topologia di ligando e proteina per ciascun complesso.
- Applicare la ripartizione della massa degli idrogeni mediante una libreria di conversione di parametri e topologia molecolare. Generare topologie acquose utilizzando il campo di forza della proteina impiegato nelle simulazioni di dinamica molecolare29 e un modello esplicito ad acqua a tre siti30.
- Solvatare i complessi acquosi in una scatola dodecaedrica con un margine minimo tra il soluto e il bordo di almeno 1,2 nm. Neutralizzare i sistemi e aggiungere NaCl fino a una concentrazione di 0,15 M.
- Costruire il sistema membranario triptamina-HTR2A mediante uno strumento web-based per la costruzione di sistemi membranari31,32,33 (vedere Tabella dei Materiali). Utilizzare coordinate del recettore allineate al database di orientamento proteina-membrana34 (vedere Tabella dei Materiali), un doppio strato di POPC puro, strati d'acqua di 22,5 Å e NaCl 0,15 M.
- Minimizzare energeticamente tutti i sistemi mediante il metodo della discesa più ripida per un massimo di 50.000 passi. Verificare la convergenza con Fmax <1000 kJmol-1nm-1 prima dell'equilibrazione.
- Equilibrare i sistemi acquosi mediante le fasi a numero costante di particelle, volume e temperatura (NVT) e a numero costante di particelle, pressione e temperatura (NPT). Equilibrare il sistema membranario utilizzando un flusso di lavoro multistadio basato su web in sei passaggi con vincoli rilasciati gradualmente.
- Eseguire una dinamica molecolare produttiva di 200 ns per tutti e cinque i complessi. Utilizzare un passo temporale di 4 fs con ripartizione della massa degli idrogeni (HMR), termostato V-rescale a 310 K, barostato di Parrinello-Rahman a 1 bar, elettrostatica con metodo Particle Mesh Ewald (PME)35 e vincoli LINCS36.
- Analizzare le traiettorie finali mediante strumenti di analisi delle traiettorie di dinamica molecolare. Calcolare la RMSD del backbone, la fluttuazione quadratica media (RMSF) dei Cα, il raggio di girazione, l'area superficiale accessibile al solvente (SASA) e i legami idrogeno tra proteina e ligando, utilizzando gli ultimi 150 ns come finestra principale di analisi.
9. Stima dell'energia libera di legame mediante MM-PBSA
- Estrarre gli istantanei della traiettoria per l'analisi MM-PBSA. Utilizzare 2.001 fotogrammi per ciascun complesso in soluzione acquosa e 201 fotogrammi elaborati per il sottosistema HTR2A inserito nella membrana.
- Eseguire lo strumento di calcolo dell'energia di legame basato sulla meccanica molecolare e sul solvente continuo37 con solvatazione di Poisson-Boltzmann, costante dielettrica interna = 1, costante dielettrica esterna = 80, solvatazione non polare basata sull'area accessibile al solvente (SASA) e senza correzione entropica. Riportare l'energia libera media di legame e la deviazione standard.
- Eseguire la decomposizione per residuo per tutti e cinque i complessi. Riportare i residui stabilizzanti e destabilizzanti con contributi assoluti ≥0,5 kcalmol−1.
Risultati
Target associati a metaboliti candidati
I nove metaboliti hanno prodotto insiemi eterogenei di target previsti in base a un programma di previsione di interazioni chimico-proteina e a un programma di docking molecolare. Propionato, triptamina, acidi biliari e urolitina A hanno generato diversi target con rilevanza nota nei confronti della segnalazione gastrointestinale. Il panorama dei target previsti include recettori canonici di membrana, recettori nucleari, enzimi intracellulari, proteine di segnalazione e proteine associate a ormoni peptidici. I risultati successivi sono quindi descritti come geni associati ai metaboliti (MAGs), piuttosto che come scoperte limitate ai soli recettori (Tabella 1).
Confronto con le interazioni metaboliti-proteine riportate
Per confrontare l'output della previsione dei target con le conoscenze sperimentali esistenti, le relazioni previste tra metaboliti e target sono state classificate in tre livelli di evidenza: (i) interazioni dirette o di classe strettamente correlate tra metaboliti e proteine supportate sperimentalmente, in cui il metabolita o un metabolita endogeno strettamente correlato è stato riportato legarsi, attivare, inibire o regolare funzionalmente la proteina codificata; (ii) interazioni supportate da pathway o classi di target, in cui il target previsto appartiene a un pathway o a una famiglia di recettori nota per rispondere al metabolita, ma l'evidenza diretta per la specifica coppia metabolita-proteina è limitata; e (iii) associazioni basate esclusivamente su previsioni computazionali per le quali non è stata identificata alcuna interazione sperimentale diretta nella letteratura esaminata. Questo confronto è stato utilizzato per contestualizzare, non per convalidare, i MAG previsti.
Diverse previsioni hanno riprodotto biologie precedentemente descritte. L'interazione propionato-FFAR2 è stata considerata supportata sperimentalmente poiché FFAR2/GPR43 è un recettore canonico per gli acidi grassi a catena corta. L'associazione butirrato-HDAC3 è stata classificata come supportata sperimentalmente o per via di evidenze indirette, poiché il butirrato è un noto inibitore delle istone deacetilasi e la previsione includeva un membro della famiglia HDAC. Le previsioni associate agli acidi biliari che coinvolgono NR1H4/FXR e VDR sono state considerate supportate dalla consolidata biologia dei recettori nucleari per gli acidi biliari, in particolare per gli acidi biliari idrofobici come l'acido litocolico (LCA); le previsioni relative a FXR associate all'acido ursodeossicolico (UDCA) sono state interpretate con cautela, poiché l'UDCA è generalmente un ligando di FXR più debole o dipendente dal contesto. Le previsioni relative a HTR1B, HTR2A, HTR2B e HTR6 associate alla triptamina sono state classificate come supportate dal coinvolgimento della via serotoninergica, piuttosto che da interazioni dirette e specifiche con i recettori, poiché la triptamina è una monoamina microbica derivata dal triptofano e i recettori della serotonina sono noti regolatori della motilità e della secrezione gastrointestinale. L'associazione urolitina A-CASP3 è stata considerata supportata da evidenze indirette legate ai collegamenti pubblicati tra urolitina A e risposte apoptotiche o correlate alle caspasi, ma non da evidenze dirette di legame con CASP3. Le ipotesi indolo-3-lattico-KYAT1 e indolo-3-propionico-KYAT1 sono state mantenute come previsioni puramente computazionali, poiché la letteratura generale supporta il ruolo di segnalazione nell'ospite dei derivati microbici dell'indolo, ma non un legame diretto di questi specifici metaboliti con KYAT17,8,38,39,40.
Di conseguenza, Tabella 1 distingue la proposta computazionale del bersaglio dal livello di supporto sperimentale o di pathway esistente. Fornisce inoltre, per ciascun bersaglio, la fonte della previsione (una previsione di interazione chimico-proteina, un programma di docking molecolare o entrambi), il punteggio di interazione combinato per la previsione di interazione chimico-proteina e la probabilità del programma di docking molecolare quando il bersaglio è stato identificato tramite tale programma. I bersagli predetti privi di evidenza sperimentale diretta pregressa sono descritti come geni candidati associati ai metaboliti che richiedono una validazione indipendente a livello proteico e di risposta al ligando.
Sovrapposizione tra i bersagli predetti e i geni differenzialmente espressi nel CII-S
L'intersezione tra le liste combinate di geni predetti dall'unione e i risultati dell'espressione differenziale a livello genico ha identificato 17 geni unici associati a metaboliti predetti che risultavano significativamente differenzialmente espressi nel confronto tra IBS-C e volontari sani. Tutti e 17 i geni erano downregolati. L'insieme comprendeva recettori di membrana e nucleari (CASR, FFAR2, GPR68, HTR1B, HTR2A, HTR2B, HTR6, NR1H4, TBXA2R, VDR) e proteine non recettrici (CASP3, GCG, GNAQ, GPHN, HDAC3, KYAT1, MLN) (Tabella 1, Figura 2A,B).
Tutti e 17 i MAG soddisfano una soglia del tasso di falsa scoperta (FDR) inferiore a 0,05; 16 su 17 soddisfano l'FDR più rigoroso < 0,001, mentre il gene rimanente (HTR1B) risulta significativo con FDR < 0,05. Sette dei 17 bersagli (CASP3, GCG, GNAQ, GPHN, GPR68, HDAC3, TBXA2R) soddisfano entrambi i criteri FDR < 0,001 e un valore assoluto del log2 del fold change superiore a 1,0 (intervallo logFC da −1,34 a −1,10), indicando una marcata e costante downregolazione per questo sottogruppo. I bersagli rimanenti mostrano una downregolazione moderata ma statisticamente significativa (|logFC| compreso tra 0,45 e 0,97). Questo schema descrittivo uniforme è stato interpretato con cautela, considerando le caratteristiche di espressione su scala genomica del dataset (vedi valutazione statistica più avanti).
Valutazione statistica dell'overlap tra target e DEG
Per valutare formalmente la significatività statistica dell'intersezione di 17 geni, è stato applicato un test esatto di Fisher unilaterale utilizzando i 17 geni bersaglio predetti come insieme interrogato e tutte le 18.296 entrate uniche collassate per gene rilevate in GSE36701 come sfondo genomico. Di questo sfondo, 17.296 geni (94,5%) erano espressi in modo differenziale a FDR < 0,05, riflettendo una soppressione trascrizionale quasi universale nel confronto della mucosa rettale di IBS-C. Tutti e 17 i geni bersaglio predetti facevano parte dei geni espressi in modo differenziale (intersezione osservata 17/17, 100%). Considerando la percentuale di espressione differenziale dello sfondo del 94,5%, l'intersezione attesa per un insieme casuale di 17 geni è di 16,1 geni. Il test esatto di Fisher ha prodotto un valore p = 0,384 con un odds ratio corretto per la continuità di 2,03 (intervallo di confidenza al 95% 0,12–33,73), che non è risultato statisticamente significativo a α = 0,05 (Figura 3A–C).
Questo risultato indica che la sovrapposizione osservata di 17 su 17 non supera quella attesa per caso in base al profilo di espressione genomica di questo dataset. Di conseguenza, questi risultati vengono interpretati come un modello descrittivo direzionale, in cui tutti e 17 i bersagli predetti sono risultati costantemente e significativamente downregolati nel tessuto della mucosa rettale di pazienti con IBS-C, piuttosto che come evidenza di un arricchimento statistico o di una validazione indipendente rispetto a un background genomico. Un test formale di arricchimento richiederebbe la replicazione in dataset transcriptomici con profili di espressione differenziale più selettivi, nei quali significativamente meno della metà di tutti i geni raggiungano la significatività. Va sottolineato che la downregolazione uniforme di tutti e 17 i geni sovrapposti rappresenta un'osservazione descrittiva e non un risultato statistico validato separatamente, poiché il background di geni differenzialmente espressi in questo dataset è esso stesso prevalentemente downregolato; pertanto, una direzione discendente condivisa tra i geni sovrapposti era attesa e non è stata sottoposta a un test formale di direzionalità. Questa direzione uniforme non deve quindi essere interpretata come evidenza statistica indipendente di una regolazione coordinata e specifica per metaboliti.
Pattern specifici per metabolita
Il propionato ha mostrato il numero maggiore di geni sovrapposti, tra cui CASR, FFAR2, GCG, GNAQ, GPHN, GPR68, MLN e TBXA2R, suggerendo un possibile coinvolgimento della segnalazione mediata dagli acidi grassi a catena corta e associata a Gq. Il butirrato mostrava sovrapposizioni con HDAC3, in accordo con la biologia delle istone deacetilasi associata al butirrato, sebbene la sola riduzione dell'mRNA non dimostri un'alterata risposta al butirrato. Le sovrapposizioni associate agli acidi biliari includevano i recettori nucleari VDR e NR1H4, entrambi noti effettori della segnalazione degli acidi biliari nell'intestino38,39. La triptamina mostrava sovrapposizioni con HTR1B, HTR2A, HTR2B e HTR6, implicando la segnalazione serotoninergica come modulo candidato, un sistema con ruoli ben documentati nella motilità e nella secrezione gastrointestinale40. L'acido indolo-3-lattico e l'acido indolo-3-propionico mostravano sovrapposizioni con KYAT1, mentre l'urolitina A mostrava sovrapposizione con CASP3.
Arricchimento del percorso
L'analisi di arricchimento funzionale dei 17 geni sovrapposti ha identificato percorsi associati alla segnalazione downstream del recettore accoppiato alla proteina G (GPCR), alla segnalazione di Gαq, al legame del ligando GPCR, alla sinapsi serotoninergica, all'interazione tra ligando neuroattivo e recettore, alla trasduzione del segnale del calcio, alla segnalazione dell'AMPc e alla secrezione di ormoni peptidici. Questi risultati sono coerenti con la composizione del set genico e ne supportano la coerenza biologica, ma riflettono l'annotazione funzionale dei geni sottoposti piuttosto che un'evidenza indipendente di attività a livello di percorso.
Struttura della rete di interazione proteina-proteina
La costruzione della rete di interazione proteina-proteina e l'analisi dell'arricchimento di pathway sono state interpretate attraverso tre reti complementari. Nella rete meta-combinata di 17 geni (Rete 1), la struttura supportata da annotazioni più evidente era un componente di segnalazione GPCR/Gαq centrato su GNAQ, che collegava GNAQ a geni associati ai recettori, tra cui TBXA2R, CASR, HTR2A e HTR2B. È stata inoltre mantenuta una limitata connettività tra recettori della serotonina, in particolare tra HTR2A e HTR2B, mentre diversi altri geni sono rimasti isolati o debolmente connessi alla soglia di confidenza selezionata. La rete specifica per il propionato (Rete 2) ha mostrato una topologia più ristretta, con GNAQ che conservava collegamenti supportati da annotazioni a CASR e TBXA2R, mentre FFAR2, GPR68, GCG, GPHN e MLN risultavano isolati o debolmente connessi. La rete relativa a triptamina/serotonina (Rete 3) includeva HTR1B, HTR2A, HTR2B e HTR6; all'interno di questo sottoinsieme, HTR2A e HTR2B mostravano la connessione principale supportata da annotazioni, mentre HTR1B e HTR6 non erano direttamente collegati alla soglia scelta (Figura 4A–C).
Docking molecolare
Il docking molecolare è stato eseguito su cinque complessi metabolita-proteina selezionati. Le coppie acido biliare-recettore nucleare hanno mostrato punteggi Vina più favorevoli rispetto a urolitina A-CASP3 e triptamina-HTR2A. LCA-VDR ha ottenuto il punteggio migliore con −10,0 kcal/mol, seguito da LCA-NR1H4/FXR (−9,9 kcal/mol) e UDCA-NR1H4/FXR (−9,4 kcal/mol). Urolitina A-CASP3 e triptamina-HTR2A hanno ottenuto punteggi inferiori ma comunque ragionevoli di −7,1 kcal/mol (Tabella 2).
Per il complesso LCA-VDR (PDB ID: 1DB1), la posa prevista è stata sostenuta da un legame idrogeno convenzionale tra l'ossigeno carbossilato della LCA e Ser278 (4,29 Å), insieme a numerosi contatti idrofobi che coinvolgono Leu230, Val234, Trp286, Val300, His305, Tyr295, Leu233 e His397, e ulteriori contatti di van der Waals con Met272, Leu313, Ile271, Ile268, Leu309, Phe422, Val418, Ala231, Ala303, Cys288, Ser275 e Phe150. La posa con il punteggio più alto ha mostrato un punteggio Vina di −10,0 kcal/mol, una dimensione della cavità di 2055 Å3 e un centro della griglia di (10, 19, 33) (Tabella 3, Figura 5A,B).
Per il complesso LCA-NR1H4/FXR (PDB ID: 3DCT), il punteggio di docking di −9,9 kcal/mol è stato accompagnato da legami a idrogeno predetti che coinvolgono His294 e Ile335, un'interazione π-Sigma con His294 e contatti idrofobici Alchilici o π-Alchilici che coinvolgono Met290, Met328, Ala291, Leu287, Ile352 e His447, con ulteriori contatti di van der Waals che supportano l'accomodamento dello scheletro steroideo nella tasca di FXR (Tabella 4, Figura 6A,B).
La posa prevista del complesso UDCA-NR1H4/FXR (PDB ID: 3DCT) ha mostrato un legame idrogeno convenzionale con His447 (3,66 Å), un altro legame idrogeno con Gly322 (3,46 Å), un'interazione π-anione con Val325 (4,96 Å) e un legame carbonio-idrogeno con Trp469 (4,51 Å). La mappa delle interazioni ha inoltre identificato contatti donatore-donatore sfavorevoli con Arg395 (3,89 Å) e Gln396 (3,40 Å), suggerendo che il punteggio Vina inferiore dell'UDCA rispetto all'LCA nello stesso sito recettoriale potrebbe essere dovuto a una geometria locale o a interazioni elettrostatiche meno favorevoli (Tabella 5, Figura 7A,B).
Nel complesso urolitina A-CASP3 (PDB ID: 2DKO), la modalità di legame prevista presentava legami idrogeno convenzionali con Gln161 (3,78 e 4,19 Å), Ser120 (3,95 Å) e Arg207 (3,05 e 3,77 Å), ed era ulteriormente stabilizzata da interazioni π-cation con Arg207, un legame idrogeno π-donatore con Cys163 e ulteriori contatti π-alchilici e di van der Waals che coinvolgevano Arg64, Ala162, His121, Ser205 e Trp206 (Tabella 6, Figura 8A,B).
Per il complesso triptamina-HTR2A (PDB ID: 6A93), la posa predetta è stabilizzata da un ponte salino elettrostatico tra l'ammina protonata della triptamina e Asp155, l'aspartato conservato dell'elica transmembrana 3 (D3.32 nella numerazione di Ballesteros-Weinstein) che fissa l'ammina protonata dei ligandi aminergici nei recettori della serotonina e in quelli correlati41,42,43, insieme a interazioni di legame a idrogeno con Thr160 e Ser159, contatti aromatici con Phe340 e Trp336, e interazioni π-alchiliche con Val156 e Ile163. Ulteriori contatti di van der Waals con Tyr370, Phe339, Ser242, Phe243, Phe332 e Leu123 supportano un modello di legame alla tasca ortostatica (Tabella 7, Figura 9A,B).
Validazione del protocollo di docking
Per valutare l'affidabilità del protocollo di docking, sono stati eseguiti due esperimenti di controllo complementari. Per i controlli di redocking (positivi), i ligandi co-cristallizzati sono stati estratti dalle loro strutture a raggi X di riferimento e re-dockati nei rispettivi siti di legame nativi. La conformazione predetta con punteggio più alto per l'analogo della vitamina D, VDX, nel complesso VDR/1DB1 presentava una deviazione di 0,87 Å rispetto alla posizione cristallografica, mentre il ligando co-cristallizzato WAY-362450 nel complesso FXR/3DCT mostrava una deviazione di 1,79 Å; entrambi i valori risultano inferiori alla soglia convenzionale di accettazione di 2,0 Å, confermando la validità geometrica del protocollo di docking per questi sistemi recettoriali (Figura 10A,B). Per i controlli di cross-docking (negativi), l'acido litocolico è stato dockato nella caspasi-3 (2DKO), una proteasi a cisteina di cui non è un ligando noto, ottenendo un punteggio predetto (−8,3 kcal/mol) di 1,7 kcal/mol inferiore rispetto a quello ottenuto sul suo target naturale VDR (−10,0 kcal/mol), risultato coerente con una selettività predetta per il sito di legame. Il triptamina dockato nel VDR ha prodotto un punteggio predetto di −6,4 kcal/mol rispetto a −7,1 kcal/mol sul suo target naturale HTR2A, con una differenza di 0,7 kcal/mol che rientra nell'incertezza riportata per i punteggi di docking molecolare di ligandi metabolici verso proteine target, indicando quindi una selettività predetta solo modesta per questo ligando di dimensioni minori (Figura 10C). Nel complesso, questi controlli indicano che il protocollo di docking riproduce le geometrie di legame note e discrimina coppie naturali da quelle non naturali nelle condizioni testate, pur rimanendo predizioni computazionali che non sostituiscono le misurazioni sperimentali di affinità (Tabella 8).
Simulazione di dinamica molecolare
Le simulazioni di dinamica molecolare sono state completate per i cinque complessi prioritari lungo traiettorie di produzione di 200 ns. I quattro complessi solubili e dei recettori nucleari sono stati simulati in un solvente acquoso esplicito, mentre il complesso triptamina-HTR2A è stato simulato in un doppio strato lipidico POPC esplicito per fornire un ambiente membranoso fisiologicamente appropriato per questo recettore accoppiato alla proteina G. Le analisi hanno verificato la stabilità dinamica delle pose dockate in condizioni dipendenti dal tempo e hanno permesso il confronto del comportamento strutturale relativo tra i diversi complessi (Tabella 9).
Il profilo RMSD del complesso LCA-VDR/1DB1 ha mostrato un breve periodo di equilibrazione nei primi 10 ns, seguito da una fase stabile con fluttuazioni principalmente nell'intervallo di 0,20–0,28 nm (Figura 11A). I valori di RMSF erano bassi e le fluttuazioni della struttura principale erano < 0,15 nm per la maggior parte dei residui (Figura 11B). L'analisi dei legami a idrogeno ha evidenziato una rete persistente di 2–5 legami a idrogeno, con aumenti occasionali fino a 7 (Figura 11C). Il raggio di girazione (Rg) è stato mantenuto nell'intervallo compreso tra 1,25 e 1,75 nm, e l'area della superficie accessibile al solvente (SASA) è stata mantenuta intorno a 130 nm2 (Figura 11D,).
Il complesso urolitina A-CASP3/2DKO ha mostrato un'attività dinamica maggiore. L'RMSD è inizialmente aumentato, poi ha oscillato tra 0,4 e 0,7 nm, con un breve evento di alta deviazione intorno a 165 ns (Figura 12A). L'analisi RMSF ha evidenziato un'elevata mobilità a livello di residui, con le fluttuazioni più ampie nella regione del loop flessibile intorno al residuo 175 (Figura 12B). L'analisi dei legami a idrogeno ha rivelato inizialmente una rete estesa di circa 2–5 legami per i primi 30–40 ns, seguita prevalentemente da 0 a 2 legami intermittenti (Figura 12C). I corrispondenti profili del raggio di girazione e della superficie accessibile al solvente (SASA) sono mostrati nella Figura 12D,E.
Per i sistemi biliari NR1H4/FXR (3DCT), il profilo RMSD del tracciato principale è rimasto all'interno di un intervallo relativamente ristretto per la maggior parte della traiettoria (Figura 13A), mentre il profilo RMSF ha mostrato una minore mobilità nelle regioni centrali e fluttuazioni più elevate nelle regioni flessibili (Figura 13B). Il complesso LCA-3DCT ha mantenuto approssimativamente da tre a quattro legami a idrogeno persistenti per tutta la durata della traiettoria, mentre il complesso UDCA-3DCT ha mostrato una maggiore fluttuazione nei legami a idrogeno e una riduzione del numero di legami a idrogeno dopo circa 125 ns. I profili del raggio di girazione per i sistemi legati a LCA e a UDCA sono mostrati rispettivamente in Figura 13C,D, mentre i corrispondenti profili SASA sono riportati in Figura 13E,F.
Dinamica molecolare della membrana del complesso triptamina-HTR2A
Il complesso triptamina-HTR2A/6A93 è stato simulato per 200 ns all'interno di un doppio strato lipidico POPC esplicito costituito da 258 molecole lipidiche, un modello d'acqua esplicito a tre siti e NaCl 0,15 M, per un numero totale di atomi di circa 100.92533,44,45. Il recettore è rimasto stabilmente incorporato nel doppio strato lipidico per tutta la durata della traiettoria (Figura 14). L'RMSD della struttura principale è aumentato da circa 0,10 nm a un plateau stabile prossimo a 0,15–0,20 nm entro i primi 100 ns ed è rimasto stabile successivamente, con tutti i valori al di sotto di 0,25 nm, indicando che il recettore ha mantenuto una conformazione stabile nell'ambiente della membrana senza subire un'apertura globale (Figura 15A). L'RMSF per residuo ha mostrato basse fluttuazioni nel core elicoidale transmembrana, con una maggiore mobilità prevista nelle regioni dei loop e terminali, coerente con la flessibilità tipica dei GPCR (Figura 15B). Il raggio di gira è stato strettamente compreso tra circa 2,06 e 2,12 nm, mentre l'SASA ha oscillato all'interno di una banda ristretta senza deriva progressiva, confermando entrambi il mantenimento del fascio transmembrana compatto (Figura 15C,D).
I legami a idrogeno tra la proteina e il ligando sono stati mantenuti per tutta la traiettoria (Figura 15E), con fluttuazioni significative nel numero di legami a idrogeno, compreso tra 1 e 3. Per valutare in modo specifico la persistenza dell'interazione ionica chiave, è stata monitorata lungo l'intera traiettoria la distanza minima tra l'azoto ammonio protonato del triptamina e gli atomi di ossigeno carbossilato dell'Asp155 (D3.32). Tale distanza è rimasta strettamente distribuita intorno a un valore medio di 0,270 nm (minimo 0,247 nm, massimo 0,424 nm) e il contatto del ponte salino (< 0,4 nm) è stato mantenuto per il 99,9% della simulazione, con sole due brevi escursioni transitorie e nessun evento di dissociazione sostenuto (Figura 16). Questi risultati indicano che l'interazione ionica conservata con l'Asp155 è stata sufficiente a stabilizzare il triptamina all'interno della tasca ortosterica di HTR2A durante l'intera simulazione in membrana.
Energia libera di legame MM-PBSA e decomposizione per residuo
L'analisi MM-PBSA è stata eseguita per aggiungere un ulteriore livello energetico di priorizzazione ai cinque complessi (Tabella 10). Per i quattro complessi in soluzione acquosa, la decomposizione per residuo ha identificato i principali contributori energetici per ciascuna modalità di legame prevista. Nel complesso LCA-VDR/1DB1, il ligando e Gln317 hanno mostrato un contributo favorevole, mentre Trp286 ha mostrato un contributo sfavorevole. Nel complesso urolitina A-CASP3/2DKO, Arg64 e Arg207 hanno mostrato contributi per residuo fortemente negativi, indicando una notevole stabilizzazione polare o elettrostatica; tuttavia, la corrispondente traiettoria è rimasta altamente dinamica, dimostrando che una termodinamica favorevole a livello di residuo non garantisce di per sé una stabilità sostenuta del complesso. Per i sistemi 3DCT, il legame di LCA era principalmente guidato da Arg331, mentre il legame di UDCA coinvolgeva una rete energetica più distribuita comprendente Glu326, Asp394, Arg395, Arg441 e Asp470. Nei quattro sistemi in soluzione acquosa, la decomposizione MM-PBSA ha supportato la priorizzazione relativa dei complessi basati su LCA.
Per il complesso triptamina-HTR2A/6A93 inserito nella membrana, è stata eseguita un'analisi MM-PBSA sul sottosistema proteina-ligando estratto dalla traiettoria nel doppio strato46,47. Sono state osservate contribuzioni favorevoli per il ligando e per Asp155 (D3.32), che si è rivelato di gran lunga il residuo principale nella stabilizzazione, in accordo con l'interazione a ponte salino identificata sia nelle analisi di docking sia in quelle delle distanze lungo la traiettoria. Trp137 ha mostrato il contributo sfavorevole maggiore a livello di singolo residuo tra i residui circostanti della tasca ortosterica (Ser86, Phe87, Phe133, Phe140, Phe141, Val156, Ser159, Thr160, Ile163, Val167, Tyr171), che insieme formano la rete di contatti aromatici e polari rivestita nella tasca di legame. Questi valori rappresentano stime computazionali relative per la priorizzazione strutturale e non corrispondono ad affinità di legame sperimentali.
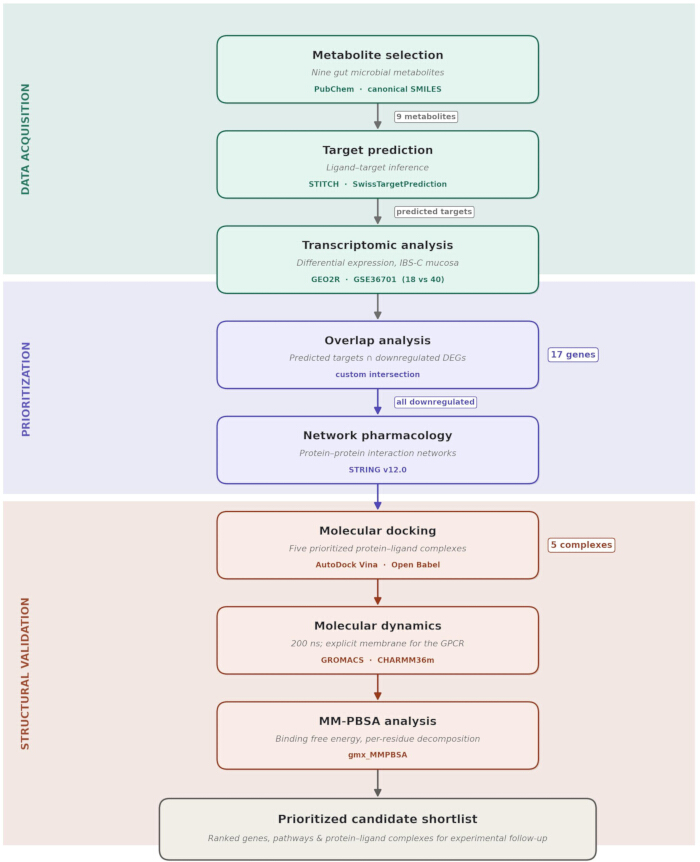
Figura 1: Flusso di lavoro computazionale per la priorizzazione di geni ospite associati a metaboliti nell'IBS-C. Rappresentazione schematica del flusso di lavoro in otto fasi, che integra selezione dei metaboliti, previsione dei target, espressione differenziale trascrittomica, analisi dell'overlap, arricchimento di rete e percorsi metabolici, docking molecolare, simulazione di dinamica molecolare e analisi dell'energia libera di legame mediante MM-PBSA. Cliccare qui per visualizzare una versione ingrandita di questa figura.
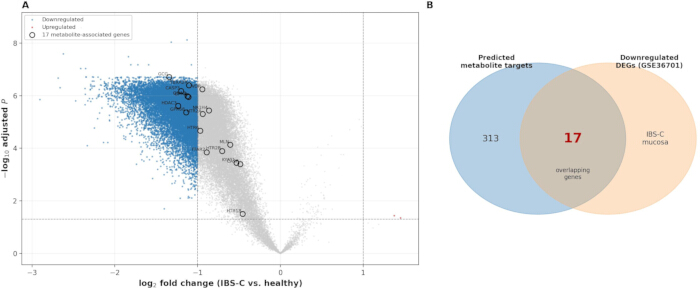
Figura 2: Analisi dell'espressione differenziale e sovrapposizione tra metaboliti e target in mucosa di IBS-C. (A) Grafico a vulcano dell'espressione differenziale a livello genico in GSE36701. Punti blu, geni significativamente downregolati; punti rossi, geni significativamente upregolati; punti grigi, geni non significativi. I geni sovrapposti associati ai metaboliti selezionati sono indicati. (B) Diagramma di Venn che mostra la sovrapposizione tra 330 target unici di metaboliti predetti e i geni downregolati in GSE36701; 17 geni sono condivisi. Cliccare qui per visualizzare una versione ingrandita di questa figura.
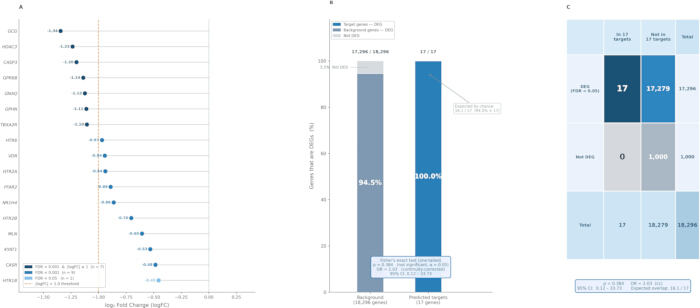
Figura 3: Valutazione statistica dei 17 geni target di metaboliti predetti rispetto a GSE36701. (A) Variazione logaritmica in base 2 (log2) per ciascun gene relativamente ai 17 geni, colorati in base al livello di significatività. (B) Tasso di espressione differenziale tra geni di background e geni target predetti, con test esatto di Fisher. (C) Una tabella di contingenza 2×2 è utilizzata per il test esatto di Fisher. Tutti e 17 i target sono risultati significativamente downregolati; l'intersezione è interpretata come un pattern descrittivo direzionale piuttosto che come un arricchimento statistico. Cliccare qui per visualizzare una versione ingrandita di questa figura.
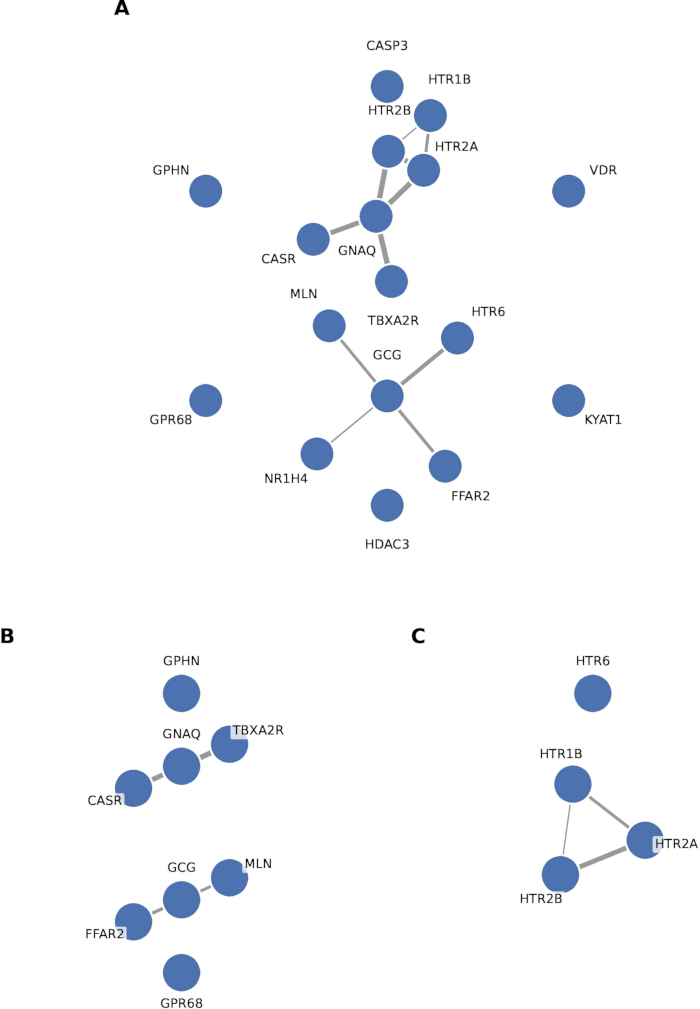
Figura 4: Costruzione della rete composita di interazione proteina-proteina e reti di arricchimento dei percorsi di interazione proteina-proteina per geni associati a metaboliti sovrapposti. (A) Rete 1: meta-rete combinata di tutti e 17 i geni. (B) Rete 2: rete specifica del propionato composta da otto geni (CASR, FFAR2, GCG, GNAQ, GPHN, GPR68, MLN, TBXA2R). (C) Rete 3: rete della triptamina/serotonina composta da quattro geni (HTR1B, HTR2A, HTR2B, HTR6). Le reti sono state generate per Homo sapiens come minimo, utilizzando una confidenza nella costruzione della rete di interazione proteina-proteina e nell'arricchimento dei percorsi ≥ 0,700. Gli archi rappresentano associazioni funzionali supportate da annotazioni Cliccare qui per visualizzare una versione ingrandita di questa figura.
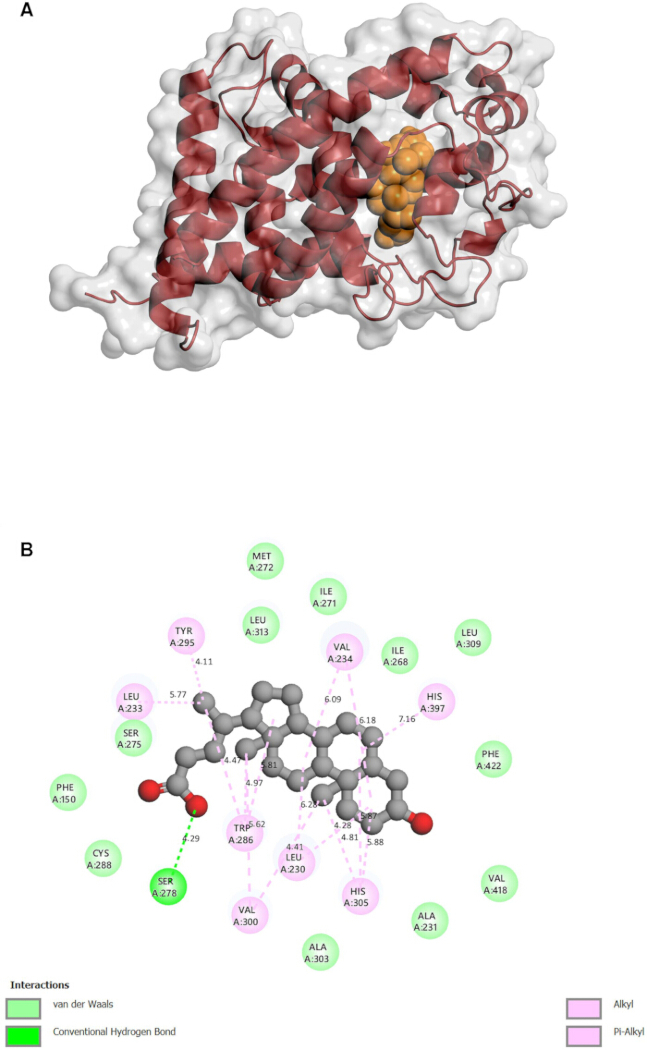
Figura 5: Rappresentazione strutturale tridimensionale e bidimensionale dell'acido litocolico in complesso con VDR (PDB ID: 1DB1). (A) Rappresentazione tridimensionale a superficie e a cartoon con l'acido litocolico mostrato come sfere. (B) Mappa delle interazioni bidimensionale che mostra il legame a idrogeno con Ser278 e le interazioni idrofobiche e di van der Waals circostanti. Cliccare qui per visualizzare una versione ingrandita di questa figura.
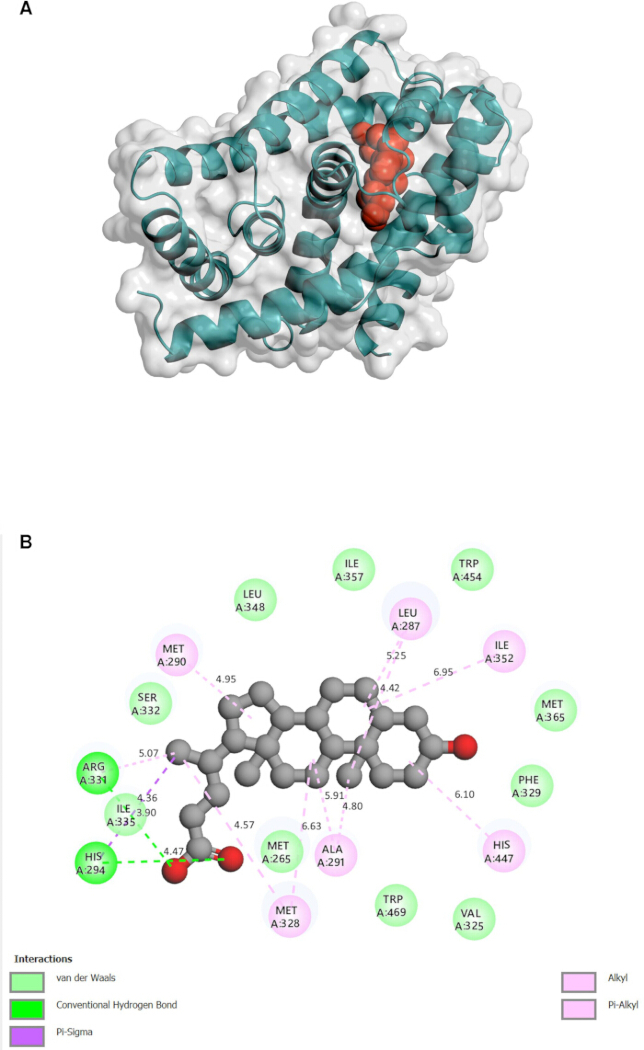
Figura 6. Rappresentazione strutturale tridimensionale e bidimensionale dell'acido litocolico in complesso con NR1H4/FXR (PDB ID: 3DCT). (A) Rappresentazione tridimensionale con superficie e tracciato a nastro. (B) Mappa bidimensionale delle interazioni che mostra i legami a idrogeno con His294 e Ile335, un'interazione π-Sigma e i contatti circostanti. Cliccare qui per visualizzare una versione ingrandita di questa figura.
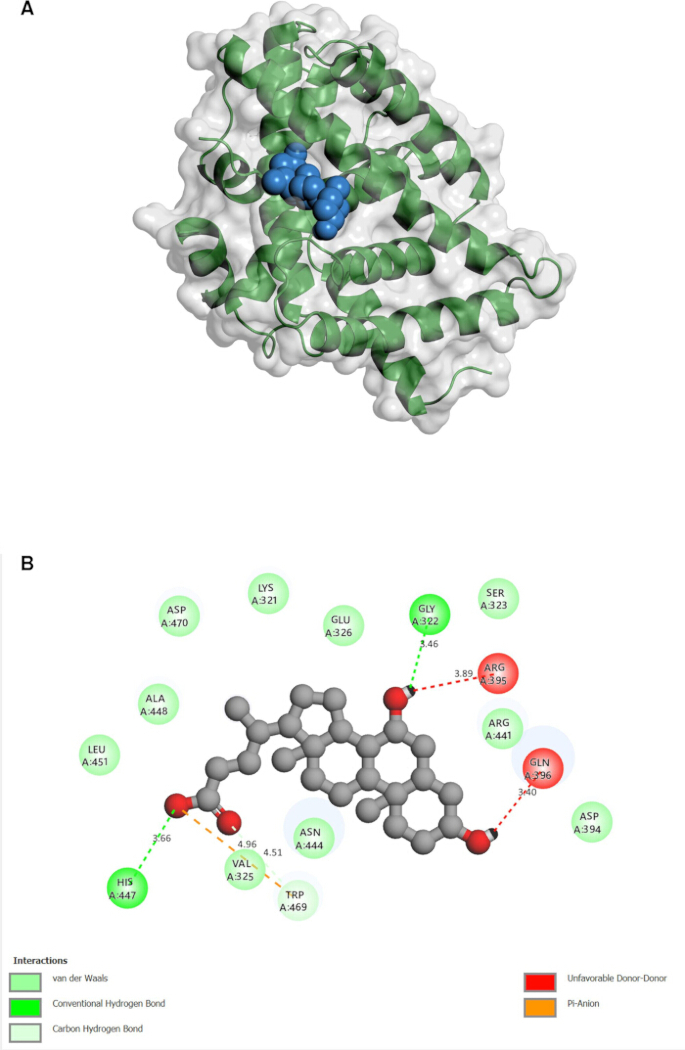
Figura 7: Rappresentazione strutturale tridimensionale e bidimensionale dell'acido ursodeossicolico in complesso con NR1H4/FXR (PDB ID: 3DCT). (A) Rappresentazione tridimensionale a superficie e a cartoon. (B) Mappa bidimensionale delle interazioni che mostra legami a idrogeno con His447 e Gly322, un'interazione π-anione con Val325, un legame carbonio-idrogeno con Trp469 e contatti sfavorevoli donatore-donatore con Arg395 e Gln396. Cliccare qui per visualizzare una versione ingrandita di questa figura.
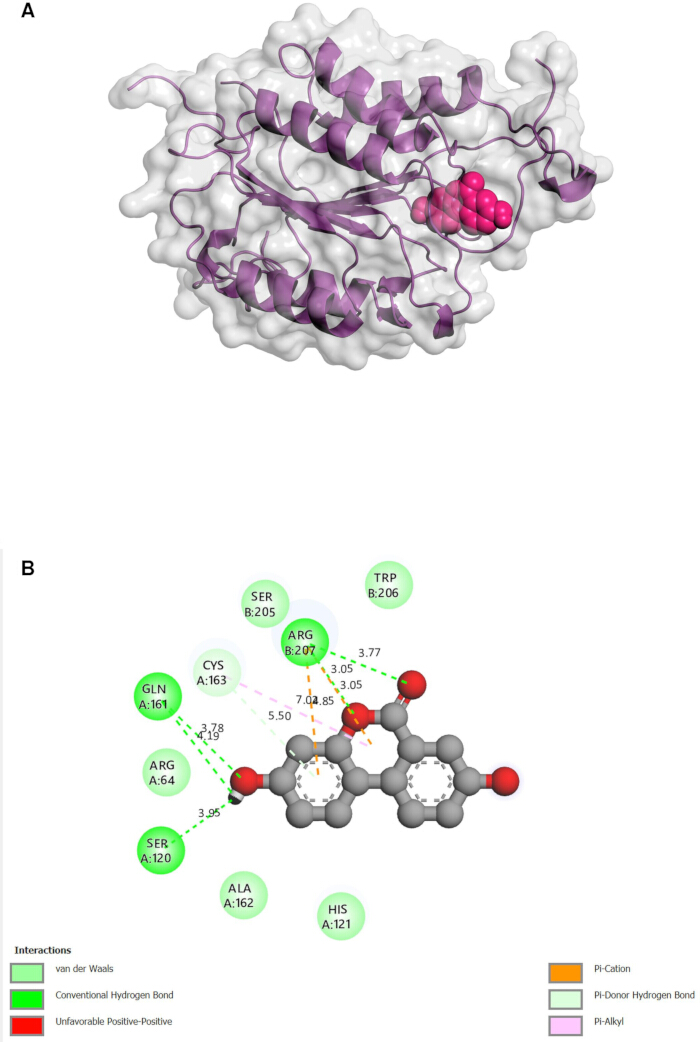
Figura 8: Rappresentazione strutturale tridimensionale e bidimensionale dell'urolitina A in complesso con CASP3 (ID PDB: 2DKO). (A) Rappresentazione tridimensionale a superficie e a cartoon. (B) Mappa bidimensionale delle interazioni che mostra legami a idrogeno con Gln161, Ser120 e Arg207, interazioni π-cation con Arg207, un legame idrogeno donatore π con Cys163 e contatti circostanti. Cliccare qui per visualizzare una versione ingrandita di questa figura.
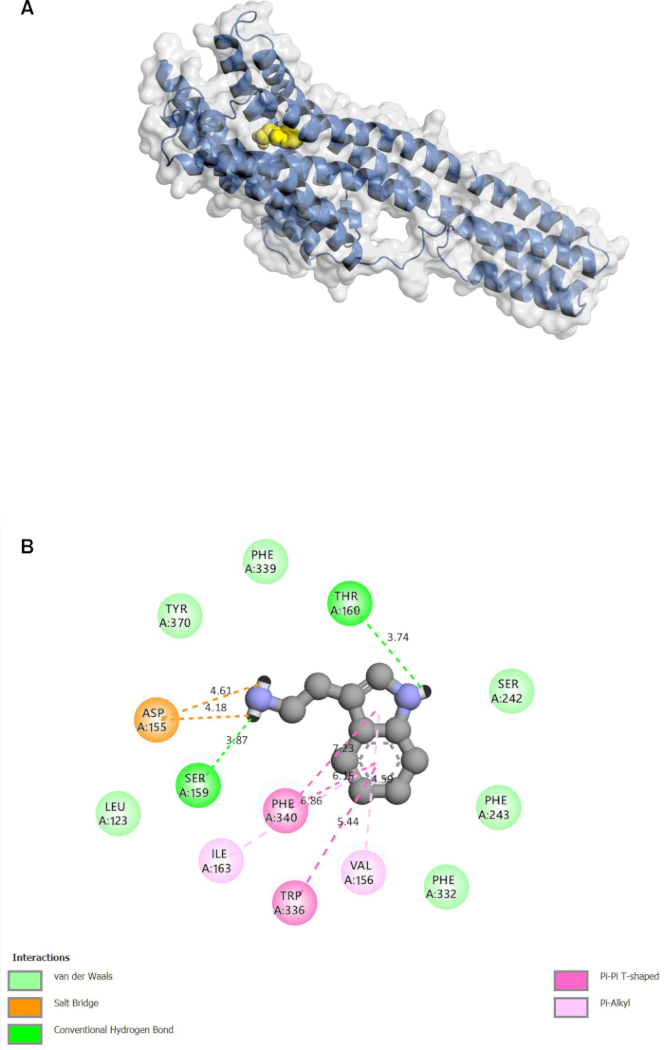
Figura 9: Rappresentazione strutturale tridimensionale e bidimensionale della triptamina in complesso con HTR2A (PDB ID: 6A93). (A) Rappresentazione tridimensionale di superficie e a cartoon generata mediante un programma di visualizzazione molecolare tridimensionale. (B) Una mappa di interazione bidimensionale generata con un software di visualizzazione molecolare e uno strumento per diagrammi di interazione bidimensionali, che illustra il ponte salino di Asp155 e ulteriori interazioni nel sito di legame. Cliccare qui per visualizzare una versione ingrandita di questa figura.
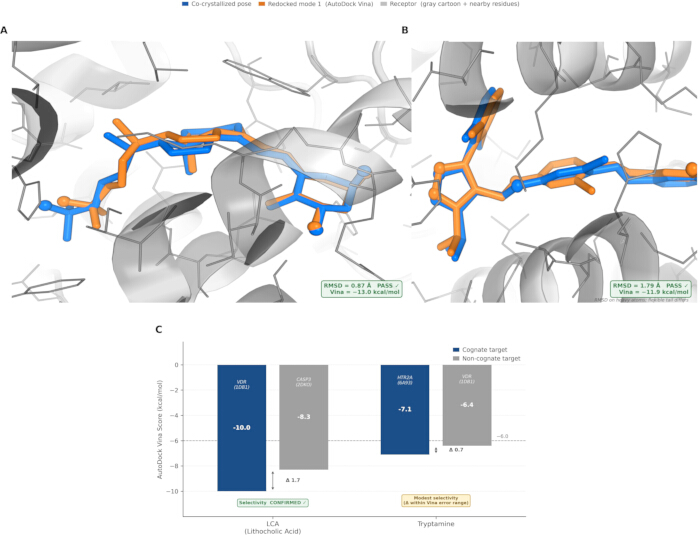
Figura 10: Validazione del protocollo di docking. (A,B) Redocking dei ligandi co-cristallizzati all'interno di VDR/1DB1 (RMSD 0,87 Å) e FXR/3DCT (RMSD 1,79 Å); le conformazioni cristallografiche e quelle ottenute dal redocking sono sovrapposte, entrambe al di sotto della soglia di accettazione di 2,0 Å. (C) Selettività nel cross-docking: punteggi Vina per acido litocolico e triptamina confrontati tra ligandi omologhi e non omologhi. Cliccare qui per visualizzare una versione ingrandita di questa figura.
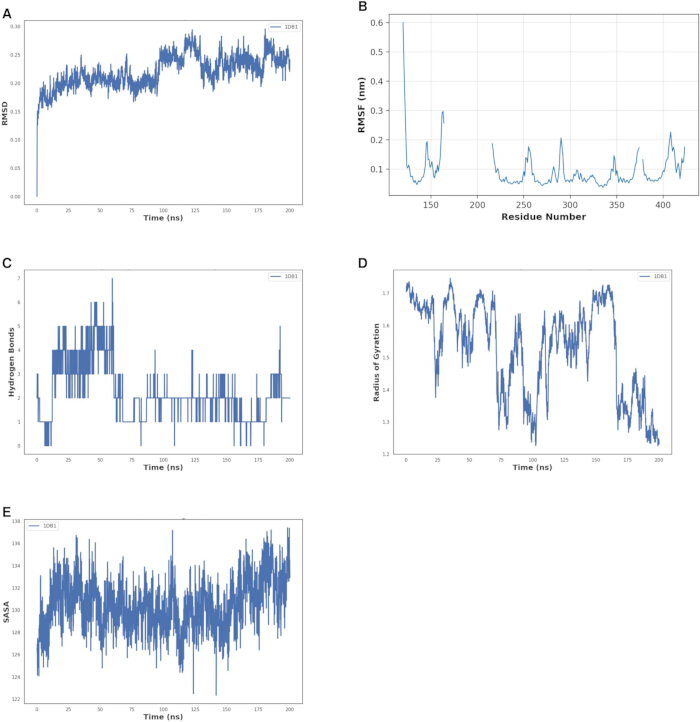
Figura 11. Analisi della traiettoria di dinamica molecolare del complesso LCA-VDR/1DB1 su 200 ns. (A) Profilo RMSD. (B) Profilo RMSF. (C) Numero di legami a idrogeno. (D) Profilo del raggio di giri. (E) Profilo SASA. Cliccare qui per visualizzare una versione ingrandita di questa figura.
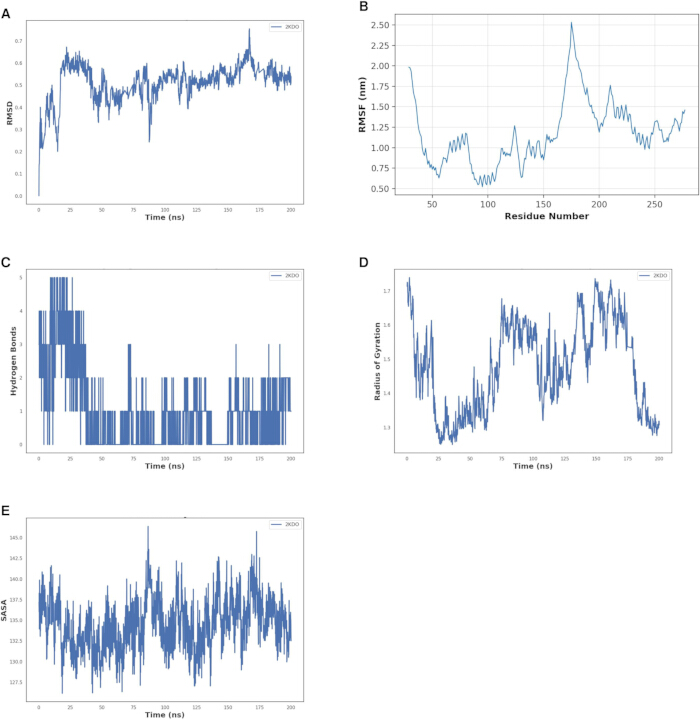
Figura 12: Analisi della traiettoria di dinamica molecolare del complesso urolitina A-CASP3/2DKO su un intervallo di 200 ns. (A) Profilo RMSD che mostra ampie fluttuazioni conformazionali e un evento transitorio di alta deviazione intorno a 165 ns. (B) Profilo RMSF che evidenzia una marcata flessibilità a livello di residui vicino al residuo 175. (C) Numero di legami a idrogeno. (D) Profilo del raggio di inerzia. (E) Profilo SASA. Cliccare qui per visualizzare una versione ingrandita di questa figura.
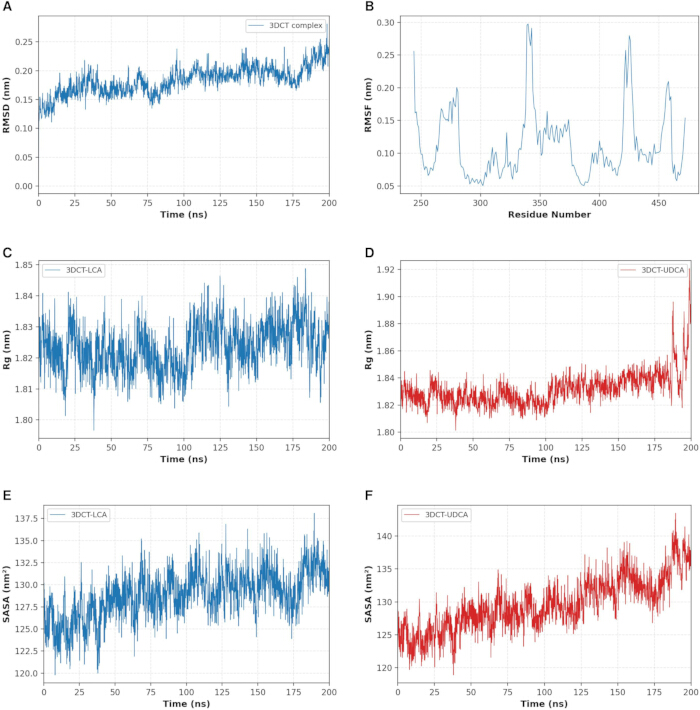
Figura 13: Analisi della traiettoria di dinamica molecolare dei sistemi acido biliare NR1H4/FXR (3DCT) su 200 ns. (A) Profilo RMSD del tratto principale per il complesso 3DCT. (B) Profilo RMSF del tratto principale. (C) Profilo del raggio di girazione per 3DCT-LCA. (D) Profilo del raggio di girazione per 3DCT-UDCA. (E) Profilo SASA per 3DCT-LCA. (F) Profilo SASA per 3DCT-UDCA. Cliccare qui per visualizzare una versione ingrandita di questa figura.
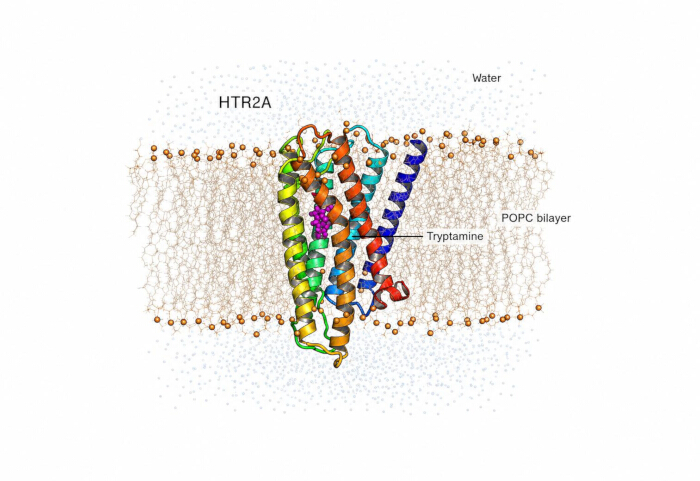
Figura 14: Il complesso triptamina-HTR2A integrato in un bilayer lipidico POPC esplicito. Il recettore è rappresentato come un modello schematizzato che attraversa il bilayer, i lipidi POPC come linee con i gruppi fosfato in evidenza, e la triptamina all'interno della tasca ortosterica. L'acqua è mostrata al di sopra e al di sotto della membrana. Cliccare qui per visualizzare una versione ingrandita di questa figura.
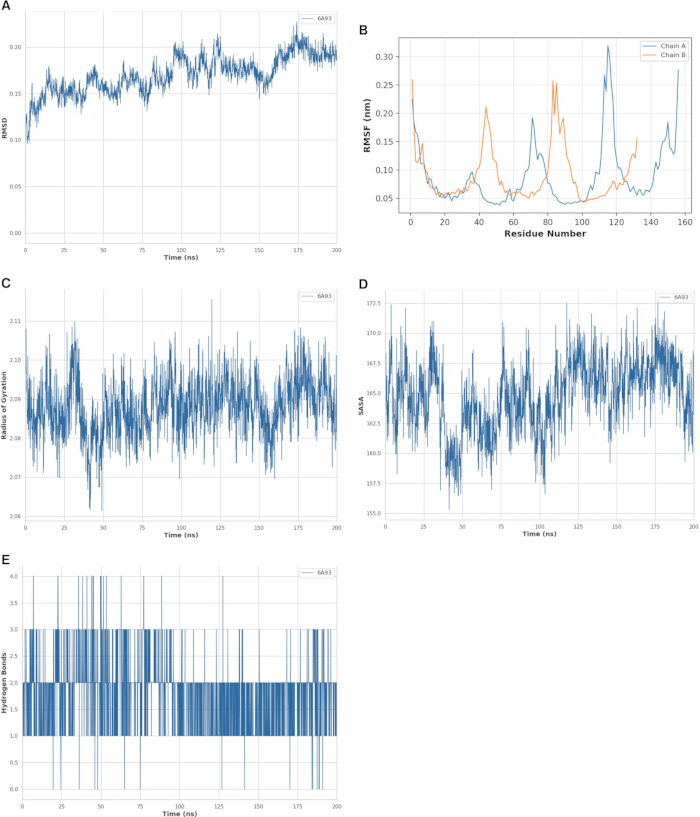
Figura 15: Analisi della traiettoria di dinamica molecolare del complesso triptamina-HTR2A/6A93 per 200 ns in un bilayer lipidico POPC esplicito. (A) Profilo RMSD del tronco principale. (B) Profilo RMSF per residuo. (C) Profilo del raggio di ghirazione. (D) Profilo SASA. (E) Numero di legami a idrogeno tra proteina e ligando. Cliccare qui per visualizzare una versione ingrandita di questa figura.
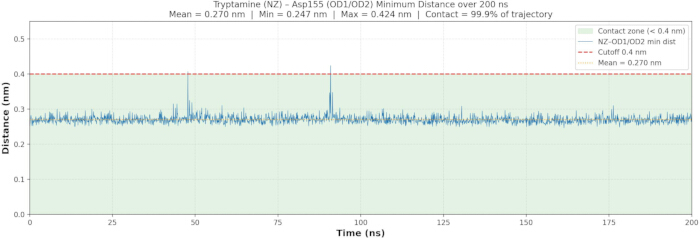
Figura 16: Persistenza dell'interazione ionica tra triptamina e Asp155 (D3.32) durante l'intera traiettoria di 200 ns nella membrana. Viene riportata in funzione del tempo la distanza minima tra l'azoto ammonio della triptamina e gli atomi di ossigeno carbossilato dell'Asp155; la linea tratteggiata indica la soglia di contatto per il ponte salino, pari a 0,4 nm. Il contatto è stato mantenuto per il 99,9% della simulazione. Cliccare qui per visualizzare una versione ingrandita di questa figura.
| Simbolo del gene | Metabolita(e) di origine | Categoria funzionale | log2FC | FDR (valore P aggiustato) | Livello di significatività |
| GCG | Propionato | Proteina correlata a ormone peptidico | −1.342 | 1.97e−7 | FDR <0.001 & |logFC > 1 |
| HDAC3 | Butirrato | Enzima | −1.234 | 2.44e−6 | FDR <0.001 & |logFC| > 1 |
| CASP3 | Urolitina A | Enzima | −1.198 | 6.66e−7 | FDR <0.001 & |logFC| > 1 |
| GPR68 | Propionato | Recettore di membrana | −1.137 | 4.35e−6 | FDR <0.001 & |logFC| > 1 |
| GNAQ | Propionato | Proteina di segnalazione intracellulare | −1.122 | 1.05e−6 | FDR <0.001 & |logFC| > 1 |
| GPHN | Propionato | Altra proteina intracellulare | −1.109 | 1.13e−6 | FDR <0.001 & |logFC| > 1 |
| TBXA2R | Propionato | Recettore di membrana | −1.104 | 4.04e−7 | FDR <0.001 & |logFC| > 1 |
| HTR6 | Triptamina | Recettore di membrana | −0.967 | 2.17e−5 | FDR <0.001 |
| VDR | Acido litocolico | Recettore nucleare | −0.942 | 5.73e−7 | FDR <0.001 |
| HTR2A | Triptamina | Recettore di membrana | −0.937 | 4.99e−6 | FDR <0.001 |
| FFAR2 | Propionato | Recettore di membrana | −0.889 | 1.44e−4 | FDR <0.001 |
| NR1H4 | Acido litocolico / acido ursodesossicolico | Recettore nucleare | −0.861 | 3.68e−6 | FDR <0.001 |
| HTR2B | Triptamina | Recettore di membrana | −0.702 | 1.29e−4 | FDR <0.001 |
| MLN | Propionato | Proteina correlata a ormone peptidico | −0.605 | 7.39e−5 | FDR <0.001 |
| KYAT1 | Acido indolo-3-lattico / acido indolo-3-propionico | Enzima | −0.530 | 3.61e−4 | FDR <0.001 |
| CASR | Propionato | Recettore di membrana | −0.483 | 4.05e−4 | FDR <0.001 |
| HTR1B | Triptamina | Recettore di membrana | −0.455 | 3.18e−2 | FDR <0.05 |
Tabella 1: Geni bersaglio associati ai metaboliti predetti che si sovrappongono ai geni differenzialmente espressi nel dataset della mucosa rettale di IBS-C. Tutti i geni sovrapposti elencati erano downregolati. La Tabella 1 è stata inviata separatamente come foglio elettronico e riporta, per ogni bersaglio, il/i metabolita/i di origine, la categoria funzionale, la fonte della previsione del bersaglio (una previsione di interazione chimico-proteina, un programma di docking molecolare o entrambi), un punteggio combinato di interazione della previsione di interazione chimico-proteina e, ove disponibile, la probabilità del programma di docking molecolare, il livello di previsione, il log2 fold change, il valore FDR e il livello di significatività dell'espressione. Fonte: i valori di espressione genica sono stati ottenuti dalla tabella di espressione differenziale GSE36701 con i geni raggruppati (sonda con FDR più basso per gene). Le fonti delle previsioni dei bersagli e i valori di confidenza sono stati raccolti dai risultati di una previsione di interazione chimico-proteina e di un programma di docking molecolare, utilizzando come soglie un punteggio combinato di interazione chimico-proteina ≥ 0,700 e una probabilità di docking molecolare ≥ 0,70. I punteggi della previsione di interazione chimico-proteina sono punteggi combinati su una scala da 0 a 1; STP indica la probabilità del programma di docking molecolare. Livello 1 = supporto rigoroso della previsione di interazione chimico-proteina; Livello 1+ = supporto rigoroso della previsione di interazione chimico-proteina ulteriormente confermato da un programma di docking molecolare.
| Complesso | Proteina (ID PDB) | Ligando | Punteggio Vina (kcal/mol) | Dimensione della cavità (A^3) | Centro della griglia X,Y,Z (A) | Cassetta di ricerca (A) |
| LCA-VDR | VDR (1DB1) | Acido litocolico | −10.0 | 2055 | 10, 19, 33 | 25 x 25 x 25 |
| LCA-NR1H4/FXR | NR1H4/FXR (3DCT) | Acido litocolico | −9.9 | 3395 | 137, 31, 78 | 25 x 25 x 25 |
| UDCA-NR1H4/FXR | NR1H4/FXR (3DCT) | Acido ursodeossicolico | −9.4 | 3395 | 137, 31, 78 | 25 x 25 x 25 |
| Urolitina A-CASP3 | CASP3 (2DKO) | Urolitina A | −7.1 | 233 | 37, 34, 32 | 25 x 25 x 25 |
| Triptamina-HTR2A | HTR2A (6A93) | Triptamina | −7.1 | 3238 | 12, −1, 61 | 25 x 25 x 25 |
Tabella 2: Risultati del docking molecolare: punteggi più elevati di un docking molecolare di ligandi metaboliti su proteine bersaglio e parametri della cavità per i cinque complessi proteina-ligando prioritari. La dimensione della cavità è riportata in Å3. Fonte: Docking_Validation/Results/Docking_Validation_Results.xlsx, foglio 'Original_Docking_Scores'. Un docking molecolare di ligandi metaboliti su proteine bersaglio; exhaustiveness = 8, seed = 42 (fisso), num_modes = 9 per tutti i complessi; è riportata la conformazione con il punteggio più alto (modalità 1).
| Tipo di interazione | Residuo(i) | Distanza (A) | Note |
| Legame idrogeno convenzionale | Ser278 | 4.29 | Ossigeno carbossilato di LCA |
| Contatto idrofobico / Pi-alchilico | Leu230, Val234, Trp286, Val300, His305, Tyr295, Leu233, His397 | - | |
| Contatto di Van der Waals | Met272, Leu313, Ile271, Ile268, Leu309, Phe422, Val418, Ala231, Ala303, Cys288, Ser275, Phe150 | - |
Tabella 3: Modalità di legame generate per il docking dell'acido litocolico con VDR (PDB ID: 1DB1). Fonte: strumento di visualizzazione molecolare e diagrammi di interazione ligando-residuo in due dimensioni (2D ligand-residue interaction diagrams), come riportato nei Risultati del manoscritto (Docking molecolare). Il simbolo '-' indica che il valore della distanza non è stato riportato singolarmente per quel contatto.
| Tipo di interazione | Residuo(i) | Distanza (A) | Note |
| Legame a idrogeno | His294 | - | |
| Legame a idrogeno | Ile335 | - | |
| Interazione Pi-Sigma | His294 | - | |
| Alchil / Pi-Alchil (idrofobica) | Met290, Met328, Ala291, Leu287, Ile352, His447 | - | |
| Contatto di Van der Waals | Residui aggiuntivi della tasca (non specificati singolarmente nella fonte) | - | Supporta l'accomodamento dello scaffold steroideo |
Tabella 4: Modi di legame generati per il docking dell'acido litocolico con NR1H4/FXR (PDB ID: 3DCT).
Fonte: strumento di visualizzazione molecolare e di diagramma delle interazioni bidimensionale, diagrammi delle interazioni ligando-residuo 2D, come riportato nei Risultati del manoscritto (Docking molecolare). Il simbolo '-' indica che il valore della distanza non è stato riportato singolarmente per quel contatto.
| Tipo di interazione | Residuo(i) | Distanza (A) | Note |
| Legame idrogeno convenzionale | His447 | 3.66 | |
| Legame idrogeno | Gly322 | 3.46 | |
| Interazione Pi-Anione | Val325 | 4.96 | |
| Legame carbonio-idrogeno | Trp469 | 4.51 | |
| Contatto donatore-donatore sfavorevole | Arg395 | 3.89 | |
| Contatto donatore-donatore sfavorevole | Gln396 | 3.40 |
Tabella 5: Modi di legame generati per il docking dell'acido ursodeossicolico con NR1H4/FXR (PDB ID: 3DCT). Fonte: strumento di visualizzazione molecolare e diagrammi bidimensionali di interazione ligando-residuo (2D ligand-residue interaction diagrams), come riportato nei Risultati del manoscritto (Docking molecolare). Il simbolo '-' indica che il valore di distanza non è stato riportato singolarmente per quel contatto.
| Tipo di interazione | Residuo(i) | Distanza (A) | Note |
| Legame idrogeno convenzionale | Gln161 | 3.78 | |
| Legame idrogeno convenzionale | Gln161 | 4.19 | secondo contatto |
| Legame idrogeno convenzionale | Ser120 | 3.95 | |
| Legame idrogeno convenzionale | Arg207 | 3.05 | |
| Legame idrogeno convenzionale | Arg207 | 3.77 | secondo contatto |
| Interazione Pi-Catione | Arg207 | - | |
| Legame idrogeno Pi-Donatore | Cys163 | - | |
| Contatto Pi-Alchil / van der Waals | Arg64, Ala162, His121, Ser205, Trp206 | - |
Tabella 6: Modalità di legame generate per il docking dell'urolitina A con CASP3 (PDB ID: 2DKO). Fonte: strumento di visualizzazione molecolare e diagrammi bidimensionali di interazione ligando-residuo, come riportato nei Risultati del manoscritto (Docking molecolare). Il simbolo '-' indica che il valore della distanza non è stato riportato singolarmente per quel contatto.
| Tipo di interazione | Residuo(i) | Distanza (A) | Note |
| Ponte salino elettrostatico | Asp155 (D3.32) | - | amina protonata della triptamina |
| Legame a idrogeno | Tre160 | - | |
| Legame a idrogeno | Ser159 | - | |
| Contatto aromatico | Phe340, Trp336 | - | |
| Interazione Pi-Alchilica | Val156, Ile163 | - | |
| Contatto di Van der Waals | Tyr370, Phe339, Ser242, Phe243, Phe332, Leu123 | - |
Tabella 7: Modalità di legame generate per il docking della triptamina con HTR2A (PDB ID: 6A93). Fonte: strumento di visualizzazione molecolare e diagrammi bidimensionali delle interazioni ligando-residuo, come riportato nei Risultati del manoscritto (Docking molecolare). Il simbolo '-' indica che il valore della distanza non è stato riportato singolarmente per quel contatto.
| (A) Validazione di redocking (controlli positivi) | ||||||
| ID PDB | Proteina | Ligando co-cristallizzato | Punteggio Vina (kcal/mol) | RMSD (Å) | Soglia (Å) | Risultato |
| 1DB1 | VDR | VDX (analogo della vitamina D) | −13.0 | 0.87 | 2.0 | PASS |
| 3DCT | FXR | WAY-362450 (064) | −11.9 | 1.79 | 2.0 | PASS |
| (B) Validazione di cross-docking (controlli negativi) | ||||||
| Ligando | Target Cognato (PDB) | Punteggio Cognato (kcal/mol) | Target Non Cognato (PDB) | Punteggio Non Cognato (kcal/mol) | Delta (kcal/mol) | Selectività |
| Acido litocolico | VDR (1DB1) | −10.0 | CASP3 (2DKO) | −8.3 | 1.7 | Confermata |
| Triptamina | HTR2A (6A93) | −7.1 | VDR (1DB1) | −6.4 | 0.7 | Modesta (entro l'incertezza di Vina +/−0.5–1.0) |
Tabella 8: Risultati della validazione del protocollo di docking: valori RMSD del redocking (controlli positivi) e punteggi del cross-docking (controlli negativi). Fonte: Docking_Validation/Results/Docking_Validation_Results.xlsx e Docking_Validation/Logs/*.log (un docking molecolare di ligandi metaboliti su proteine bersaglio, exhaustiveness = 8, seed = 42, box 25 Å × 25 Å × 25 Å). RMSD calcolato mediante corrispondenza degli atomi pesanti in base al nome (nessun allineamento).
| Complesso | RMSD (nm), media + / – DS (intervallo) | Rg (nm), media + / – DS (intervallo) | SASA (nm^2), media + / – DS (intervallo) | Legami H, media + / – DS (intervallo) | RMSF (nm), media (max) |
| LCA-VDR/1DB1 | 0.230 + / – 0.025 (0.167–0.296) | 1.889 + / − 0.009 (1.863–1.919) | 130.4 + / − 2.3 (122.3–137.4) | 1.9 + / − 0.9 (0–7) | 0.093 (max 0.600 al residuo 120) |
| LCA-NR1H4/FXR/3DCT | 0.190 + / – 0.020 (0.135–0.281) | 1.824 + / − 0.008 (1.804–1.849) | 129.7 + / − 2.3 (121.9–138.1) | 3.8 + / − 0.7 (1–6) | 0.113 (max 0.298) |
| UDCA-NR1H4/FXR/3DCT | 0.190 + / – 0.020 (0.135–0.281) | 1.834 + / − 0.013 (1.809–1.921) | 131.0 + / −3.4 (121.6–143.5) | 1.1 + / − 1.1 (0–5) | 0.113 (max 0.298) |
| Urolithin A-CASP3/2DKO | 0.521 + / – 0.058 (0.244–0.755) | 1.892 + / − 0.024 (1.839–1.984) | 134.9 + / − 3.0 (126.4–146.4) | 0.6 + / − 0.7 (0–3) | 1.172 (max 2.532 al residuo 175) |
| Tryptamine-HTR2A/6A93 (membrane) | 0.177 + / –0.017 (0.131–0.227) | 2.089 + / − 0.007 (2.070–2.116) | 165.1 + / − 2.7 (156.–172.7) | 1.7 + / − 0.7 (0–4) | 0.090 (max 0.319) |
Tabella 9: Riassunto del comportamento ottenuto da 200 ns di simulazione di dinamica molecolare per i cinque complessi proteina-ligando prioritari, inclusivo del sistema triptamina-HTR2A inserito nella membrana. Fonte: file di utilità per l'analisi delle traiettorie di dinamica molecolare (.xvg) — gmx rms, gmx gyrate, gmx sasa, gmx hbond, gmx rmsf — calcolati sull'ultima parte di 150 ns (50–200 ns) di ciascuna simulazione produttiva di 200 ns, secondo il passaggio 8.8 del protocollo. RMSD/Rg calcolati sul tracciato del backbone; raggio della sonda per SASA di 0,14 nm; cutoff per i legami a idrogeno donatore-accettore di 0,35 nm / 30 °. LCA-3DCT e UDCA-3DCT condividono una singola traiettoria del backbone proteico (RMSD, RMSF) con valori specifici per il ligando di Rg/SASA/legami a idrogeno.
| Tryptamina-HTR2A/6A93 (membrana) — decomposizione quantitativa per residuo | ||
| Residuo | Contributo totale di ddG (kcal/mol), media + / − DS | Direzione |
| Asp155 (D3.32) | −89.94 + / − 6.81 | Stabilizzante (dominante) |
| Tryptamina (ligando) | −13.01 + / − 6.22 | Stabilizzante |
| Tyr171 | 13.62 + / − 4.54 | Destabilizzante |
| Val167 | 23.32 + / − 3.96 | Destabilizzante |
| Val156 | 20.03 + / − 3.81 | Destabilizzante |
| Thr160 | 4.86 + / − 3.64 | Destabilizzante |
| Ser159 | 24.16 + / − 3.48 | Destabilizzante |
| Ser86 | 24.48 + / − 3.65 | Destabilizzante |
| Phe87 | 35.18 + / − 4.04 | Destabilizzante |
| Phe133 | 32.80 + / −3.70 | Destabilizzante |
| Phe140 | 30.63 + / − 3.84 | Destabilizzante |
| Phe141 | 35.25 + / − 3.55 | Destabilizzante |
| Ile163 | 27.64 + / − 3.71 | Destabilizzante |
| Trp137 | 53.77 + / − 4.32 | Destabilizzante (più sfavorevole) |
| Altri quattro complessi — residui identificati nella decomposizione per residuo (qualitativa) | ||
| Complesso | Residuo | Direzione |
| LCA-VDR/1DB1 | Ligando (LCA) | Favorevole |
| LCA-VDR/1DB1 | Gln317 | Favorevole |
| LCA-VDR/1DB1 | Trp286 | Sfavorevole |
| LCA-NR1H4/FXR/3DCT | Arg331 | Favorevole (dominante) |
| UDCA-NR1H4/FXR/3DCT | Glu326 | Rete mista/distribuita |
| UDCA-NR1H4/FXR/3DCT | Asp394 | Rete mista/distribuita |
| UDCA-NR1H4/FXR/3DCT | Arg395 | Rete mista/distribuita |
| UDCA-NR1H4/FXR/3DCT | Arg441 | Rete mista/distribuita |
| UDCA-NR1H4/FXR/3DCT | Asp470 | Rete mista/distribuita |
| Urolitina A-CASP3/2DKO | Arg64 | Favorevole forte (polare/elettrostatica) |
| Urolitina A-CASP3/2DKO | Arg207 | Favorevole forte (polare/elettrostatica) |
Tabella 10: Decomposizione MM-PBSA per residuo BREVE RIASSUNTO: residui stabilizzanti e destabilizzanti (contributo assoluto ≥ 0,5 kcal mol⁻1) per ciascuno dei cinque complessi proteina-ligando prioritari, inclusivo del sistema triptamina-HTR2A incorporato nella membrana. Fonte: Membrane Simulation/03_MMPBSA/results/FINAL_DECOMP_MMPBSA.dat (strumento di calcolo dell'energia di legame basato sulla meccanica molecolare e sul solvente continuo Generalized Born (GB), decomposizione per residuo, 'Complex: Total Energy Decomposition'). I numeri dei residui sono stati convertiti dalla numerazione interna del sistema costruito con CHARMM-GUI (offset +68) alla numerazione originale del PDB 6A93 utilizzata nel resto del manoscritto.
Fonte: dati della simulazione precedente di dinamica molecolare/1DB1,2KD0, LCA & UDCA_3DCT}/mmpbsa_*/Decomposition_NORMAL_GB_Complex_TDC*.svg e risultati del manoscritto (energia libera di legame MM-PBSA e decomposizione per residuo). Per questi quattro complessi non sono disponibili nel progetto file di output numerici per residuo in formato .dat/.csv (solo grafici SVG renderizzati con testo in forma di tracciati vettoriali non estraibili automaticamente); nel testo del manoscritto vengono riportati soltanto l'identità dei residui e la direzione del contributo, favorevole o sfavorevole. I valori esatti in kcal/mol per questi quattro complessi non sono disponibili nel repository di origine.
Discussione
Questo studio computazionale esplorativo dimostra un flusso di lavoro integrato e riproducibile per la priorizzazione di geni ospite e complessi proteina-ligando associati a metaboliti microbici, applicato qui a un dataset trascrittomico pubblico di mucosa rettale da IBS-C. Utilizzando questo flusso di lavoro, un sottoinsieme di geni predetti associati a metaboliti microbici si è sovrapposto a geni costantemente downregolati nel dataset, raggruppandosi all'interno di vie e sistemi associati a GPCR, segnalazione serotoninergica, segnalazione del calcio, ligandi neuroattivi-recettori e recettori nucleari, sistemi sempre più coinvolti nella comunicazione tra microbiota e ospite48,49. Questi risultati devono essere interpretati esclusivamente come generazione di ipotesi: l'analisi non misura concentrazioni di metaboliti microbici, abbondanza di proteine recettrici, legame del ligando, attivazione del recettore, segnalazione a valle, motilità, secrezione, risposte al dolore o esiti clinici. La conclusione maggiormente sostenibile è che i geni e le vie identificate rappresentano candidati per una validazione sperimentale piuttosto che meccanismi di malattia confermati.
L'importanza fondamentale di questo protocollo, rispetto ai precedenti studi che hanno esaminato singole coppie metabolita-recettore in isolamento, risiede nell'integrazione di previsione del bersaglio, trascrittomica pubblica, analisi di rete, docking con controlli di validazione, dinamica molecolare e MM-PBSA in un'unica sequenza di priorizzazione. Ogni fase riduce e contestualizza l'insieme di candidati prodotto dalla fase precedente, e proprio il filtraggio sequenziale rende sperimentalmente gestibile l'elenco finale dei candidati. Il modulo GPCR centrato su GNAQ e il modulo associato ai recettori della serotonina identificati in questo studio sono biologicamente plausibili, considerando il ruolo della segnalazione Gq nell'attivazione della fosfolipasi C, nella produzione di inositolo 1,4,5-trisfosfato, nel rilascio di calcio, nella secrezione e nella funzione enteroendocrina, nonché i ruoli consolidati della segnalazione mediata da acidi grassi a catena corta e da derivati del triptofano nell'omeostasi della mucosa e della segnalazione serotoninergica nella motilità gastrointestinale, nella secrezione, nella sensibilità viscerale e nella comunicazione gut-cervello10,18,50,51.
Una caratteristica metodologica fondamentale di questo studio è il trattamento del recettore HTR2A inserito nella membrana. Poiché una simulazione in fase solubile non riesce a riprodurre l'ambiente lipidico che regola il comportamento conformazionale di un recettore accoppiato a proteine G, il complesso triptamina-HTR2A è stato simulato in un bilayer POPC esplicito. In questo ambiente membranoso, il recettore è rimasto strutturalmente stabile lungo l'intera traiettoria di 200 ns, e il ponte salino tra l'ammonio della triptamina e Asp155 (D3.32) è stato mantenuto per quasi tutta la durata della simulazione. Il fatto che tre linee indipendenti di evidenza—la posa di docking, la distanza di contatto persistente lungo la traiettoria e il contributo dominante per residuo nell'analisi MM-PBSA—convergano sullo stesso interazione conservata con D3.32 conferisce coerenza interna alla modalità di legame della triptamina predetta, che riproduce la geometria di legame canonica dei ligandi aminergici ai recettori della serotonina.
Esistono alcune questioni metodologiche da considerare quando si riproduce questo flusso di lavoro. Gli errori nella struttura canonica o nei composti con interferenze pan-saggio (composti segnalati come PAINS) si propagano tramite la previsione del bersaglio e il docking, richiedendo una selezione accurata dei metaboliti e una cura chemoinformatica. Ridurre al minimo gli insiemi di bersagli influenzati dal rumore applicando in modo coerente i criteri di confidenza (previsione del bersaglio tramite interazione chimico-proteica: ≥0,700; programma di docking molecolare: ≥0,70; costruzione della rete di interazioni proteina-proteina e arricchimento del percorso: ≥0,700). I bersagli predetti devono essere raggruppati per categoria funzionale per evitare di classificare erroneamente tutti i geni associati ai metaboliti come recettori. Un'accurata pre-elaborazione delle strutture PDB, la minimizzazione dell'energia del ligando e il posizionamento della griglia intorno ai residui di legame noti sono aspetti essenziali del docking, e i controlli di redocking e cross-docking qui introdotti forniscono una misura oggettiva della correttezza della metodologia di docking. L'intervallo di riproducibilità nella dinamica molecolare è definito da una combinazione di parametrizzazione del campo di forze, solvatazione adeguata o costruzione della membrana, equilibrazione progressiva e campionamento sufficiente nella fase produttiva.
Adattamenti e passaggi di risoluzione dei problemi tipici includono l'allentamento delle soglie qualora la previsione della sequenza bersaglio non produca risultati, la verifica della coerenza direzionale a livello di sonda per geni con sonde multiple e l'interpretazione di singoli nodi isolati nella costruzione della rete di interazione proteina-proteina e nell'arricchimento di percorsi come dipendenti dalla soglia piuttosto che biologicamente irrilevanti. Per i recettori di membrana, si dovrebbe utilizzare una simulazione esplicita del doppio strato lipidico piuttosto che una simulazione acquosa, come illustrato dal metodo HTR2A descritto in questo articolo. Quando è necessaria una decomposizione energetica per residuo, il calcolo deve essere eseguito con un motore in grado di effettuare tale decomposizione, e la numerazione dei residui riportata deve essere ricondotta alla numerazione nativa del recettoriale per evitare ambiguità. Suggeriamo che i risultati dell'arricchimento di percorsi debbano essere considerati soprattutto come un contesto organizzativo per l'elenco dei candidati piuttosto che come una validazione a livello di percorso. Meccanicamente, l'arricchimento di termini relativi a GPCR, segnalazione serotoninergica o segnalazione del calcio si verificherà ogni volta che l'elenco genico contiene più geni di recettori della serotonina, indipendentemente dalla co-regolazione a livello proteico. I valori RMSD, Rg e RMSF per il sistema HTR2A inserito nella membrana devono essere interpretati tenendo conto del doppio strato lipidico: una diminuzione di Rg nella fase successiva della traiettoria potrebbe riflettere un adattamento conformazionale del fascio transmembrana indotto dal bilayer piuttosto che un disfacimento globale, e i legami idrogeno persistenti tra ligando e proteina devono essere interpretati insieme alla stabilità complessiva del RMSD.
I limiti di questo studio sono sostanziali e limitano l'interpretazione. La ricerca si è basata su un singolo dataset pubblico relativamente piccolo, e una ricerca nei principali archivi pubblici di trascrittomica (strumento web per l'analisi differenziale dell'espressione genica e ArrayExpress) non ha identificato un dataset indipendente del trascrittoma della mucosa rettale in IBS-C con un disegno e una piattaforma comparabili, che potesse fungere da coorte di replica al momento dell'analisi. L'assenza di una replica trascrittomica indipendente rappresenta un limite importante, e nessuna affermazione in questo manoscritto deve essere interpretata come una validazione esterna dei risultati ottenuti da un singolo dataset. Il dataset mostra un'espressione differenziale quasi universale (circa il 94,5% dei geni è significativo, la stragrande maggioranza dei quali è downregolata), una caratteristica che rende le statistiche convenzionali di arricchimento non informative e impedisce di trarre conclusioni sulla specificità della downregolazione dei geni bersaglio rispetto al background genomico; l'overlap viene pertanto riportato come un modello direzionale descrittivo piuttosto che come arricchimento statistico. La trascrittomica della mucosa bulk non permette di distinguere la reale regolazione genica dai cambiamenti nella composizione cellulare. L'espressione dell'mRNA non determina l'abbondanza proteica né la risposta funzionale. I database di previsione dei bersagli sono affetti da bias di annotazione, e i risultati del docking, della dinamica molecolare (MD) e del MM-PBSA dipendono dalla scelta del campo di forza, dalla parametrizzazione del ligando, dalla posizione iniziale, dal tempo di simulazione e dall'adeguatezza del campionamento. Gli identificatori esatti di versione/minore per alcuni componenti di server web e pacchetti, inclusi il servizio di parametrizzazione del ligando compatibile con CHARMM, CHARMM-GUI e l'ambiente di calcolo statistico
Le versioni dei pacchetti e le sottoversioni dello strumento per il calcolo dell'energia di legame mediante meccanica molecolare/solvente continuo non sono state completamente recuperate dal record archiviato del progetto e devono essere indicate come disponibili nella Tabella dei Materiali separata. I valori MM-PBSA sono stime relative, non includono un termine esplicito di entropia conformazionale e non devono essere interpretati come affinità sperimentali. Lo studio non dispone di dati metabolomici e non può determinare se la disponibilità del ligando sia alterata nell'IBS-C, né se le alterazioni osservate nell'espressione siano cause, conseguenze, risposte compensatorie o correlazioni irrilevanti.
Le applicazioni future di questo metodo dovrebbero includere la replica indipendente del trascrittoma, la validazione a livello di trascritto mediante reazione a catena della polimerasi quantitativa (qPCR) e a livello proteico, la localizzazione nei diversi tipi cellulari tramite trascrittomica singola o spaziale, il profilo metabolomico delle classi di metaboliti rilevanti e saggi funzionali di risposta al ligando in colonoidi derivati da pazienti, espanti mucosali o modelli comparabili. Confronti con coorti di sindrome dell'intestino irritabile con diarrea predominante, sindrome dell'intestino irritabile mista, malattia infiammatoria intestinale e costipazione non correlata all'IBS1,2 contribuirebbero a stabilire la specificità della malattia. Per la componente strutturale, la replica delle traiettorie di dinamica molecolare (MD), l'analisi della sensibilità con diverse conformazioni iniziali e la documentazione completa del deposito della topologia, delle traiettorie e dei file di input e output per l'analisi MM-PBSA rafforzerebbero ulteriormente la riproducibilità. Restano necessari saggi sperimentali di risposta al ligando per determinare se i complessi prioritari sono funzionalmente rilevanti; i risultati attuali non supportano affermazioni di carattere clinico o terapeutico.
Dichiarazioni
L'autore dichiara l'assenza di conflitti di interessi.
Ringraziamenti
Nessun finanziamento esterno è stato ricevuto per questo studio. Si ringraziano per la disponibilità pubblica del set di dati GSE36701 e delle risorse STITCH, SwissTargetPrediction, SwissADME, STRING, RCSB Protein Data Bank, Gene Expression Omnibus, CHARMM-GUI e Orientations of Proteins in Membranes (OPM), nonché dei software AutoDock Vina, GROMACS, CHARMM36m, CGenFF, gmx_MMPBSA, Open Babel, PyMOL e Discovery Studio Visualizer.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| AutoDock Vina | Scripps Research / open source | v1.2.7; https://vina.scripps.edu/ | Simulazione molecolare di docking di ligandi metaboliti su proteine bersaglio. |
| CGenFF/ParamChem | SilcsBio / University of Maryland | v4.6; https://cgenff.com/ | Parametrizzazione del campo di forze del ligando per dinamica molecolare. |
| CHARMM36m force field | CHARMM developers / open source | CHARMM36m; https://www.charmm.org/charmm/resources/charmm-force-fields/ | Campo di forze proteico utilizzato per simulazioni di dinamica molecolare. |
| CHARMM-GUI Membrane Builder | CHARMM-GUI / Lehigh University | Web server; versione esatta non recuperabile; https://www.charmm-gui.org/?doc=input/membrane | Configurazione per la costruzione e l'equilibrazione del sistema di membrana POPC esplicita. |
| Discovery Studio Visualizer | BIOVIA (Dassault Systèmes) | 2021; https://discover.3ds.com/discovery-studio-visualizer-download | Analisi bidimensionale delle interazioni ligando-residuo. |
| GEO2R | NCBI Gene Expression Omnibus | Strumento web; accesso gennaio-maggio 2026; https://www.ncbi.nlm.nih.gov/geo/geo2r/ | Analisi di espressione differenziale del dataset GSE36701. |
| GeneCards | Weizmann Institute of Science | Database web; accesso gennaio-maggio 2026; https://www.genecards.org/ | Verifica del simbolo genico e delle informazioni geniche durante la standardizzazione del bersaglio. |
| gmx_MMPBSA | Open source (Valdés-Tresanco et al.) | 1.5.x; https://valdes-tresanco-ms.github.io/gmx_MMPBSA/ | Stima dell'energia libera di legame MM-PBSA e decomposizione per residuo. |
| GROMACS | Team di sviluppo GROMACS / open source | 2024.2; https://www.gromacs.org/ | Motore per simulazioni di dinamica molecolare. |
| Dataset trascrittomico GSE36701 | NCBI Gene Expression Omnibus | GSE36701; https://www.ncbi.nlm.nih.gov/geo/query/acc.cgi?acc=GSE36701 | Dataset pubblico di espressione del tessuto rettale in IBS-C. |
| Open Babel | Open source | 3.2.0; https://openbabel.org/ | Conversione di formati di file chimici, generazione tridimensionale di ligandi e preparazione dei ligandi. |
| Database OPM | University of Michigan | Database web; accesso gennaio-maggio 2026; https://opm.phar.umich.edu/ | Coordinate dell'orientamento delle proteine nelle membrane utilizzate per allineare HTR2A. |
| ParmEd | Sviluppatori ParmEd / open source | 4.x; https://parmed.github.io/ParmEd/html/index.html | Ripartizione delle masse degli idrogeni ed elaborazione delle topologie per simulazioni molecolari. |
| PyMOL | Schrödinger / open source | 2.x; https://www.pymol.org/ | Visualizzazione strutturale tridimensionale e generazione di figure recettore-ligando. |
| RCSB Protein Data Bank | RCSB PDB | Database web; accesso gennaio-maggio 2026; https://www.rcsb.org/ | Fonte di strutture proteiche sperimentali e coordinate PDB. |
| STITCH | Consortium STITCH (EMBL) | v5.0; https://stitch.embl.de/ | Predizione di bersagli di interazione proteina-chimico. |
| STRING | Consortium STRING / ELIXIR | v12.0; https://version-12-0.string-db.org/ | Costruzione di reti di interazione proteina-proteina e arricchimento di percorsi. |
| SwissADME | SIB Swiss Institute of Bioinformatics / University of Lausanne | Strumento web; accesso gennaio-maggio 2026; https://www.swissadme.ch/ | Descrittori chemoinformatici, previsioni farmacocinetiche e valutazione PAINS. |
| SwissTargetPrediction | SIB Swiss Institute of Bioinformatics / University of Lausanne | Strumento web; accesso gennaio-maggio 2026; https://www.swisstargetprediction.ch/ | Predizione basata su ligandi di bersagli proteici umani. |
| UniProt ID Mapping | Consortium UniProt | Servizio web; accesso gennaio-maggio 2026; https://www.uniprot.org/id-mapping | Mappatura di identificatori proteici in simboli genici standardizzati approvati da HGNC. |
| NVIDIA RTX 3080 | NVIDIA Corporation | RTX 3080; ≥8 GB VRAM; versione CUDA/driver non specificata nel manoscritto | Unità di elaborazione grafica compatibile CUDA utilizzata per simulazioni di dinamica molecolare. |
| GPU compatibile CUDA | NVIDIA Corporation | Versione CUDA toolkit non specificata nel manoscritto; ≥8 GB VRAM | GPU compatibile CUDA con ≥8 GB VRAM; la workstation richiedeva inoltre ≥32 GB di RAM e una CPU a 6 core. |
| Ubuntu Linux | Canonical Ltd. / open source | 22.04 LTS | Sistema operativo Linux a 64 bit. |
| Python 3.9 | Python Software Foundation | 3.9 | Ambiente di programmazione generale utilizzato per script di flussi di lavoro e analisi. |
| Gene Expression Omnibus (GEO) | NCBI / U.S. National Library of Medicine | Repositorio web pubblico; nessuna versione software specificata nel manoscritto | Repositorio pubblico di dati di genomica funzionale. |
| AutoDockTools/MGLTools | Molecular Graphics Laboratory, Scripps Research | 1.5.7 | Kit per la preparazione di strutture molecolari e input per docking. |
| Strumenti di analisi GROMACS | Team di sviluppo GROMACS / open source | 2024.2 | Utilità per l'analisi delle traiettorie di dinamica molecolare. |
| Protocollo a sei passi CHARMM-GUI | CHARMM-GUI / Lehigh University | Protocollo web; versione esatta non recuperabile | Flusso di lavoro web-based multistadio per la preparazione e l'equilibrazione del sistema molecolare. |
| cgenff_charmm2gmx_py3.py | Script open source di conversione; fonte non specificata nel manoscritto | Versione non specificata nel manoscritto | Script per la conversione della topologia del campo di forze. |
| Python | Python Software Foundation | 3.9 | Ambiente di programmazione generale. |
| SciPy | Comunità SciPy / open source | Versione non specificata nel manoscritto | Libreria per il calcolo scientifico. |
| scipy.stats.fisher_exact | Comunità SciPy / open source | Versione SciPy non specificata nel manoscritto | Implementazione del test esatto di Fisher’s. |
| R | R Foundation for Statistical Computing | 4.3.x | Ambiente per il calcolo statistico. |
| Bioconductor | Progetto Bioconductor / open source | 3.18 | Framework software per bioinformatica. |
| limma | Progetto Bioconductor / open source | Versione non specificata nel manoscritto | Pacchetto per l'analisi di espressione genica differenziale. |
| Procedura di Benjamini–Hochberg | Metodo statistico | Non applicabile (procedura statistica) | Metodo di aggiustamento del tasso di falsa scoperta. |
| NVIDIA RTX 3080 | NVIDIA Corporation | RTX 3080; ≥8 GB VRAM; versione CUDA/driver non specificata nel manoscritto | Unità di elaborazione grafica con almeno 8 GB di memoria video. |
| GPU compatibile CUDA | NVIDIA Corporation | Versione CUDA toolkit non specificata nel manoscritto; ≥8 GB VRAM | Unità di elaborazione grafica che supporta calcolo parallelo generico. |
| Ubuntu Linux 22.04 LTS | Canonical Ltd. / open source | 22.04 LTS | Sistema operativo Linux a 64 bit. |
| TIP3P | Sviluppatori del campo di forze CHARMM / open source | TIP3P; nessuna versione software applicabile | Modello di acqua esplicita a tre siti. |
| MM/PBSA | Sviluppatori di gmx_MMPBSA / open source | gmx_MMPBSA 1.5.x | Metodo MM/PBSA (meccanica molecolare/superficie di area di Poisson–Boltzmann) per l'energia di legame. |
Riferimenti
- Ford AC, Lacy BE, Talley NJ. Irritable bowel syndrome. N Engl J Med. 2017;376(26):2566–2578.
- Sperber AD, et al. Worldwide prevalence and burden of functional gastrointestinal disorders: results of the Rome Foundation Global Study. Gastroenterology. 2021;160(1):99–114.e3.
- Chang L, et al. AGA clinical practice guideline on the pharmacological management of irritable bowel syndrome with constipation. Gastroenterology. 2022;163(1):118–136.
- Lacy BE, et al. ACG clinical guideline: management of irritable bowel syndrome. Am J Gastroenterol. 2021;116(1):17–44.
- Lavelle A, Sokol H. Gut microbiota-derived metabolites as key actors in inflammatory bowel disease. Nat Rev Gastroenterol Hepatol. 2020;17(4):223–237.
- Morrison DJ, Preston T. Formation of short-chain fatty acids by the gut microbiota and their impact on human metabolism. Gut Microbes. 2016;7(3):189–200.
- Ridlon JM, et al. Consequences of bile salt biotransformations by intestinal bacteria. Gut Microbes. 2016;7(1):22–39.
- Roager HM, Licht TR. Microbial tryptophan catabolites in health and disease. Nat Commun. 2018;9(1):3294. doi:10.1038/s41467-018-05470-4.
- Krautkramer KA, Fan J, Bäckhed F. Gut microbial metabolites as multi-kingdom intermediates. Nat Rev Microbiol. 2021;19(2):77–94.
- Pittayanon R, et al. Gut microbiota in patients with irritable bowel syndrome: a systematic review. Gastroenterology. 2019;157(1):97–108.
- Hopkins AL. Network pharmacology: the next paradigm in drug discovery. Nat Chem Biol. 2008;4(11):682–690.
- O’Boyle NM, et al. Open Babel: an open chemical toolbox. J Cheminform. 2011;3:33. doi:10.1186/1758-2946-3-33.
- Daina A, Michielin O, Zoete V. SwissADME: a free web tool to evaluate pharmacokinetics, drug-likeness, and medicinal chemistry friendliness of small molecules. Sci Rep. 2017;7:42717. doi:10.1038/srep42717.
- Szklarczyk D, et al. STITCH 5: augmenting protein–chemical interaction networks with tissue and affinity data. Nucleic Acids Res. 2016;44(D1):D380–D384.
- Daina A, Michielin O, Zoete V. SwissTargetPrediction: updated data and new features for efficient prediction of protein targets of small molecules. Nucleic Acids Res. 2019;47(W1):W357–W364.
- Barrett T, et al. NCBI GEO: archive for functional genomics data sets—update. Nucleic Acids Res. 2013;41(D1):D991–D995.
- Edgar R, Domrachev M, Lash AE. Gene Expression Omnibus: NCBI gene expression and hybridization array data repository. Nucleic Acids Res. 2002;30(1):207–210.
- Swan C, et al. Identifying and testing candidate genetic polymorphisms in irritable bowel syndrome: association with TNFSF15 and TNFα. Gut. 2013;62(7):985–994.
- Ritchie ME, et al. Limma powers differential expression analyses for RNA-sequencing and microarray studies. Nucleic Acids Res. 2015;43(7):e47. doi:10.1093/nar/gkv007.
- Szklarczyk D, et al. The STRING database in 2023: protein–protein association networks and functional enrichment analyses for any sequenced genome of interest. Nucleic Acids Res. 2023;51(D1):D638–D646.
- Kanehisa M, Goto S. KEGG: Kyoto Encyclopedia of Genes and Genomes. Nucleic Acids Res. 2000;28(1):27–30.
- Gillespie M, et al. The Reactome pathway knowledgebase 2022. Nucleic Acids Res. 2022;50(D1):D687–D692.
- Ashburner M, et al. Gene Ontology: tool for the unification of biology. Nat Genet. 2000;25(1):25–29.
- Gene Ontology Consortium, et al. The Gene Ontology knowledgebase in 2023. Genetics. 2023;224(1):iyad031. doi:10.1093/genetics/iyad031.
- Berman HM, et al. The Protein Data Bank. Nucleic Acids Res. 2000;28(1):235–242.
- Eberhardt J, Santos-Martins D, Tillack AF, Forli S. AutoDock Vina 1.2.0: new docking methods, expanded force field, and Python bindings. J Chem Inf Model. 2021;61(8):3891–3898.
- Trott O, Olson AJ. AutoDock Vina: improving the speed and accuracy of docking. J Comput Chem. 2010;31(2):455–461.
- Vanommeslaeghe K, et al. CHARMM general force field: a force field for drug-like molecules compatible with the CHARMM all-atom additive biological force fields. J Comput Chem. 2010;31(4):671–690.
- Huang J, MacKerell AD Jr. CHARMM36 all-atom additive protein force field: validation based on comparison to NMR data. J Comput Chem. 2013;34(25):2135–2145.
- Jorgensen WL, et al. Comparison of simple potential functions for simulating liquid water. J Chem Phys. 1983;79(2):926–935.
- Abraham MJ, et al. GROMACS: high-performance molecular simulations through multi-level parallelism from laptops to supercomputers. SoftwareX. 2015;1–2:19–25.
- Jo S, Kim T, Iyer VG, Im W. CHARMM-GUI: a web-based graphical user interface for CHARMM. J Comput Chem. 2008;29(11):1859–1865.
- Wu EL, et al. CHARMM-GUI Membrane Builder toward realistic biological membrane simulations. J Comput Chem. 2014;35(27):1997–2004.
- Lomize MA, et al. OPM database and PPM web server: resources for positioning proteins in membranes. Nucleic Acids Res. 2012;40(D1):D370–D376.
- Darden T, York D, Pedersen L. Particle mesh Ewald: an N log(N) method for Ewald sums in large systems. J Chem Phys. 1993;98(12):10089–10092.
- Hess B, Bekker H, Berendsen HJC, Fraaije JGEM. LINCS: a linear constraint solver for molecular simulations. J Comput Chem. 1997;18(12):1463–1472.
- Valdés-Tresanco MS, Valdés-Tresanco ME, Valiente PA, Moreno E. gmx_MMPBSA: a new tool to perform end-state free-energy calculations with GROMACS. J Chem Theory Comput. 2021;17(10):6281–6291.
- Fiorucci S, Distrutti E. Bile acid-activated receptors, intestinal microbiota, and the treatment of metabolic disorders. Trends Mol Med. 2015;21(11):702–714.
- Wahlström A, Sayin SI, Marschall HU, Bäckhed F. Intestinal crosstalk between bile acids and microbiota and its impact on host metabolism. Cell Metab. 2016;24(1):41–50.
- Gershon MD, Tack J. The serotonin signaling system: from basic understanding to drug development for functional gastrointestinal disorders. Gastroenterology. 2007;132(1):397–414.
- Kim K, et al. Structure of a hallucinogen-activated Gq-coupled 5-HT2A serotonin receptor. Cell. 2020;182(6):1574–1588.e19.
- Ballesteros JA, Weinstein H. Integrated methods for the construction of three-dimensional models and computational probing of structure–function relations in G protein-coupled receptors. In: Sealfon SC, editor. Receptor Molecular Biology. Methods in Neurosciences. Vol. 25. San Diego: Academic Press; 1995. p. 366–428.
- McCorvy JD, Roth BL. Structure and function of serotonin G protein-coupled receptors. Pharmacol Ther. 2015;150:129–142.
- Klauda JB, et al. Update of the CHARMM all-atom additive force field for lipids: validation on six lipid types. J Phys Chem B. 2010;114(23):7830–7843.
- Lee J, et al. CHARMM-GUI input generator for NAMD, GROMACS, AMBER, OpenMM, and CHARMM/OpenMM simulations using the CHARMM36 additive force field. J Chem Theory Comput. 2016;12(1):405–413.
- Genheden S, Ryde U. The MM/PBSA and MM/GBSA methods to estimate ligand-binding affinities. Expert Opin Drug Discov. 2015;10(5):449–461.
- Kollman PA, et al. Calculating structures and free energies of complex molecules: combining molecular mechanics and continuum models. Acc Chem Res. 2000;33(12):889–897.
- Cryan JF, et al. The microbiota–gut–brain axis. Physiol Rev. 2019;99(4):1877–2013.
- Koh A, De Vadder F, Kovatcheva-Datchary P, Bäckhed F. From dietary fiber to host physiology: short-chain fatty acids as key bacterial metabolites. Cell. 2016;165(6):1332–1345.
- Tan J, et al. The role of short-chain fatty acids in health and disease. Adv Immunol. 2014;121:91–119.
- Agus A, Planchais J, Sokol H. Gut microbiota regulation of tryptophan metabolism in health and disease. Cell Host Microbe. 2018;23(6):716–724.