Questo protocollo descrive il rilevamento mediante citometria a flusso di proteine intracellulari in cellule umane di eritroleucemia K562, utilizzando anticorpi policlonali primari non coniugati. La specificità dell'anticorpo viene dimostrata tramite inibizione dipendente dalla dose della colorazione ottenuta attraverso competizione con peptide.
Articolo metodologico
Rilevamento citofluorimetrico di proteine intracellulari in cellule di eritroleucemia umana K562 mediante l'uso di anticorpi primari non coniugati
In questo articolo
Sommario
Abstract
La citometria a flusso è una tecnica potente per l'analisi quantitativa dell'espressione proteica a risoluzione singola cellulare. Questo protocollo descrive un flusso di lavoro per la rilevazione di proteine intracellulari in cellule umane di eritroleucemia K562 mediante l'uso di anticorpi primari policlonali non coniugati e anticorpi secondari coniugati a fluorocromi. Le cellule vengono fissate, permeabilizzate e bloccate in successione prima della colorazione con anticorpi. Variando l'ordine di incubazione degli anticorpi rispetto alla fissazione e alla permeabilizzazione, il protocollo consente la valutazione di proteine con localizzazione superficiale o intracellulare utilizzando flussi di lavoro di colorazione separati. Viene dimostrata la colorazione nucleare del fattore di splicing 3a subunità 1 (SF3A1) mediante l'uso di un anticorpo policlonale di coniglio anti-SF3A1 purificato per affinità, e la specificità dell'anticorpo viene valutata mediante inibizione dipendente dalla dose della colorazione con il corrispondente peptide antigenico. Inoltre, le condizioni di colorazione vengono utilizzate per valutare la reattività di un anticorpo diretto contro il dominio intracellulare del recettore dell'eritropoietina. Questo flusso di lavoro standardizzato amplia l'utilizzo di anticorpi primari non coniugati nella citometria a flusso e fornisce un approccio pratico per valutare l'espressione e la localizzazione delle proteine, nonché la specificità degli anticorpi in cellule umane di eritroleucemia K562.
Introduzione
La citometria a flusso è uno strumento analitico potente e ampiamente utilizzato che consente la valutazione quantitativa dell'espressione proteica a risoluzione singola cellulare, facilitando così l'esame di popolazioni cellulari eterogenee e rare1,2,3. Mentre gli approcci convenzionali di citometria a flusso impiegano principalmente anticorpi diretti contro antigeni di superficie cellulare, molte proteine funzionalmente importanti, come i fattori di trascrizione, i regolatori della maturazione dell'RNA e i recettori soggetti a internalizzazione indotta dal ligando, sono localizzate all'interno di compartimenti intracellulari. Di conseguenza, queste proteine citoplasmatiche e nucleari non sono accessibili mediante protocolli standard di marcatura della superficie. L'integrazione di metodi di marcatura intracellulare, che prevedono la fissazione e la permeabilizzazione delle membrane cellulari, ha notevolmente ampliato l'utilità della citometria a flusso, consentendo la valutazione quantitativa di proteine intracellulari, citochine e intermedi di segnalazione, mantenendo al contempo le capacità di analisi ad alto rendimento e multiparametriche tipiche dell'analisi convenzionale mediante citometria a flusso4,5,6,7.
Un limite fondamentale nella rilevazione di proteine associate alla superficie cellulare e di proteine intracellulari mediante citometria a flusso è rappresentato dalla disponibilità di anticorpi adeguati e, in molti casi, dalla conoscenza incompleta delle sequenze di epitopi o immunogeni8,9. Poiché le strategie di immunofenotipizzazione si basano principalmente su marcatori di superficie cellulare, la maggior parte degli anticorpi disponibili in commercio e validati per la citometria a flusso è costituita da anticorpi monoclonali, che riconoscono un singolo epitopo extracellulare e sono preconiugati a fluorocromi. Al contrario, gli anticorpi policlonali sono in grado di riconoscere più epitopi all'interno di una stessa proteina bersaglio e vengono comunemente utilizzati per western blot, immunohistochimica o immunofluorescenza. Tuttavia, questi anticorpi sono tipicamente non coniugati e quindi non direttamente compatibili con i normali flussi di lavoro della citometria a flusso. L'uso di anticorpi primari non coniugati in combinazione con anticorpi secondari coniugati a fluorocromi rappresenta un'alternativa flessibile che amplia l'insieme dei bersagli rilevabili e può consentire un'amplificazione del segnale, utile nel caso di proteine poco abbondanti.
Per superare questi limiti, abbiamo ottimizzato un protocollo per la colorazione delle proteine in cellule di eritroleucemia umana K56210. La colorazione intracellulare richiede una fissazione per preservare la struttura e lo stato cellulare, nonché una permeabilizzazione che consenta agli anticorpi di accedere ai compartimenti intracellulari. In questo protocollo, le cellule vengono fissate con paraformaldeide (PFA), un fissativo a legame incrociato comunemente utilizzato che mantiene la morfologia cellulare e può aumentare la permeabilità della membrana cellulare in determinate condizioni11,12,13,14. La permeabilizzazione con etanolo (EtOH) permette l'ingresso degli anticorpi nei compartimenti intracellulari, inclusi i bersagli nucleari5,13,15. Successivamente alla permeabilizzazione, avviene la colorazione con anticorpi primari policlonali non coniugati e con anticorpi secondari coniugati a un fluorocromo. Utilizzando questo flusso di lavoro, il trattamento con PFA da solo viene impiegato per il rilevamento dell'immunoreattività non superficiale, mentre un ulteriore passaggio di permeabilizzazione con EtOH viene utilizzato per il rilevamento di bersagli nucleari. La valutazione della specificità della colorazione nucleare mediante competizione con peptide ha mostrato un'inibizione dipendente dalla dose del legame dell'anticorpo da parte del peptide corrispondente, ma non da parte di un controllo aspecifico. Nel complesso, l'uso di anticorpi primari policlonali non coniugati amplia l'applicabilità della citometria a flusso oltre l'analisi convenzionale dei marcatori di superficie con anticorpi coniugati a fluorocromo, fornendo un approccio flessibile per valutare l'espressione proteica intracellulare con risoluzione a livello di singola cellula.
Protocollo
Le cellule K562 sono state ottenute commercialmente e sono state periodicamente autenticate e testate per la micoplasma dal Centro Genetico dell'Università dell'Arizona. Nessun partecipante umano o animale vertebrato è stato coinvolto in questo studio.
1. Preparare i reagenti
- Coltivare le cellule in condizioni sterili. Utilizzare la linea cellulare di leucemia mieloide umana K562 per questo protocollo.
- Scongelare e mantenere le cellule K562 in mezzo Roswell Park Memorial Institute (RPMI) integrato con il 10% di siero fetale bovino e l'1% di penicillina-streptomicina a 37°C in un'atmosfera di CO₂ al 5%16. Per la propagazione, seminare le cellule a una densità di circa 1 × 10⁵ cellule/mL, raccoglierle quando le colture raggiungono il 75%–95% della densità cellulare massima raccomandata e non coltivare oltre il 20° passaggio. Per la colorazione, raccogliere le cellule al 50%–75% della densità cellulare massima raccomandata.
- Preparare una soluzione sterile di soluzione salina fosfato 10× (PBS) all'interno di un armadio di sicurezza biologica di classe II.
- Aggiungere 80 g di cloruro di sodio (NaCl), 2 g di cloruro di potassio (KCl), 2,4 g di fosfato monobasico di potassio (KH₂PO₄) e 14,4 g di fosfato bibasico di sodio (Na₂HPO₄) in 800 mL di acqua autoclavata in un cilindro graduato da 1 L.
- Aggiungere una barretta magnetica e mescolare la soluzione su un agitatore magnetico fino a completo scioglimento di tutte le polveri.
- Utilizzare una sonda pH per regolare il pH a 7,2–7,4. Portare il volume finale a 1 L con acqua autoclavata. Sterilizzare la soluzione per filtrazione utilizzando un filtro a bottiglia dotato di membrana in nylon da 0,2 µm.
- Diluire il PBS 10× a PBS 1× aggiungendo 100 mL di PBS 10× sterile a 900 mL di acqua autoclavata all'interno di un armadio di sicurezza biologica di classe II.
- Preparare il colorante vitalizio fissabile seguendo le istruzioni del produttore. Per questo protocollo, aggiungere 50 µL di dimetilsulfossido (DMSO) a un tubo contenente il colorante liofilizzato e vortexare fino a completo scioglimento del colorante.
- Conservare il colorante ricostituito a −20°C, al riparo dalla luce, per un massimo di 1 anno. Conservare il colorante in aliquote piccole per evitare cicli ripetuti di congelamento-scongelamento.
- Preparare il buffer per la citofluorimetria (FACS) mescolando il 10% di PBS 10×, l'86% di acqua e il 4% di siero fetale bovino (FBS). Ad esempio, mescolare 10 mL di PBS 10×, 86 mL di acqua e 4 mL di FBS per preparare 100 mL di buffer FACS.
- Preparare solo il volume di buffer FACS necessario per circa 2 settimane.
- Conservare il buffer FACS a 4°C.
- Preparare paraformaldeide (PFA) al 1%.
ATTENZIONE: Trattare il PFA come un agente infiammabile, reattivo e cancerogeno. Indossare l'apposita attrezzatura di protezione individuale e preparare il PFA all'interno di una cappa chimica certificata.- Mescolare 350 mL di acqua e 50 mL di PBS 10×, porre la soluzione su un agitatore riscaldato e riscaldarla a 65°C. Aggiungere gradualmente 20 g di polvere di PFA alla soluzione riscaldata per preparare PFA al 4% (peso/volume).
- Aggiungere 1–3 gocce di idrossido di sodio (NaOH) 5 M per facilitare lo scioglimento del PFA. Mescolare la soluzione su un agitatore riscaldato per circa 20 minuti. Utilizzare un pHmetro per regolare il pH a 7,4.
- Portare il volume finale a 500 mL con acqua.
- Aliquotare il PFA al 4% in porzioni da 50 mL e conservarlo a −20°C per un massimo di 1 anno. Dopo lo scongelamento, conservare il PFA al 4% a 4°C per un massimo di 2 mesi. Smaltire qualsiasi residuo di PFA al 4% scongelato dopo 2 mesi.
- Diluire il PFA al 4% a PFA all'1% utilizzando PBS 1× e conservare la soluzione diluita a 4°C per un massimo di 4 settimane17.
- Preparare etanolo (EtOH) al 70% freddo mescolando 70 mL di etanolo al 200 proof con 30 mL di acqua ultrapura di tipo I.
- Conservare l'EtOH al 70% a −20°C per un massimo di 1 anno. Mantenere la soluzione ghiacciata immediatamente prima dell'aggiunta alle cellule per la permeabilizzazione.
2. Raccogliere e contare le cellule
- Trasferire le cellule da una piastra per colture cellulari da 10 cm in un tubo da centrifuga da 15 mL.
- Centrifugare le cellule a 600 × g per 5 min a 4°C con la frenata attiva per formare il pellet cellulare.
- Rimuovere il mezzo di coltura e lavare le cellule risospendendole in 5 mL di PBS 1×. Centrifugare nuovamente a 600 × g per 5 min a 4°C con la frenata attiva, quindi aspirare il sopranatante, lasciando il pellet cellulare.
- Risospendere il pellet cellulare in PBS 1×. Contare le cellule utilizzando un emocitometro o un contatore cellulare automatico, mescolando 10 µL di sospensione cellulare con 10 µL di blu di tripano, caricando il campione su un vetrino per il conteggio cellulare e determinando la concentrazione cellulare.
NOTA: Procedere solo se la vitalità cellulare è >90% per garantire risultati affidabili. - Centrifugare la sospensione cellulare a 600 × g per 5 min a 4°C con la frenata attiva e aspirare il sopranatante, lasciando il pellet cellulare. Risospendere le cellule a una densità di 2 × 10⁵ cellule vitali/mL (minimo 0.5 × 10⁵ cellule vitali/mL).
- Distribuire 1 mL di sospensione cellulare nel numero necessario di provette campione e di controllo per la citofluorimetria.
- Preparare provette campione separate per ogni proteina bersaglio e per ogni protocollo di marcatura. Le condizioni di marcatura superficiale (Pre-PFA), Post-PFA, Pre-EtOH e Post-EtOH vengono eseguite in provette campione indipendenti, anziché con una marcatura sequenziale delle stesse cellule. Ad esempio, quando si analizzano due proteine bersaglio, preparare otto provette: provetta 1 (anticorpo primario A, Pre-PFA), provetta 2 (anticorpo primario B, Pre-PFA), provetta 3 (anticorpo primario A, Post-PFA), provetta 4 (anticorpo primario B, Post-PFA), provetta 5 (anticorpo primario A, Pre-EtOH), provetta 6 (anticorpo primario B, Pre-EtOH), provetta 7 (anticorpo primario A, Post-EtOH) e provetta 8 (anticorpo primario B, Post-EtOH).
NOTA: Come mostrato nel protocollo di marcatura (Figura 1), eseguire la marcatura con anticorpi primari e secondari per i campioni Pre-PFA e Pre-EtOH al giorno 1. Eseguire la marcatura con anticorpi primari e secondari per i campioni Post-PFA e Post-EtOH al giorno 2. - Preparare provette di controllo non marcate e singolarmente marcate per ogni condizione di trattamento. Se si valutano la vitalità e due proteine bersaglio, preparare un controllo non marcato, un controllo con solo colorante per la vitalità e un controllo con solo anticorpo secondario per ogni condizione di trattamento.
NOTA: Sebbene l'anticorpo primario non sia coniugato, un controllo con solo anticorpo primario può essere incluso durante la validazione del saggio o quando si valuta un legame non specifico dell'anticorpo primario. - Sottoporre tutte le provette di controllo non marcate e singolarmente marcate agli stessi trattamenti delle provette campione. Se i campioni vengono fissati con PFA al 1% e permeabilizzati con EtOH al 70%, trattare le provette di controllo in modo identico.
- Preparare provette campione separate per ogni proteina bersaglio e per ogni protocollo di marcatura. Le condizioni di marcatura superficiale (Pre-PFA), Post-PFA, Pre-EtOH e Post-EtOH vengono eseguite in provette campione indipendenti, anziché con una marcatura sequenziale delle stesse cellule. Ad esempio, quando si analizzano due proteine bersaglio, preparare otto provette: provetta 1 (anticorpo primario A, Pre-PFA), provetta 2 (anticorpo primario B, Pre-PFA), provetta 3 (anticorpo primario A, Post-PFA), provetta 4 (anticorpo primario B, Post-PFA), provetta 5 (anticorpo primario A, Pre-EtOH), provetta 6 (anticorpo primario B, Pre-EtOH), provetta 7 (anticorpo primario A, Post-EtOH) e provetta 8 (anticorpo primario B, Post-EtOH).
- Preparare controlli di compensazione singolarmente marcati utilizzando perle di compensazione.
NOTA: Le perle possono essere utilizzate al posto delle cellule per preparare i controlli di compensazione.- Etichettare una provetta di controllo di compensazione per ciascun fluorocromo e una provetta di controllo non marcata. Se si utilizza un colorante per la vitalità e due anticorpi secondari marcati con fluorocromi diversi, preparare quattro provette: un controllo non marcato, un controllo con colorante per la vitalità (fluorocromo 1), un controllo con anticorpo secondario A (fluorocromo 2) e un controllo con anticorpo secondario B (fluorocromo 3).
NOTA: Se si utilizza un colorante per la vitalità reattivo verso le ammine, utilizzare perle di compensazione reattive verso le ammine per il controllo del colorante per la vitalità. - Aggiungere un solo colorante o anticorpo a ciascuna provetta di controllo di compensazione, in modo che ciascun controllo risulti positivo per un singolo fluorocromo durante la compensazione citofluorimetrica.
- Etichettare una provetta di controllo di compensazione per ciascun fluorocromo e una provetta di controllo non marcata. Se si utilizza un colorante per la vitalità e due anticorpi secondari marcati con fluorocromi diversi, preparare quattro provette: un controllo non marcato, un controllo con colorante per la vitalità (fluorocromo 1), un controllo con anticorpo secondario A (fluorocromo 2) e un controllo con anticorpo secondario B (fluorocromo 3).
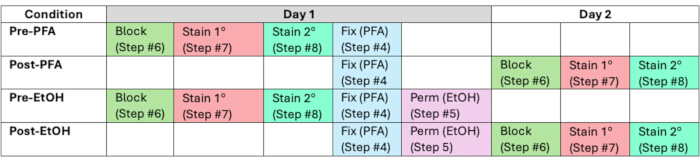
Figura 1. Flusso di lavoro ottimizzato per la rilevazione di bersagli associati alla superficie cellulare e intracellulari. Il flusso di lavoro illustra la sequenza e i tempi di fissazione, permeabilizzazione, bloccaggio, colorazione con anticorpo primario e colorazione con anticorpo secondario, successivamente alla colorazione con un colorante vitalizio fissabile. Sono mostrati flussi di lavoro separati per le condizioni Pre-PFA, Post-PFA, Pre-EtOH e Post-EtOH. La colorazione con anticorpo primario e secondario viene eseguita al Giorno 1 per i flussi di lavoro Pre-PFA e Pre-EtOH, e al Giorno 2 per i flussi di lavoro Post-PFA e Post-EtOH. PFA, paraformaldeide; EtOH, etanolo. Cliccare qui per visualizzare una versione ingrandita di questa figura.
3. Colorare le cellule con un colorante vitalizio fissabile
- Colorare le cellule con un colorante vitalizio fissabile seguendo le istruzioni del produttore. Aggiungere direttamente 1 µL di soluzione madre di colorante vitalizio (preparata al Punto 1.4) in ogni provetta campione e nella corrispondente provetta di controllo monocolorata con colorante vitalizio contenente 1 × 10⁶ cellule in 1 mL di PBS 1×.
- Vortexare delicatamente per 3 s e incubare i campioni a temperatura ambiente per 30 min, al riparo dalla luce.
NOTA: Proteggere le cellule dalla luce durante questo e tutti i passaggi successivi. - Centrifugare la sospensione cellulare a 600 × g per 5 min a 4°C con freno attivo, quindi aspirare il soprannatante, lasciando il pellet cellulare.
- Lavare le cellule due volte con 1 mL di PBS 1× e risospendere il pellet cellulare finale in 100 µL di PBS 1×.
NOTA: Se si esegue la colorazione di bersagli della superficie cellulare con anticorpi primari coniugati a fluorocromi, effettuare la colorazione della superficie in questa fase seguendo le istruzioni del produttore prima di procedere alla fissazione.
4. Trattare le cellule con PFA al 1%
NOTA: Per i campioni Pre-PFA (vedere il passaggio 2.6.1 e la Figura 1), eseguire i passaggi 6, 7 e 8 prima di procedere con questa sezione.
- Aggiungere a ogni provetta, comprese quelle dei controlli monocolorati, 1 mL di PFA al 1% alle cellule risospese in 100 µL di PBS 1×. Vortexare delicatamente per 3 s e incubare i campioni a temperatura ambiente per 15–20 min, al riparo dalla luce.
- Centrifugare la sospensione cellulare a 600 × g per 5 min a 4°C con la frenata attivata. Aspirare e scartare il soprannatante, lasciando il pellet cellulare.
- Lavare il pellet cellulare due volte risospendendolo in 1 mL di buffer FACS, seguito da centrifugazione a 600 × g per 5 min a 4°C con la frenata attivata.
- Risospendere il pellet cellulare finale in 100 µL di buffer FACS.
NOTA: Le cellule fissate (colorate o non colorate) possono essere conservate in 1 mL di buffer FACS a 4°C per 12–48 h. Per riprendere il protocollo, centrifugare la sospensione cellulare a 600 × g per 5 min a 4°C con la frenata attivata, aspirare il soprannatante e risospendere il pellet cellulare in 100 µL di buffer FACS.
5. Permeabilizzare le cellule con EtOH
NOTA: Per i campioni Pre-EtOH (vedere il passaggio 2.6.1 e la Figura 1), eseguire i passaggi 6, 7 e 8 prima di proseguire con questa sezione.
- Aggiungere delicatamente 1 mL di EtOH al 70% ghiacciato sulla parete interna di ogni provetta contenente 100 µL di sospensione cellulare, quindi vortexare immediatamente a circa il 50% della potenza per 5 s. Ripetere questa procedura per tutte le provette campione rimanenti e per le provette di controllo monocolorate.
- Incubare le provette a −20°C per almeno 2 h, al riparo dalla luce.
NOTA: Le cellule possono essere conservate in 1 mL di EtOH al 70% a −20°C per 12–48 h prima di proseguire con il protocollo. - Centrifugare la sospensione cellulare a 600 × g per 5 min a 4°C con freno attivo, quindi aspirare il soprannatante, lasciando il pellet cellulare.
- Lavare le cellule tre volte con 1 mL di buffer FACS, centrifugando a 600 × g per 5 min a 4°C con freno attivo tra un lavaggio e l'altro.
- Risospendere il pellet cellulare finale in 100 µL di buffer FACS.
6. Bloccare le cellule
- Aggiungere 820 µL di buffer FACS e 80 µL di siero di capra normale (NGS) in ogni provetta per preparare una soluzione di blocco finale contenente il 92% di buffer FACS e l'8% di NGS. Vortexare delicatamente per 3 s e incubare i campioni a temperatura ambiente per 30 min, in posizione stazionaria e protetti dalla luce.
- Centrifugare la sospensione cellulare a 600 × g per 5 min a 4°C con la frenata attivata, quindi aspirare il soprannatante, lasciando il pellet cellulare.
- Lavare le cellule due volte risospendendo il pellet in 1 mL di buffer FACS seguito da centrifugazione come descritto al punto 6.2.
- Risospendere il pellet cellulare finale in 100 µL di buffer FACS.
7. Colorare le cellule con un anticorpo primario non coniugato
- Aggiungere 0,5 µL dell'anticorpo primario non coniugato a 100 µL di sospensione cellulare (diluizione 1:200). Incubare i campioni a temperatura ambiente per 1 h, al riparo dalla luce.
NOTA: La diluizione 1:200 è una concentrazione iniziale raccomandata e potrebbe richiedere un'ottimizzazione per altri anticorpi.- Se si esegue una competizione con peptide, aggiungere il peptide immediatamente prima dell'anticorpo primario. In questo protocollo, i peptidi sono stati titolati in rapporti molari peptide-anticorpo compresi tra 50 e 0,625, calcolati rispetto alla concentrazione dell'anticorpo (4,3 nM) nella miscela di reazione. Potrebbe essere necessaria un'ottimizzazione per singole coppie peptide-anticorpo.
- Aggiungere 1 mL di buffer FACS e centrifugare la sospensione cellulare a 600 × g per 5 min a 4°C con la frenata attivata. Aspirare il sopranatante, lasciando il pellet cellulare.
- Lavare le cellule altre due volte con 1 mL di buffer FACS, centrifugando come descritto al punto 7.2.
- Risospendere il pellet cellulare finale in 100 µL di buffer FACS.
8. Colorare le cellule con un anticorpo secondario coniugato a un fluorocromo
- Aggiungere in ogni provetta del campione e nella provetta di controllo corrispondente una diluizione 1:200 dell'anticorpo secondario coniugato con fluorocromo (0,5 µL di anticorpo in 100 µL di sospensione cellulare).
NOTA: in questo protocollo è stato utilizzato l'anticorpo secondario DyLight 488 anti-coniglio di capra. - Incubare i campioni a temperatura ambiente per 1 h, al riparo dalla luce.
- Aggiungere 1 mL di buffer FACS. Centrifugare la sospensione cellulare a 600 × g per 5 min a 4°C con freno attivato, quindi aspirare il soprannatante, lasciando il pellet cellulare.
- Lavare le cellule due volte con 1 mL di buffer FACS ripetendo la centrifugazione descritta al punto 8.3.
- Risospendere le cellule in 300–500 µL di buffer FACS.
NOTA: le cellule possono essere conservate in buffer FACS a 4°C, al riparo dalla luce, per 1–3 giorni prima dell'analisi mediante citometria a flusso.
9. Analizzare i campioni mediante citometria a flusso
- Eseguire la compensazione della fluorescenza utilizzando i controlli opportunamente colorati singolarmente. Acquisire i campioni mediante citometria a flusso e raccogliere almeno 5.000–10.000 eventi di cellule singole vitali per l'analisi. Per questo protocollo, il software FACSDiva è stato utilizzato per l'acquisizione dei dati.
- Analizzare i dati escludendo innanzitutto i detriti mediante il confronto tra diffusione della luce in avanti (FSC-A) e diffusione laterale (SSC-A), seguito dall'esclusione dei doppietti utilizzando l'altezza del segnale di diffusione in avanti (FSC-H) rispetto alla larghezza (FSC-W) e l'altezza del segnale di diffusione laterale (SSC-H) rispetto alla larghezza (SSC-W). Escludere le cellule morte utilizzando il canale del colorante per la vitalità.
- Analizzare la percentuale delle cellule singole vitali rimanenti che risultano positive o negative per le proteine bersaglio selezionate (vedere Risultati Rappresentativi). Stabilire le finestre di positività utilizzando i controlli non colorati e quelli con solo l'anticorpo secondario, e applicare identici criteri di selezione a tutti i campioni confrontabili all'interno dello stesso lotto di acquisizione.
Risultati
Il protocollo descritto in questo articolo consente la colorazione intracellulare di bersagli proteici per i quali non sono disponibili anticorpi commerciali validati per la citometria a flusso. A titolo esemplificativo, è stata valutata la colorazione del fattore di splicing 3a, subunità 1 (SF3A1), una proteina di splicing ubiquamente espressa che si localizza nel nucleo, utilizzando un anticorpo policlonale di coniglio prodotto contro un peptide corrispondente agli amminoacidi 18–37 di SF3A1 (SF3A118–37; EPKQPTEEEASSKEDSAPSK)18,19.
Per valutare il protocollo di colorazione, le cellule sono state colorate con l'anticorpo policlonale primario non coniugato anti-SF3A118–37 prima o dopo il trattamento con paraformaldeide (PFA) da sola o con trattamento sequenziale PFA + EtOH (Figure 1 e 2). Come previsto, nessuna popolazione positiva per SF3A1 è stata rilevata nei campioni colorati prima del trattamento con PFA (Pre-PFA) o prima del trattamento sequenziale con PFA ed EtOH (Pre-EtOH) (Figura 2A). La colorazione eseguita dopo il solo trattamento con PFA (Post-PFA) ha identificato una piccola popolazione positiva per SF3A1 (Figura 2B). Al contrario, una popolazione distinta positiva per SF3A1 è stata osservata soltanto quando la colorazione è stata effettuata dopo la permeabilizzazione con EtOH (Post-EtOH) (Figura 2B). Questi risultati indicano che il protocollo rileva una colorazione per SF3A1 notevolmente maggiore dopo la permeabilizzazione con EtOH rispetto al solo trattamento con PFA.
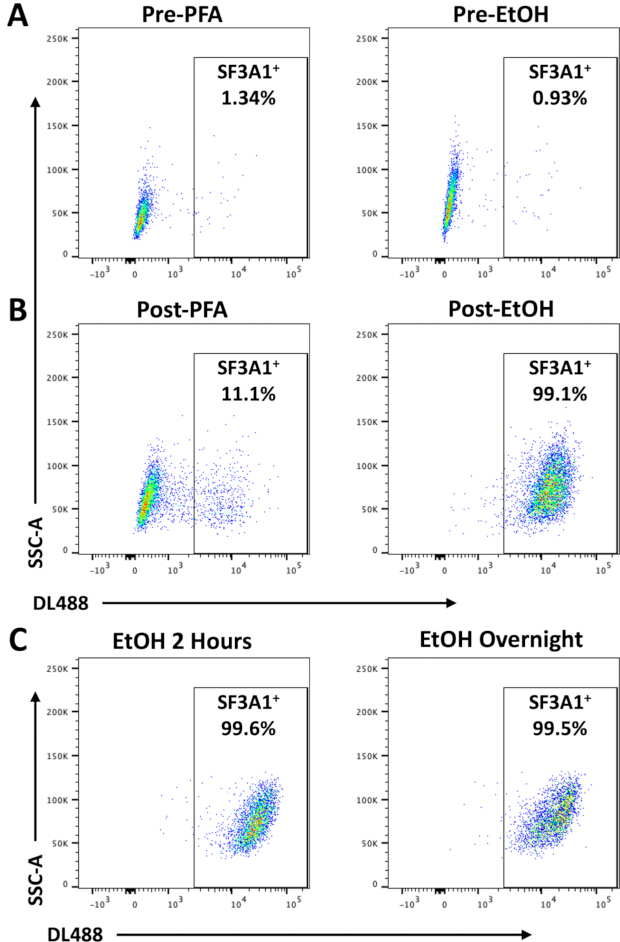
Figura 2. Valutazione della colorazione per SF3A1 dopo fissazione con paraformaldeide e permeabilizzazione con etanolo. Rappresentazione di grafici di citometria a flusso di cellule K562 vive, negative al colorante per la vitalità, che mostrano la fluorescenza DyLight 488 (DL488) rispetto all'area dello scatter laterale (SSC-A). La regione racchiusa nel riquadro indica la popolazione positiva per SF3A1 (SF3A1⁺). SF3A1, fattore di splicing 3a subunità 1; PFA, paraformaldeide; EtOH, etanolo. (A) Colorazione con anticorpo anti-SF3A1 eseguita prima della fissazione con PFA (Pre-PFA; sinistra) o prima della fissazione con PFA seguita da permeabilizzazione con EtOH (Pre-EtOH; destra). (B) Colorazione con anticorpo anti-SF3A1 eseguita dopo la fissazione con PFA (Post-PFA; sinistra) o dopo fissazione con PFA seguita da permeabilizzazione con EtOH (Post-EtOH; destra). (C) Confronto della colorazione per SF3A1 dopo permeabilizzazione con EtOH per 2 h o durante la notte. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Per determinare se la durata dell'esposizione all'EtOH influenzasse la colorazione o l'integrità cellulare, le cellule sono state trattate con EtOH per 2 h o per tutta la notte. L'analisi mediante citometria a flusso non ha mostrato differenze apprezzabili nell'intensità di colorazione o nell'integrità cellulare apparente tra le due condizioni (Figura 2C). Questi risultati indicano che una permeabilizzazione di 2 h con EtOH produce una colorazione paragonabile a quella ottenuta con un'incubazione notturna nelle condizioni testate.
Dopo aver confermato che la permeabilizzazione con EtOH produceva una colorazione rilevabile di SF3A1 (Figura 2B) e aver stabilito il livello basale di colorazione di SF3A1 in assenza del peptide competitivo (Figura 3A), la specificità dell'anticorpo è stata valutata mediante competizione con peptide. Le cellule sono state incubate con il peptide SF3A118–37 o con un peptide controllo non specifico corrispondente agli amminoacidi 778–793 di SF3A1 (SF3A1778–793; GAVIHLALKERGGRKK). I peptidi sono stati aggiunti insieme all'anticorpo primario (Protocollo, Passaggio 7). L'incubazione con un eccesso del peptide specifico SF3A118–37 ha ridotto la percentuale di cellule positive per SF3A1 a un livello paragonabile a quello del controllo non colorato, mentre il peptide non specifico SF3A1778–793 non ha modificato in modo misurabile il profilo di colorazione (Figura 3B,C). Esperimenti di titolazione con peptide hanno dimostrato un'inibizione dipendente dalla dose del legame dell'anticorpo da parte del peptide corrispondente SF3A118–37 (IC50 = 21,6 nM), mentre non è stata osservata alcuna inibizione con un eccesso molare fino a 50 volte del peptide non specifico SF3A1778–793 (Figura 3D). Questi risultati dimostrano che il saggio di competizione con peptide può essere utilizzato per valutare l'inibizione del legame dell'anticorpo mediante citometria a flusso.
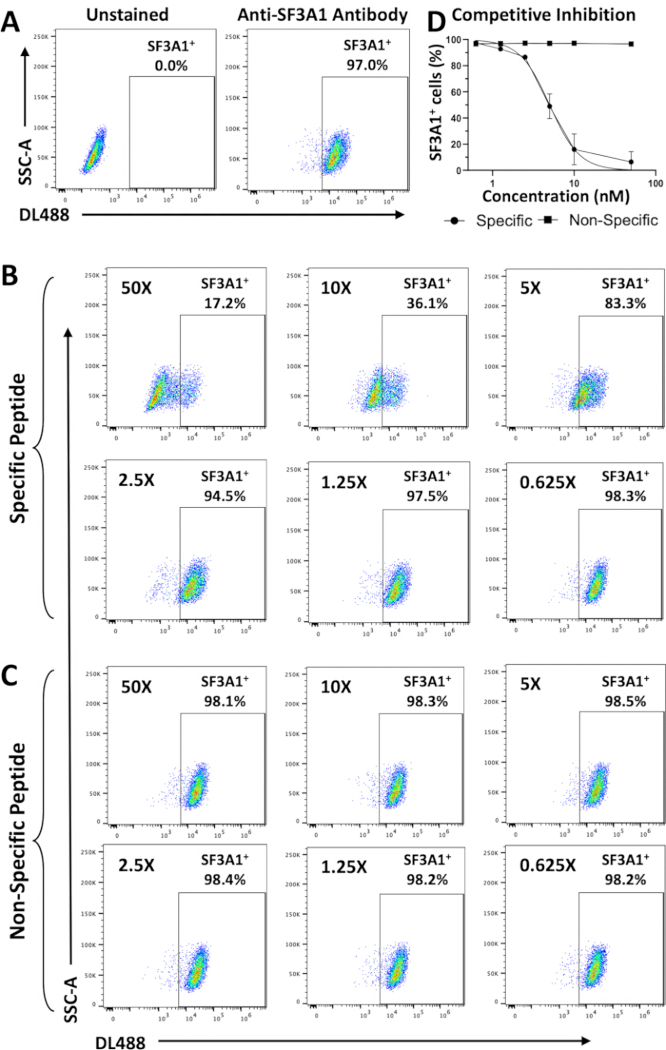
Figura 3. Inibizione competitiva dipendente dalla dose della colorazione con anticorpo anti-SF3A1 da parte di un peptide corrispondente. Rappresentazione di grafici di citometria a flusso di cellule K562 vitali, negative al colorante di vitalità, che mostrano la fluorescenza DyLight 488 (DL488) rispetto all'area dello scatter laterale (SSC-A). La regione racchiusa in un riquadro indica la popolazione positiva per SF3A1 (SF3A1⁺). SF3A1, fattore di splicing 3a subunità 1. (A) Controllo non colorato e colorazione con anticorpo anti-SF3A1. (B) Colorazione per SF3A1 dopo aggiunta dipendente dalla dose del peptide corrispondente SF3A1(18–37). (C) Colorazione per SF3A1 dopo aggiunta dipendente dalla dose del peptide non specifico SF3A1(778–793). Le concentrazioni del peptide erano 216, 43,3, 21,7, 10,8, 5,4 e 2,7 nM; i rapporti molari peptide-anticorpo indicati in figura sono stati calcolati rispetto a una concentrazione di anticorpo anti-SF3A1 di 4,33 nM. (D) Curva di inibizione competitiva che mostra la percentuale di cellule positive per SF3A1 in funzione della concentrazione del peptide. Il peptide corrispondente SF3A1(18–37) ha inibito il legame dell'anticorpo in maniera dipendente dalla dose, mentre il peptide SF3A1(778–793) non ha mostrato alcuna inibizione. La concentrazione inibitoria al 50% (IC₅₀) per il peptide corrispondente è risultata pari a 21,6 nM, determinata utilizzando un modello non lineare di inibizione rispetto alla risposta normalizzata con pendenza variabile. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Infine, il protocollo è stato valutato per la rilevazione del recettore dell'eritropoietina (EpoR), un recettore di superficie cellulare che è presente anche intracellularmente durante la biosintesi del recettore e successivamente all'internalizzazione indotta dal ligando20,21. L'EpoR è una proteina di 508 amminoacidi costituita da un dominio N-terminale extracellulare, una singola regione transmembrana che comprende gli amminoacidi 251–273 e un dominio C-terminale intracellulare. È stato utilizzato un anticorpo policlonale anti-EpoR da coniglio non coniugato (BS-1424R), precedentemente validato per western blot, immunoistochimica e immunofluorescenza ma non per citometria a flusso22,23,24,25,26, applicato seguendo il flusso di lavoro di marcatura descritto in precedenza. Secondo il produttore, l'anticorpo BS-1424R è stato ottenuto contro gli amminoacidi 330–365 all'interno del dominio intracellulare di EpoR.
Quando le cellule sono state colorate prima del trattamento con PFA (Pre-PFA), Figura 4A). Al contrario, circa il 77% e l'84% delle cellule K562 erano positive rispettivamente dopo il trattamento con PFA da solo (Post-PFA) e dopo il trattamento sequenziale con PFA e poi EtOH (Post-EtOH)Figura 4B–D). A differenza della colorazione per SF3A1, una colorazione aumentata per EpoR è stata osservata in seguito sia al protocollo Post-PFA che a quello Post-EtOH (confrontare Figure 2B e 4D). Questi risultati sono coerenti con la localizzazione dell'epitopo BS-1424R all'interno del dominio intracellulare di EpoR. La rilevazione dell'immunoreattività per EpoR in entrambe le condizioni di colorazione indica che il trattamento con PFA permeabilizza sufficientemente la membrana plasmatica delle cellule K562, consentendo il legame dell'anticorpo all'epitopo intracellulare. In questo protocollo, l'uso di un singolo anticorpo secondario richiede la valutazione dei pool di EpoR sulla superficie cellulare e intracellulare mediante campioni trattati e colorati separatamente. Questa limitazione può essere superata utilizzando anticorpi primari prodotti in specie ospiti diverse, in modo da permettere una rilevazione multiplex con anticorpi secondari specifici per ciascuna specie.
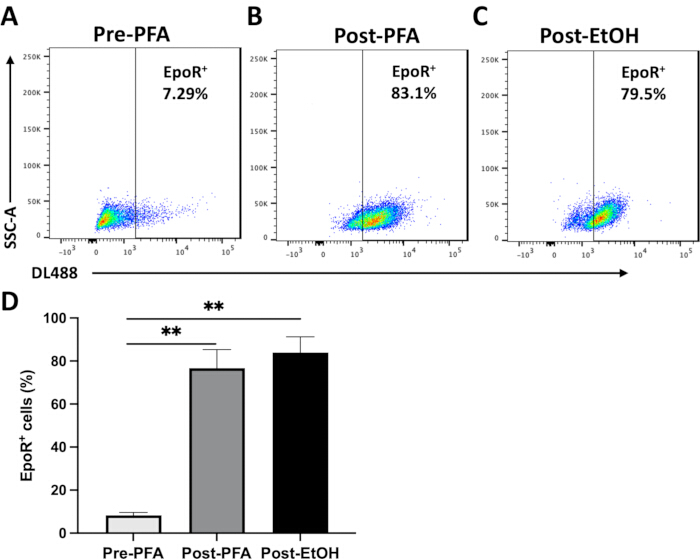
Figura 4. Rilevamento del recettore dell'eritropoietina (EpoR) in cellule K562 dopo diverse condizioni di fissazione e permeabilizzazione. Rappresentazione di grafici di citometria a flusso di cellule K562 vitali, negative al colorante di vitalità, che mostrano la fluorescenza di DyLight 488 (DL488) rispetto all'area dello scatter laterale (SSC-A). La regione delimitata dal riquadro indica la popolazione positiva per EpoR (EpoR⁺). La colorazione per EpoR è stata eseguita utilizzando l'anticorpo policlonale BS-1424R diretto contro gli amminoacidi 330–365 all'interno del dominio intracellulare di EpoR. (A) Colorazione per EpoR prima della fissazione con PFA (Pre-PFA). (B) Colorazione per EpoR dopo la fissazione con PFA (Post-PFA). (C) Colorazione per EpoR dopo fissazione con PFA e permeabilizzazione con EtOH in sequenza (Post-EtOH). (D) Quantificazione delle cellule positive per EpoR in ciascuna condizione di colorazione. I dati sono espressi come media ± errore standard della media (SEM) di tre esperimenti indipendenti (n = 3). La significatività statistica è stata determinata mediante il test t di Student t-test. P < 0,01 è indicato con **. I confronti mostrati sono Pre-PFA rispetto a Post-PFA e Pre-PFA rispetto a Post-EtOH. Ab, anticorpo; EpoR, recettore dell'eritropoietina; PFA, paraformaldeide; EtOH, etanolo. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Discussione
I risultati presentati qui evidenziano diversi parametri critici per il rilevamento di proteine mediante citometria a flusso intracellulare utilizzando anticorpi primari non coniugati. Un aspetto importante è la strategia di permeabilizzazione, che deve essere scelta in base alla localizzazione intracellulare della proteina bersaglio. Nel protocollo descritto qui, la fissazione con PFA seguita dalla permeabilizzazione con EtOH ha permesso il rilevamento della proteina nucleare SF3A1, mentre l'immunoreattività di EpoR è stata rilevata utilizzando sia il protocollo Post-PFA che quello Post-EtOH. Nell'analisi di proteine di superficie, la marcatura deve essere eseguita prima del trattamento con PFA, mentre la marcatura intracellulare può essere effettuata dopo il trattamento con PFA e, se necessario, seguita da ulteriore permeabilizzazione con EtOH. Questo protocollo consente di valutare proteine associate alla superficie e proteine intracellulari all'interno di popolazioni cellulari definite immunofenotipicamente, utilizzando condizioni di marcatura separate.
Sebbene il PFA venga generalmente utilizzato come fissativo cellulare, il trattamento con PFA al 1% ha permesso una sufficiente permeabilizzazione della membrana plasmatica delle cellule K562, consentendo il legame dell'anticorpo anti-EpoR a un epitopo intracellulare. Si è inoltre dimostrato che la permeabilizzazione mediata da PFA permette l'ingresso degli anticorpi in altre linee cellulari, tra cui le cellule HEK293T e HeLa; tuttavia, ciò è stato ottenuto utilizzando una concentrazione maggiore di PFA (4%)11. Queste differenze suggeriscono effetti del PFA specifici per il tipo cellulare; pertanto, potrebbe essere necessaria un'ottimizzazione delle condizioni di fissazione per massimizzare il rilevamento dell'epitopo. Tra i reagenti alternativi per la permeabilizzazione cellulare vi sono i detergenti saponina, digitonina e Triton X-100, che agiscono attraverso meccanismi diversi. Mentre il Triton X-100 permeabilizza in modo non specifico le membrane cellulari, la saponina e la digitonina permeabilizzano le cellule legandosi al colesterolo e ad altri steroli di membrana27. Studi hanno dimostrato che basse concentrazioni di digitonina permeabilizzano selettivamente la membrana plasmatica preservando l'integrità delle membrane mitocondriali e nucleari28,29,30. Pertanto, opportune combinazioni di questi reagenti possono essere utilizzate per distinguere la localizzazione proteica all'interno di diversi compartimenti subcellulari, anche se un limite di questi approcci è la potenziale perdita di antigeni intracellulari e di integrità dell'epitopo13,31.
Il protocollo è facilmente adattabile e può essere modificato in base ai requisiti sperimentali. Ad esempio, la durata del trattamento con EtOH può essere regolata senza una perdita apparente dell'efficacia della colorazione o dell'integrità cellulare, offrendo flessibilità per flussi di lavoro che si estendono su più giorni, in particolare quando le condizioni di colorazione pre- e post-permeabilizzazione vengono eseguite in parallelo (Figura 1). Il protocollo può inoltre essere applicato ad altri tipi cellulari, inclusi i cellule ematopoietiche primarie umane; tuttavia, le condizioni di fissazione, permeabilizzazione e centrifugazione potrebbero richiedere un'ottimizzazione, poiché questi trattamenti possono influenzare la disponibilità dell'epitopo, l'efficienza di legame dell'anticorpo, l'integrità cellulare e l'intensità del segnale di fluorescenza14,32,33. Inoltre, l'ottimizzazione dei tempi di esposizione a PFA ed EtOH, così come delle condizioni di centrifugazione, potrebbe contribuire a mantenere la vitalità cellulare e ridurre al minimo la perdita eccessiva di cellule. La rilevazione di ulteriori bersagli proteici è parimenti possibile dopo aver ottimizzato la concentrazione dell'anticorpo e le condizioni di incubazione.
Tra le limitazioni potenziali vi è una bassa intensità del segnale, che può essere migliorata aumentando la concentrazione dell'anticorpo primario o utilizzando un'amplificazione con anticorpo secondario. La colorazione non specifica può essere ridotta ottimizzando le condizioni di blocco o mediante competizione con peptide. L'uso di anticorpi policlonali può inoltre introdurre variabilità tra lotti e aumentare la possibilità di legame fuori bersaglio; pertanto, la specificità dell'anticorpo deve essere attentamente validata per ogni applicazione. Inoltre, la competizione con peptide dimostra una dipendenza dal peptide immunogeno, ma non stabilisce in modo indipendente la specificità dell'anticorpo. Nel caso dell'anticorpo anti-SF3A1, studi precedenti di immunoprecipitazione hanno confermato la specificità dell'anticorpo19. Altri approcci complementari per validare la specificità dell'anticorpo includono l'esaurimento dell'antigene, l'abbattimento genico, la delezione genica o l'uso di modelli cellulari negativi per l'antigene. Inoltre, questo approccio non è intrinsecamente compatibile con tutti i pannelli multicolore, poiché l'uso di più anticorpi secondari può introdurre reazioni incrociate e limitare il multiplexing, a meno che non vengano implementati controlli appropriati. Una selezione accurata degli anticorpi secondari e dei fluorocromi è quindi fondamentale per minimizzare la colorazione di fondo e massimizzare la risoluzione del segnale.
Il protocollo qui descritto fornisce un flusso di lavoro per la valutazione mediante citometria a flusso di proteine intracellulari in cellule umane di eritroleucemia K562. Supporta inoltre la valutazione delle prestazioni degli anticorpi mediante competizione con peptidi e l’analisi dell’immunoreattività associata ai recettori in diverse condizioni di marcatura. Questo approccio può risultare utile per studiare le variazioni nell’espressione proteica durante la differenziazione cellulare o in risposta a stimoli extracellulari, inclusi studi su fattori di trascrizione, proteine coinvolte nell’elaborazione dell’RNA e biologia dei recettori all’interno di popolazioni cellulari definite immunofenotipicamente. In uno studio separato, questo flusso di lavoro è stato utilizzato per analizzare le variazioni mediate dall’eritropoietina negli enzimi metabolici dei lipidi intracellulari in cellule staminali ematopoietiche e progenitrici umane in corso di differenziazione eritoide34, dimostrando l’adattabilità del protocollo a cellule primarie. Nel complesso, questo protocollo amplia l’applicazione di anticorpi primari non coniugati nella citometria a flusso e fornisce un flusso di lavoro flessibile per la valutazione dell’espressione proteica in cellule in coltura.
Dichiarazioni
Gli autori non hanno nulla da dichiarare.
Ringraziamenti
Gli autori ringraziano per il supporto finanziario ricevuto da SS da parte dell'Istituto Nazionale di Medicina Generale (R01GM127464) e dell'Istituto Nazionale del Cancro (P30CA023074), entrambi degli Istituti Nazionali di Sanità, del Programma Partnership per la Ricerca nella Valle (VRP P1-4009 e VRP77) e del Centro di Ricerca Biomedica dell'Arizona (ABRC: RFGA2022-010-30). Il contenuto è esclusiva responsabilità degli autori e non rappresenta necessariamente le opinioni ufficiali degli Istituti Nazionali di Sanità. Gli autori ringraziano inoltre il supporto fornito dalla dottoressa Mrinalini Kala, Direttrice della Struttura Centrale di Citometria a Flusso, College of Medicine–Phoenix, Università dell'Arizona.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| 10× Soluzione salina tamponata al fosfato (PBS) | In-house | N/A | Alternativa: PBS disponibile in commercio |
| Provette da centrifuga da 15 mL | VWR | 89039-664 | Alternativa: Qualsiasi provetta da centrifuga sterile di dimensioni adeguate |
| Provette in polistirene rotonde da 5 mL | Corning | 352052 | Alternativa: Qualsiasi provetta per citometria a flusso compatibile con il citometro disponibile |
| Anticorpo secondario DyLight 488 anti-coniglio | Thermo Fisher Scientific | PI35553 | Alternativa: Anticorpo secondario compatibile con la specie ospite dell'anticorpo primario |
| Contatore cellulare automatico | Thermo Fisher Scientific | AMQAF2000 | Alternativa al emocitometro |
| Kit di perle di compensazione reattive alle ammine ArC | Thermo Fisher Scientific | A10628 | Alternativa: Cellule; se si utilizzano cellule come controlli monocolorati, elaborare tutte le provette di controllo in modo identico alle provette campione |
| Filtro a boccia | Thermo Fisher Scientific | 595-4520 | Membrana in nylon; 0,2 µm |
| Lame per conta cellulare | Thermo Fisher Scientific | C10228 | Necessarie solo quando si utilizza un contatore cellulare automatico |
| Dietilsolfossido (DMSO) | Fornito con il kit del colorante per vitalità | N/A | Utilizzato per ricostituire il colorante per vitalità liofilizzato |
| Etilene al 200 proof | Thermo Fisher Scientific | BP28184 | Grado biologia molecolare; utilizzato per preparare etanolo al 70% ghiacciato |
| Anticorpo policlonale primario contro il recettore dell'eritropoietina | Bioss | BS-1424R | |
| Serum fetale bovino (FBS) | Omega Scientific | FB-12 | Alternativa: Qualsiasi FBS validato per la linea cellulare bersaglio |
| Citometro a flusso | BD Biosciences | BD Canto II | Alternativa: Qualsiasi citometro a flusso adatto |
| Emocitometro | Hausser Scientific | HS3200 | Alternativa: Contatore cellulare automatico |
| Piastra magnetica riscaldante per agitazione | Thermo Fisher Scientific | SP88857100 | Utilizzata per la preparazione di PBS e paraformaldeide |
| Cellule di leucemia mieloide umana K562 | ATCC | CCL-243 | Possono essere acquistate da qualsiasi altra fonte autenticata |
| Colorante vitalità fissabile Live-or-Dye (405/545) | Biotium | 32009 | Alternativa: Qualsiasi colorante vitalità fissabile compatibile. I coloranti non fissabili (ad es. 7-AAD) non sono adatti |
| Serum normale di capra | Thermo Fisher Scientific | 16210064 | Utilizzato per il bloccaggio |
| Polvere di paraformaldeide | Sigma-Aldrich | P6148 | Alternativa: Soluzione di paraformaldeide disponibile in commercio |
| Misuratore/probe del pH | Accumet | AB15 | Utilizzato per regolare il pH del tampone |
| Cloruro di potassio (KCl) | Thermo Fisher Scientific | BP366-1 | |
| Fosfato monobasico di potassio (KH2PO4) | Thermo Fisher Scientific | BP362-1 | |
| Anticorpo policlonale primario SF3A1 | In-house | N/A | |
| Cloruro di sodio (NaCl) | Thermo Fisher Scientific | BP358-1 | |
| Soluzione di idrossido di sodio (5 M) | MilliporeSigma | S8263 | Alternativa: Preparare una soluzione 5 M a partire da perle di idrossido di sodio |
| Fosfato dibasico di sodio (Na2HPO4) | Thermo Fisher Scientific | BP332-1 | |
| Barra magnetica per agitazione | VWR | 74950-286 | Utilizzata con la piastra magnetica per agitazione |
| Blu di tripano, 0,4% | Thermo Fisher Scientific | 15250061 | Utilizzato per la conta della vitalità cellulare |
| Perle di compensazione UltraComp eBeads | Thermo Fisher Scientific | 01-2222-42 | Alternativa: Cellule; se si utilizzano cellule come controlli monocolorati, elaborare tutte le provette di controllo in modo identico alle provette campione |
Riferimenti
- Schippel N, Sharma S. Dynamics of human hematopoietic stem and progenitor cell differentiation to the erythroid lineage. Exp Hematol. 2023;123:1-17. DOI:10.1016/j.exphem.2023.05.001.
- Schippel N, Kala M, Sharma S. Erythropoietin-dependent acquisition of CD71hiCD105hi phenotype within CD235a- early erythroid progenitors. Stem Cells. 2025;43(12). DOI:10.1093/stmcls/sxaf061.
- Robinson JP. Flow cytometry: past and future. BioTechniques. 2022;72(4):159-169. DOI:10.2144/btn-2022-0005.
- Freer G, Rindi L. Intracellular cytokine detection by fluorescence-activated flow cytometry: basic principles and recent advances. Methods. 2013;61(1):30-38. DOI:10.1016/j.ymeth.2013.03.035.
- Krutzik PO, Nolan GP. Intracellular phospho-protein staining techniques for flow cytometry: monitoring single-cell signaling events. Cytometry A. 2003;55(2):61-70. DOI:10.1002/cyto.a.10072.
- Manso BA, Medina KL. Standardized flow-cytometry-based protocol to simultaneously measure transcription factor levels. STAR Protoc. 2021;2(2):100485. DOI:10.1016/j.xpro.2021.100485.
- Hallden G, Andersson U, Hed J, Johansson SG. A new membrane permeabilization method for the detection of intracellular antigens by flow cytometry. J Immunol Methods. 1989;124(1):103-109. DOI:10.1016/0022-1759(89)90191-9.
- Kalina T, Lundsten K, Engel P. Relevance of antibody validation for flow cytometry. Cytometry A. 2020;97(2):126-136. DOI:10.1002/cyto.a.23895.
- Voskuil JL. The challenges with the validation of research antibodies. F1000Res. 2017;6:161. DOI:10.12688/f1000research.10851.1.
- Koeffler HP, Golde DW. Human myeloid leukemia cell lines: a review. Blood. 1980;56(3):344-350.
- Bernard E, et al. Assessing the limitations of paraformaldehyde fixation for accurate cell surface receptor measurement. Front Pharmacol. 2026;17:1727410. DOI:10.3389/fphar.2026.1727410.
- Jamur MC, Oliver C. Permeabilization of cell membranes. Methods Mol Biol. 2010;588:63-66. DOI:10.1007/978-1-59745-324-0_9.
- Cheng R, et al. Influence of fixation and permeabilization on the mass density of single cells: a surface plasmon resonance imaging study. Front Chem. 2019;7:588. DOI:10.3389/fchem.2019.00588.
- Hobro AJ, Smith NI. An evaluation of fixation methods: spatial and compositional cellular changes observed by Raman imaging. Vib Spectrosc. 2017;91:31-45. DOI:10.1016/j.vibspec.2016.10.012.
- Schimenti KJ, Jacobberger JW. Fixation of mammalian cells for flow cytometric evaluation of DNA content and nuclear immunofluorescence. Cytometry. 1992;13(1):48-59. DOI:10.1002/cyto.990130109.
- Kandarian F, Sunga GM, Arango-Saenz D, Rossetti M. A flow cytometry-based cytotoxicity assay for the assessment of human NK cell activity. J Vis Exp. 2017;(126). DOI:10.3791/56191.
- Bapat A, Keita N, Sharma S. Pan-myeloid differentiation of human cord blood derived CD34+ hematopoietic stem and progenitor cells. J Vis Exp. 2019;(150). DOI:10.3791/59836.
- Martelly W, et al. Identification of a noncanonical RNA binding domain in the U2 snRNP protein SF3A1. RNA. 2019;25(11):1509-1521. DOI:10.1261/rna.072256.119.
- Sharma S, et al. Stem-loop 4 of U1 snRNA is essential for splicing and interacts with the U2 snRNP-specific SF3A1 protein during spliceosome assembly. Genes Dev. 2014;28(22):2518-2531. DOI:10.1101/gad.248625.114.
- Sulahian R, Cleaver O, Huang LJ. Ligand-induced EpoR internalization is mediated by JAK2 and p85 and is impaired by mutations responsible for primary familial and congenital polycythemia. Blood. 2009;113(21):5287-5297. DOI:10.1182/blood-2008-09-179572.
- Sinclair AM, et al. Erythropoietin receptor transcription is neither elevated nor predictive of surface expression in human tumour cells. Br J Cancer. 2008;98(6):1059-1067. DOI:10.1038/sj.bjc.6604220.
- Li X, et al. Oxidative stress induces the decline of brain EPO expression in aging rats. Exp Gerontol. 2016;83:89-93. DOI:10.1016/j.exger.2016.07.012.
- Liu T, et al. Multifaceted roles of a bioengineered nanoreactor in repressing radiation-induced lung injury. Biomaterials. 2021;277:121103. DOI:10.1016/j.biomaterials.2021.121103.
- Zhang Y, et al. Erythropoietin receptor is a risk factor for prognosis: a potential biomarker in lung adenocarcinoma. Pathol Res Pract. 2023;251:154891. DOI:10.1016/j.prp.2023.154891.
- Liu J, et al. Lithium chloride promotes endogenous synthesis of CLA in bovine mammary epithelial cells. Biol Trace Elem Res. 2024;202(2):513-526. DOI:10.1007/s12011-023-03679-z.
- Wu G, et al. EPO promotes the progression of rheumatoid arthritis by inducing desialylation via increasing the expression of neuraminidase 3. Ann Rheum Dis. 2024;83(5):564-575. DOI:10.1136/ard-2023-224852.
- Sudji IR, et al. Membrane disintegration caused by the steroid saponin digitonin is related to the presence of cholesterol. Molecules. 2015;20(11):20146-20160. DOI:10.3390/molecules201119682.
- Niklas J, Melnyk A, Yuan Y, Heinzle E. Selective permeabilization for the high-throughput measurement of compartmented enzyme activities in mammalian cells. Anal Biochem. 2011;416(2):218-227. DOI:10.1016/j.ab.2011.05.039.
- Liu J, Xiao N, DeFranco DB. Use of digitonin-permeabilized cells in studies of steroid receptor subnuclear trafficking. Methods. 1999;19(3):403-409. DOI:10.1006/meth.1999.0876.
- Krawczyk E, Suprynowicz FA, Sudarshan SR, Schlegel R. Membrane orientation of the human papillomavirus type 16 E5 oncoprotein. J Virol. 2010;84(4):1696-1703. DOI:10.1128/JVI.01968-09.
- Goldenthal KL, et al. Postfixation detergent treatment for immunofluorescence suppresses localization of some integral membrane proteins. J Histochem Cytochem. 1985;33(8):813-820. DOI:10.1177/33.8.3894499.
- Fahlberg MD, et al. Overcoming fixation and permeabilization challenges in flow cytometry by optical barcoding and multi-pass acquisition. Cytometry A. 2024;105(11):838-848. DOI:10.1002/cyto.a.24904.
- Law JP, et al. The importance of Foxp3 antibody and fixation/permeabilization buffer combinations in identifying CD4+CD25+Foxp3+ regulatory T cells. Cytometry A. 2009;75(12):1040-1050. DOI:10.1002/cyto.a.20815.
- Schippel N, et al. Erythropoietin mediates glycerophospholipid remodeling during human early erythropoiesis. bioRxiv. 2026. DOI:10.64898/2026.02.20.707106.
Ristampe e permessi
Questo articolo è stato pubblicato
Video in arrivo