Questo protocollo presenta un flusso di lavoro completo ed end-to-end per metabolomica non mirata, utilizzando dispositivi di campionamento microvascolare volumetrico assorbente (VAMS). L'obiettivo è analizzare in modo efficiente il campione mediante un'unica estrazione su due piattaforme analitiche complementari (RP-LC-MS e GC-MS), stabilendo un framework robusto per studi clinici su larga scala e decentralizzati.
Articolo metodologico
Un flusso di lavoro completo end-to-end su doppia piattaforma per il profiling metabolico di microcampioni di sangue essiccato
In questo articolo
Sommario
Abstract
Il microcampionamento del sangue (BµS) si è affermato come un'alternativa solida e minimamente invasiva alla venipuntura tradizionale, consentendo il prelievo di campioni di piccolo volume al di fuori degli ambienti clinici convenzionali. Sostenendo il campionamento decentralizzato e migliorando l'aderenza del paziente, questi dispositivi possono essere integrati con tecnologie omiche avanzate per facilitare disegni di studio su larga scala e longitudinali. Tuttavia, un'implementazione efficace richiede l'ottimizzazione di molteplici passaggi critici, dalla raccolta e conservazione del campione fino all'estrazione e alla preparazione analitica. In questo lavoro proponiamo un flusso di lavoro completo end-to-end per metabolomica non mirata applicato al BµS, con particolare attenzione ai parametri chiave che regolano la preparazione del campione e le prestazioni analitiche. I dispositivi di microcampionamento volumetrico assorbente (VAMS) sono stati valutati utilizzando due piattaforme complementari: cromatografia liquida in fase inversa abbinata a spettrometria di massa e cromatografia gassosa abbinata a spettrometria di massa. L'applicazione del flusso di lavoro ottimizzato ha dimostrato una vasta copertura metabolomica attraverso diverse classi chimiche, evidenziando il potenziale del campionamento basato su VAMS nel sostenere studi metabolomici scalabili e decentralizzati, mantenendo robustezza analitica, riproducibilità e rilevanza biologica.
Introduzione
La metabolomica, lo studio sistematico di molecole a basso peso molecolare in matrici biologiche, ha assunto un'importanza notevole come strumento fondamentale per chiarire i fenotipi cellulari e gli stati metabolici dinamici1,2. In ambito clinico, la metabolomica del sangue offre un grande potenziale migliorando l'efficienza diagnostica e consentendo una valutazione del rischio di malattia più completa, colmando spesso le lacune lasciate dalle diagnosi convenzionali. Tuttavia, catturare l'intero metaboloma è intrinsecamente complesso. Data l'elevata complessità chimica e l'ampia varietà di concentrazioni dei metaboliti endogeni, nessuna singola piattaforma analitica può garantire una copertura completa, rendendo essenziale l'uso di tecniche analitiche complementari per massimizzare la visione d'insieme del profilo metabolico.
Il microcampionamento ematico (BµS) è una tecnica di raccolta del campione minimamente invasiva che prevede la raccolta di pochi µL di sangue. L'acquisizione semplificata del campione elimina la necessità di flebotomia, consentendo la raccolta a domicilio e migliorando il comfort del paziente. Inoltre, la transizione da una matrice liquida a una matrice secca è stata dimostrata aumentare la stabilità di vari metaboliti labili e semplificare le operazioni di trasporto e stoccaggio, poiché non sono richieste temperature controllate3,4,5. Sebbene il BµS sia utilizzato da decenni, principalmente come spot di sangue secco (DBS) per la diagnosi di errori congeniti del metabolismo, questa tecnica classica presenta alcuni svantaggi analitici. La procedura di raccolta non consente una raccolta quantitativa del campione, rendendo la tecnica soggetta all'«effetto ematocrito», in cui le variazioni della viscosità del sangue alterano la distribuzione del sangue, compromettendo così l'accuratezza quantitativa. Per superare questa limitazione, sono stati sviluppati dispositivi di BµS quantitativi. Il campionamento microvolumetrico assorbente (VAMS) è una tecnologia BµS recente che utilizza una punta polimerica progettata per prelevare un volume accurato di sangue, superando i limiti del tradizionale DBS6,7,8.
Di conseguenza, il profilo metabolico globale del BµS ha suscitato un interesse crescente negli ultimi anni9,10,11,12,13,14,15,16,17,18,19,20,21. Gli studi pubblicati che confrontano il BµS con matrici tradizionali utilizzano diverse tecniche analitiche, che coprono un'ampia gamma di polarità, dalla elettroforesi capillare17 (CE) e dalla cromatografia liquida in fase normale18,19 (HILIC) accoppiate alla spettrometria di massa (MS) per le specie polari, fino alla spettrometria di massa in fase inversa18,19,21 (RP-MS) per metaboliti a polarità intermedia e lipidi. I metodi tradizionali di estrazione presentano un collo di bottiglia fondamentale: l'ottimizzazione per uno strumento specifico spesso comporta lo scarto di frazioni chimiche cruciali e la perdita di dati metabolici. Quando i volumi del campione sono molto limitati, eseguire analisi separate multiple risulta difficoltoso. Pertanto, lo sviluppo di un singolo protocollo di estrazione compatibile con diverse piattaforme analitiche rappresenta ancora un ostacolo significativo.
Questo flusso di lavoro descrive le procedure per le analisi duali mediante RP-LC-MS e cromatografia in fase gassosa (GC) dei dispositivi VAMS. Per quanto ne sappiamo, questo è il primo flusso di lavoro per il profilo metabolico non mirato di BµS che combina queste due piattaforme ortogonali utilizzando un'unica procedura di estrazione del campione. Inoltre, evidenzia i passaggi più critici necessari per garantire l'acquisizione affidabile e riproducibile di un profilo metabolico non mirato completo.
Protocollo
Tutti i partecipanti hanno fornito un consenso informato scritto alla partecipazione. Lo studio è stato approvato dal Comitato Etico per la Ricerca dell'Università Aristotele di Salonicco (#306272/2022).
1. Raccolta del campione
- Lavare le mani del soggetto con acqua tiepida per rimuovere eventuali contaminanti e aumentare il flusso sanguigno.
- Pulire il dito con una soluzione di etanolo al 70%. Attendere fino a quando la soluzione si sarà evaporata naturalmente.
NOTA: L'uso di disinfettanti a base di iodio o di sapone potrebbe interferire con le analisi mediante LC-MS. - Staccare il cappuccio di un lancetta sterile monouso attivata dal contatto (profondità 1,5 mm). Appoggiarla al centro della punta del dito e premere.
- Eliminare la prima goccia di sangue e attendere la formazione di una nuova goccia.
NOTA: A causa della possibile contaminazione da fluido extracellulare localizzato, la prima goccia potrebbe non riflettere i livelli circolanti sistemici. - Senza rimuovere il dispositivo dal suo supporto, toccare il 20 µL punta del dispositivo VAMS alla goccia di sangue. Il dispositivo deve essere posizionato verticalmente sopra il campione. Evitare di immergere completamente la punta nel sangue, poiché ciò potrebbe causare un prelievo eccessivo.
NOTA: Quando si preleva da un tubo contenente sangue venoso, come può essere necessario in un ambiente di laboratorio, assicurarsi che la punta entri in contatto solo con la superficie del liquido, senza immergerla, per evitare un prelievo eccessivo. - Dopo la saturazione della punta, raggiunta quando si è completamente colorata di rosso, mantenerla in posizione per altri due secondi, quindi rimuoverla dal campione di sangue.
- Posizionare i campioni nelle loro scatole originali su una superficie piana e pulita, lontano dalla luce diretta del sole o da fonti di calore, evitando che la punta entri in contatto con oggetti esterni, e lasciarli asciugare per 2 h a temperatura ambiente e umidità ambiente.
- Conservare i campioni in un sacchetto con disidratante a −80 °C fino al momento dell'analisi. Il trasporto deve essere effettuato sotto ghiaccio secco.
NOTA: Nei casi di analisi mirata di BµS in cui la stabilità dell'analita è già stata studiata, i campioni possono essere conservati a temperatura ambiente per il tempo indicato. Tuttavia, per l'analisi non mirata, la conservazione a –80 °C è raccomandato, poiché alcuni analiti rimangono soggetti a degradazione anche nella matrice essiccata. Una tabella di risoluzione dei problemi per le difficoltà più comuni nella raccolta dei campioni è riportata in Tabella 1.
2. Procedura di estrazione dei metaboliti
- Staccare l'intera punta dal manico di plastica e posizionarla in una provetta microcentrifuga con fondo rotondo (utilizzare il cappuccio di una provetta microcentrifuga per staccare la punta dal manico).
- Riidratare aggiungendo direttamente sulla punta 50 µL di acqua ultrapura.
- Aggiungere 400 µL di metanolo contenente una miscela di standard interno (ad esempio, acido D-miristico isotopicamente marcato) per estrarre i metaboliti e favorire la precipitazione delle proteine.
NOTA: ATTENZIONE: Il metanolo è tossico e altamente infiammabile. Deve essere manipolato in una cappa a flusso laminare. - Sottoporre i campioni a sonificazione in un bagno di ghiaccio per 10 minuti in funzionamento continuo (potenza raccomandata 215/860 W, frequenza 35 kHz).
- Rimuovere con cura la punta utilizzando pinzette, pulendole con metanolo tra un campione e l'altro.
- Centrifugare a 6720 x g per 10 minuti a 4 °C.
- Trasferire 150 µL del soprannatante in nuove provette. Utilizzare lo stesso volume per ogni campione. Usare una nuova provetta microcentrifuga per l'analisi RPLC e un nuovo vial di vetro da 1,5 mL per l'analisi GC.
- Trasferire 50 µL del soprannatante di ciascun campione in un singolo vial per preparare un campione QC intra-studio in pool.
- Vortexare brevemente per assicurare un'omogeneizzazione completa, quindi dividere in aliquote multiple dello stesso volume dei campioni dello studio. Usare una nuova provetta microcentrifuga per l'analisi RPLC e un nuovo vial di vetro da 1,5 mL per l'analisi GC.
- Evaporare i soprannatanti fino a completa essiccazione utilizzando un concentratore sotto vuoto, in modalità di evaporazione acquosa, a un livello di vuoto di −600 mmHg (−800 mbar), con rotazione a 1400 giri/min, a temperatura ambiente. L'essiccazione richiede circa 2 ore.
NOTA: Monitorare attentamente l'evaporazione e rimuovere i vial dal concentratore per evitare la perdita di composti volatili una volta che il solvente è completamente evaporato. Punto di pausa: I campioni possono essere congelati a −80 °C in forma essiccata per tutta la notte fino all'analisi.
3. Procedura precedente all'analisi LC-MS
- Ricostituire il residuo essiccato in 100 µL di un solvente di ricostituzione, come la fase mobile iniziale (ad esempio, metanolo al 5–10% in acqua).
NOTA: Il volume e il solvente di ricostituzione possono essere adattati in base alle condizioni cromatografiche. - Ricostituire il controllo di qualità (QC) nello stesso solvente e volume del campione in studio (mantenere sempre lo stesso rapporto tra volume del campione e volume del solvente).
- Vortexare brevemente e trasferire in centrifuga per 10 min a 6720 x g a 4 °C.
- Trasferire il soprannatante in un vial per autosampler con inserto.
4. Procedura precedente all'analisi GC-MS
NOTA: Tutti i seguenti passaggi devono essere eseguiti in una cappa aspirante.
- Preparare l'agente di metossiaminazione sciogliendo 40 mg di cloridrato di metossiammina in 1 mL di piridina.
NOTA: ATTENZIONE: La piridina è tossica. Deve essere manipolata in una cappa aspirante. - Preparare l'agente di derivatizzazione aggiungendo 10 µL di clorosilano trimetilico (TMCS) a 1 mL di N-Metil-N-(trimetilsilil)trifluoroacetammide (MSTFA).
NOTA: ATTENZIONE: TMCS e MSTFA sono entrambi tossici. Devono essere manipolati in una cappa aspirante. - Aggiungere 10 µL dell'agente di metossiaminazione (cloridrato di metossiammina 40 mg/mL in piridina) ai residui secchi dei campioni di prova e dei campioni di controllo di qualità (QC).
- Vortexare brevemente i campioni per assicurare un'adeguata miscelazione del reagente.
- Incubare i campioni a 30 °C per 90 min. L'incubazione viene eseguita in condizioni statiche.
- Attendere che i campioni si raffreddino a temperatura ambiente, quindi aggiungere 90 µL dell'agente di derivatizzazione (MSTFA con 1% TMCS).
- Sostituire i tappi delle provette con tappi nuovi e vortexare i campioni per 30 s per garantire una miscela omogenea.
- Incubare la miscela a 37 °C per 30 min. L'incubazione viene eseguita in condizioni statiche.
- Attendere che i campioni si raffreddino a temperatura ambiente, quindi aggiungere 10 µL di standard di iniezione (ad esempio, pentadecano 6,25 mg/L in piridina) a ciascun campione.
- Sostituire i tappi delle provette con tappi nuovi, vortexare brevemente e trasferire la miscela finale in provette di vetro per cromatografia con inserti micro.
- Caricare le provette nel vassoio dell'autoiniettore.
- Lasciare equilibrare i campioni nell'autoiniettore per 4 h a temperatura ambiente prima della prima iniezione.
NOTA: La derivatizzazione si completa dopo 4 h e i metaboliti rimangono stabili a temperatura ambiente fino a 24 h dopo il completamento della derivatizzazione. Regolare di conseguenza il numero di campioni in ciascun lotto in modo che i campioni non rimangano nell'autoiniettore per più di 28 h (dopo l'aggiunta di MSTFA con 1% TMCS). Gli schemi dei metodi di preparazione dei campioni sono mostrati in Figura 1A–C.
5. Configurazione di RP-LC-MS
- Preparare gli eluenti RP e le soluzioni di lavaggio seguendo la Tabella 2.
NOTA: ATTENZIONE: L'acido formico e l'isopropanolo sono infiammabili. L'acido formico è anche tossico. Entrambi devono essere manipolati in una cappa aspirante. - Installare la colonna HSS T3 C18 (100 mm x 2,1 mm, 1,7 µm) nel forno colonna.
- Collegare tutti i tubi al canale corrispondente ed eseguire la purga di ciascun canale in modo appropriato.
- Impostare la temperatura della colonna a 40 °C.
- Iniziare a lavare la colonna con 100% A:0% B a una portata di 0,1 mL/min.
- Aumentare la portata a incrementi di 0,1 mL/min, attendendo che la pressione della colonna si stabilizzi tra un incremento e l'altro, fino a raggiungere una portata di 0,35 mL/min. Verificare la presenza di perdite.
- Equilibrare la colonna alle condizioni iniziali del gradiente (0% B) per circa 30 minuti.
NOTA: Monitorare la pressione della colonna e assicurarsi che rimanga nell'intervallo previsto (5000–6000 psi). - Avviare la sequenza di campioni.
6. Configurazione del GC-MS
- Installare la colonna capillare DB-5 (5% – fenil-metil-polisilossano) nel fornetto della colonna.
- Impostare la colonna alla temperatura iniziale di 60 °C.
- Impostare l'iniettore PTV alla temperatura iniziale di 110 °C.
- Avviare la sequenza di campioni.
Risultati
Qui vengono presentati risultati rappresentativi dell'analisi non mirata di dispositivi VAMS, eseguita secondo la procedura descritta in precedenza.
Sono stati valutati i dati derivati dall'analisi triplicata di un campione composito preparato da sangue venoso di 10 individui, prelevato mediante VAMS, e vengono mostrate le caratteristiche delle impronte metaboliche ottenute. La qualità dei dati e le informazioni acquisite dai dispositivi VAMS sono state valutate utilizzando due criteri principali: il numero totale di caratteristiche chimiche rilevate e la riproducibilità delle caratteristiche (n = 3), espressa come deviazione standard relativa percentuale (%RSD). Il numero totale di caratteristiche è stato utilizzato per valutare l'ampiezza dell'estrazione e la copertura chimica del solvente, mentre il %RSD è stato monitorato per garantire la precisione tecnica e la robustezza del metodo; un %RSD più basso indica un processo di estrazione altamente riproducibile che minimizza il rumore analitico.
Dopo l'estrazione e l'elaborazione dei dati grezzi, è stata ottenuta una matrice di caratteristiche m/z-tempo di ritenzione (RT), insieme alle relative intensità. Sono state considerate solo le caratteristiche con un segnale rilevabile in due replicati su tre, dopo adeguati passaggi di pre-elaborazione e filtraggio dei bianchi. Figura 2A,B mostra grafici m/z in funzione del RT per lo stesso campione analizzato secondo i protocolli descritti per LC-MS e GC-MS.
L'elevato numero di componenti eluite all'inizio della corsa di RPLC è attribuibile a metaboliti altamente idrofili estratti dal protocollo applicato, ma scarsamente trattenuti sulla colonna a fase inversa. Sebbene i metaboliti eluiti precocemente presentino difficoltà di identificazione, annotazioni accurate sono comunque possibili utilizzando dati di frammentazione MS/MS insieme a confronti con database spettrali e standard di riferimento interni. Inoltre, si prevede che una parte significativa di questa frazione idrofila venga catturata mediante analisi GC-MS. In definitiva, questo rappresenta una limitazione intrinseca del campo, poiché l'elevata complessità del metaboloma richiede l'uso di molteplici piattaforme analitiche.
La valutazione multipiattaforma degli estratti metanolici dimostra chiaramente la natura altamente complementare dei flussi analitici LC e GC, con metriche prestazionali entro i range previsti per un profilo metabolomico completo. Figura 3A,B mostra il numero complessivo delle caratteristiche e la distribuzione dell'RSD% per ciascuna piattaforma. La piattaforma LC ha fornito un'ampia copertura chimica, risolvendo 4.169 caratteristiche, in linea con la sua capacità consolidata di rilevare un'ampia varietà di composti polari, semipolari e non volatili. Contemporaneamente, la piattaforma GC ha mostrato un numero inferiore di caratteristiche, pari a 187. Ciò era previsto, poiché la GC può rilevare soltanto composti volatili suscettibili di derivatizzazione.
Per quanto riguarda la riproducibilità, come mostrato nel grafico a violino, la distribuzione complessiva e la dispersione dei valori di RSD% sono notevolmente simili tra LC-MS e GC-MS. Il %RSD medio era tipico per entrambe le piattaforme, pari a circa il 29,7% per LC (2.655 su 4.169 avevano un %RSD inferiore al 30%) e al 32,3% per GC (114 su 187 avevano un %RSD inferiore al 30%). Sebbene un piccolo numero di caratteristiche abbia mostrato valori di RSD più elevati su entrambi i lati, questa variabilità è comune e prevista nella metabolomica non mirata. Questi valori più alti appartengono tipicamente a metaboliti a bassa abbondanza che si trovano vicino al limite di rilevamento dello strumento. Nel complesso, i profili di distribuzione stretti confermano una riproducibilità soddisfacente per entrambe le configurazioni analitiche.
Lo spazio chimico dei metaboliti catturato dal protocollo può essere valutato attraverso le annotazioni dei metaboliti. Diversi composti sono stati rilevati mediante LC-MS e GC-MS, come previsto data la complementarità intrinseca delle due piattaforme. Un elenco completo delle annotazioni dei metaboliti per i dispositivi VAMS è fornito nella Tabella Supplementare 1 e nella Tabella Supplementare 2. In totale, 97 metaboliti sono stati rilevati e annotati (livello 1 e 2, come proposto da Sumner et al. (2007)22) mediante questo protocollo utilizzando le due tecniche, oltre ad altri composti caratterizzati putativamente a livello 3. Le annotazioni GC sono state ulteriormente confermate confrontando gli indici sperimentali di ritenzione – ottenuti mediante confronto con FAMES – con quelli tabulati23. Figura 4A,B mostra la distribuzione per sottoclasse dei metaboliti annotati per entrambi i metodi, mentre Figura 4C mostra l'overlap tra le tecniche, evidenziandone la complementarità. Alcuni importanti metaboliti intermedi possono essere convalidati mediante entrambe le tecniche, mentre caratteristiche strutturalmente uniche o specifiche della piattaforma possono colmare lacune nei percorsi metabolici centrali del carbonio e secondari. Sebbene gli aminoacidi e i peptidi rappresentino le principali classi chimiche in entrambe le analisi, solo pochi metaboliti si sovrappongono tra le tecniche. Molte classi di metaboliti sono specifiche dello strumento, come le acilcarnitine in LC-MS e gli esosi in GC-MS.
Per dimostrare l'efficienza del metanolo come solvente di estrazione per entrambe le tecniche, sono state effettuate prove comparative su campioni VAMS utilizzando diversi sistemi solventi, seguite da analisi LC-MS e GC-MS. Tre distinti sistemi solventi sono stati confrontati con il metanolo in triplicato: acetonitrile puro (ACN), una miscela metanolo–acqua (60:40, v/v) e una miscela acetonitrile–metanolo (70:30, v/v). La scelta di questi solventi e miscele è stata guidata da esperimenti preliminari condotti dal nostro gruppo, nonché dalla letteratura scientifica precedentemente pubblicata13,14,24,25. L'efficienza di estrazione di ciascun sistema è stata valutata utilizzando tre parametri chiave: il numero totale di caratteristiche rilevate, l'intensità complessiva delle caratteristiche e la riproducibilità delle caratteristiche, espressa come deviazione standard relativa (RSD, %).
Per il flusso di lavoro LC-MS, il numero più elevato di caratteristiche è stato rilevato utilizzando MeOH-H2O (60:40, v/v), con una media di 4.514 caratteristiche nelle tre repliche, seguito da vicino da MeOH puro (4.169 caratteristiche). La miscela ACN–MeOH (70:30, v/v) ha prodotto una media di 3.502 caratteristiche, mentre ACN puro ha fornito il conteggio medio più basso di caratteristiche, pari a 2.836. Una rappresentazione grafica di questi conteggi di caratteristiche per ciascuna replica è illustrata nella Figura 5A.
Per esaminare le caratteristiche di precisione per ciascuna condizione di estrazione, sono state analizzate le intensità delle caratteristiche e i coefficienti di variazione relativi (CV%) derivanti da tre iniezioni replicate. Un confronto tra l'abbondanza totale delle caratteristiche e la media del %CV per solvente di estrazione in LC-MS è mostrato in Figura 5A. Le distribuzioni del segnale in scala log2 sono risultate simili per tutti gli estratti, con MeOH-H2O 60:40 (v/v), ACN e MeOH che hanno prodotto abbondanze leggermente superiori rispetto ad ACN-MeOH 70:30 (v/v). Il MeOH ha mostrato un %CV medio complessivo più basso, indicando che l'estrazione con questo solvente è risultata più riproducibile.
È stata eseguita un'analisi simile dell'efficienza del sistema di solvente estrattivo sui dati GC-MS. Ancora una volta, per la valutazione del numero di caratteristiche, sono state considerate soltanto quelle con un segnale rilevato in almeno due replicati su tre. Il solvente che ha prodotto il numero maggiore di caratteristiche è stato ACN-MeOH 70:30 (v/v) (216 caratteristiche), seguito da vicino da MeOH (187 caratteristiche). Un'illustrazione grafica del numero di caratteristiche rilevate per ciascun solvente estrattivo e BµS è mostrata in Figura 5B.
Per quanto riguarda l'abbondanza complessiva delle caratteristiche rilevate, il MeOH si è rivelato il più efficace, producendo un'abbondanza maggiore, come mostrato nella Figura 5B. Al secondo posto si colloca il MeOH-H₂O 60:40 (v/v), seguito da ACN-MeOH 70:30 (v/v). L'ACN si è dimostrato il solvente meno efficace. Per quanto riguarda il %RSD delle caratteristiche, il MeOH-H₂O 60:40 (v/v) ha fornito i valori di RSD più bassi per VAMS (RSD = 38,57%), seguito da vicino da ACN (42,65%), MeOH (44,14%) e ACN-MeOH 70:30 (v/v) (49,14%). Questi valori sono rappresentati nella Figura 5B.
I risultati sopra citati sono in accordo con la letteratura scientifica precedentemente pubblicata. Couacault et al. (2026)19 hanno riportato un numero comparabile di caratteristiche nell'analisi RP-LC-MS di DBS e VAMS, utilizzando una composizione del solvente di estrazione simile (riidratazione con 80 µL di acqua, seguita dall'aggiunta di 320 µL di MeOH). Analogamente, Cala et al. (2017)11 hanno rilevato un numero simile di caratteristiche (153) mediante analisi GC-MS delle punte di VAMS. Sebbene la maggior parte degli studi esistenti non abbia valutato la precisione delle analisi effettuate con questi dispositivi, i nostri risultati complessivi sono in linea con quanto atteso per un'analisi non mirata. Inoltre, i risultati ottenuti con LC concordano con quelli riportati da Bossi et al. (2025)26 per l'analisi HILIC di microcampioni di DBS e qDBS, in cui la maggior parte delle caratteristiche rilevate presentava RSD < 30%.
Nel complesso, questi risultati dimostrano che l'estrazione basata sul metanolo fornisce un equilibrio robusto tra numero di caratteristiche, intensità e precisione (RSD medio, %) sia per l'analisi LC-MS che per quella GC-MS di campioni VAMS. Pertanto, un singolo protocollo di estrazione con metanolo può semplificare la preparazione doppia dei campioni, facilitare l'acquisizione parallela di profili metabolici complementari e massimizzare il rendimento informativo.
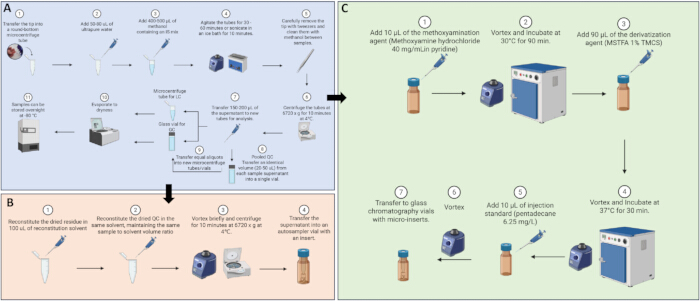
Figura 1: Schemi del protocollo che mostrano (A) il protocollo di estrazione del campione, (B) la riconstituzione per LC-MS e (C) la derivatizzazione per GC-MS/MS. Creato con BioRender. Marques, D. (2026) https://BioRender.com/dprdv18, https://biorender.com/xu2qh34, https://biorender.com/7ztz2qv. Cliccare qui per visualizzare una versione ingrandita di questa figura.
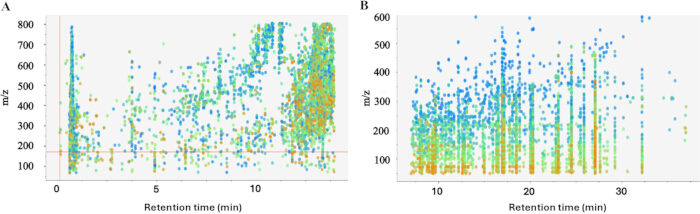
Figura 2: Confronto di m/z e rt di un campione rappresentativo per (A) analisi LC-MS e (B) analisi GC-MS. Ogni punto rappresenta un singolo segnale prima che venga raggruppato in caratteristiche. I colori indicano l'intensità del segnale MS1 per una determinata caratteristica, con intensità crescente dal blu al rosso. Cliccare qui per visualizzare una versione ingrandita di questa figura.
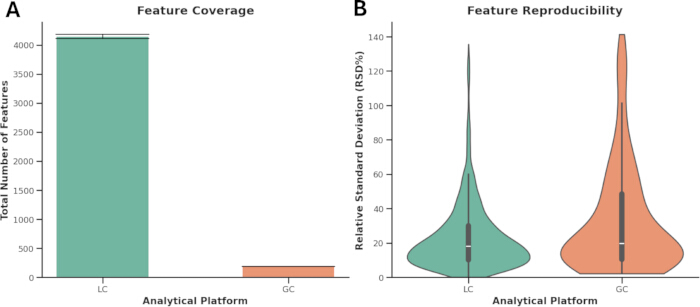
Figura 3: Copertura delle caratteristiche e riproducibilità tra diverse piattaforme analitiche. (A) Copertura delle caratteristiche: numero totale di caratteristiche uniche rilevate mediante LC (turchese) e GC (arancione), con i conteggi esatti indicati sopra ciascuna barra. (B) Riproducibilità delle caratteristiche: grafici a violino che mostrano la densità di distribuzione delle deviazioni standard relative (RSD%) per tutte le caratteristiche. I boxplot inseriti indicano la mediana e gli intervalli interquartili; i singoli punti dati sono omessi per chiarezza visiva. Cliccare qui per visualizzare una versione ingrandita di questa figura.
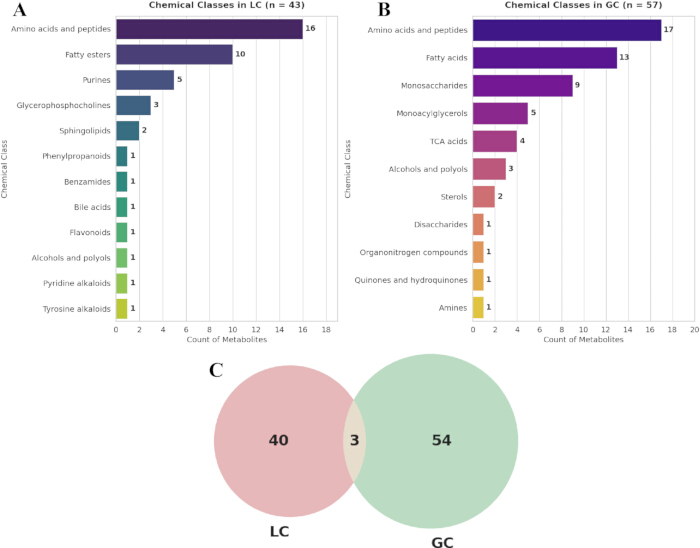
Figura 4: Istogrammi che mostrano il numero di composti delle diverse classi chimiche rilevati mediante (A) LC-MS e (B) GC-MS. (C) Sovrapposizione dei metaboliti annotati ai livelli 1 e 2 tra le piattaforme. Cliccare qui per visualizzare una versione ingrandita di questa figura.
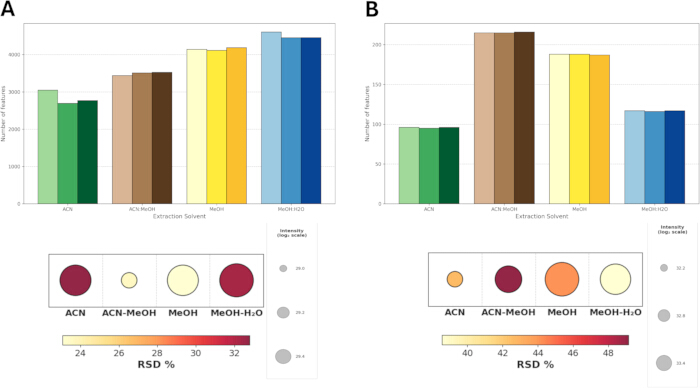
Figura 5: Risultati del solvente di estrazione ottenuti dall'analisi LC-MS (A) e GC-MS (B) di dispositivi VAMS. Gli istogrammi nella parte superiore della figura rappresentano il numero di caratteristiche ottenute da ciascun solvente di estrazione applicato ai dispositivi VAMS per replica. I grafici nella parte inferiore mostrano la somma delle intensità e la RSD media (%) per ciascun solvente di estrazione utilizzato con il dispositivo VAMS. La dimensione dei cerchi rappresenta l'intensità totale sommata delle caratteristiche rilevate su scala log2, riflettendo l'efficienza di estrazione. Il gradiente di colore indica la precisione analitica, espressa come Deviazione Standard Relativa (RSD), dove il giallo indica una precisione maggiore e il rosso una variabilità più elevata. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Tabella 1: Tabella di risoluzione dei problemi. Panoramica dei problemi comuni durante il campionamento, delle cause e delle soluzioni relative all'uso dei dispositivi VAMS. Cliccare qui per scaricare il file.
Tabella 2: Eluenti e soluzioni di lavaggio per la fase inversa. Panoramica delle fasi mobili, della soluzione di lavaggio per la tenuta, del solvente di spurgo e delle composizioni del solvente di lavaggio utilizzate per l'analisi cromatografica. Cliccare qui per scaricare il file.
File Supplementare 1: Ulteriori Dettagli Sperimentali. Parametri LC-MS e GC-MS. Cliccare qui per scaricare questo file.
Tabella supplementare 1: annotazioni LC-MS. Composti identificati con il presente protocollo sulla piattaforma LC-MS. Cliccare qui per scaricare il file.
Tabella supplementare 2: annotazioni GC-MS. Composti identificati con il protocollo attuale sulla piattaforma GC-MS. Cliccare qui per scaricare il file.
Discussione
La metabolomica non mirata offre una visione unica della composizione chimica dei campioni biologici. Tuttavia, data l'elevata diversità chimica del metaboloma, nessuna tecnica può caratterizzare completamente le piccole molecole presenti nel sangue. Pertanto, è necessario utilizzare tecniche complementari per aumentare la copertura dei metaboliti e migliorare l'informazione complessiva ottenuta da questi studi. Tuttavia, il piccolo volume dei microcampioni di sangue, come quelli raccolti con VAMS, rende difficoltosa la preparazione del campione per diverse analisi.
In questo protocollo viene presentata una procedura completa per il profilo metabolomico delle punte VAMS mediante estrazione doppia e due tecniche analitiche complementari. Sebbene siano stati pubblicati lavori precedenti che eseguono analisi non mirate su campioni VAMS11,12,13,15,17,18,19,20,21,27, ognuno si concentra su una singola tecnica analitica. Questo è il primo protocollo che adatta l'estrazione dai dispositivi VAMS per supportare analisi mediante LC e GC-MS all'interno di un unico flusso di lavoro.
Questo protocollo fornisce volumi specifici di solventi ed estratti per ottenere i risultati presentati; piccole modifiche possono essere adattate a seconda delle singole configurazioni, in base alla sensibilità dell'apparecchiatura, ai volumi di iniezione disponibili e ai requisiti dei campioni di controllo qualità. Ad esempio, il volume di acqua aggiunto per la riedificazione al passaggio 2.2 potrebbe essere modificato da 50 a 80 µL, per assicurare che la punta sia completamente bagnata. Il volume di metanolo al passaggio 2.3 potrebbe essere aumentato da 400 a 500 µL per ottenere un volume di estratto maggiore, utile per suddividere in un numero più elevato di campioni di controllo qualità. Tuttavia, va notato che l'aumento del volume di solvente comporterà una maggiore diluizione degli analiti. Inoltre, i volumi prelevati per l'analisi e per i campioni di controllo qualità ai passaggi 2.7 e 2.8, rispettivamente, possono essere regolati (da 150 a 200 µL al passaggio 2.7 e da 20 a 50 µL al passaggio 2.8) in modo da corrispondere al volume desiderato per ciascun campione. È importante sottolineare che questi volumi di solvente possono essere modificati liberamente senza richiedere una scala proporzionale. Sebbene un rapporto solvente-campione standard di 3:1 sia generalmente sufficiente per un'estrazione completa, questo metodo utilizza un eccesso maggiore di solvente per garantire che l'intero dispositivo BµS rimanga completamente immerso, rendendo il protocollo robusto e direttamente applicabile a tutti i volumi suggeriti.
I dati ottenuti sia con LC-MS che con GC-MS possono essere analizzati utilizzando diversi strumenti software open source. In questo studio, i risultati di LC-MS sono stati ottenuti mediante il flusso di lavoro Metabonaut28 con XCMS. Per i campioni di GC-MS, l'elaborazione dei dati è stata eseguita utilizzando MSDial v. 5.5.260323. Tutorial sono disponibili all'indirizzo (https://systemsomicslab.github.io/mtbinfo.github.io/MS-DIAL/tutorial.html). I parametri dettagliati per l'elaborazione dei dati di LC-MS e GC-MS sono forniti nel File Supplementare 1.
Si consiglia di elaborare ogni set di dati singolarmente, utilizzando i campioni QC in un lotto separato per ottimizzare i parametri di elaborazione prima di applicarli all'intero set di dati. La normalizzazione deve essere eseguita dopo la pre-elaborazione dei dati. Sia XCMS che MSDial dispongono di strumenti integrati per la normalizzazione. Per il presente lavoro, la normalizzazione è stata eseguita con il software open-source QCMXP29, utilizzando un modello lineare basato sulle risposte dei QC.
Alcuni passaggi critici, principalmente nella fase di preparazione del campione, devono essere evidenziati per garantire che i risultati siano affidabili.
Il protocollo attuale è stato sviluppato utilizzando un sistema LC accoppiato a uno spettrometro di massa a quadrupolo con analizzatore a tempo di volo (LC-QTOF-MS) e un sistema di cromatografia gassosa–spettrometria di massa (GC-MS), con parametri elencati nel Materiale Supplementare S1. Se si utilizza un tipo diverso di LC o GC, i parametri devono essere ottimizzati per la configurazione specifica. Nelle analisi metabolomiche basate su GC-MS e LC-MS, è necessario prevedere iniezioni di bianco all'inizio e alla fine del lotto analitico. Prima di iniettare qualsiasi campione QC, è necessario iniettare i QC di condizionamento da 10 a 15 volte nel sistema LC-MS e da 5 a 10 volte nel sistema GC-MS, per condizionare la colonna con la matrice da analizzare. I QC di condizionamento devono essere preparati seguendo la stessa procedura degli altri QC. I campioni QC intra-studio devono essere iniettati periodicamente e devono rappresentare circa il 10% delle soluzioni iniettate.
La manipolazione delle punte VAMS è uno dei passaggi più critici in questo flusso di lavoro. È fondamentale che la punta non entri in contatto con superfici diverse dall'interno della provetta da microcentrifuga, poiché ciò potrebbe causare una perdita di analita. Inoltre, il passaggio di pre-idratazione è essenziale per un'adeguata estrazione degli analiti: mentre l'idratazione iniziale sembra migliorare il recupero facilitando il rilascio degli analiti prima della precipitazione, si ipotizza che l'aggiunta diretta di solventi organici innescchi immediatamente la precipitazione proteica all'interno della struttura della punta, creando una barriera fisica che limita l'estrazione successiva dei metaboliti.
Inoltre, è necessario assicurarsi che la punta sia rimossa prima del passaggio di centrifugazione. Sebbene ciò possa causare una piccola perdita di soluzione, non farlo compromette il recupero del sopranatante. La punta può facilmente risospendere il precipitato, rendendo impossibile la raccolta di un sopranatante limpido.
Alcune considerazioni generali riguardo alla stabilità devono essere prese in esame per garantire i migliori risultati. In primo luogo, i campioni devono essere conservati in frigorifero, preferibilmente a −80 °C, fino al momento dell'analisi. Si raccomanda di scongelare i campioni in un bagno di ghiaccio o in frigorifero. Per prevenire il degrado, si consiglia di iniettare il campione nel sistema cromatografico il più rapidamente possibile. Tuttavia, se l'iniezione non è immediatamente possibile a causa di limitazioni di tempo, l'estratto essiccato può essere congelato durante la notte senza un significativo calo della stabilità.
Alcuni passaggi del flusso di lavoro della GC-MS devono essere evidenziati. Il processo di derivatizzazione è composto da due fasi. La prima è la metossiaminazione, che protegge i gruppi chetonici soggetti a perdita di carbossile sotto forma di anidride carbonica se lasciati non protetti. A questa segue la trimetilsililazione. Il MSTFA reagisce con molecole contenenti protoni acidi, comuni nei gruppi carbossilici, idrossilici, amminici, iminici e solfonilici. Tale reazione riduce la polarità dell'analita e introduce un gruppo ingombrante di grandi dimensioni, abbassandone così il punto di ebollizione23. È fondamentale che il campione sia completamente secco prima di aggiungere la metossiammina, poiché l'acqua può interferire con la protezione dell'analita. Si deve inoltre prestare attenzione al fatto che è importante lasciare i campioni stabilizzare a temperatura ambiente dopo averli rimossi dal forno, poiché l'apertura del vial prima di tale stabilizzazione può causare la perdita di metaboliti volatili. Inoltre, i tappi del GC possono dilatarsi durante il riscaldamento, il che può portare a una chiusura non corretta del vial e alla perdita degli analiti nel tempo. Per questo motivo, si raccomanda di sostituire il tappo del GC dopo ogni fase di incubazione.
Tuttavia, per quanto riguarda il protocollo GC-MS, è necessario fare alcune considerazioni sul tempo di derivatizzazione. È stato dimostrato che i metaboliti continuano a reagire anche dopo essere stati rimossi dal forno, raggiungendo un plateau di concentrazione dopo 4 h. Questo plateau rimane stabile fino a 24 h dopo la completata derivatizzazione30,31. Pertanto, è molto importante organizzare la preparazione dei campioni in modo da garantire che i campioni derivatizzati rimangano nell'autocampionatore per non più di 28 h dopo la reazione con MSTFA. Per lotti analitici di grandi dimensioni, si raccomanda di preparare tutti i campioni contemporaneamente per ridurre la variabilità intergiornaliera nella preparazione e assicurare che aliquote di ogni campione possano essere unite nella miscela di controllo di qualità (QC). I campioni possono essere conservati come residui essiccati a −80 °C, e solo quelli da analizzare nelle successive 24 h devono essere scongelati e derivatizzati27. Si raccomanda inoltre di coprire i vial con pellicola da laboratorio per impedire che i campioni assorbano umidità nel congelatore. Infine, si raccomanda di utilizzare soluzioni di derivatizzazione appena preparate e di seguire le linee guida generali per l'assicurazione della qualità nell'analisi metabolomica in entrambe le metodologie, al fine di ottenere risultati affidabili32.
Sebbene il confronto tra il flusso di lavoro attuale e l'analisi tradizionale del plasma esuli dall'ambito di questo studio, tale argomento è stato ampiamente esplorato in letteratura17,18,19,20,21,27. In generale, i dispositivi VAMS forniscono profili qualitativi paragonabili a quelli del plasma, ma le abbondanze variano tra le diverse matrici in modo specifico per l'analita, anche a volumi equivalenti (20 µL). Queste differenze sono probabilmente dovute alla componente cellulare presente nel BµS, alle differenze tra sangue capillare e venoso o a interferenze provenienti dalla matrice essiccata nell'analisi. Ciò rende necessaria la validazione dei risultati ottenuti con i dispositivi BµS prima della loro applicazione nella pratica clinica.
Per adattare il protocollo proposto a flussi di lavoro di laboratorio routinieri ad alto rendimento, possono essere implementate diverse modifiche e strategie di risoluzione dei problemi. In primo luogo, i volumi del solvente di estrazione possono essere aumentati, in particolare quando si preparano lotti più grandi di campioni di controllo qualità. Si deve tuttavia tenere presente che l'aumento del volume di estrazione diluisce intrinsecamente il campione, riducendone potenzialmente l'intensità, a meno che il volume successivo di risospensione non venga regolato proporzionalmente. Inoltre, la composizione del solvente di risospensione per cromatografia liquida può essere ottimizzata in modo da corrispondere al gradiente iniziale della fase mobile di specifiche configurazioni strumentali.
Il limite principale di questo protocollo è la piccola dimensione del campione. Poiché un singolo campione di 20 µL viene diviso per l'analisi su due sistemi diversi, i composti a bassa abbondanza potrebbero scendere al di sotto dei livelli rilevabili nello strumento meno sensibile. Tuttavia, questo svantaggio è superato dal vantaggio offerto dal BµS nella raccolta dei campioni e dalla maggiore copertura chimica garantita da tecniche complementari. Inoltre, sebbene il passaggio di evaporazione previsto nel protocollo possa teoricamente causare la perdita di composti volatili, l'impatto effettivo su tali composti non è stato valutato. Nonostante ciò, poiché l'evaporazione è essenziale per la derivatizzazione del campione e consente la riconstituzione in un volume minore per aumentare la sensibilità della cromatografia liquida, i suoi benefici pratici superano qualsiasi potenziale perdita di segnale. Sebbene studi precedenti abbiano affrontato l'analisi non mirata di microcampioni7,11,12,13,15,17,18,19,20,27, a conoscenza degli autori questo protocollo rappresenta il primo flusso di lavoro completo per l'analisi di dispositivi per microcampionamento volumetrico assorbente (VAMS) mediante LC e GC-MS a partire da un'unica estrazione.
Inoltre, la valutazione di ulteriori parametri rafforzerebbe ulteriormente questi risultati. In primo luogo, la conferma dei risultati mediante un confronto tra più laboratori che utilizzano esattamente lo stesso protocollo a doppia piattaforma permetterebbe di verificare la robustezza del metodo e di valutarne le prestazioni su diversi strumenti LC-MS e GC-MS. Inoltre, lo studio attuale non ha valutato la variabilità tra operatori durante la preparazione o il prelievo dei campioni. Infine, ulteriori analisi volte a esplorare gli effetti della conservazione sull'integrità del campione e l'effetto dell'ematocrito rappresentano aree chiave in cui la presente indagine potrebbe essere ampliata. Poiché nell'analisi non mirata diamo priorità all'ampiezza della copertura dei metaboliti e ai confronti relativi tra campioni, le differenze individuali nei singoli metaboliti appartenenti a diverse classi chimiche non compromettono la validità dei dati. Gli effetti dell'ematocrito e della conservazione dovrebbero pertanto essere studiati sotto questo aspetto. Tali dati sono scarsi, a parte uno studio di Volani et al. (2023), che ha mostrato come i dispositivi VAMS rimangano stabili a −80 °C per 6 mesi24.
Dichiarazioni
Gli autori non hanno interessi concorrenti da dichiarare che siano pertinenti al contenuto di questo articolo.
Ringraziamenti
Questo lavoro è stato sostenuto dal HUMAN-HORIZON-MSCA-2021-DN-01. Il progetto è stato finanziato dall'Unione Europea Horizon 2020, Marie Curie Actions, numero di borsa 101073062. Gli autori desiderano ringraziare Dominiki Gallou per il suo supporto durante le riprese video.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Vial in vetro da 1,5 mL | Lab Solutions | ACSV0902A | Utilizzati per il trasferimento e l'evaporazione della frazione GC, per eseguire reazioni di derivatizzazione e per l'iniezione finale in GC. |
| Acetonitrile (AcN) | VWR BDA Chemicals | BDH92497.320 | Grado LC-MS. Valutato come componente del solvente di estrazione. |
| Acido miristico-D27 | Sigma Aldrich | 366889 | Aggiunto nel solvente di estrazione metanolico per monitorare l'efficienza dell'estrazione e le prestazioni analitiche. |
| Colonna capillare DBS-5 (5% fenil-metil-polisilossano) | Agilent Technologies | 122-5332UI | Colonna capillare per cromatografia a gas installata nel forno GC per l'analisi GC-MS. |
| Eppendorf Concentrator plus | Eppendorf | 5.3E+09 | Utilizzato per evaporare a secco completo i soprannatanti campione prima dello stoccaggio o della risospensione/derivatizzazione. |
| Miscela standard di esteri metilici di acidi grassi | Sigma Aldrich | SMB00937-1ML | Utilizzata per ottenere gli indici di ritenzione dei metaboliti per l'annotazione in GC. |
| Acido formico | VWR BDA Chemicals | PI85178 | Grado LC-MS. Utilizzato come additivo allo 0,1% nelle fasi mobili A e B per la RP-LC-MS. |
| Colonna HSS T3 C18 (100 mm x 2,1 mm, 1,7 µm) | Waters Corporation | 1.9E+08 | Colonna per cromatografia liquida in fase inversa installata nel forno colonna per l'analisi RP-LC-MS/MS. |
| Isopropanolo | Chem-Lab | CL00.0926.2500 | Grado LC-MS. Componente della soluzione di lavaggio del tenuto (H2O:Isopropanolo 80:20 v/v). |
| Labfilm | Parafilm | PM-996 | Utilizzato per avvolgere e sigillare i vial durante lo stoccaggio a -80°C per evitare l'assorbimento di umidità. |
| Metanolo (MeOH) | VWR BDA Chemicals | AA47192-K2 | Grado LC-MS o GC-MS. Utilizzato per l'ottimizzazione del solvente di estrazione, la preparazione degli standard interni e le fasi mobili. |
| Cloridrato di metossiammina | Sigma Aldrich | 89803 | Utilizzato per preparare l'agente di metossiamminazione (40 mg/mL in piridina) per proteggere i gruppi chetonici/carbonylici. |
| Microinserti | Lab Solutions | ACIV300IC | Utilizzati per contenere la soluzione prima dell'iniezione. |
| Dispositivi Mitra per microcampionamento ematico (BµS) da 20 µL | Neoteryx / Trajan Scientific and Medical | 200004 | Punte polimeriche a campionamento microvolumetrico assorbente (VAMS) utilizzate per la raccolta accurata di campioni ematici a basso volume. |
| N-Metil-N-(trimetilsilil)trifluoroacetammide (MSTFA) | Restek | 35601 | Reagente di sililazione utilizzato per ridurre la polarità e i punti di ebollizione degli analiti reagendo con i protoni acidi. |
| Forno | Heraleus | 8.1E+09 | Utilizzato per le reazioni di derivatizzazione: metossiamminazione a 30°C per 90 min e trimetilsililazione a 37°C per 30 min. |
| Pentadecano | Sigma Aldrich | K2015R | Preparato a 6,25 mg/L. Aggiunto a ogni campione prima del trasferimento finale nel vial GC per verificare la qualità dell'iniezione. |
| Centrifuga refrigerata Pro-Research | Centurion Scientific Lab | CL00.1688.2500 | Capace di raffreddare fino a 4°C e raggiungere velocità fino a 10.000 x g. |
| Piridina | Sigma Aldrich | 23053 | Grado anidro. Solvente utilizzato per sciogliere il cloridrato di metossiammina nel primo passaggio di derivatizzazione. |
| Provette microcentrifuga con fondo rotondo | FL Medical | TS-88530 | Utilizzate per staccare e contenere la punta VAMS durante la reidratazione, l'estrazione e la centrifugazione. |
| Clorotrimetilsilano (TMCS) | Alfa Aesar | N/A | Catalizzatore di derivatizzazione. Aggiunto al MSTFA in rapporto 1% v/v. |
| Pinzette | N/A | N/A | Utilizzate per rimuovere con cura le punte VAMS dalle provette. Devono essere pulite con metanolo tra un campione e l'altro. |
| Acqua ultrapura (H2O) | Idrolab demineralizzatore (Straszyn, Polonia) | N/A | Resistività 18,2 MΩ·cm. Utilizzata per la reidratazione della punta, le miscele di estrazione e la fase mobile A. |
| Bagno ultrasonico Sonorex Digitec DT | Bandelin | N/A* | Utilizzato con bagno di ghiaccio per un'opzione di estrazione di 10 minuti invece di 30-60 minuti su agitatore. |
| Lancetta monouso ad attivazione per contatto (profondità 1,5 mm) | [azienda — da confermare] | [numero di catalogo — da confermare] | Utilizzata per effettuare la puntura al dito per la raccolta di sangue capillare (Passaggio 1.3). |
| Soluzione di etanolo (70%) | [azienda — da confermare] | [numero di catalogo — da confermare] | Utilizzata per disinfettare la punta del dito prima del campionamento (Passaggio 1.2). |
| Sistema LC-QTOF-MS (Bruker Elute LC accoppiato a uno spettrometro di massa a quadrupolo e tempo di volo) | Bruker | [numero di catalogo — da confermare] | Sistema LC-MS in fase inversa utilizzato per l'analisi RP-LC-MS (Sezione 5); precedentemente citato direttamente nel testo della Discussione senza voce nella Tabella dei Materiali. |
| Sistema GC-MS (Bruker EVOQ-456) | Bruker | [numero di catalogo — da confermare] | Sistema di cromatografia gassosa-spettrometria di massa utilizzato per l'analisi GC-MS (Sezione 6); precedentemente citato direttamente nel testo della Discussione senza voce nella Tabella dei Materiali. |
Riferimenti
- Gertsman I, Barshop BA. Promises and pitfalls of untargeted metabolomics. J Inherit Metab Dis. 2018;41(3):355-366.
- Gika H, Theodoridis G, Plumb RS, Wilson ID. Metabolic phenotyping (metabonomics/metabolomics) by liquid chromatography-mass spectrometry. In: Fanali S, Chankvetadze B, Haddad PR, Poole CF, Riekkola ML, editors. Liquid Chromatography. 3rd ed. Amsterdam: Elsevier; 2023. p. 403-429.
- Bossi E, et al. Revolutionizing blood collection: innovations, applications, and the potential of microsampling technologies for monitoring metabolites and lipids. Metabolites. 2024;14(1):46.
- Nys G, Kok MGM, Servais AC, Fillet M. Beyond dried blood spot: current microsampling techniques in the context of biomedical applications. TrAC Trends Anal Chem. 2017;97:326-332.
- Londhe V, Rajadhyaksha M. Opportunities and obstacles for microsampling techniques in bioanalysis: special focus on DBS and VAMS. J Pharm Biomed Anal. 2020;182:113102.
- Denniff P, Spooner N. Volumetric absorptive microsampling: a dried sample collection technique for quantitative bioanalysis. Anal Chem. 2014;86(16):8489-8495.
- de Sá e Silva DM, et al. Volumetric absorptive microsampling in the analysis of endogenous metabolites. Metabolites. 2023;13(10):1038.
- Thaitumu M, Gkanali V, Theodoridis G, Gika H. Connecting the dots: bridging microsamples and conventional blood matrices in metabolic biomarker analysis. Anal Sci Adv. 2025;6(2):e70044.
- Chiu HH, et al. A comparative study of plasma and dried blood spot metabolomics and its application to diabetes mellitus. Clin Chim Acta. 2024;552:117655.
- Tobin NH, et al. Comparison of dried blood spot and plasma sampling for untargeted metabolomics. Metabolomics. 2021;17(7):62.
- Cala MP, Meesters RJW. Comparative study on microsampling techniques in metabolic fingerprinting studies applying gas chromatography-MS analysis. Bioanalysis. 2017;9(17):1329-1340.
- Shen X, et al. Multi-omics microsampling for the profiling of lifestyle-associated changes in health. Nat Biomed Eng. 2024;8(1):11-29.
- Volani C, et al. VAMS-based blood capillary sampling for mass spectrometry-based human metabolomics studies. Metabolites. 2023;13(2):146.
- Drolet J, et al. Integrated metabolomics assessment of human dried blood spots and urine strips. Metabolites. 2017;7(3):35.
- Petrick LM, et al. Effects of storage temperature and time on metabolite profiles measured in dried blood spots, dried blood microsamplers, and plasma. Sci Total Environ. 2024;912:169383.
- Kong ST, Lim SH, Ching J, Ho PCL. GC-MS uncovers unique metabolic markers of drug-resistant epilepsy in capillary but not venous dried blood spots. J Pharm Biomed Anal. 2025;253:116561.
- Londoño-Osorio S, et al. Integrating blood microsampling devices with CE-MS for untargeted analysis of polar metabolomics. Microchem J. 2025;218:115278.
- Avella D, et al. An LC-MS untargeted metabolomic comparison between three blood microsampling devices, whole blood, and plasma. Metabolomics. 2026;22(3):89.
- Couacault P, Witting M. RPLC- and HILIC-based non-targeted metabolomics workflow for blood microsamples. Metabolomics. 2026;22(2):23.
- Londoño-Osorio S, et al. Deep insights into microsampling technologies for global lipidomic profiling of human whole blood using high-throughput LC-MS. Microchem J. 2025;213:113760.
- Thaitumu MN, et al. LC-MS-based global metabolic profiles of alternative blood specimens collected by microsampling. Metabolites. 2025;15(1):62.
- Sumner LW, et al. Proposed minimum reporting standards for chemical analysis. Metabolomics. 2007;3(3):211-221.
- Fiehn O. Metabolomics by gas chromatography-mass spectrometry: combined targeted and untargeted profiling. Curr Protoc Mol Biol. 2016;114(1):30.4.1-30.4.32.
- Volani C, et al. Pre-analytic evaluation of volumetric absorptive microsampling and integration in a mass spectrometry-based metabolomics workflow. Anal Bioanal Chem. 2017;409(26):6263-6276.
- Want EJ, et al. Solvent-dependent metabolite distribution, clustering, and protein extraction for serum profiling with mass spectrometry. Anal Chem. 2006;78(3):743-752.
- Bossi E, et al. Pre-analytic assessment of dried blood and dried plasma spots: integration in mass spectrometry-based metabolomics and lipidomics workflow. Anal Bioanal Chem. 2025;417(9):1791-1805.
- Marques de Sá e Silva D, et al. Toward minimally invasive metabolomics: GC-MS metabolic fingerprints of dried blood microsamples in comparison to plasma. Analyst. 2025;150(24):5445-5456.
- Louail P, et al. rformassspectrometry/Metabonaut: v1.1.0. Zenodo. 2025. Available from: https://doi.org/10.5281/zenodo.15190305
- Broadhurst D. broadhurstdavid/QC-MXP: QC:MXP version 2.0. Zenodo. 2025. Available from: https://doi.org/10.5281/zenodo.15233092
- Moros G, et al. Investigation of the derivatization conditions for GC-MS metabolomics of biological samples. Bioanalysis. 2017;9(1):53-65.
- Ioannidis M, et al. Analytical workflow for comprehensive blood metabolomics analysis by GC-MS: application to children with ventilator-associated pneumonia. J Chromatogr A. 2025;1753:465924.
- Kirwan JA, et al. Quality assurance and quality control reporting in untargeted metabolic phenotyping: mQACC recommendations for analytical quality management. Metabolomics. 2022;18(9):70.
Ristampe e permessi
Questo articolo è stato pubblicato
Video in arrivo