Questa revisione sintetizza le evidenze cliniche e traslazionali sugli avanzamenti recenti nella classificazione patologica e nel trattamento del cordoma intracranico, inclusi gli approcci chirurgici, la radioterapia e le terapie mirate.
Articolo di revisione
Nuovi progressi nella classificazione patologica e nel trattamento del cordoma intracranico
In questo articolo
Sommario
Abstract
Il cordoma è un tumore osseo maligno raro con un'incidenza annua di circa 0,08 casi ogni 100.000 individui secondo il database Surveillance, Epidemiology, and End Results (SEER), e il cordoma intracranico rappresenta circa un terzo di tutti i casi di cordoma. La sua rarità ha limitato la comprensione della malattia, in particolare per quanto riguarda i sottotipi patologici meno comuni, e non è stato raggiunto un consenso universale riguardo alla classificazione patologica e alle strategie terapeutiche ottimali. Il cordoma intracranico è inoltre caratterizzato dalla difficoltà di ottenere una resezione totale macroscopica, dalla resistenza alla radioterapia e alla chemioterapia convenzionali e da un'elevata incidenza di recidive, elementi che complicano la gestione clinica. Questa revisione narrativa sintetizza studi clinici e ricerche traslazionali relativi alla classificazione patologica e al trattamento del cordoma intracranico, con particolare attenzione agli approcci chirurgici, alla radioterapia e alle terapie mirate. Una caratterizzazione più dettagliata dei sottotipi patologici, insieme ai progressi nella chirurgia neuroendoscopica, nella terapia con fasci di protoni, nella radioterapia con ioni carbonio e nei trattamenti mirati a livello molecolare, ha ampliato le opzioni disponibili per la classificazione e la gestione della malattia. La valutazione di questi sviluppi fornisce una panoramica aggiornata sulle attuali strategie e sulle sfide ancora irrisolte nella diagnosi e nel trattamento del cordoma intracranico.
Introduzione
Il cordoma è un tumore osseo maligno raro e localmente aggressivo che origina da resti di tessuto notocordale. Secondo il database Surveillance, Epidemiology, and End Results (SEER), l'incidenza annuale è di circa 0,08 casi ogni 100.000 individui, rappresentando l'1%–4% dei tumori ossei maligni primitivi1,2. I cordomi si verificano prevalentemente nello scheletro assiale, compresi clivus, colonna vertebrale e regione sacrococcigea. I cordomi intracranici costituiscono circa il 27%–42% di tutti i cordomi ed sono generalmente tumori a crescita lenta con metastasi infrequenti1,3,4,5,6,7. Tuttavia, la resistenza alla radioterapia e chemioterapia convenzionali, unita alla difficoltà di ottenere una resezione chirurgica completa, contribuisce a un tasso di recidiva di circa il 30%–51%8,9,10,11,12,13,14,15.
I cordomi sono classificati patologicamente in tre sottotipi: cordoma convenzionale o classico, cordoma scarsamente differenziato e cordoma dedifferenziato. Il cordoma convenzionale è associato a una prognosi relativamente favorevole ed è gestito principalmente mediante resezione chirurgica completa quando fattibile. Al contrario, i cordomi scarsamente differenziati e dedifferenziati mostrano un comportamento più aggressivo e esiti clinici peggiori, e possono richiedere un trattamento multimodale, comprese chirurgia, radioterapia e terapia mirata. La classificazione patologica ha quindi un ruolo importante nella scelta del trattamento e nella gestione clinica. Questa revisione esamina i recenti progressi nella caratterizzazione patologica e nel trattamento del cordoma intracranico, con particolare attenzione alla relazione tra sottotipo patologico e strategia terapeutica.
Revisione e prospettiva
1. Classificazione
- Cordoma convenzionale/classico
Il cordoma convenzionale è la sottotipo istopatologico più comune16,17Microscopicamente, il tumore è composto principalmente da cellule epitelioide immerse in una stroma mixoide e disposte in lobuli separati da setti fibrosi11Queste cellule epitelioide contengono tipicamente citoplasma vacuolato e sono definite cellule fisalifore o vacuolate, una caratteristica descritta per la prima volta dal patologo tedesco Rudolf Virchow nel 1857.18Alcuni cordomi presentano sia una citomorfologia vacuolata sia una matrice cartilaginea ialina e sono istologicamente simili al condrosarcoma; questi tumori sono definiti cordomi condroidi.6,19. Il cordoma condroide era precedentemente classificato come un sottotipo patologico indipendente, ma è incluso nel cordoma convenzionale nella più recente classificazione dell'Organizzazione Mondiale della Sanità (OMS) dei tumori delle ossa e dei tessuti molli. Sebbene studi precedenti avessero suggerito una prognosi più favorevole per il cordoma condroide rispetto al cordoma convenzionale, studi più recenti indicano differenze prognostiche minime tra i due.20,21,22,23Un cordoma convenzionale ben differenziato può istologicamente assomigliare a un tumore benigno delle cellule notocordali (BNCT), che ha una prognosi più favorevole e generalmente non richiede intervento chirurgico, rendendo fondamentale una differenziazione accurata. Il cordoma convenzionale presenta la prognosi più favorevole tra i tre sottotipi di cordoma, con una sopravvivenza mediana complessiva di 4–7 anni e un tasso di sopravvivenza a 10 anni di circa il 40%–60%.12. - Cordoma scarsamente differenziato
Il cordoma scarsamente differenziato è un sottotipo estremamente raro. Negli anni '80 e '90, Sibley, Coffin e colleghi descrissero tumori maligni della base del cranio in bambini che non presentavano le caratteristiche cellule vacuolate del cordoma, ma mostravano aspetti immunohistochimici compatibili con il cordoma, inclusa la positività per citocheratina, vimentina e proteina S-10024,25. Di conseguenza, la classificazione come sottotipo patologico distinto rimase controversa per un lungo periodo, e nella letteratura sono stati utilizzati termini eterogenei come cordoma cellulare e cordoma atipico.24,25,26,27,28,29. Il cordoma scarsamente differenziato è stato riconosciuto formalmente come un sottotipo distinto nella Classificazione WHO dei Tumori dei Tessuti Molli e dell'Osso del 2020. Microscopicamente, le cellule tumorali presentano aspetti rabdoidi e a cellula a sigillo, non mostrano le caratteristiche cellule vacuolate del cordoma convenzionale e raramente evidenziano una matrice mucinosa30,31,32Questo sottotipo è associato a una prognosi significativamente peggiore rispetto al cordoma convenzionale. In uno studio di Hoch et al., 5 dei 6 pazienti con cordoma scarsamente differenziato sono deceduti, corrispondente a un tasso di mortalità dell'83%; 2 pazienti hanno sviluppato metastasi polmonari e l'unico paziente sopravvissuto ha sviluppato metastasi ai linfonodi cervicali.33La sopravvivenza media complessiva è stata riportata variare approssimativamente da 9 a 53 mesi32,34,35. - Cordoma dedifferenziato
Il cordoma dedifferenziato è un'altra rara sottotipo patologico che colpisce prevalentemente gli adulti. Istopatologicamente, questi tumori sono caratterizzati da una morfologia bifasica, con cellule del cordoma classiche vacuolate che coesistono con un componente sarcomatoso di alto grado composto da cellule fusiformi o pleomorfe. I due componenti mantengono margini distinti, mostrando al contempo zone transizionali che illustrano la progressione dalla differenziazione cordomatosa a quella sarcomatosa.36Immunohistochemicalmente, il componente convenzionale assomiglia al cordoma convenzionale, mentre il componente sarcomatoso mostra perdita dell'espressione della brachyury ed è negativo per la citocheratina37. Heffelfinger et al. definita questa trasformazione sarcomatosa «dedifferenziazione», e studi successivi hanno comunemente adottato il termine «cordoma dedifferenziato»6,38,39,40Termini come cordoma sarcomatoide e cordoma anaplastico sono stati anch'essi utilizzati. Poiché "cordoma anaplastico" si è riferito in alcuni studi a un cordoma scarsamente differenziato, non si raccomanda l'ulteriore utilizzo di questi termini sovrapposti.41Il cordoma dedifferenziato presenta il comportamento clinico più aggressivo e la prognosi peggiore tra i sottotipi di cordoma, con una sopravvivenza complessiva mediana dopo la diagnosi generalmente inferiore a 24 mesi.38,42.
2. Immunohistochimica e biologia molecolare
Il gene Brachyury appartiene alla famiglia dei geni T-box (TBX) e la proteina da esso codificata è importante per lo sviluppo del notocorda43,44,45. L'espressione di Brachyury è altamente limitata al notocorda embrionale e al cordoma, offrendo un'elevata sensibilità e specificità come marcatore diagnostico22,43,45,46. Brachyury è pertanto un importante marcatore immunohistochimico per distinguere il cordoma da altri tumori. La sua espressione fornisce inoltre evidenze molecolari a sostegno dell'origine notocordale del cordoma. Alcuni studi hanno suggerito che i cordomi negativi per Brachyury siano associati a una prognosi peggiore rispetto ai tumori positivi per Brachyury46. Tuttavia, questa associazione è stata riportata soltanto in un numero limitato di studi ed è necessaria ulteriore validazione.
SWI/SNF-related, matrix-associated, actin-dependent regulator of chromatin, subfamily B, member 1 (SMARCB1) è un componente fondamentale del complesso di rimodellamento della cromatina switch/sucrose-non-fermentable (SWI/SNF). La perdita di questo gene soppressore tumorale è fortemente associata allo sviluppo di tumori teratoidi atipici e rabdoidi34,47. SMARCB1 è generalmente conservato nei sottotipi di cordoma diversi dal cordoma scarsamente differenziato e può quindi aiutare a distinguere il cordoma scarsamente differenziato dagli altri sottotipi34,48. I cordomi esprimono inoltre caratteristicamente citocheratina e la maggior parte esprime antigene della membrana epiteliale (EMA) e proteina S10021,46,49,50. Questi marcatori immunoenzimatici aiutano a distinguere il cordoma da altri tumori. I sottotipi patologici e le caratteristiche immunoenzimatiche del cordoma sono riassunti nella Tabella 1.
| Tipo | Popolazione ad alto rischio | Caratteristiche patologiche | Immunohistochimica/Biologia molecolare | Prognosi |
| Condroma convenzionale | Adulti | Sono presenti cellule vacuolate | Positivo per brachyury, citocheratina, proteina S100 e SMARCB1 | La più favorevole tra i tre sottotipi |
| Condroma poco differenziato | Bambini e adolescenti | Assenza di cellule vacuolate caratteristiche | Perdita di SMARCB1 | Intermedia |
| Condroma dedifferenziato | Adulti | Contiene sia cellule del condroma vacuolate sia un componente sarcomatoso di alto grado | Il componente convenzionale assomiglia al condroma convenzionale; il componente dedifferenziato mostra perdita di brachyury ed è negativo per la citocheratina | Scadente |
Tabella 1: Sottotipi patologici e caratteristiche immunohistochimiche del cordoma. Riassunto dei sottotipi patologici del cordoma e delle loro principali caratteristiche immunohistochimiche. SMARCB1, SWI/SNF-related, matrix-associated, actin-dependent regulator of chromatin, subfamily B, member 1.
3. Terapia
- Terapia Chirurgica
La resezione chirurgica rimane il trattamento principale per il cordoma intracranico. I cordomi intracranici si sviluppano frequentemente nel clivo, dove la presenza di strutture neurali e vascolari critiche rende tecnicamente difficile la resezione completa del tumore. L'estensione della resezione è un fattore prognostico importante51. Di conseguenza, la resezione massima sicura rimane un obiettivo principale della gestione chirurgica.
Gli approcci chirurgici possono essere classificati in modo generale come anteriori, laterali e posteriori52,53,54. Dati provenienti dall’Ospedale di Beijing Tiantan indicano che circa il 60% dei cordomi intracranici origina nei due terzi superiori del clivo55. Molti cordomi intracranici possono quindi essere raggiunti attraverso un accesso transnasale transsfenoidale ventrale, consentendo la resezione del tumore preservando le strutture anatomiche circostanti. L'intervento transsfenoidale può essere eseguito mediante tecniche assistite da endoscopio o da microscopio. Una revisione sistematica di Komotar et al. ha analizzato gli esiti in 766 pazienti con cordoma intracranico, riportando una percentuale maggiore di resezione macroscopica totale (GTR) con la chirurgia endoscopica endonasale (EES) rispetto alla chirurgia aperta tradizionale (61,0% vs. 48,1%)56. Le incidenze riportate di lesione nervosa, perdita di liquido cerebrospinale (CSF) e meningite dopo EES sono state rispettivamente dell’1,3%, 5,0% e 0,9%, rispetto al 24,2%, 10,7% e 5,9% dopo chirurgia aperta56. I tassi di mortalità e di recidiva sono risultati anch’essi inferiori nei gruppi sottoposti a EES rispetto a quelli trattati con chirurgia aperta (4,7% vs. 21,6% e 16,8% vs. 40%, rispettivamente)56. Non sono state riscontrate differenze statisticamente significative per polmonite, sepsi, diabete insipido, infezione della ferita o idrocefalo56. Innesti di grasso libero possono aiutare a riparare i difetti durali, ridurre la perdita di CSF e fornire una barriera fisica lungo i difetti durali55.
I limiti dell’EES sono principalmente legati alla localizzazione del tumore, all’estensione dell’infiltrazione e alle dimensioni tumorali. Sebbene i cordomi si localizzino più frequentemente nel clivo superiore e medio, circa un terzo si sviluppa nel clivo inferiore9,55. Il clivo inferiore si trova all’estremità distale dell’approccio transsfenoidale, il che può rendere più difficile una resezione completa. Si è riportato che i tassi di tumore residuo e di recidiva dopo chirurgia sono più elevati nei cordomi del clivo inferiore rispetto ai tumori del clivo superiore e medio8. In tali casi, può essere preso in considerazione un approccio laterale estremo. Anche l’infiltrazione tumorale influisce sulla scelta dell’approccio. Quando un tumore si estende bilateralmente oltre il clivo, lo spazio operatorio e il campo visivo disponibili tramite un approccio endoscopico possono risultare limitati. Di conseguenza, sono stati descritti approcci alternativi. Si raccomanda una craniotomia orbitofrontale per i tumori che si estendono lateralmente al nervo ottico, mentre per i tumori che si estendono lateralmente all’arteria carotidea possono essere considerati approcci laterali estremi o posteriori transpetrosi57. Le dimensioni del tumore rappresentano un altro fattore importante. I cordomi con un diametro superiore a 4 cm o un volume superiore a 80 cm3 possono risultare difficili da resecare completamente con l’EES da sola e potrebbero richiedere approcci chirurgici combinati58.
L’EES è quindi un’opzione chirurgica importante per i cordomi del clivo superiore e medio. Per i tumori localizzati nel clivo inferiore, per tumori di dimensioni eccessive o con invasione bilaterale estesa, l’approccio chirurgico dovrebbe essere personalizzato in base alle caratteristiche anatomiche e biologiche. Le evidenze che confrontano gli approcci chirurgici rimangono limitate dalla rarità del cordoma e dall’assenza di grandi studi randomizzati controllati. A parte alcune meta-analisi, la più ampia serie monocentrica è stata riportata dall’Ospedale di Beijing Tiantan. Le differenze tra gli studi nelle definizioni dell’estensione della resezione e del tumore residuo limitano ulteriormente il confronto diretto degli esiti. Sono pertanto necessari studi multicentrici più ampi, basati su definizioni standardizzate degli esiti, per chiarire i vantaggi e i limiti relativi dei diversi approcci chirurgici. - Radiotherapia
La radiotherapia convenzionale ha un’efficacia limitata nel cordoma intracranico. La terapia con fasci di protoni (PBT) e la radiotherapia con ioni carbonio (CIRT) sono state associate a una riduzione delle recidive e a un miglioramento della sopravvivenza23,32. Questi approcci basati su particelle producono un deposito concentrato di energia alla fine del percorso della radiazione, noto come picco di Bragg, consentendo di somministrare una dose terapeutica al tumore riducendo l’esposizione delle strutture normali adiacenti59,60,61. La PBT e la CIRT sono state valutate in popolazioni di cordoma spinale, sacrale e intracranico62,63,64,65,66,67. Una revisione sistematica e una meta-analisi di Rodrigues et al. hanno riportato tassi di sopravvivenza globale (OS) a 5 anni del 83% per la PBT e dell’89% per la CIRT, e tassi di sopravvivenza libera da progressione (PFS) a 5 anni rispettivamente dell’84% e dell’81%67. La PBT e la CIRT richiedono strutture specializzate e grandi acceleratori di particelle, il che ne limita la disponibilità. Protocolli standardizzati di radiotherapia, inclusa la scelta della modalità e la prescrizione della dose, non sono stati ancora stabiliti. Studi precedenti hanno spesso valutato popolazioni di cordoma extracranico, mentre le evidenze specifiche per il cordoma intracranico rimangono relativamente limitate67,68,69. Questi fattori continuano a limitare l’applicazione più ampia e il confronto diretto degli approcci di radiotherapia con particelle. - Farmacoterapia
- Terapie Mirate
Le terapie mirate valutate nel cordoma includono inibitori del recettore del fattore di crescita derivato dalle piastrine (PDGFR), del recettore del fattore di crescita epidermico (EGFR) e del recettore del fattore di crescita endoteliale vascolare (VEGFR).
L’imatinib mesilato è un inibitore delle tirosin chinasi (TKI) che agisce sul PDGFR ed è stato ampiamente studiato nel cordoma70,71. I tassi riportati di risposta parziale (PR) variano dallo 0% al 5%, quelli di malattia stabile (SD) dal 69% al 74% e quelli di malattia progressiva (PD) dal 26% al 28%; la PFS mediana è di circa 9 mesi, mentre l’OS varia approssimativamente da 30 a 35 mesi72,73,74. L’imatinib è stato anche valutato in combinazione con inibitori della mammalian target of rapamycin (mTOR), come everolimus o sirolimus, e con ciclofosfamide75,76,77. Il dasatinib, un altro inibitore del PDGFR, è stato anch’esso valutato nel cordoma. In uno studio di fase 2 su 32 pazienti, la PFS mediana è stata di 6,3 mesi, con tassi di OS a 2 e 5 anni rispettivamente del 43% e del 18%78.
Gli inibitori dell’EGFR valutati nel cordoma includono erlotinib, lapatinib e cetuximab. Le evidenze cliniche per l’erlotinib rimangono limitate. In uno studio su cinque pazienti trattati con erlotinib in monoterapia e valutati secondo i criteri di valutazione della risposta nei tumori solidi (RECIST), un paziente ha ottenuto una PR e quattro una SD74. L’erlotinib è stato anche valutato in combinazione con cetuximab, linsitinib e altri agenti79,80,81,82,83,84. Uno studio di fase II di Stacchiotti et al. ha valutato la monoterapia con lapatinib, riportando tassi di PR, SD e PD rispettivamente del 40%, 50% e 10%, con una PFS mediana di 8 mesi e una OS mediana di 25 mesi85. Cetuximab, gefitinib e altri inibitori dell’EGFR sono stati anch’essi segnalati nel cordoma, sebbene le evidenze disponibili rimangano limitate e siano necessarie ulteriori indagini86,87.
Il sorafenib è un TKI che agisce su VEGFR e PDGFR88,89. In uno studio di fase 2 su 27 pazienti, il tasso di PR è stato del 4%, il tasso di PFS a 6 mesi del 85,35%, il tasso di OS a 6 mesi del 100%, il tasso di PFS a 9 mesi di circa il 73% e il tasso di OS a 12 mesi di circa l’86,5%89. Un altro studio clinico ha riportato tassi di PR, SD e PD rispettivamente del 9%, 82% e 9%74. Il sunitinib e il pazopanib sono ulteriori TKI multibersaglio con meccanismi farmacologici simili90,91,92. I tassi riportati di SD e PD per il sunitinib sono stati rispettivamente del 44% e 56%, mentre per il pazopanib entrambi i tassi sono stati del 50%; in alcuni pazienti è stata riportata una PFS fino a 15 mesi93,94.
Nel complesso, gli studi disponibili indicano un’attività potenziale di controllo della malattia delle terapie mirate a PDGFR, EGFR e VEGFR. Tuttavia, la base di evidenze rimane limitata da piccole dimensioni campionarie, rapporti di casi e analisi retrospettive. Lo studio di fase 2 più ampio ha incluso 56 pazienti, dimostrando la scarsità di studi clinici sistematici e ampi. La maggior parte degli studi ha inoltre valutato il cordoma avanzato senza stratificazione per sottotipo patologico. Di conseguenza, l’attività terapeutica di questi agenti nei diversi sottotipi patologici rimane insufficientemente definita. Alcuni studi selezionati, esclusi i rapporti di singoli casi, sono riassunti nella Tabella 2. Le terapie mirate valutate nel cordoma includono inibitori del recettore del fattore di crescita derivato dalle piastrine (PDGFR), del recettore del fattore di crescita epidermico (EGFR) e del recettore del fattore di crescita endoteliale vascolare (VEGFR) (Figura 1). - Agenti citotossici
Gli agenti basati sulla camptotecina e gli agenti alchilanti sono stati anch’essi valutati nel cordoma. Uno studio di fase II con 9-nitrocamptotecina orale in pazienti con cordoma avanzato o metastatico ha riportato una PFS mediana di 9,9 settimane, con tassi di PFS a 3 e 6 mesi rispettivamente del 47% e 33%95. In una piccola serie retrospettiva, Dhall et al. hanno descritto tre pazienti trattati con ciclofosfamide ed etoposide postoperatori; tutti sono rimasti liberi da recidiva durante un follow-up a lungo termine, con un follow-up mediano di 9 anni e un intervallo compreso tra 6 e 13 anni96. Un altro rapporto ha descritto una remissione completa in un paziente pediatrico trattato con vincristina, ciclofosfamide ed etoposide; la risonanza magnetica ha mostrato una riduzione del tumore a 3 mesi e l’assenza di tumore rilevabile a 12 e 30 mesi di follow-up97. Si è riportato che antracicline e cisplatino producono risposte parziali in alcuni pazienti. Tuttavia, questi rapporti hanno riguardato principalmente cordomi scarsamente differenziati o dedifferenziati, e le evidenze disponibili rimangono limitate. - Altri farmaci
Il palbociclib è un inibitore delle chinasi dipendenti dalla ciclina (CDK). Le CDK sono chinasi serina/treonina coinvolte nella regolazione del ciclo cellulare e nella trascrizione. È stata riportata una delezione omozigote di CDKN2A e CDKN2B in un sottoinsieme di cordomi ed è associata a un’alterata attività delle CDK e alla proliferazione tumorale98. Il palbociclib è stato valutato in linee cellulari di cordoma e in xenotrapianti derivati da pazienti, ed è stato avviato anche uno studio clinico di fase 299,100,101,102.
Gli approcci immunoterapici in fase di studio includono inibitori dei checkpoint immunitari, terapie con cellule T, anticorpi monoclonali e terapie vaccinali mirate alla brachyury. La maggior parte degli studi si trova ancora in una fase iniziale e le evidenze di beneficio clinico sono attualmente limitate103,104,105,106. Anche i meccanismi regolatori sottostanti richiedono ulteriori chiarimenti. Questi approcci rimangono pertanto strategie terapeutiche sperimentali per il cordoma.
- Terapie Mirate
| Target | Farmaco | Tipologia di studio | Dimensione del campione | RP (%) | SD (%) | MP (%) | SSP | OS |
| PDGFR | Imatinib | Fase 2 | 56 | 2 | 70 | 28 | 9,2 mesi | 35 mesi |
| Imatinib | Serie di casi retrospettiva | 46 | 0 | 74 | 26 | 9,9 mesi | 30 mesi | |
| Imatinib | Studio retrospettivo | 62 | 5 | 69 | 26 | NR | NR | |
| Dasatinib | Fase 2 | 32 | NR | NR | NR | 6,3 mesi | NR | |
| EGFR | Erlotinib | Studio retrospettivo | 5 | 20 | 80 | NR | 4 mesi | NR |
| Lapatinib | Fase 2 | 18 | 40 | 50 | 10 | 8 mesi | 25 mesi | |
| VEGFR | Sorafenib | Fase 2 | 27 | 4 | NR* | NR* | SSP a 6 mesi: 85,35%; SSP a 9 mesi: 73,0% | OS a 6 mesi: 100%; OS a 12 mesi: 86,5% |
| Sorafenib | Studio retrospettivo | 11 | 9 | 82 | 9 | NR | NR | |
| Sunitinib | Fase 2 | 9 | NR | 44 | 56 | NR | NR | |
| Pazopanib | Serie di casi | 4 | NR | 50 | 50 | 8,5 mesi | NR | |
| Abbreviazioni: RP, Risposta Parziale; SD, Malattia Stabile; MP, Malattia Progressiva; SSP, Sopravvivenza Senza Progressione; OS, Sopravvivenza Globale | ||||||||
| Nota a piè di pagina: nello studio di Bompas et al.89, la SSP mediana e l'OS non sono state descritte. Questi dati rappresentano le percentuali di SSP a 6/9 e 12 mesi | ||||||||
Tabella 2: Studi selezionati sulle terapie mirate nel cordoma. Riepilogo di studi selezionati che valutano terapie mirate nel cordoma, inclusi la risposta al trattamento e gli esiti di sopravvivenza. PR, risposta parziale; SD, malattia stabile; PD, malattia progressiva; PFS, sopravvivenza libera da progressione; OS, sopravvivenza globale.
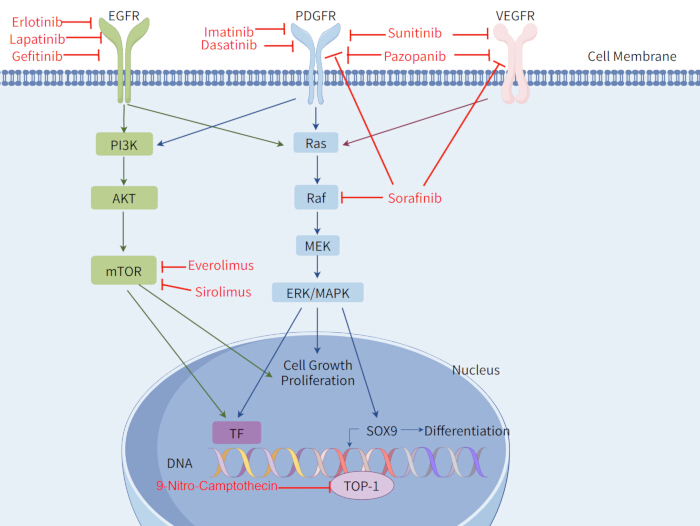
Figura 1: Target terapeutici e vie di trasduzione del segnale associati al cordoma. Panoramica dei target terapeutici e delle vie di trasduzione del segnale associati al cordoma. EGFR, recettore del fattore di crescita epidermico; PDGFR, recettore del fattore di crescita derivato dalle piastrine; VEGFR, recettore del fattore di crescita endoteliale vascolare; PI3K, fosfoinositide 3-chinasi; AKT, chinasi delle proteine B; mTOR, bersaglio mammifero della rapamicina; Ras, sarcoma di ratto; Raf, fibrosarcoma accelerato rapidamente; MEK, chinasi della chinasi della proteina attivata da mitogeni; ERK, chinasi regolata da segnale extracellulare; MAPK, chinasi della proteina attivata da mitogeni; TF, fattore di trascrizione; SOX9, fattore di trascrizione della scatola SRY 9; TOP-1, topoisomerasi I. Creata utilizzando FigDraw. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Conclusioni
I progressi nella classificazione patologica e nel trattamento hanno migliorato la comprensione e la gestione del cordoma. La classificazione WHO del 2020 ha perfezionato la tassonomia del cordoma riconoscendo il cordoma poco differenziato come un'entità distinta. La resezione chirurgica rimane il trattamento principale per il cordoma intracranico. La chirurgia endoscopica endonasale ha mostrato esiti favorevoli per i tumori che coinvolgono il clivo superiore e medio, inclusi tassi più elevati di resezione totale macroscopica e una minore ricorrenza negli studi osservazionali. Tuttavia, le evidenze disponibili si basano principalmente su studi retrospettivi e serie cliniche aggregate, e la scelta dell'approccio chirurgico dovrebbe quindi dipendere dalla localizzazione, dall'estensione e dalle dimensioni del tumore.
Per le forme non resecabili, residue o ricorrenti, la terapia con fascio di protoni e la radioterapia con ioni carbonio rappresentano opzioni terapeutiche importanti e hanno mostrato esiti favorevoli in termini di sopravvivenza libera da progressione e sopravvivenza globale. Le terapie mirate, tra cui gli inibitori del PDGFR e altri agenti mirati a livello molecolare, hanno mostrato attività nel cordoma avanzato, sebbene le evidenze a sostegno siano ancora limitate. Il trattamento deve tenere conto del sottotipo patologico. Il cordoma convenzionale è generalmente associato a una prognosi più favorevole ed è gestito principalmente con intervento chirurgico, considerando la radioterapia in base al contesto clinico. I cordomi scarsamente differenziati e dedifferenziati presentano un comportamento clinico più aggressivo e spesso richiedono un trattamento multimodale, che comprende chirurgia, radioterapia e terapia sistemica.
Permangono diverse limitazioni. Il cordoma è una neoplasia rara e molti studi disponibili includono coorti di pazienti di piccole dimensioni. Regimi chemioterapici standardizzati, compresi dosaggio e cicli di trattamento, non sono stati ancora stabiliti. I confronti diretti tra terapia con fasci di protoni e radioterapia con ioni carbonio rimangono limitati, e entrambi gli approcci richiedono strutture specializzate. Gli studi sulla radioterapia e sui trattamenti sistemici si sono inoltre concentrati principalmente sulle forme avanzate della malattia, con prove limitate riguardo al confronto degli esiti terapeutici tra i diversi sottotipi patologici. Sono necessari ulteriori studi clinici per chiarire il ruolo di questi trattamenti nei diversi sottotipi di cordoma e per migliorare la selezione delle terapie.
Dichiarazioni
Non vengono dichiarati conflitti di interessi.
Ringraziamenti
Nessun finanziamento specifico è stato ricevuto da agenzie pubbliche, commerciali o senza scopo di lucro.
Riferimenti
- McMaster ML et al. Chordoma: incidence and survival patterns in the United States, 1973–1995. Cancer Causes Control. 2001;12(1):1-11. doi:10.1023/A:1008947301735.
- Healey JH, Lane JM. Chordoma: a critical review of diagnosis and treatment. Orthop Clin North Am. 1989;20(3):417-426.
- Eriksson B, Gunterberg B, Kindblom LG. Chordoma: a clinicopathologic and prognostic study of a Swedish national series. Acta Orthop Scand. 1981;52(1):49-58. doi:10.3109/17453678108991758.
- Higinbotham NL, Phillips RF, Farr HW, Hustu HO. Chordoma: thirty-five-year study at Memorial Hospital. Cancer. 1967;20(11):1841-1850. doi:10.1002/1097-0142(196711)20:11<1841::AID-CNCR2820201107>3.0.CO;2-2.
- Chambers KJ et al. Incidence and survival patterns of cranial chordoma in the United States. Laryngoscope. 2014;124(5):1097-1102. doi:10.1002/lary.24420.
- Heffelfinger MJ, Dahlin DC, MacCarty CS, Beabout JW. Chordomas and cartilaginous tumors at the skull base. Cancer. 1973;32(2):410-420. doi:10.1002/1097-0142(197308)32:2<410::AID-CNCR2820320219>3.0.CO;2-S.
- Soo MY. Chordoma: review of clinicoradiological features and factors affecting survival. Australas Radiol. 2001;45(4):427-434. doi:10.1046/j.1440-1673.2001.00950.x.
- Jahangiri A et al. Factors predicting recurrence after resection of clival chordoma using variable surgical approaches and radiation modalities. Neurosurgery. 2015;76(2):179–186. doi:10.1227/NEU.0000000000000611.
- Sen C et al. Clival chordomas: clinical management, results, and complications in 71 patients. J Neurosurg. 2010;113(5):1059-1071. doi:10.3171/2009.9.JNS08596.
- Di Maio S, Temkin N, Ramanathan D, Sekhar LN. Current comprehensive management of cranial base chordomas: 10-year meta-analysis of observational studies. J Neurosurg. 2011;115(6):1094-1105. doi:10.3171/2011.7.JNS11355.
- Wasserman JK, Gravel D, Purgina B. Chordoma of the head and neck: a review. Head Neck Pathol. 2018;12(2):261–268. doi:10.1007/s12105-017-0860-8.
- Yamaguchi T, Imada H, Iida S, Szuhai K. Notochordal tumors. Surg Pathol Clin. 2017;10(3):637-656. doi:10.1016/j.path.2017.04.008.
- Colia V, Stacchiotti S. Medical treatment of advanced chordomas. Eur J Cancer. 2017;83:220-228. doi:10.1016/j.ejca.2017.06.038.
- Radaelli S et al. Sacral chordoma: long-term outcome of a large series of patients surgically treated at two reference centers. Spine. 2016;41(12):1049-1057. doi:10.1097/BRS.0000000000001604.
- Fischbein NJ, Kaplan MJ, Holliday RA, Dillon WP. Recurrence of clival chordoma along the surgical pathway. AJNR Am J Neuroradiol. 2000;21(3):578-583.
- Lee IJ, Lee RJ, Fahim DK. Prognostic factors and survival outcome in patients with chordoma in the United States: a population-based analysis. World Neurosurg. 2017;104:346-355. doi:10.1016/j.wneu.2017.04.118.
- Tauziède-Espariat A et al. Prognostic and therapeutic markers in chordomas: a study of 287 tumors. J Neuropathol Exp Neurol. 2016;75(2):111-120. doi:10.1093/jnen/nlv010.
- Sahyouni R, Goshtasbi K, Mahmoodi A, Chen JW. A historical recount of chordoma. J Neurosurg Spine. 2018;28(4):422-428. doi:10.3171/2017.7.SPINE17668.
- Rosenberg AE, Brown GA, Bhan AK, Lee JM. Chondroid chordoma—a variant of chordoma: a morphologic and immunohistochemical study. Am J Clin Pathol. 1994;101(1):36-41. doi:10.1093/ajcp/101.1.36.
- Forsyth PA et al. Intracranial chordomas: a clinicopathological and prognostic study of 51 cases. J Neurosurg. 1993;78(5):741-747. doi:10.3171/jns.1993.78.5.0741.
- Mitchell A et al. Chordoma and chondroid neoplasms of the spheno-occiput: an immunohistochemical study of 41 cases with prognostic and nosologic implications. Cancer. 1993;72(10):2943-2949. doi:10.1002/1097-0142(19931115)72:10<2943::AID-CNCR2820721014>3.0.CO;2-6.
- Vujovic S et al. Brachyury, a crucial regulator of notochordal development, is a novel biomarker for chordomas. J Pathol. 2006;209(2):157-165. doi:10.1002/path.1969.
- Jian BJ et al. Adjuvant radiation therapy and chondroid chordoma subtype are associated with a lower tumor recurrence rate of cranial chordoma. J Neurooncol. 2010;98(1):101-108. doi:10.1007/s11060-009-0068-1.
- Sibley RK, Day DL, Dehner LP, Trueworthy RC. Metastasizing chordoma in early childhood: a pathological and immunohistochemical study with review of the literature. Pediatr Pathol. 1987;7(3):287-301. doi:10.1080/15513818709177131.
- Coffin CM, Swanson PE, Wick MR, Dehner LP. Chordoma in childhood and adolescence: a clinicopathologic analysis of 12 cases. Arch Pathol Lab Med. 1993;117(9):927-933.
- Becker LE, Yates AJ, Hoffman HJ, Norman MG. Intracranial chordoma in infancy: case report. J Neurosurg. 1975;42(3):349-352. doi:10.3171/jns.1975.42.3.0349.
- Wold LE, Laws ER. Cranial chordomas in children and young adults. J Neurosurg. 1983;59(6):1043-1047. doi:10.3171/jns.1983.59.6.1043.
- Borba LA, Al-Mefty O, Mrak RE, Suen J. Cranial chordomas in children and adolescents. J Neurosurg. 1996;84(4):584-591. doi:10.3171/jns.1996.84.4.0584.
- Sassin JF, Chutorian AM. Intracranial chordoma in children. Arch Neurol. 1967;17(1):89-93. doi:10.1001/archneur.1967.00470250093010.
- Tirabosco R, O'Donnell P, Flanagan AM. Notochordal tumors. Surg Pathol Clin. 2021;14(4):619-643. doi:10.1016/j.path.2021.06.006.
- Karpathiou G et al. Chordomas: a review with emphasis on their pathophysiology, pathology, molecular biology, and genetics. Pathol Res Pract. 2020;216(9):153089. doi:10.1016/j.prp.2020.153089.
- Yeter HG, Kosemehmetoglu K, Soylemezoglu F. Poorly differentiated chordoma: review of 53 cases. APMIS. 2019;127(9):607–615. doi:10.1111/apm.12978.
- Hoch BL, Nielsen GP, Liebsch NJ, Rosenberg AE. Base of skull chordomas in children and adolescents: a clinicopathologic study of 73 cases. Am J Surg Pathol. 2006;30(7):811-818. doi:10.1097/01.pas.0000209828.39477.ab.
- Hasselblatt M et al. Poorly differentiated chordoma with SMARCB1/INI1 loss: a distinct molecular entity with dismal prognosis. Acta Neuropathol. 2016;132(1):149-151. doi:10.1007/s00401-016-1574-9.
- Shih AR et al. Clinicopathologic characteristics of poorly differentiated chordoma. Mod Pathol. 2018;31(8):1237-1245. doi:10.1038/s41379-018-0002-1.
- Morimitsu Y, Aoki T, Yokoyama K, Hashimoto H. Sarcomatoid chordoma: chordoma with a massive malignant spindle-cell component. Skeletal Radiol. 2000;29(12):721-725. doi:10.1007/s002560000264.
- Hung YP et al. Dedifferentiated chordoma: clinicopathologic and molecular characteristics with integrative analysis. Am J Surg Pathol. 2020;44(9):1213-1223. doi:10.1097/PAS.0000000000001501.
- Meis JM et al. “Dedifferentiated” chordoma: a clinicopathologic and immunohistochemical study of three cases. Am J Surg Pathol. 1987;11(7):516-525. doi:10.1097/00000478-198707000-00003.
- Smith J, Reuter V, Demas B. Case report 576. Anaplastic sacrococcygeal chordoma (dedifferentiated chordoma). Skeletal Radiol. 1989;18(7):561-564. doi:10.1007/BF00351762.
- Ng WK, Tang V. Crush preparation findings of “sarcomatoid” chordoma of the sacrum: report of a case with histologic, immunohistochemical, and ultrastructural correlation. Diagn Cytopathol. 2001;25(6):406-410. doi:10.1002/dc.10024.
- Chavez JA, Nasir Ud Din, Memon A, Perry A. Anaplastic chordoma with loss of INI1 and brachyury expression in a 2-year-old girl. Clin Neuropathol. 2014;33(6):418-420. doi:10.5414/NP300724.
- Fernandez-Miranda JC et al. Clival chordomas: a pathological, surgical, and radiotherapeutic review. Head Neck. 2014;36(6):892-906. doi:10.1002/hed.23415.
- Miettinen M et al. Nuclear Brachyury expression is consistent in chordoma, common in germ cell tumors and small cell carcinomas, and rare in other carcinomas and sarcomas: an immunohistochemical study of 5229 cases. Am J Surg Pathol. 2015;39(10):1305-1312. doi:10.1097/PAS.0000000000000462.
- Showell C, Binder O, Conlon FL. T-box genes in early embryogenesis. Dev Dyn. 2004;229(1):201-218. doi:10.1002/dvdy.10480.
- Jambhekar NA et al. Revisiting chordoma with brachyury, a “new age” marker: analysis of a validation study on 51 cases. Arch Pathol Lab Med. 2010;134(8):1181-1187. doi:10.5858/2009-0476-OA.1.
- Oakley GJ, Fuhrer K, Seethala RR. Brachyury, SOX-9, and podoplanin, new markers in the skull base chordoma vs chondrosarcoma differential: a tissue microarray-based comparative analysis. Mod Pathol. 2008;21(12):1461-1469. doi:10.1038/modpathol.2008.144.
- Roberts CWM, Leroux MM, Fleming MD, Orkin SH. Highly penetrant, rapid tumorigenesis through conditional inversion of the tumor suppressor gene Snf5. Cancer Cell. 2002;2(5):415-425. doi:10.1016/S1535-6108(02)00185-X.
- Mobley BC et al. Loss of SMARCB1/INI1 expression in poorly differentiated chordomas. Acta Neuropathol. 2010;120(6):745-753. doi:10.1007/s00401-010-0767-x.
- Tirabosco R et al. Brachyury expression in extra-axial skeletal and soft tissue chordomas: a marker that distinguishes chordoma from mixed tumor/myoepithelioma/parachordoma in soft tissue. Am J Surg Pathol. 2008;32(4):572-580. doi:10.1097/PAS.0b013e31815b693a.
- Al-Adnani M, Cannon SR, Flanagan AM. Chordomas do not express CD10 and renal cell carcinoma antigen: an immunohistochemical study. Histopathology. 2005;47(5):535-537. doi:10.1111/j.1365-2559.2005.02131.x.
- Barber SM et al. Chordoma—current understanding and modern treatment paradigms. J Clin Med. 2021;10(5):1054. doi:10.3390/jcm10051054.
- Crumley RL, Gutin PH. Surgical access for clivus chordoma: the University of California, San Francisco, experience. Arch Otolaryngol Head Neck Surg. 1989;115(3):295-300. doi:10.1001/archotol.1989.01860270037011.
- Blevins NH, Jackler RK, Kaplan MJ, Gutin PH. Combined transpetrosal-subtemporal craniotomy for clival tumors with extension into the posterior fossa. Laryngoscope. 1995;105(9):975-982. doi:10.1288/00005537-199509000-00018.
- Bertalanffy H, Seeger W. The dorsolateral, suboccipital, transcondylar approach to the lower clivus and anterior portion of the craniocervical junction. Neurosurgery. 1991;29(6):815-821. doi:10.1097/00006123-199112000-00002.
- Wang L et al. Clinical features and surgical outcomes of patients with skull base chordoma: a retrospective analysis of 238 patients. J Neurosurg. 2017;127(6):1257-1267. doi:10.3171/2016.9.JNS16559.
- Komotar RJ et al. The endoscope-assisted ventral approach compared with open microscope-assisted surgery for clival chordomas. World Neurosurg. 2011;76(3-4):318-327. doi:10.1016/j.wneu.2011.02.026.
- Koutourousiou M et al. Endoscopic endonasal approach for resection of cranial base chordomas: outcomes and learning curve. Neurosurgery. 2012;71(3):614-625. doi:10.1227/NEU.0b013e31825ea3e0.
- Fraser JF et al. Endoscopic endonasal transclival resection of chordomas: operative technique, clinical outcome, and review of the literature. J Neurosurg. 2010;112(5):1061-1069. doi:10.3171/2009.7.JNS081504.
- Yaniv D et al. Skull base chordomas: review of current treatment paradigms. World J Otorhinolaryngol Head Neck Surg. 2020;6(2):125-131. doi:10.1016/j.wjorl.2020.01.008.
- Konieczkowski DJ, DeLaney TF, Yamada Y. Radiation strategies for spine chordoma: proton beam, carbon ions, and stereotactic body radiation therapy. Neurosurg Clin N Am. 2020;31(2):263-288. doi:10.1016/j.nec.2019.12.002.
- Wu S et al. Carbon ion radiotherapy for patients with extracranial chordoma or chondrosarcoma: initial experience from Shanghai Proton and Heavy Ion Center. J Cancer. 2019;10(15):3315-3322. doi:10.7150/jca.29667.
- Mima M et al. Particle therapy using carbon ions or protons as a definitive therapy for patients with primary sacral chordoma. Br J Radiol. 2014;87(1033):20130512. doi:10.1259/bjr.20130512.
- Uhl M et al. Carbon ion beam treatment in patients with primary and recurrent sacrococcygeal chordoma. Strahlenther Onkol. 2015;191(7):597-603. doi:10.1007/s00066-015-0825-3.
- Imai R et al. Carbon ion radiation therapy for unresectable sacral chordoma: an analysis of 188 cases. Int J Radiat Oncol Biol Phys. 2016;95(1):322-327. doi:10.1016/j.ijrobp.2016.02.012.
- Fuchs B et al. Operative management of sacral chordoma. J Bone Joint Surg Am. 2005;87(10):2211-2216. doi:10.2106/JBJS.D.02693.
- Stacchiotti S et al. Chordoma of the mobile spine and sacrum: a retrospective analysis of a series of patients surgically treated at two referral centers. Ann Surg Oncol. 2010;17(1):211-219. doi:10.1245/s10434-009-0740-x.
- Rodrigues ACLF et al. Proton beam and carbon ion radiotherapy in skull base chordoma: a systematic review, meta-analysis and meta-regression with trial sequential analysis. Neurosurg Rev. 2024;47(1):893. doi:10.1007/s10143-024-03117-1.
- Potter GM et al. Skull base chordoma and chondrosarcoma: neuroradiologist's guide to diagnosis, surgical management, and proton beam therapy. Radiographics. 2024;44(10):e240036. doi:10.1148/rg.240036.
- Gersey ZC et al. A refined treatment strategy for skull base chordoma: a protocol and management algorithm. Neurosurg Rev. 2025;48(1):729. doi:10.1007/s10143-025-03869-4.
- Tamborini E et al. Molecular and biochemical analyses of platelet-derived growth factor receptor B, PDGFRA, and KIT receptors in chordomas. Clin Cancer Res. 2006;12(23):6920-6928. doi:10.1158/1078-0432.CCR-06-1584.
- Zeinali M et al. Systematic review of novel target therapies and clinical trials in chordoma. Clin Neurol Neurosurg. 2025;259:109222. doi:10.1016/j.clineuro.2025.109222.
- Hindi N et al. Imatinib in advanced chordoma: a retrospective case series analysis. Eur J Cancer. 2015;51(17):2609-2614. doi:10.1016/j.ejca.2015.07.038.
- Stacchiotti S et al. Phase II study of imatinib in advanced chordoma. J Clin Oncol. 2012;30(9):914-920. doi:10.1200/JCO.2011.35.3656.
- Lebellec L et al. Advanced chordoma treated by first-line molecular targeted therapies: outcomes and prognostic factors. A retrospective study of the French Sarcoma Group (GSF/GETO) and the Association des Neuro-Oncologues d'Expression Française (ANOCEF). Eur J Cancer. 2017;79:119-128. doi:10.1016/j.ejca.2017.03.037.
- Stacchiotti S et al. Imatinib and everolimus in patients with progressing advanced chordoma: a phase 2 clinical study. Cancer. 2018;124(20):4056-4063. doi:10.1002/cncr.31685.
- Stacchiotti S et al. Response to imatinib plus sirolimus in advanced chordoma. Ann Oncol. 2009;20(11):1886-1894. doi:10.1093/annonc/mdp210.
- Adenis A et al. A dose-escalating phase I of imatinib mesylate with fixed dose of metronomic cyclophosphamide in targeted solid tumours. Br J Cancer. 2013;109(10):2574-2578. doi:10.1038/bjc.2013.648.
- Schuetze SM et al. Phase 2 study of dasatinib in patients with alveolar soft part sarcoma, chondrosarcoma, chordoma, epithelioid sarcoma, or solitary fibrous tumor. Cancer. 2017;123(1):90-97. doi:10.1002/cncr.30379.
- Singhal N, Kotasek D, Parnis FX. Response to erlotinib in a patient with treatment refractory chordoma. Anticancer Drugs. 2009;20(10):953-955. doi:10.1097/CAD.0b013e328330c7f0.
- Launay SG et al. Efficacy of epidermal growth factor receptor targeting in advanced chordoma: case report and literature review. BMC Cancer. 2011;11:423. doi:10.1186/1471-2407-11-423.
- Houessinon A et al. Sustained response of a clivus chordoma to erlotinib after imatinib failure. Case Rep Oncol. 2015;8(1):25-29. doi:10.1159/000371843.
- Macaulay VM et al. Phase I dose-escalation study of linsitinib (OSI-906) and erlotinib in patients with advanced solid tumors. Clin Cancer Res. 2016;22(12):2897-2907. doi:10.1158/1078-0432.CCR-15-2218.
- Migliorini D et al. First report of clinical responses to immunotherapy in 3 relapsing cases of chordoma after failure of standard therapies. Oncoimmunology. 2017;6(8):e1338235. doi:10.1080/2162402X.2017.1338235.
- Asklund T et al. Durable stabilization of three chordoma cases by bevacizumab and erlotinib. Acta Oncol. 2014;53(7):980-984. doi:10.3109/0284186X.2013.878472.
- Stacchiotti S et al. Phase II study on lapatinib in advanced EGFR-positive chordoma. Ann Oncol. 2013;24(7):1931-1936. doi:10.1093/annonc/mdt117.
- Hof H, Welzel T, Debus J. Effectiveness of cetuximab/gefitinib in the therapy of a sacral chordoma. Onkologie. 2006;29(12):572-574. doi:10.1159/000096283.
- Lindèn O, Stenberg L, Kjellén E. Regression of cervical spinal cord compression in a patient with chordoma following treatment with cetuximab and gefitinib. Acta Oncol. 2009;48(1):158-159. doi:10.1080/02841860802266672.
- Wilhelm SM et al. BAY 43-9006 exhibits broad spectrum oral antitumor activity and targets the RAF/MEK/ERK pathway and receptor tyrosine kinases involved in tumor progression and angiogenesis. Cancer Res. 2004;64(19):7099-7109. doi:10.1158/0008-5472.CAN-04-1443.
- Bompas E et al. Sorafenib in patients with locally advanced and metastatic chordomas: a phase II trial of the French Sarcoma Group (GSF/GETO). Ann Oncol. 2015;26(10):2168-2173. doi:10.1093/annonc/mdv300.
- Chow LQM, Eckhardt SG. Sunitinib: from rational design to clinical efficacy. J Clin Oncol. 2007;25(7):884–896. doi:10.1200/JCO.2006.06.3602.
- Chellappan DK et al. The role of pazopanib on tumour angiogenesis and in the management of cancers: a review. Biomed Pharmacother. 2017;96:768-781. doi:10.1016/j.biopha.2017.10.058.
- Meng T et al. Molecular targeted therapy in the treatment of chordoma: a systematic review. Front Oncol. 2019;9:30. doi:10.3389/fonc.2019.00030.
- George S et al. Multicenter phase II trial of sunitinib in the treatment of nongastrointestinal stromal tumor sarcomas. J Clin Oncol. 2009;27(19):3154-3160. doi:10.1200/JCO.2008.20.9890.
- Lipplaa A, Dijkstra S, Gelderblom H. Efficacy of pazopanib and sunitinib in advanced axial chordoma: a single reference centre case series. Clin Sarcoma Res. 2016;6:19. doi:10.1186/s13569-016-0059-x.
- Chugh R et al. Phase II study of 9-nitro-camptothecin in patients with advanced chordoma or soft tissue sarcoma. J Clin Oncol. 2005;23(15):3597-3604. doi:10.1200/JCO.2005.02.170.
- Dhall G et al. The role of chemotherapy in pediatric clival chordomas. J Neurooncol. 2011;103(3):657-662. doi:10.1007/s11060-010-0441-0.
- Al-Rahawan MM, Siebert JD, Mitchell CS, Smith SD. Durable complete response to chemotherapy in an infant with a clival chordoma. Pediatr Blood Cancer. 2012;59(2):323-325. doi:10.1002/pbc.23297.
- Martinez Moreno M et al. Shedding light on emerging therapeutic targets for chordoma. Expert Opin Ther Targets. 2023;27(8):705-713. doi:10.1080/14728222.2023.2248382.
- Von Witzleben A et al. Preclinical characterization of novel chordoma cell systems and their targeting by pharmacological inhibitors of the CDK4/6 cell-cycle pathway. Cancer Res. 2015;75(18):3823-3831. doi:10.1158/0008-5472.CAN-14-3270.
- Liu T et al. CDK4 expression in chordoma: a potential therapeutic target. J Orthop Res. 2018;36(6):1581-1589. doi:10.1002/jor.23819.
- Passeri T et al. In vivo efficacy assessment of the CDK4/6 inhibitor palbociclib and the PLK1 inhibitor volasertib in human chordoma xenografts. Front Oncol. 2022;12:960720. doi:10.3389/fonc.2022.960720.
- Sharifnia T et al. Small-molecule targeting of brachyury transcription factor addiction in chordoma. Nat Med. 2019;25(2):292-300. doi:10.1038/s41591-018-0312-3.
- Godinez C et al. Combinatorial therapies for epigenetic, immunotherapeutic, and genetic targeting of chordoma. J Neurooncol. 2025;172(2):307-315. doi:10.1007/s11060-024-04920-y.
- Heery CR et al. Phase I trial of a yeast-based therapeutic cancer vaccine (GI-6301) targeting the transcription factor Brachyury. Cancer Immunol Res. 2015;3(11):1248-1256. doi:10.1158/2326-6066.CIR-15-0119.
- Heery CR et al. Phase I study of a poxviral TRICOM-based vaccine directed against the transcription factor Brachyury. Clin Cancer Res. 2017;23(22):6833-6845. doi:10.1158/1078-0432.CCR-17-1087.
- DeMaria PJ et al. Randomized, double-blind, placebo-controlled phase II study of yeast-Brachyury vaccine (GI-6301) in combination with standard-of-care radiotherapy in locally advanced, unresectable chordoma. Oncologist. 2021;26(5):e847-e858. doi:10.1002/onco.13720.