I geni correlati a N6-metiladenosina (m6A) sono disregolati nel cancro al seno, con una correlazione limitata alla metilazione o alle alterazioni del numero di copie. Sei geni, incluso YTHDF3, erano prognostici. YTHDF3 è un fattore prognostico indipendente, implicato nel metabolismo dell'RNA, nella riparazione del DNA, nella stabilità dei telomeri e nell'infiltrazione immunitaria. La sua regolamentazione al massimo è stata confermata clinicamente, il che ha richiesto ulteriori indagini.
Articolo di ricerca
Un'analisi approfondita dei regolatori m6A identifica YTHDF3 come un promettente biomarcatore prognostico per il cancro al seno
* These authors contributed equally
In questo articolo
Sommario
Abstract
Il paesaggio espressivo e il valore prognostico dei geni correlati a N6-metiladenosina (m6A) rimangono in gran parte non caratterizzati nel cancro al seno. Qui abbiamo effettuato un'analisi integrativa dei loro profili di espressione e della rilevanza clinica. Utilizzando dataset multi-omici e validazione sperimentale, abbiamo condotto un'indagine sistematica sui geni correlati a m6A nel cancro al seno. Questi geni hanno mostrato una marcata espressione differenziale nel cancro al seno, tuttavia la loro correlazione con caratteristiche molecolari come la metilazione del promotore e le alterazioni del numero di copie era limitata. L'analisi di sopravvivenza univariata ha indicato che l'espressione aberrante di RBM15B, METTL16, HNRNPC, YTHDF1, YTHDF3 e IGF2BP1 era significativamente collegata alla prognosi del paziente. La regressione di Cox multivariata ha inoltre identificato l'elevata espressione di YTHDF3 come fattore prognostico indipendente. L'analisi della rete funzionale ha indicato che YTHDF3 è potenzialmente coinvolto non solo nel processamento e metabolismo dell'RNA, ma anche nella riparazione del DNA, nel trattamento dei pri-miRNA, nella stabilità dei telomeri e nell'infiltrazione immunitaria. Inoltre, la regolazione all'alza dell'mRNA YTHDF3 è stata confermata in campioni clinici di cancro al seno. Collettivamente, i geni correlati a m6A sono disregolati nel cancro al seno e si correlano con gli esiti dei pazienti, evidenziando il loro potenziale di biomarcatori, con YTHDF3 che richiede un'indagine approfondita.
Introduzione
Il cancro al seno è una malignità altamente eterogenea ed è diventato il cancro più comunemente diagnosticato a livello mondiale, rappresentando una delle principali cause di mortalità correlata al cancro tra le donne, con una stima di 2,3 milioni di nuovi casi e oltre 680.000 decessi nel 2020. Nonostante i progressi terapeutici, una cura definitiva per tutti i pazienti rimane sfuggente, sottolineando la necessità di identificare biomarcatori molecolari per una diagnosi e prognosi precoce.
Le modifiche epigenetiche aberranti sono una caratteristica distintiva delcancro 3. Tra le diverse modifiche dell'RNA, la N6-metiladenosina (m6A) è un marchio epitrastrastomico sempre più riconosciuto per il suo ruolo nel cancro alseno 4. m6A è una modifica reversibile depositata prevalentemente nelle 3'-UTR degli mRNA dei mammiferi ed è orchestrata da "scrittori" (metiltransferasi), "cancellati" (demetilasi) e "lettori" (proteine di legame)5. Evidenze emergenti implicano geni correlati a m6A nello sviluppo e nella progressionetumorale 6. Tuttavia, il panorama dei fattori regolatori m6A nel cancro al seno rimane poco definito e mancano analisi genetiche ed epigenetiche complete.
In questo studio, abbiamo identificato geni m6A espressi differenzialmente nel cancro al seno utilizzando database pubblici di omics e validazione sperimentale. Abbiamo ulteriormente valutato il loro valore prognostico clinico ed esplorato i meccanismi molecolari sottostanti attraverso analisi di sopravvivenza e previsione delle reti regolatorie.
Protocollo
Dati sull'espressione genica e sulla sopravvivenza
I dati della coorte del Cancer Genome Atlas (TCGA), che comprendono 1.034 campioni di tumori da cancro al seno e 104 tessuti adiacenti normali (NAT), sono stati ottenuti dall'Human Protein Atlas, insieme a informazioni cliniche per 947 pazienti7. Questi dati sono stati utilizzati per analizzare i profili di espressione dell'mRNA dei geni correlati a m6A e la loro associazione con la prognosi. Inoltre, abbiamo utilizzato lo strumento online Kaplan-Meier Plotter (KMplotter), che aggrega più dataset sul cancro al seno, per validare l'associazione tra espressione di YTHDF3 esopravvivenza 8. Per validare ulteriormente i modelli di espressione, abbiamo incluso anche dati di 92 tessuti mammatici sani provenienti dal progetto Genotype-Tissue Expression (GTEx) tramite Breast Cancer Gene-Expression Miner v4.7 9,10. I livelli di proteine e mRNA di YTHDF3 in diversi sottotipi di cancro al seno e tessuti normali sono stati analizzati da UALCAN, sulla base del Clinical Proteomic Tumor Analysis Consortium (CPTAC) e del datasetTCGA 11.
Valutazione genetica ed epigenetica
Le alterazioni genetiche sono state esaminate utilizzando cBioPortal, concentrandosi sul dataset invasivo del cancro al seno (TCGA, Provvisorio, 1.108 casi)12. I dati di metilazione dei promotori sono stati recuperati da MethHC, che includevano 839 campioni di cancro al seno e13 controlli normali parzialmente adiacenti a coppia.
Analisi della rete di regolazione genica e infiltrazione immunitaria
Le interazioni proteina-proteina sono state esplorate con STRING (punteggio di confidenza impostato a 0,4)14. L'annotazione genica e l'arricchimento delle vie sono stati condotti utilizzando Metascape (p < 0,01, conteggio minimo di 3, fattore di arricchimento > 1,5)15. L'associazione dell'espressione di YTHDF3 nel cancro al seno con l'infiltrazione immunitaria, inclusi cellule B, cellule T CD8+ , cellule T CD4+ , macrofagi, neutrofili e cellule dendritiche (DC), è stata analizzata utilizzando il Tumor Immune Estimation Resource (TIMER). Il livello di espressione genica normalizzato con purezza tumorale è stato mostrato nel pannello più asinistra 16.
Reazione a catena della polimerasi a trascrizione inversa quantitativa (qRT-PCR)
Tutti i partecipanti hanno fornito il consenso informato scritto e lo studio è stato approvato dal comitato etico dell'Ospedale Affiliato della Southwest Medical University (n. di approvazione. KY2022124) e fu condotta secondo i principi della Dichiarazione di Helsinki. Per l'estrazione totale di RNA sono stati utilizzati campioni congelati di tumori al seno e campioni non tumorali adiacenti corrispondenti. La concentrazione e la purezza dell'RNA estratto sono state valutate utilizzando uno spettrofotometro, e sono stati inclusi solo campioni con rapporti A260/A 280 pari a 1,8–2,0. L'integrità dell'RNA è stata confermata dall'elettroforesi in gel di agarosio all'1,5%. Il cDNA del primo filamento è stato quindi generato da 1 μg di RNA totale in una reazione da 20 μL seguendo le istruzioni del produttore. È stata eseguita una PCR quantitativa in tempo reale, con ogni reazione da 20 μL contenente 10 μL di 2× SYBR Green master mix, 0,4 μL di primer diretti e inversi (ciascuno da 10 μM), 2 μL di cDNA diluito (1:10) e 7,2 μL di acqua priva di nucleasi. qRT-PCR è stata eseguita comedescritto in precedenza 17. I primi erano: β-actin-F, GAAGATCAAGATCATTGCTCCT; β-actina-R, TACTCCTGCTTGCTGATCCA; YTHDF3-F, AAAAGACGGGCCTCTTCCTC; YTHDF3-R, TTGGCCGAGTGATTGTTCCA. Le condizioni di termociclo erano di 95 °C per 3 minuti, seguite da 40 cicli di 95 °C per 10 secondi, 55 °C per 20 secondi e 72 °C per 20 secondi (acquisizione di fluorescenza a 72 °C). È stata eseguita un'analisi della curva di fusione (95 °C a 60 °C, incremento 0,5 °C/s) per confermare la specificità degli innelli. L'espressione relativa è stata calcolata utilizzando il metodo 2−ΔΔCt .
Metodo statistico
I test t non accoppiati sono stati utilizzati per confronti tra due gruppi. L'analisi di sopravvivenza di Kaplan-Meier con il log-rank test e la regressione multivariata di Cox è stata utilizzata per valutare i fattori prognostici. Per la validazione qRT-PCR, i campioni accoppiati sono stati confrontati utilizzando un test t di Student accoppiato a due code sui valori ΔCt. Per la Figura 1, sono stati effettuati confronti a coppie utilizzando il test di Dunnett-Tukey-Kramer. P < 0,05 è stato considerato statisticamente significativo.
Risultati
Espressione differenziale di mRNA di geni correlati a m6A nel cancro al seno
L'analisi dei dati TCGA e GTEx (1.034 tumori, 104 NAT, 92 tessuti sani) ha rivelato che la maggior parte dei geni correlati a m6A era espressa differenzialmente (Figura 1). Rispetto ai tessuti mammari sani, 10 geni sono stati significativamente aumentati: KIAA1429, RBM15, RBM15B, HNRNPC, YTHDF1, YTHDF2, YTHDF3, IGF2BP1, IGF2BP3 e ALKBH5 (tutti P < 0,0001, eccetto RBM15 P < 0,001). Otto geni sono stati regolati al ribasso: WTAP, METTL3, METTL14, HNRNPA2B1, YTHDC1, YTHDC2, IGF2BP2 e FTO (P < 0,05 a P < 0,0001). METTL16 e eIF3A non hanno mostrato differenze significative. Nel confrontare i tumori con i NAT, HNRNPA2B1 era sovraregolato, mentre YTHDF3, eIF3A e ALKBH5 erano sottoregolati; RBM15, RBM15B e YTHDF2 non hanno mostrato differenze (Figura 1). L'uso dei NAT come controlli è stato messo in discussione, il che potrebbe spiegare le discrepanze nei confronti con tessutisani 18,19. Curiosamente, nel dataset CPTAC è stata osservata una tendenza a un'abbondanza più elevata di proteine YTHDF3 in tutti i sottotipi di cancro al seno rispetto ai tessuti normali (P < 0,0001). Inoltre, un'espressione significativamente più alta di mRNA di YTHDF3 è stata osservata solo nei sottotipi luminali di cancro al seno rispetto ai tessuti normali (P = 0,004, < 0,01) (Figura Supplementare S1). Nel complesso, una significativa disregolazione dei geni correlati a m6A è evidente nel cancro al seno.
Metilazione promotrice e amplificazione genica di geni correlati a m6A nel cancro al seno
La metilazione del DNA svolge un ruolo importante nella regolazione epigenetica della trascrizione genica, mentre l'ipermetilazione del promotore inibisce l'espressionedell'mRNA 20. L'analisi MethHC ha mostrato differenze significative di metilazione del promotore solo per IGF2BP1, IGF2BP2 e IGF2BP3 nei tumori rispetto ai controlli (P < 0,005). La ridimensionamento dell'IGF2BP2 mRNA può essere in parte attribuito alla sua ipermetilazione. L'analisi cBioPortal ha mostrato che WTAP e ALKBH5 hanno mostrato una regolazione al ribasso dell'mRNA, mentre KIAA1429 (VIRMA), YTHDF1, YTHDF3 e IGF2BP1 hanno mostrato amplificazione genica associata alla loro regolazione al rialzo (Figura Supplementare S2, Figura Supplementare S3 e Figura Supplementare S4). Questi risultati suggeriscono che i livelli di mRNA dei geni correlati a m6A non sono prevalentemente guidati dalla metilazione del promotore o dall'amplificazione genica.
Analisi di sopravvivenza dei geni correlati a m6A nel cancro al seno
L'analisi di sopravvivenza su 947 pazienti ha rivelato che una bassa espressione di RBM15B e un'alta espressione di METTL16, HNRNPC, YTHDF1, YTHDF3 e IGF2BP1 erano significativamente correlate con una riduzione della sopravvivenza complessiva (Figura 2 e Figura 3). La regressione multivariata di Cox, aggiustando per età, stadio e razza, ha confermato che la regolazione all'alza di YTHDF3 era un predittore indipendente di scarsa sopravvivenza complessiva (HR: 1,024, IC 95%: 1,003–1,046, P = 0,024) (Tabella 1). Per la validazione esterna, l'analisi con lo strumento online KMplotter ha mostrato che un'elevata espressione di YTHDF3 prevede una cattiva prognosi della malattia (Figura Supplementare S5). Altri geni non erano significativi in modo indipendente (Tabella Supplementare S1).
Potenziale rete molecolare e infiltrazione immunitaria del gene correlato a m6A YTHDF3
L'analisi STRING di YTHDF3 (con interattori limitati a 50) ha identificato una rete con 224 spigoli e arricchimento significativo (P < 1e-16). YTHDF3 è strettamente associato a METTL3, ALKBH5, WTAP, METTL14 e altri (Figura 4A). L'analisi di arricchimento Metascape ha identificato 13 cluster funzionali significativi (P < 0,01, conteggio minimo di 3, fattore di arricchimento > 1,5; Figura 4B). Il cluster più classificato è stato la regolazione metabolica dell'mRNA (GO1903311, 22 geni). Altri cluster rilevanti per il cancro includevano la riparazione della dealchilazione del DNA (GO0006307), l'elaborazione dei pri-miRNA (GO0031053) e la stabilizzazione della telomerasi (GO1904356), tra gli altri. L'elenco completo dei nomi dei cluster, dei geni associati e delle statistiche di arricchimento è fornito nella Tabella Supplementare S2. Inoltre, i risultati hanno rivelato correlazioni positive significative tra l'espressione di YTHDF3 e le cellule immunitarie (tutte P < 0,01) (Figura Supplementare S6). Pertanto, la regolazione all'alza di YTHDF3 può essere associata al metabolismo dell'mRNA, alla riparazione del DNA, al mantenimento dei telomeri e all'infiltrazione immunitaria.
Espressione dell'mRNA aumentata di YTHDF3 nel cancro al seno
Tessuti per il tumore al seno e tessuti mammari normali adiacenti sono stati prelevati da 20 pazienti che si sono sottoposti a interventi chirurgici presso il Dipartimento di Chirurgia del Seno, l'Ospedale Affiliato della Southwest Medical University, tra luglio 2023 e ottobre 2023. l'analisi qRT-PCR di questi campioni accoppiati ha mostrato un'espressione significativamente più alta di YTHDF3 mRNA nei tessuti tumorali rispetto ai tessuti normali adiacenti (P = 0,001) (Figura Supplementare S7 e Tabella Supplementare S3).
Disponibilità dei dati
Tutti i dataset analizzati in questo studio sono disponibili pubblicamente dai seguenti repository ad accesso aperto. Espressione genica e dati clinici: I dati sull'espressione RNA-seq del tumore al seno e le relative informazioni cliniche sono stati ottenuti dal Cancer Genome Atlas (TCGA-BRCA) tramite The Human Protein Atlas (https://www.proteinatlas.org/). Ulteriori dati di espressione normale del tessuto mammario sono stati recuperati dal progetto Genotype-Tissue Expression (GTEx) (dbGaP accession phs000424.v8.p2) tramite Breast Cancer Gene-Expression Miner v4.7 (http://bcgenex.ico.unicancer.fr/). La validazione della sopravvivenza è stata effettuata utilizzando il Kaplan-Meier Plotter (https://kmplot.com). I dati di espressione di proteine e mRNA sono stati ottenuti tramite UALCAN (http://ualcan.path.uab.edu/). Alterazioni genetiche: I dati sulle mutazioni somatiche e sulle alterazioni del numero di copie per il dataset invasivo di tumori al seno (TCGA, Provisional, 1108 campioni) sono stati consultati tramite cBioPortal (https://www.cbioportal.org/). Metilazione del promotore del DNA: I dati di metilazione sono stati ottenuti da MethHC (http://methhc.mbc.nctu.edu.tw/), che contiene 839 campioni di cancro al seno e controlli normali adiacenti parzialmente accoppiati. Interazione proteica-proteina e arricchimento delle vie di marcia: L'analisi funzionale della rete è stata effettuata utilizzando STRING v12.0 (https://string-db.org/, punteggio di fiducia 0.4) e Metascape (http://metascape.org/). L'analisi dell'infiltrazione immunitaria è stata effettuata utilizzando TIMER (https://cistrome.shinyapps.io/timer/). Qualsiasi dato aggiuntivo alla base delle cifre è disponibile dall'autore corrispondente su ragionevole richiesta.
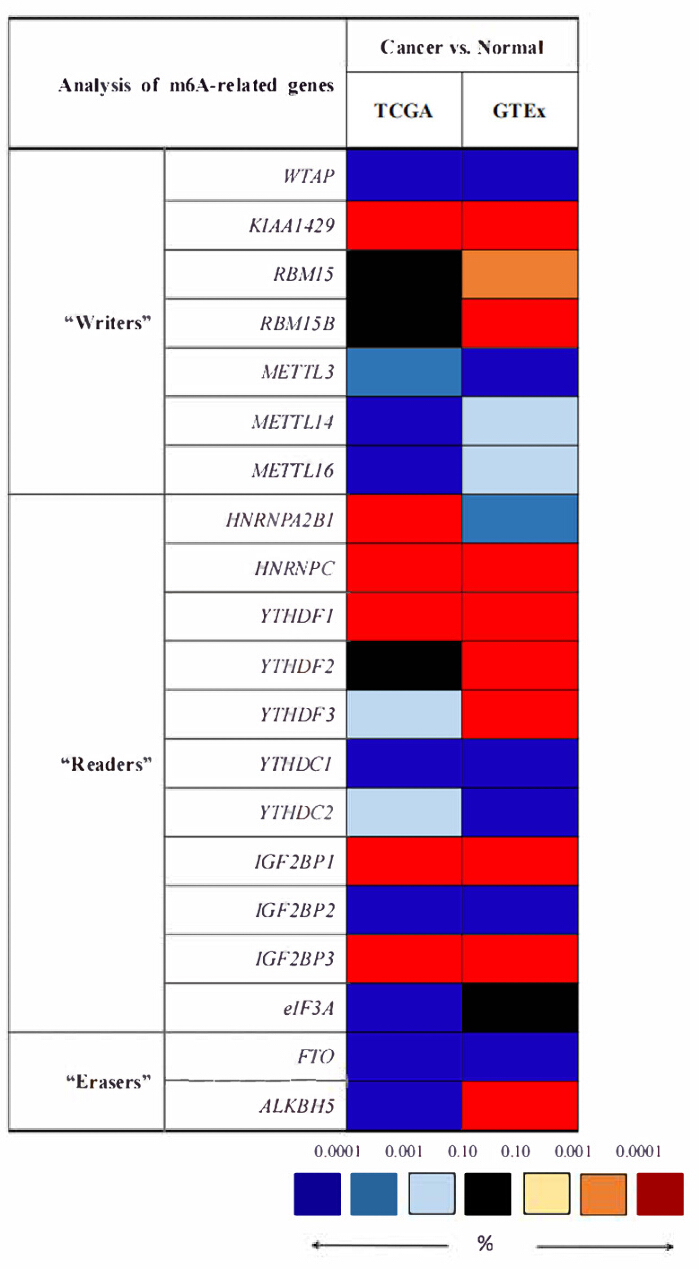
Figura 1. Espressione differenziale di mRNA di geni correlati a N6-metiladenosina (m6A) nel cancro al seno. Il rosso indica la regolazione al rialzo; Il blu indica la riduzione della regolazione, il nero indica nessuna differenza di espressione e il bianco indica nessun dato di espressione genica. La codifica a colori riflette la significanza statistica. Il test Dunnett-Tukey-Kramer è stato utilizzato per i confronti a coppie. Nota: "Normale" comprende il confronto tra tumori e NAT nella TCGA, così come il confronto tra tumori e tessuti sani nella GTEx. Abbreviazioni: NATs = tessuti adiacenti normali; TCGA = L'Atlante del Genoma del Cancro; GTEx = Espressione Genotipo-Tessuto. Clicca qui per visualizzare una versione più grande di questa figura.
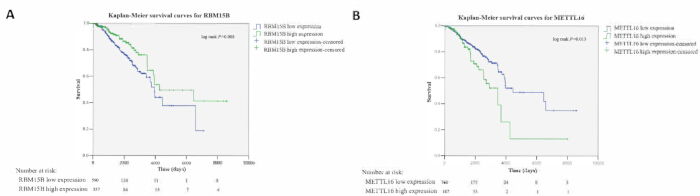
Figura 2. Associazione tra l'espressione aberrante dell'mRNA degli "scrittori" m6A RBM15B e METTL16 e la sopravvivenza complessiva nelle pazienti oncologiche al seno. (A) Bassa espressione di RBM15B era associata a una sopravvivenza complessiva più breve (test log-rank, P = 0,008, <0,01); (B) Un'elevata espressione di METTL16 era associata a una prognosi scorretta (test log-rank, P = 0,013, <0,05). I pazienti sono stati dicotomiati in gruppi ad alta e bassa espressione utilizzando il valore di soglia ottimale. n = 947 (coorte TCGA-BRCA). Le curve blu e verde rappresentano rispettivamente i gruppi a bassa e alta espressione. L'unità di espressione dell'mRNA era Frammenti per Kilobase di trascrizione per milione di letture mappate. Abbreviazione: TCGA-BRCA = Carcinoma Invasivo del Seno dell'Atlante del Genoma del Cancro; m6A = N6-metiladenosina. Clicca qui per visualizzare una versione più grande di questa figura.
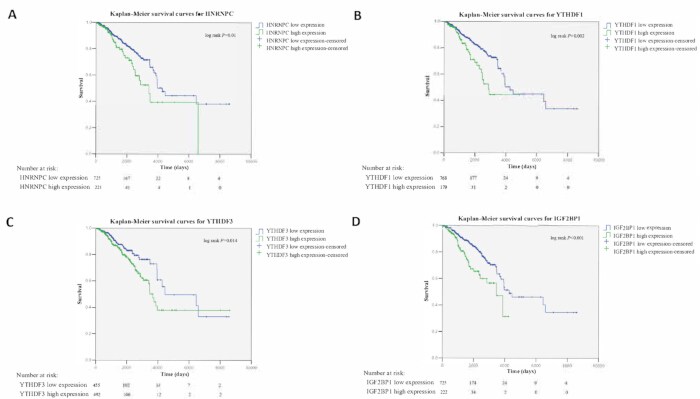
Figura 3. Correlazione tra l'espressione aberrante dell'mRNA dei "lettori" m6A HNRNPC, YTHDF1, YTHDF3 e IGF2BP1 con la sopravvivenza complessiva nei pazienti con cancro al seno. (A) Un'elevata espressione di mRNA di HNRNPC era associata a una sopravvivenza complessiva ridotta (log-rank test, P = 0,01, <0,05). (B-D) Un'elevata espressione di YTHDF1, YTHDF3 e IGF2BP1 è stata significativamente associata a una prognosi peggiore (test log-rank, P = 0,002, P = 0,014 e P < 0,001, rispettivamente). I pazienti sono stati dicotomiati in gruppi ad alta e bassa espressione utilizzando il valore di soglia ottimale. n = 947 (coorte TCGA-BRCA). Le curve blu e verde rappresentano rispettivamente i gruppi a bassa e alta espressione. L'unità di espressione dell'mRNA genico era Frammenti per Kilobase di trascrizione per milione di letture mappate. Abbreviazioni: TCGA-BRCA = Carcinoma Invasivo del Seno dell'Atlante del Genoma del Cancro; m6A = N6-metiladenosina. Clicca qui per visualizzare una versione più grande di questa figura.
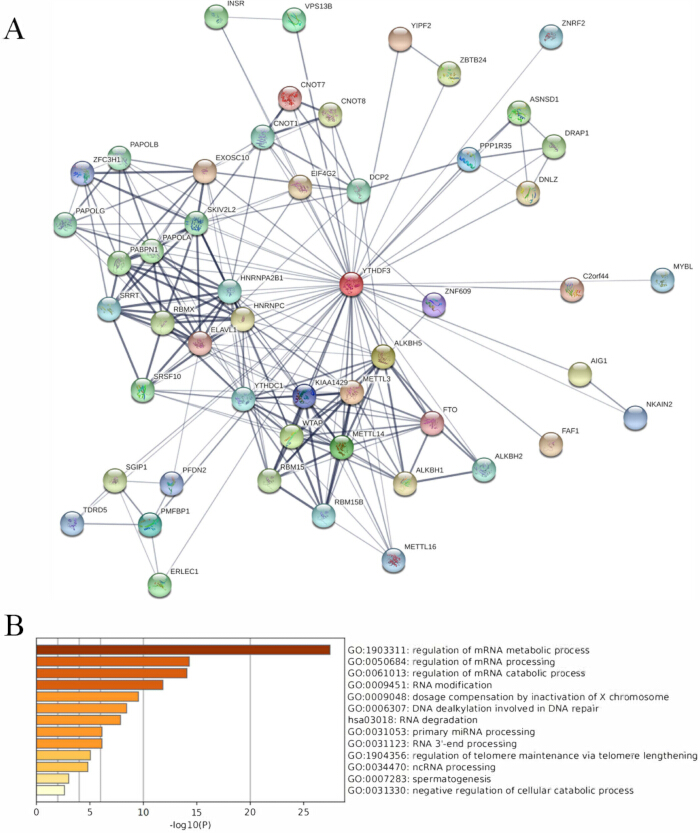
Figura 4. La potenziale rete regolatoria molecolare di YTHDF3. (A) Rete di interazione proteica costruita interrogando il database STRING con YTHDF3 come esca (punteggio di confidenza ≥ 0,4, interattori massimi = 50). Le larghezze dei bordi indicano la solidità delle prove a supporto. (B)L'analisi Metascape ha identificato 13 cluster funzionali significativi (P < 0,01, conteggio minimo = 3, fattore di arricchimento > 1,5). Le fonti ontologiche includevano la Kyoto Encyclopedia of Genes and Genomes pathways e Gene Ontology Biological Processes. Clicca qui per visualizzare una versione più grande di questa figura.
| Parametri | HR | IC al 95% | p-valore |
| YTHDF3 | 1.024 | 1.003-1.046 | 0.024 |
| Età | 1.036 | 1.023-1.050 | <0.001 |
| Gara | 1.275 | 0.892-1.821 | 0.182 |
| Teatro | 2.263 | 1.796-2.851 | <0.001 |
Tabella 1: Risultati dell'analisi di regressione alla sopravvivenza di Cox multivariata del gene correlato a m6A YTHDF3. Abbreviazioni: HR = rapporto di rischio; IC 95% = intervallo di confidenza.
Figura supplementare S1. I livelli di proteine e mRNA di YTHDF3 in diversi sottotipi di cancro al seno e tessuti normali provenienti dai dataset CPTAC e TCGA. L'espressione proteica di YTHDF3 in (A) tumori primari e tessuti normali e (B) sottotipi di carcinoma invasivo al seno. I valori Z indicano il numero di deviazioni standard dal valore mediano tra i campioni per il corrispondente tipo di tumore. I valori del rapporto spettrale CPTAC log2 sono stati normalizzati prima all'interno di ogni profilo campione e poi tra i campioni. (C) L'espressione dell'mRNA (RNA-seq, Frammenti per Kilobase di trascrizione per milione di letture mappate) di YTHDF3 in diversi sottotipi di carcinoma invasivo al seno. Abbreviazioni: CPTAC = Consorzio Clinico per l'Analisi Proteomica dei Tumori; TCGA = L'Atlante del Genoma del Cancro. Clicca qui per scaricare questo file.
Figura supplementare S2. Stato di metilazione del promotore dei geni correlati a m6A recuperati dal database MethHC. (A) Metilazione promotrice di m6A "writer" nel cancro al seno e nei controlli normali. (B) Metilazione promotrice delle "gomme" m6A nel cancro al seno e nei controlli normali. (C) Metilazione promotrice dei "lettori" di m6A nel cancro al seno e nei controlli normali. Rossa, cancro al seno; Verde, comandi normali. *P < 0,05, **P < 0,005. Abbreviazione: m6A = N6-metiladenosina. Clicca qui per scaricare questo file.
Figura supplementare S3. Mutazioni geniche e alterazioni del numero di copie analizzate da cBioPortal per "scrittori" e "cancelli" m6A (TCGA, Provvisorio, n = 1.108). (A) Modifiche nei "scrittori" di m6A. (B) Modifiche nelle "gomme" m6A. I grafici a barre indicano la frequenza di ogni tipo di alterazione: mutazioni missens, amplificazioni, delezioni profonde e alterazioni multiple. Vengono mostrati solo geni con frequenza di alterazione ≥ l'1%. La frequenza complessiva di alterazione per gene è mostrata a destra. Abbreviazioni: TCGA = The Cancer Genome Atlas; m6A = N6-metiladenosina. Clicca qui per scaricare questo file.
Figura supplementare S4. Mutazioni geniche e alterazioni del numero di copie analizzate da cBioPortal per "lettori" m6A (TCGA, Provvisorio, n = 1.108). I grafici a barre indicano la frequenza di ogni tipo di alterazione: mutazioni missens, amplificazioni, delezioni profonde e alterazioni multiple. Vengono mostrati solo geni con frequenza di alterazione ≥ l'1%. La frequenza complessiva di alterazione per gene è mostrata a destra. Abbreviazioni: TCGA = The Cancer Genome Atlas; m6A = N6-metiladenosina. Clicca qui per scaricare questo file.
Figura supplementare S5. Correlazione di YTHDF3 con la sopravvivenza delle pazienti con cancro al seno in KMplotter. (A) Un'elevata espressione di mRNA di YTHDF3 era associata a una sopravvivenza complessiva ridotta (P = 0,011, <0,05). (B-D) L'elevata espressione di YTHDF3 è stata significativamente associata a una peggiore sopravvivenza senza recidiva, a una sopravvivenza senza metastasi a distanza e a una sopravvivenza post-progressione (P = 1,9e-09, P = 0,06 e P = 0,029, rispettivamente). Tutti i valori P venivano calcolati tramite il test log-rank. Il numero di pazienti a rischio è mostrato sotto ogni grafico. Il cut-off ottimale era determinato dalla funzione di selezione automatica del miglior cutoff dello strumento. Abbreviazione: KMplotter = Plotter di Kaplan-Meier. Clicca qui per scaricare questo file.
Figura supplementare S6. Correlazione tra l'espressione di YTHDF3 e l'infiltrazione immunitaria nel cancro al seno. L'espressione di YTHDF3 è positivamente correlata ai livelli di infiltrazione di cellule B, cellule T CD4+ , cellule T CD8+ , macrofagi, neutrofili e DC nel dataset TIMER. La purezza tumorale è stata utilizzata come covaria nell'analisi parziale di correlazione di Spearman. Abbreviazioni: DC = celle dendritiche; TIMER = Risorsa per la Stima Immunitaria Tumorale. Clicca qui per scaricare questo file.
Figura supplementare S7. Validazione quantitativa della reazione a catena della polimerasi inversa di YTHDF3 in 20 tessuti di tumore al seno accoppiati e tessuti normali adiacenti. I livelli di mRNA di YTHDF3 sono stati normalizzati in β-actina. I dati sono presentati come valori di 2⁻ΔΔCt. Il confronto statistico è stato effettuato utilizzando un test t di Student a due code accoppiate sui valori di ΔCt (P = 0,001). Abbreviazioni: NC = tessuti mammari normali adiacenti; BrCa = tessuti per il cancro al seno. Clicca qui per scaricare questo file.
Tabella supplementare S1. Risultati riassuntivi dell'analisi multivariata della sopravvivenza nei geni correlati a m6A. Abbreviazioni : HR = rapporto di rischio; IC 95% = intervallo di confidenza. Clicca qui per scaricare questo file.
Tabella supplementare S2. I risultati di annotazione e arricchimento di 13 geni correlati a YTHDF3 basati su Metascape.Clicca qui per scaricare questo file.
Tabella supplementare S3. Informazioni cliniche su 20 campioni accoppiati di cancro al seno.Clicca qui per scaricare questo file.
Discussione
Nonostante i miglioramenti terapeutici, la diagnosi precoce e la terapia personalizzata per il tumore al seno rimangono una sfida, rendendo necessaria la scoperta di nuovi bersaglimolecolari 21. Questo studio ha integrato dati multi-omici per caratterizzare i geni correlati a m6A nel cancro al seno. I nostri risultati dimostrano una diffusa disregolazione di questi geni, in gran parte indipendente dalla metilazione del promotore o dall'amplificazione genica, e collegano un'espressione aberrante di diversi geni, in particolare YTHDF3, a una prognosi scadente. Abbiamo inoltre confermato la sovraregolazione di YTHDF3 nei campioni clinici e previsto il suo coinvolgimento nelle vie correlate al cancro.
La metilazione di m6A è installata da un complesso "writer" che include WTAP, KIAA1429, RBM15, METTL3 e METTL1422. Sebbene WTAP sia oncogenico in diverse neoplasie 23,24,25, la sua riduzione nel cancro al seno implica funzioni dipendenti dal contesto. KIAA1429 rialzamento è coerente con il suo ruolo riportato nella regolamentazione del CDK1 nel cancroal seno 25. RBM15, noto per influenzare ematopoiesi esarcomi 26,27, è stato regolato al massimo, mentre RBM15B è stato associato a una migliore sopravvivenza, in linea con la sua correlazione positiva conBAP128. La riduzione della regolazione METTL3, nonostante le segnalazioni di inibizione del let-7g, è stata osservatada altri 29,30. METTL14 ribasso è coerente con il suo ruolo di soppressore tumorale tramite la modificam6A 31. METTL16 espressione rimane controversa e richiede ulteriori studi29,32.
Per quanto riguarda le "gomma", la FTO è stata sottoregolata nella nostra coorte, simile ad alcuni studi basati sullaTCGA 29, anche se rapporti contrastanti suggeriscono che promuova la progressione tramite BNIP333. ALKBH5 ha mostrato espressione variabile a seconda del gruppo di controllo ed è stato implicato nel mantenimento della stennessità del tumore al seno sottoipossia 34,35.
I "lettori" contenenti il dominio YTH riconoscono m6A, insieme a HNRNPC e HNRNPA2B136. HNRNPA2B1 era regolato al rialzo, in linea con il suo ruolo nella segnalazione STAT3/ERK1/2 37,38. La regolazione all'alza di HNRNPC è coerente con la sua funzione nella regolazione delle risposte interferoniche indotte dadsRNA 39.
YTHDF1 e YTHDF2 mostrano un doppio ruolo in varitumori 40,41. L'accumulo di evidenze coinvolge YTHDF3 nei processi oncogenici: promuove il carcinoma epatocellulare tramite EGFR/STAT342, il glioblastoma tramite EGFR/ATK/ERK/p2143 e la metastasi del cancro cervicale tramite riprogrammazionemetabolica 44. Il nostro studio ha rivelato la regolazione al rialzo di YTHDF1, YTHDF2 e YTHDF3 nel cancro al seno rispetto ai tessuti sani, con la regolazione all'alza di YTHDF3 ulteriormente validata sperimentalmente. Questo supporta ulteriori indagini su YTHDF3 nel cancro al seno. YTHDC1 e YTHDC2 sono stati regolati al ribasso, anche se altri studi riportano i loro ruoli prometastatici nel cancro dell'endometrio e del colon45,46.
Le proteine IGF2BP fungono anche da lettorim6A 47. IGF2BP1 regolazione al rialzo è in linea con il suo noto ruolo nel supportare la crescita clonogenica48. IGF2BP2 era sottoregolato, probabilmente a causa della metilazione del promotore, in contrasto con i resoconti sul suo ruolopromigratorio 49. IGF2BP3 overregulation è coerente con la promozione della proliferazione tramite TRIM25-50 e la metastasi cooperativa con IGF2BP2 nel cancro al senotriplo negativo 51. eIF3A, sebbene qui sotto regolamentazione, è stata proposta come targetterapeutico 52,53. I guadagni di numero di copie sono stati riportati correlati con YTHDF1 e IGF2BP1 espressione in altritumori 54. Questi risultati rafforzano che la disregolazione del m6A è pervasiva nel cancro al seno.
In modo fondamentale, abbiamo identificato YTHDF3 come fattore prognostico indipendente, a conferma di studirecenti 55,56,57,58,59. Altri geni m6A come FTO e IGF2BP3 sono stati anch'essi collegati a una prognosi scorretta e a una chemioresistenza nel cancro alseno 33,60,61.
Il nostro arricchimento delle vie ha evidenziato i ruoli attesi di YTHDF3 nel metabolismodell'RNA 62. Più in particolare, ha suggerito un coinvolgimento nella riparazione della dealchilazione del DNA tramite membri della famigliaALKBH 63,64. Inoltre, i collegamenti con l'elaborazione dei pri-miRNA tramite HNRNPA2B1, SRRT e METTL3 65,66,67,68, e con la stabilizzazione della telomerasi tramite EXOSC10 eDCP2 69, suggeriscono possibili meccanismi sfaccettati. Curiosamente, la sovraespressione di YTHDF3 è stata associata alla metastasi cerebrale del tumore al seno grazie all'aumento della traduzione di ST6GALNAC5 e GJA170. Studi recenti hanno ulteriormente ampliato il suo repertorio oncogenico: è stato dimostrato che YTHDF3 potenzia la glicolisi e la proliferazione attraverso l'assemTOR-HIF1α-LDHA 71; promuovere la metastasi osteolitica ossea tramite la traduzione dipendente da m6A di ZEB1 e SMAD572; nel cancro al seno triplo negativo, YTHDF3 stabilizza l'mRNA del CENPI per guidare latumorigenesi 73; e facilita la transizione epiteliale-mesenchimale e la metastasi reclutando eIF4B per stimolare la traduzione di Notch274. Con costante, studi recenti evidenziano ulteriormente la più ampia rete regolatoria m6A nel cancro al seno, inclusa la riprogrammazione della metilazione mediata da piR-1170/WTAP nella metastasicerebrale 75 e la degradazione dipendente da POP1, riconosciuta YTHDF2, dell'mRNA CDKN1A in TNBC76. Questi studi suggeriscono che YTHDF3 possa essere coinvolto in diversi processi maligni. Pertanto, YTHDF3 potrebbe rappresentare un promettente biomarcatore prognostico, anche se ulteriori studi meccanicistici sul suo ruolo nella crescita, nell'apoptosi e nelle metastasi del cancro al seno sono essenziali.
Curiosamente, l'analisi TIMER ha indicato una correlazione positiva generale tra l'espressione di YTHDF3 e i livelli di infiltrazione di diversi sottogruppi di cellule immunitarie nel cancro al seno. La base biologica di questa osservazione è attualmente sconosciuta e potrebbe riflettere un'alterazione complessiva del microambiente tumorale nei tumori ad alto livello di YTHDF3. Sono necessari studi dedicati a immunogenomica e funzionale per analizzare il ruolo specifico di YTHDF3 nella definizione del panorama immunitario del cancro al seno.
Questo studio presenta diverse limitazioni. Innanzitutto, le analisi si basano principalmente su dataset pubblici; l'integrazione dei dati TCGA e GTEx può introdurre effetti batch dovuti a differenze nell'elaborazione del campione, nelle piattaforme di sequenziamento e nelle pipeline di normalizzazione, e la natura retrospettiva di questi database comporta bias intrinseci nella selezione e nell'annotazione. In secondo luogo, la coorte di validazione clinica era piccola con un follow-up limitato, e i geni recentemente scoperti relativi a m6A non sono stati inclusi. In terzo luogo, manca una validazione indipendente da parte della coorte del valore prognostico di YTHDF3, e le incongruenze tra mRNA ed espressione proteica rimangono irrisolte. Inoltre, sono assenti prove dirette in vivo e in vitro sulla funzione biologica di YTHDF3 nel cancro al seno, non sono state effettuate analisi di sensibilità al farmaco o di risposta al trattamento, e i meccanismi specifici con cui YTHDF3 media la modifica di m6A sui suoi bersagli a valle non sono stati esplorati. Queste avvertenze richiedono un'interpretazione cauta dei nostri risultati. Sono necessari futuri studi prospettici con protocolli standardizzati, campioni più grandi ed esperimenti funzionali per convalidare YTHDF3 come biomarcatore e chiarire il suo ruolo meccanicistico nel cancro al seno.
In conclusione, questa analisi integrativa ha valutato in modo completo i geni correlati a m6A nel cancro al seno. Sebbene le alterazioni genetiche ed epigenetiche avessero un impatto limitato sull'espressione genica, i geni erano ampiamente disregolati e associati alla prognosi. I nostri risultati indicano che YTHDF3 potrebbe fungere da biomarcatore prognostico indipendente, richiedendo ulteriori indagini biologiche sul cancro al seno.
Dichiarazioni
Gli autori non hanno conflitti di interesse da dichiarare.
Ringraziamenti
Questo lavoro è stato finanziato dalla Natural Science Foundation della provincia del Sichuan (numero di finanziamento: 2022NSFSC1425), dal Progetto Speciale di Ricerca sui Tumori dell'Associazione Medica del Sichuan (numero della sovvenzione: 2024HR20), dal Luzhou - Southwest Medical University Research Project (numero della sovvenzione: 2024LZXNYDJ051), dalla Beijing Xisike Clinical Oncology Research Foundation (numero della sovvenzione: Y-SS2025MS-0009) e dalla Beijing Kechuang Medical Development Foundation (numero della sovvenzione: KC2023-JX-0288-BM74).
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Breast Cancer Gene-Expression Miner v4.7 | Omics Data Science Unit of Integrated Center for Oncology | http://bcgenex.ico.unicancer.fr/ | Usato per recuperare i dati di espressione del tessuto normale del seno GTEx; elencati in Metodi/Disponibilità dei dati |
| cBioPortal | Non applicabile | https://www.cbioportal.org/ | Analisi delle alterazioni genetiche e delle alterazioni del numero di copie; elencato in Metodi/Disponibilità dei dati |
| Clinical Proteomic Tumor Analysis Consortium (CPTAC) | Clinical Proteomic Tumor Analysis Consortium | Non applicabile | Dataset proteomico utilizzato tramite UALCAN; elencato in Metodi/Disponibilità dei dati |
| Genotype-Tissue Expression (GTEx) project | GTEx Consortium | dbGaP accession phs000424.v8.p2 | Fonte di dati di espressione del tessuto normale del seno; elencato in Metodi/Disponibilità dei dati |
| Hieff qPCR SYBR Green Master Mix (No Rox) | YEASEN | Mix master qPCR; elencato nella revisione dell'autore | |
| Hifair III 1st Strand cDNA Synthesis SuperMix for qPCR | YEASEN | Sintesi del cDNA a singolo filamento; elencato nella revisione dell'autore | |
| Kaplan-Meier Plotter (KMplotter) | Non applicabile | https://kmplot.com | Strumento di convalida della sopravvivenza online; elencato in Metodi/Disponibilità dei dati |
| Metascape | Supportato da sovvenzioni NIH U19 AI106754 U19 AI135972 R01 DA03373 | http://metascape.org/ | Analisi di arricchimento di annotazioni geniche e percorsi; elencato in Metodi/Disponibilità dei dati |
| MethHC | Non applicabile | http://methhc.mbc.nctu.edu.tw/ | Dati di metilazione del promotore del DNA/risorsa; elencato in Metodi/Disponibilità dei dati |
| NanoDrop 2000 spettrofotometro | Thermo Fisher Scientific | Misurazione della concentrazione e della purezza dell'RNA; elencato nella revisione dell'autore | |
| QuantStudio 7 Flex Real-Time PCR System | Applied Biosystems | PCR quantitativa in tempo reale; elencato nella revisione dell'autore | |
| SPSS 13.0 | Non fornito nel manoscritto | Versione 13.0 | Analisi statistiche; elencato nella revisione dell'autore |
| STRING v12.0 | STRING Consortium | https://string-db.org/ | Analisi della rete di interazione proteina-proteina; punteggio di confidenza 0,4; elencato in Figura 4/Disponibilità dei dati |
| The Cancer Genome Atlas (TCGA-BRCA) | The Cancer Genome Atlas | TCGA-BRCA | Espressione genica, dati clinici, alterazione genetica/numero di copie sorgente del dataset; elencato in Metodi/ Disponibilità dei dati |
| The Human Protein Atlas | The Human Protein Atlas | https://www.proteinatlas.org/ | Fonte utilizzata per ottenere l'espressione RNA-seq del cancro al seno TCGA e dati clinici; elencato in Metodi/Disponibilità dei dati |
| TIMER | X Shirley Liu Lab | https://cistrome.shinyapps.io/timer/ | Analisi dell'infiltrazione immunitaria; elencato in Metodi/Disponibilità dei dati |
| TRIzol reagent | Invitrogen | Estrazione dell'RNA; elencato nella revisione dell'autore | |
| UALCAN | The University of Alabama at Birmingham | http://ualcan.path.uab.edu/ | Analisi dell'espressione delle proteine e dell'mRNA basata sui dati CPTAC e TCGA; elencato in Metodi/Disponibilità dei dati |
Riferimenti
- Yeo SK, Guan JL. Breast cancer: multiple subtypes within a tumor? Trends Cancer. 2017;3(11):753-60.
- Sung H et al. Global cancer statistics 2020: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 2021;71(3):209-49.
- Bennett RL, Licht JD. Targeting epigenetics in cancer. Annu Rev Pharmacol Toxicol. 2018;58:187-207.
- Wu L et al. Changes of N6-methyladenosine modulators promote breast cancer progression. BMC Cancer. 2019;19(1):326.
- Roignant JY, Soller M. m6A in mRNA: an ancient mechanism for fine-tuning gene expression. Trends Genet. 2017;33(6):380-90.
- Pan Y et al. Multiple functions of m6A RNA methylation in cancer. J Hematol Oncol. 2018;11(1):48.
- Uhlen M et al. Towards a knowledge-based Human Protein Atlas. Nat Biotechnol. 2010;28(12):1248-50.
- Győrffy B. Survival analysis across the entire transcriptome identifies biomarkers with the highest prognostic power in breast cancer. Comput Struct Biotechnol J. 2021;19:4101-9.
- Jézéquel P et al. bc-GenExMiner 4.5: new mining module computes breast cancer differential gene expression analyses. Database (Oxford). 2021;2021:baab007.
- GTEx Consortium. The GTEx Consortium atlas of genetic regulatory effects across human tissues. Science. 2020;369(6509):1318-30.
- Chandrashekar DS et al. UALCAN: an update to the integrated cancer data analysis platform. Neoplasia. 2022;25:18-27.
- Cerami E et al. The cBio cancer genomics portal: an open platform for exploring multidimensional cancer genomics data. Cancer Discov. 2012;2(5):401-4.
- Huang WY et al. MethHC: a database of DNA methylation and gene expression in human cancer. Nucleic Acids Res. 2015;43(Database issue):D856-61.
- Szklarczyk D et al. STRING v10: protein-protein interaction networks, integrated over the tree of life. Nucleic Acids Res. 2015;43(Database issue):D447-52.
- Zhou Y et al. Metascape provides a biologist-oriented resource for the analysis of systems-level datasets. Nat Commun. 2019;10(1):1523.
- Li T et al. TIMER: a web server for comprehensive analysis of tumor-infiltrating immune cells. Cancer Res. 2017;77(21):e108-10.
- Wang Y et al. Zinc finger and SCAN domain-containing 18 suppresses the proliferation, self-renewal, and drug resistance of glioblastoma cells. Heliyon. 2023;9(6):e17000.
- Cancer Genome Atlas Research Network. The Cancer Genome Atlas Pan-Cancer analysis project. Nat Genet. 2013;45(10):1113-20.
- Aran D et al. Comprehensive analysis of normal adjacent to tumor transcriptomes. Nat Commun. 2017;8(1):1077.
- Xiang TX et al. Aberrant promoter CpG methylation and its translational applications in breast cancer. Chin J Cancer. 2013;32(1):12-20.
- Pasculli B, Barbano R, Parrella P. Epigenetics of breast cancer: biology and clinical implication in the era of precision medicine. Semin Cancer Biol. 2018;51:22-35.
- Meyer KD, Jaffrey SR. Rethinking m6A readers, writers, and erasers. Annu Rev Cell Dev Biol. 2017;33:319-42.
- Jo HJ et al. WTAP regulates migration and invasion of cholangiocarcinoma cells. J Gastroenterol. 2013;48(11):1271-82.
- Chen Y et al. WTAP facilitates progression of hepatocellular carcinoma via m6A-HuR-dependent epigenetic silencing of ETS1. Mol Cancer. 2019;18(1):127.
- Qian JY et al. KIAA1429 acts as an oncogenic factor in breast cancer by regulating CDK1 in an N6-methyladenosine-independent manner. Oncogene. 2019;38(33):6123-41.
- Garcia-Dios DA et al. MED12, TERT promoter and RBM15 mutations in primary and recurrent phyllodes tumours. Br J Cancer. 2018;118(2):277-84.
- Hu M, Yang Y, Ji Z, Luo J. RBM15 functions in blood diseases. Curr Cancer Drug Targets. 2016;16(7):579-85.
- Shahriyari L, Abdel-Rahman M, Cebulla C. BAP1 expression is prognostic in breast and uveal melanoma but not colon cancer and is highly positively correlated with RBM15B and USP19. PLoS One. 2019;14(2):e0211507.
- Zhang B et al. Expression and prognostic characteristics of m6A RNA methylation regulators in breast cancer. Front Genet. 2020;11:604597.
- Cai X et al. HBXIP-elevated methyltransferase METTL3 promotes the progression of breast cancer via inhibiting tumor suppressor let-7g. Cancer Lett. 2018;415:11-9.
- Gu C et al. Mettl14 inhibits bladder TIC self-renewal and bladder tumorigenesis through N6-methyladenosine of Notch1. Mol Cancer. 2019;18(1):168.
- Yeon SY et al. Frameshift mutations in repeat sequences of ANK3, HACD4, TCP10L, TP53BP1, MFN1, LCMT2, RNMT, TRMT6, METTL8 and METTL16 genes in colon cancers. Pathol Oncol Res. 2018;24(3):617-22.
- Niu Y et al. RNA N6-methyladenosine demethylase FTO promotes breast tumor progression through inhibiting BNIP3. Mol Cancer. 2019;18(1):46.
- Zhang C et al. Hypoxia-inducible factors regulate pluripotency factor expression by ZNF217- and ALKBH5-mediated modulation of RNA methylation in breast cancer cells. Oncotarget. 2016;7(40):64527-42.
- Zhang C et al. Hypoxia induces the breast cancer stem cell phenotype by HIF-dependent and ALKBH5-mediated m6A-demethylation of NANOG mRNA. Proc Natl Acad Sci U S A. 2016;113(14):E2047-56.
- Liao S, Sun H, Xu C. YTH domain: a family of N6-methyladenosine (m6A) readers. Genomics Proteomics Bioinformatics. 2018;16(2):99-107.
- Alarcón CR et al. HNRNPA2B1 is a mediator of m6A-dependent nuclear RNA processing events. Cell. 2015;162(6):1299-308.
- Hu Y et al. Splicing factor hnRNPA2B1 contributes to tumorigenic potential of breast cancer cells through STAT3 and ERK1/2 signaling pathway. Tumour Biol. 2017;39(3):1010428317694318.
- Wu Y et al. Function of HNRNPC in breast cancer cells by controlling the dsRNA-induced interferon response. EMBO J. 2018;37(23):e99017.
- Nishizawa Y et al. Oncogene c-Myc promotes epitranscriptome m6A reader YTHDF1 expression in colorectal cancer. Oncotarget. 2018;9(7):7476-86.
- Zhong L et al. YTHDF2 suppresses cell proliferation and growth via destabilizing the EGFR mRNA in hepatocellular carcinoma. Cancer Lett. 2019;442:252-61.
- Hu B et al. m6A reader YTHDF3 triggers the progression of hepatocellular carcinoma through the YTHDF3/m6A-EGFR/STAT3 axis and EMT. Mol Carcinog. 2023;62(10):1599-614.
- Lee HH et al. YTHDF3 modulates EGFR/AKT/ERK/p21 signaling axis to promote cancer progression and osimertinib resistance of glioblastoma cells. Anticancer Res. 2023;43(12):5485-98.
- Zhong S et al. The inhibition of YTHDF3/m6A/LRP6 reprograms fatty acid metabolism and suppresses lymph node metastasis in cervical cancer. Int J Biol Sci. 2024;20(3):916-36.
- Zhang B et al. YT521 promotes metastases of endometrial cancer by differential splicing of vascular endothelial growth factor A. Tumour Biol. 2016;37(12):15543-9.
- Tanabe A et al. RNA helicase YTHDC2 promotes cancer metastasis via the enhancement of the efficiency by which HIF-1α mRNA is translated. Cancer Lett. 2016;376(1):34-42.
- Huang H et al. Recognition of RNA N6-methyladenosine by IGF2BP proteins enhances mRNA stability and translation. Nat Cell Biol. 2018;20(3):285-95.
- Fakhraldeen SA et al. Two isoforms of the RNA binding protein, coding region determinant-binding protein (CRD-BP/IGF2BP1), are expressed in breast epithelium and support clonogenic growth of breast tumor cells. J Biol Chem. 2015;290(21):13386-400.
- Li Y, Francia G, Zhang JY. p62/IMP2 stimulates cell migration and reduces cell adhesion in breast cancer. Oncotarget. 2015;6(32):32656-68.
- Wang Z et al. Blockade of miR-3614 maturation by IGF2BP3 increases TRIM25 expression and promotes breast cancer cell proliferation. EBioMedicine. 2019;41:357-69.
- Kim HY, Ha Thi HT, Hong S. IMP2 and IMP3 cooperate to promote the metastasis of triple-negative breast cancer through destabilization of progesterone receptor. Cancer Lett. 2018;415:30-9.
- Meyer KD et al. 5′ UTR m6A promotes cap-independent translation. Cell. 2015;163(4):999-1010.
- Yin JY et al. eIF3a: a new anticancer drug target in the eIF family. Cancer Lett. 2018;412:81-7.
- Bell JL et al. IGF2BP1 harbors prognostic significance by gene gain and diverse expression in neuroblastoma. J Clin Oncol. 2015;33(11):1285-93.
- Liu L et al. N6-methyladenosine-related genomic targets are altered in breast cancer tissue and associated with poor survival. J Cancer. 2019;10(22):5447-59.
- Anita R, Paramasivam A, Priyadharsini JV, Chitra S. The m6A readers YTHDF1 and YTHDF3 aberrations associated with metastasis and predict poor prognosis in breast cancer patients. Am J Cancer Res. 2020;10(8):2546-54.
- Zhao G et al. Gene signatures and cancer-immune phenotypes based on m6A regulators in breast cancer. Front Oncol. 2021;11:756412.
- Demircan T, Yavuz M, Akgul S. m6A pathway regulators are frequently mutated in breast invasive carcinoma and may play an important role in disease pathogenesis. OMICS. 2021;25(10):660-78.
- Lv W et al. Analysis and validation of m6A regulatory network: a novel circBACH2/hsa-miR-944/HNRNPC axis in breast cancer progression. J Transl Med. 2021;19(1):527.
- Ohashi R et al. IMP3 contributes to poor prognosis of patients with metaplastic breast carcinoma: a clinicopathological study. Ann Diagn Pathol. 2017;31:30-5.
- Ohashi R et al. Prognostic value of IMP3 expression as a determinant of chemosensitivity in triple-negative breast cancer. Pathol Res Pract. 2017;213(9):1160-5.
- Chen XY, Zhang J, Zhu JS. The role of m6A RNA methylation in human cancer. Mol Cancer. 2019;18(1):103.
- Drabløs F et al. Alkylation damage in DNA and RNA: repair mechanisms and medical significance. DNA Repair (Amst). 2004;3(11):1389-407.
- Fedeles BI et al. The AlkB family of Fe(II)/α-ketoglutarate-dependent dioxygenases: repairing nucleic acid alkylation damage and beyond. J Biol Chem. 2015;290(34):20734-42.
- Villarroya-Beltri C et al. Sumoylated hnRNPA2B1 controls the sorting of miRNAs into exosomes through binding to specific motifs. Nat Commun. 2013;4:2980.
- Hu X et al. Depletion of Ars2 inhibits cell proliferation and leukemogenesis in acute myeloid leukemia by modulating the miR-6734-3p/p27 axis. Leukemia. 2019;33(5):1090-101.
- Chen Y et al. Ars2 promotes cell proliferation and tumorigenicity in glioblastoma through regulating miR-6798-3p. Sci Rep. 2018;8(1):15602.
- Alarcón CR et al. N6-methyladenosine marks primary microRNAs for processing. Nature. 2015;519(7544):482-5.
- Shukla S et al. Inhibition of telomerase RNA decay rescues telomerase deficiency caused by dyskerin or PARN defects. Nat Struct Mol Biol. 2016;23(4):286-92.
- Chang G et al. YTHDF3 induces the translation of m6A-enriched gene transcripts to promote breast cancer brain metastasis. Cancer Cell. 2020;38(6):857-71.e7.
- Liu Z et al. YTHDF3 mediates the occurrence and development of breast cancer by regulating glycolysis through the mTOR-HIF1α-LDHA axis. J Cell Mol Med. 2026;30(9):e71105.
- Xu L et al. YTHDF3 promotes breast cancer osteolytic bone metastasis by enhancing the translation of ZEB1 and SMAD5. Oncogenesis. 2025;14(1):41.
- Zhang Y, Chen S, Wu Q. The m6A reader YTHDF3 promotes TNBC progression by regulating CENPI stabilization. Front Oncol. 2025;15:1546723.
- Chen H et al. YTHDF3 drives tumor growth and metastasis by recruiting eIF4B to promote Notch2 translation in breast cancer. Cancer Lett. 2025;614:217534.
- Luo Y et al. piR-1170 drives brain metastasis and immune evasion via WTAP-mediated m6A methylation reprogramming in triple-negative breast cancer. Mol Cancer. 2026;25(1):52.
- Zhang C et al. POP1 facilitates proliferation in triple-negative breast cancer via m6A-dependent degradation of CDKN1A mRNA. Research (Wash D C). 2024;7:0472.