Questo protocollo descrive metodi per valutare gli effetti della paeoniflorina sulla disfunzione indotta da lipoproteine a bassa densità ossidate in macrofagi RAW264.7, analizzando il metabolismo lipidico, le risposte infiammatorie, lo stress ossidativo, l'apoptosi e il segnale correlato alla chinasi attivata da AMP, al fine di supportare studi meccanicistici sulla disfunzione dei macrofagi.
Articolo di ricerca
La peoniflorina attenua la disfunzione indotta dalle lipoproteine a bassa densità ossidate nelle cellule RAW264.7 con il coinvolgimento della proteina chinasi attivata da AMP
* These authors contributed equally
In questo articolo
Sommario
Abstract
Questo studio descrive un protocollo che integra la farmacologia delle reti e esperimenti in vitro per valutare gli effetti protettivi di Huangqin Tang (HQT) e di uno dei suoi costituenti bioattivi, la paeoniflorina (PF), contro la disfunzione macrofagica indotta dal lipoproteina a bassa densità ossidata (ox-LDL), e per indagare il segnale associato alla proteina chinasi attivata da AMP (AMPK). La farmacologia delle reti ha identificato i bersagli e i percorsi metabolici di HQT associati all'aterosclerosi (AS). È stato utilizzato un modello di macrofagi RAW264.7 indotto da ox-LDL per valutare l'accumulo lipidico, l'efflusso del colesterolo, i livelli di adenosina trifosfato (ATP), le risposte infiammatorie, la funzione mitocondriale, lo stress ossidativo, l'apoptosi e i marcatori fenotipici dei macrofagi. HQT e PF sono stati confrontati a concentrazioni non citotossiche. Il coinvolgimento di AMPK è stato valutato mediante un saggio di spostamento termico cellulare (CETSA), inibizione farmacologica e silenziamento mediato da RNA interferente (siRNA). Il trasportatore ABC A1 (ABCA1), il recettore X del fegato alfa (LXRα), le proteine associate al fattore nucleare kappa B (NF-κB) e le proteine associate all'apoptosi sono stati analizzati mediante western blotting. La farmacologia delle reti ha identificato 12 bersagli sovrapposti, tra cui TNF, PPARG e NOS3, arricchiti in percorsi legati al metabolismo lipidico, all'infiammazione, all'AS e al segnale di AMPK. Sia PF che HQT hanno aumentato la fosforilazione di AMPK, ridotto l'accumulo lipidico e la secrezione di citochine infiammatorie indotti da ox-LDL e migliorato l'efflusso del colesterolo. PF ha ripristinato i livelli di ATP e il potenziale della membrana mitocondriale, ridotto la produzione di specie reattive dell'ossigeno e l'apoptosi, e aumentato l'espressione di ABCA1. Il CETSA ha dimostrato un aumento della stabilità termica di AMPK dopo il trattamento con PF. L'inibizione farmacologica o il silenziamento mediato da siRNA di AMPK hanno attenuato le variazioni associate a PF nell'espressione di ABCA1, nell'efflusso del colesterolo, nell'accumulo lipidico, nell'attivazione di LXRα e nell'inibizione di NF-κB. PF ha ridotto i macrofagi CD86⁺ e aumentato i macrofagi CD206⁺, mentre il silenziamento di AMPK ha parzialmente invertito questi effetti. L'inibizione di NF-κB ha prodotto effetti simili sull'omeostasi del colesterolo e sui marcatori fenotipici dei macrofagi. Questo protocollo consente di valutare gli effetti mediati da PF e HQT sulla disfunzione macrofagica indotta da ox-LDL e sul segnale associato ad AMPK. Nelle condizioni sperimentali testate, PF ha protetto le cellule RAW264.7 contro la disfunzione metabolica lipidica, l'infiammazione, lo stress ossidativo, la disfunzione mitocondriale e l'apoptosi indotte da ox-LDL, e PF e HQT hanno prodotto cambiamenti qualitativamente simili negli endpoint legati ai macrofagi.
Introduzione
Le malattie cardiovascolari sono una delle principali cause di morbilità e mortalità a livello mondiale, e l'aterosclerosi (AS) rappresenta la base patologica di molte patologie cardiovascolari1,2,3,4. L'AS è caratterizzata dall'accumulo di lipidi5, da un'infiammazione cronica6 e dalla formazione progressiva di placche all'interno della parete arteriosa7. L'insorgenza e la progressione della malattia coinvolgono disfunzione endoteliale, stress ossidativo, alterato metabolismo lipidico e un'attivazione immunitaria prolungata. Le lipoproteine a bassa densità ossidate (ox-LDL) promuovono l'attivazione endoteliale e l'espressione di molecole di adesione e chemochine, come la proteina chemiotattica per monociti-1 (MCP-1), facilitando così il reclutamento di monociti nell'intima arteriosa8. Dopo essersi differenziati in macrofagi, queste cellule internalizzano l'ox-LDL attraverso recettori scavenger e si trasformano gradualmente in cellule schiumose ricche di lipidi9. Questo processo è accompagnato da un aumento della produzione di specie reattive dell'ossigeno (ROS) e di citochine pro-infiammatorie10, che aggravano ulteriormente l'infiammazione vascolare e il danno ossidativo. Tra questi mediatori infiammatori, il fattore di necrosi tumorale-alfa (TNF-α) contribuisce alla formazione delle cellule schiumose e alla segnalazione infiammatoria11, in parte attraverso l'attivazione della via del fattore nucleare kappa B (NF-κB). In condizioni di riposo, NF-κB è trattenuto nel citoplasma grazie all'interazione con l'inibitore di NF-κB alfa (IκB-α)12. A seguito di stimolazione, la chinasi IκB (IKK) viene attivata, portando alla degradazione di IκB-α e al conseguente traslocazione di NF-κB nel nucleo13, dove promuove la trascrizione di geni infiammatori, tra cui TNF-α, interleuchina-1 beta (IL-1β) e interleuchina-6 (IL-6)14. Nonostante i progressi ottenuti con le terapie ipolipemizzanti e anti-infiammatorie, permane un rischio cardiovascolare residuo significativo, evidenziando la necessità di sviluppare ulteriori strategie terapeutiche in grado di mirare contemporaneamente a più processi patologici coinvolti nell'AS.
Le formulazioni della medicina tradizionale cinese (MTC) contengono numerosi costituenti bioattivi che possono esercitare effetti terapeutici attraverso interazioni con diversi bersagli molecolari e vie di segnalazione15,16. Questo meccanismo d'azione multicomponente e multibersaglio potrebbe offrire potenziali vantaggi nel trattamento di malattie complesse come l'aterosclerosi (AS). Huangqin Tang (HQT) è una formula classica della MTC composta da quattro erbe medicinali: Scutellaria baicalensis (Huangqin), Paeonia lactiflora (Baishao), Glycyrrhiza uralensis (Gancao) e Ziziphus jujuba (Dazao)17,18. Si è riportato che costituenti bioattivi derivati da queste erbe regolino il metabolismo dei lipidi, attenuino le risposte infiammatorie e riducano lo stress ossidativo19. Tuttavia, i bersagli molecolari e le vie di segnalazione alla base degli effetti potenzialmente antiaterosclerotici di HQT non sono ancora completamente compresi.
Nel presente studio, la farmacologia delle reti è stata combinata con esperimenti in vitro per stabilire un metodo per indagare i meccanismi potenziali alla base degli effetti protettivi dell'HQT e di uno dei suoi costituenti bioattivi, la paeoniflorina (PF), nei confronti della disfunzione macrofagica indotta da ox-LDL. È stata innanzitutto effettuata un'analisi di farmacologia delle reti per identificare composti candidati, bersagli terapeutici e vie di segnalazione associate all'HQT e all'AS. Sulla base del coinvolgimento previsto della via di segnalazione della proteina chinasi attivata da AMP (AMPK) e di evidenze precedentemente pubblicate, la PF è stata selezionata per la validazione sperimentale. Nei confronti dell'accumulo lipidico, dell'efflusso del colesterolo, delle risposte infiammatorie, del metabolismo energetico, della funzione mitocondriale, dello stress ossidativo, dell'apoptosi e dei marcatori fenotipici dei macrofagi sono stati valutati nelle cellule RAW264.7. L'HQT e la PF sono stati inoltre confrontati in condizioni non citotossiche. Inoltre, l'inibizione farmacologica e l'abbattimento mediato da RNA interferente (siRNA) dell'AMPK sono stati utilizzati per esaminare se la regolazione dipendente dall'AMPK del trasportatore di cassette legante l'ATP A1 (ABCA1) e della segnalazione del recettore X del fegato alfa (LXRα)/NF-κB contribuisse agli effetti protettivi della PF. Questo approccio integrato fornisce un quadro per valutare gli effetti mediati da HQT e PF sulla disfunzione macrofagica indotta da ox-LDL e per determinare se questo metodo sia adatto per indagare meccanismi correlati all'AMPK in modelli in vitro simili.
Protocollo
GSE100927 è stato analizzato come dataset secondario pubblicamente accessibile e non identificabile. Non sono stati reclutati partecipanti, non sono stati raccolti nuovi campioni umani e non sono stati consultati identificatori personali diretti; pertanto, non è stata richiesta un'ulteriore approvazione del comitato etico istituzionale né il consenso informato. Gli esperimenti sulle cellule hanno utilizzato esclusivamente una linea cellulare murina di macrofagi stabilizzata e non hanno coinvolto animali vivi, tessuti animali primari, partecipanti umani o materiali umani primari; pertanto, l'approvazione etica istituzionale per studi su esseri umani o animali non era applicabile.
Identificazione di Composti Bioattivi HQT e delle Relative Target
Il database e piattaforma di analisi della farmacologia dei sistemi della medicina tradizionale cinese (TCMSP), PubMed, China National Knowledge Infrastructure (CNKI) e i database UniProt sono stati consultati utilizzando le versioni disponibili il 16 luglio 2026. Scutellaria baicalensis Georgi, Paeonia lactiflora Pall., Glycyrrhiza uralensis Fisch. e Ziziphus jujuba Mill. sono state cercate separatamente nel database TCMSP utilizzando i rispettivi nomi latini, inglesi e cinesi delle sostanze medicinali. Sono stati conservati i composti con una biodisponibilità orale (OB) ≥30% e un valore di somiglianza ai farmaci (DL) ≥0,18. I composti duplicati identificati in più di un materiale botanico sono stati uniti utilizzando il nome del composto e l'identificatore corrispondente TCMSP.
È stato effettuato una ricerca su PubMed utilizzando i termini (“Huangqin Tang” OR “Huang-Qin-Tang” OR “Huang Qin Tang”) AND (costituente OR composto OR ingrediente OR fitochimico OR bersaglio), e su CNKI utilizzando “Huangqin Tang” AND (“costituenti chimici” OR “ingredienti attivi” OR “bersagli farmacologici”). Sono stati esaminati gli articoli pubblicati fino al 16 dicembre 2025. Sono stati inclusi soltanto i composti o i bersagli la cui associazione con HQT o con uno dei suoi quattro componenti botanici fosse stata esplicitamente riportata. Sono stati esclusi i review privi di evidenze primarie verificabili, i composti non nominati e i bersagli predetti senza supporto sperimentale o basato su database.
Le proteine bersaglio sono state mappate utilizzando lo strumento di identificazione e mappatura del database UniProt, con l'organismo limitato a Homo sapiens (identificatore tassonomico 9606). Sono stati mantenuti i simboli genici umani approvati, mentre sono state eliminate le voci non mappate e i duplicati. L'elenco di archi composti–bersaglio privo di duplicati è stato importato nel software di visualizzazione di reti Cytoscape (versione 3.7.2), dove è stata costruita la rete composto–bersaglio HQT.
Identificazione e Analisi Bioinformatica dei Target Associati all'AS
I database GeneCards, Online Mendelian Inheritance in Man (OMIM), Comparative Toxicogenomics Database (CTD) e Gene Expression Omnibus (GEO) sono stati consultati utilizzando le versioni disponibili il 16 luglio 2026. Il termine “aterosclerosi” è stato utilizzato per effettuare ricerche in GeneCards, OMIM e CTD. Sono stati mantenuti i geni recuperati da GeneCards con un punteggio di rilevanza ≥1,163, corrispondente al punteggio mediano di tutti i record recuperati. Sono stati inclusi soltanto i geni associati direttamente all'AS documentati in OMIM e CTD.
La matrice della serie GSE100927, il file di annotazione dei campioni e il file di annotazione della piattaforma GPL17077 sono stati scaricati da GEO. Tutti i 104 campioni di arteria periferica umana sono stati classificati come AS o Controllo in base ai metadati fenotipici del repository, e nessun campione è stato escluso in base alla localizzazione arteriosa.
Le analisi di bioinformatica sono state eseguite utilizzando il software statistico R (versione 4.3.2) con il pacchetto limma (versione 3.58.1), il pacchetto ggplot2 (versione 3.4.4), il pacchetto ComplexHeatmap (versione 2.18.0), il pacchetto clusterProfiler (versione 4.10.1) e il pacchetto org.Hs.eg.db (versione 3.18.0). Le sonde sono state annotate utilizzando il file di annotazione della piattaforma GPL17077 e le sonde prive di simboli genici approvati sono state rimosse. Le sonde multiple che mappano sullo stesso gene sono state mediate utilizzando la funzione avereps. Una trasformazione log2(x + 1) è stata applicata solo quando il 99° percentile superava 100; altrimenti, i valori logaritmici forniti sono stati mantenuti. I microarray sono stati normalizzati utilizzando il metodo quantile.
I campioni sono stati codificati come “Control” e “AS” e una matrice sperimentale senza intercetta è stata generata utilizzando model.matrix(~0 + group). I modelli lineari sono stati adattati utilizzando le funzioni lmFit, makeContrasts, contrasts.fit e eBayes. Tutti i geni sono stati estratti utilizzando topTable(number = Inf, adjust.method = “BH”). I geni differenzialmente espressi sono stati definiti come quelli con un valore assoluto del log2 della variazione di espressione superiore a 1 e un valore p nominale <0,05, mentre i valori p aggiustati con il metodo di Benjamini–Hochberg sono stati mantenuti nell'output completo.
I grafici a vulcano sono stati generati utilizzando i valori del log2 del fold-change e i valori di −log₁₀ della p nominale. Le mappe termiche sono state costruite dopo la standardizzazione del punteggio z per riga dei geni selezionati. A tutti i campioni sono stati applicati identici parametri di preelaborazione e visualizzazione.
I geni ottenuti da GeneCards, OMIM, CTD e GEO sono stati standardizzati utilizzando il database UniProt. Gli identificatori genici sono stati convertiti in simboli genici ufficiali in maiuscolo e le voci vuote, non mappate e duplicate sono state eliminate all'interno di ciascuna fonte di dati. Le proteine bersaglio associate all'AS in consenso sono state definite come geni identificati in almeno due delle quattro fonti di dati. La funzione intersect() in R è stata utilizzata per identificare i geni condivisi con il set standardizzato di bersagli dell'HQT.
Le sequenze bersaglio HQT-AS sovrapposte sono state inviate al database STRING (versione 12.0), consultato il 16 dicembre 2025. L'analisi è stata limitata a Homo sapiens, il punteggio minimo di interazione è stato impostato a 0,700, tutti i canali di evidenza sono stati mantenuti e non sono stati aggiunti interattori di primo o secondo livello. La tabella delle interazioni è stata esportata e importata in Cytoscape come rete non diretta. Sono stati rimossi i loop autoindotti e i collegamenti duplicati, e sono stati calcolati i valori di centralità del grado, della betweenness e della closeness mediante il plugin CentiScaPe (versione 2.2). I geni hub sono stati definiti come quelli per cui tutte e tre le misure di centralità superavano la media corrispondente della rete.
I simboli genici approvati sono stati convertiti in identificatori Entrez utilizzando la funzione bitr. Sono stati rimossi gli identificatori non mappati e duplicati, e tutti i geni mappati con successo nel set di dati annotato sono stati utilizzati come background. L'analisi dell'arricchimento per Gene Ontology per tutte le ontologie è stata eseguita utilizzando enrichGO (ont = “ALL”), e l'analisi dell'arricchimento per percorsi della Kyoto Encyclopedia of Genes and Genomes è stata eseguita utilizzando enrichKEGG (organism = “hsa”). È stata applicata la correzione di Benjamini–Hochberg, e sono stati mantenuti i termini arricchiti con un valore p aggiustato <0,05.
Gli script completi per il preelaboramento, l'espressione differenziale, la visualizzazione e l'arricchimento sono stati forniti come TCMSP analysis.R e Transcriptome analysis.R. Sulla base dei risultati dell'analisi di rete e delle evidenze pubblicate, la paeoniflorina (PF), la liquiritina, la baicalina, la wogonoside e l'acido glicirrizico sono state identificate come i costituenti principali di HQT20. La PF è stata selezionata come composto rappresentativo a causa dei suoi ruoli descritti nella regolazione del metabolismo dei lipidi e della via di segnalazione della proteina chinasi attivata da AMP.
Preparazione dell'estratto di HQT
Sono state combinate S. baicalensis Georgi, P. lactiflora Pall., G. uralensis Fisch. e Z. jujuba Mill. autenticate in un rapporto di peso secco di 3:2:2:3. È stata aggiunta acqua deionizzata in un rapporto di 1:10 (p/v) e la miscela è stata sottoposta a riflusso per 1 h. L'estratto è stato filtrato a caldo e il residuo è stato estratto una seconda volta con acqua deionizzata in un rapporto di 1:8 (p/v) per 1 h, come descritto in precedenza19. I filtrati sono stati combinati, concentrati sotto pressione ridotta a 60°C e essiccati sotto vuoto fino a peso costante; la resa di estrazione è stata del 36,34%. L'estratto secco è stato disciolto in acqua sterile a una concentrazione di 1 g/mL, filtrato attraverso una membrana da 0,22 µm, porzionato e conservato a −20°C fino all'uso. Le concentrazioni sperimentali sono state espresse come microgrammi di estratto secco per millilitro di mezzo di coltura.
Cultura cellulare, trasfezione e trattamento
I macrofagi murini RAW264.7 sono stati coltivati in un mezzo Dulbecco modificato di Eagle ad alto contenuto di glucosio, integrato con siero fetale bovino al 10%, penicillina a 100 U/mL e streptomicina a 100 µg/mL, a 37°C in un incubatore umidificato contenente 5% di CO2. Le cellule sono state sottocoltivate a una confluenza di circa l'80% e sono state utilizzate solo cellule comprese tra il 5° e il 20° passaggio dopo lo scongelamento. L'identità della linea cellulare è stata verificata in base al certificato del depositario e la morfologia cellulare, l'adesività e le caratteristiche di crescita sono state monitorate regolarmente. Sono state utilizzate esclusivamente colture negative al micoplasma. Le colture che mostravano contaminazione, crescita anomala, vacuolizzazione marcata, detriti abbondanti, distacco evidente o distribuzione irregolare delle cellule sono state scartate.
Per l'abbattimento di AMPKα1, le cellule sono state seminate a 2 × 10⁵ cellule per pozzetto in 2 mL di mezzo di coltura in piastre a 6 pozzetti e trasfettate al raggiungimento di una confluenza del 50%–60%. Un totale di 100 pmol di si-AMPKα1 o di siRNA non targeting è stato diluito in 125 µL di mezzo con siero ridotto, mentre 5 µL di reagente di trasfezione lipidico sono stati diluiti separatamente in 125 µL di mezzo con siero ridotto. Dopo un'incubazione di 15 min a temperatura ambiente, le due soluzioni sono state unite e aggiunte goccia a goccia alle cellule per ottenere una concentrazione finale di siRNA di 50 nM. Le sequenze di si-AMPKα1 erano le seguenti: senso, 5′-CCCATCTTATAGTTCAACCAT-3′, e antisenso, 5′-ATGGTTGAACTATAAGATGGG-3′. Il mezzo di coltura è stato sostituito dopo 6 h e l'incubazione è proseguita per un totale di 48 h prima del trattamento con ox-LDL e PF. L'abbattimento di AMPKα1 è stato confermato mediante qRT-PCR e western blotting, e solo gli esperimenti che hanno mostrato una riduzione significativa rispetto al gruppo con siRNA di controllo negativo sono stati inclusi nelle analisi successive.
PF, dorsomorphina e BAY 11-7082 sono stati preparati in dimetilsulfossido (DMSO), mentre HQT è stato preparato in acqua sterile. La concentrazione finale di DMSO è stata mantenuta al ≤0,1% in tutti i gruppi trattati, e il veicolo corrispondente è stato aggiunto ai gruppi di controllo.
Per lo screening della concentrazione, le cellule sono state trattate per 24 h con PF a 0, 1, 5, 10, 20 o 40 µM oppure con HQT a 0, 12,5, 25, 50, 100 o 200 µg/mL. Successivamente sono stati valutati la vitalità cellulare e la fosforilazione di AMPK. Sulla base di questi risultati, sono state selezionate per tutti i successivi esperimenti le concentrazioni di 20 µM di PF e 100 µg/mL di HQT.
Per il confronto tra PF e HQT, i gruppi di trattamento includevano un gruppo di controllo, un gruppo con 50 µg/mL di ox-LDL, un gruppo con ox-LDL più 20 µM di PF e un gruppo con ox-LDL più 100 µg/mL di HQT. Tutti i gruppi sono stati incubati per 24 h. Per l'inibizione farmacologica di AMPK, il gruppo con ox-LDL più PF è stato pretrattato con 10 µM di dorsomorphin per 1 h prima del co-trattamento di 24 h21,22.
Per l'inibizione genetica di AMPK, le cellule sono state trasfettate con si-NC o si-AMPKα1 per 48 h e successivamente assegnate ai gruppi Controllo, ox-LDL, PF o si-AMPK più PF. I gruppi PF e si-AMPK più PF hanno ricevuto 50 µg/mL di ox-LDL insieme a 20 µM di PF per 24 h. Il gruppo ox-LDL ha ricevuto solo ox-LDL, mentre il gruppo Controllo ha ricevuto il veicolo corrispondente.
Per valutare il coinvolgimento della segnalazione NF-κB, un ulteriore gruppo di trattamento è stato pretrattato con 10 µM di BAY 11-7082 per 1 h prima dell'esposizione a 50 µg/mL di ox-LDL per 24 h23,24,25. Successivamente sono stati determinati l'espressione di ABCA1, l'efflusso di colesterolo, l'accumulo lipidico e le proporzioni di macrofagi CD86⁺ e CD206⁺.
Salvo diversa indicazione, le cellule sono state seminate 12–16 h prima del trattamento, e sono state utilizzate tre pozzetti replicati per ogni gruppo di trattamento. Ogni saggio è stato eseguito utilizzando tre preparazioni cellulari indipendenti coltivate in giorni diversi (n = 3), ad eccezione dello screening della vitalità cellulare, che ha compreso cinque esperimenti indipendenti con cinque pozzetti replicati tecnici per concentrazione. I replicati tecnici, le misurazioni duplicate e i diversi campi microscopici sono stati mediati gerarchicamente per ottenere un singolo valore per ogni esperimento indipendente.
Sono state utilizzate solo colture uniformemente aderenti e con una confluenza compresa tra il 60% e l'80%, oppure tra il 50% e il 60% per gli esperimenti di trasfezione. I materiali essenziali, il software e l'equipaggiamento sono elencati nella Tabella dei materiali allegata.
Saggio di vitalità cellulare e PCR quantitativa in tempo reale
Le cellule RAW264.7 sono state seminate a una densità di 5 × 10³ cellule per pozzetto in piastre a 96 pozzetti e lasciate aderire durante la notte. Le cellule sono state trattate per 24 h con le concentrazioni di PF e HQT descritte nella Sezione 4. La vitalità cellulare è stata determinata sostituendo il mezzo di coltura con 100 µL di soluzione di lavoro per il saggio di vitalità cellulare, seguita da un'incubazione di 2 h a 37°C al buio. L'assorbanza è stata misurata a 450 nm.
Sono stati inclusi pozzetti bianco reagente senza campione, i cui valori di assorbanza sono stati sottratti da tutte le misurazioni. I valori di assorbanza di cinque pozzetti replicati tecnici per ciascuna concentrazione sono stati mediati. La vitalità cellulare è stata calcolata come (assorbanza del gruppo trattato / assorbanza del gruppo di controllo) × 100, considerando il controllo non trattato pari al 100%. Sono stati eseguiti cinque esperimenti indipendenti.
L'RNA totale è stato estratto utilizzando un reagente di estrazione dell'RNA a base di fenolo–guanidinio, e sono stati utilizzati solo campioni con valori di A260/A280 compresi tra 1,8 e 2,0. Un microgrammo di RNA totale è stato retrotrascritto, e ogni reazione di PCR quantitativa (qPCR) di 20 µL conteneva 10 µL di mix master 2× SYBR Green, 0,4 µL ciascuno di primer forward e reverse a 10 µM, 2 µL di cDNA e 7,2 µL di acqua priva di nucleasi.
La PCR quantitativa è stata eseguita a 95°C per 30 s, seguita da 40 cicli di 95°C per 10 s e 60°C per 30 s. Successivamente è stata effettuata un'analisi della curva di denaturazione da 65°C a 95°C. Le sequenze dei primer erano le seguenti: Prkaa1 forward, 5′-ACCAGAAGCGGTGCCGGAAAGCTGG-3′; Prkaa1 reverse, 5′-TGTAGTCGGTTTATGCAGCAACGAG-3′; Gapdh forward, 5′-CGACTTCAACAGCAACTCCCACTCTTCC-3′; e Gapdh reverse, 5′-TGGGTGGTCCAGGGTTTCTTACTCCTT-3′.
Ogni campione è stato analizzato in triplicato tecnico e sono stati inclusi controlli senza modello. Le coppie di primer sono state accettate solo quando è stato osservato un singolo picco di fusione e non è stata rilevata amplificazione nei controlli senza modello. L'espressione relativa di Prkaa1 è stata calcolata utilizzando il metodo 2−ΔΔCt con Gapdh come gene di riferimento, e l'espressione nel gruppo si-NC è stata normalizzata a 1.
Misurazione dell'accumulo di lipidi, dei livelli di ATP e dell'efflusso di colesterolo
Per la colorazione con Oil Red O, le cellule RAW264.7 sono state seminate a una densità di 5 × 10⁴ cellule per pozzetto in 500 µL di mezzo di coltura in piastre a 24 pozzetti. Dopo il trattamento, le cellule sono state lavate due volte con 500 µL di soluzione salina tamponata al fosfato (PBS), fissate con 500 µL di formalina neutra tamponata al 10% per 20 minuti, lavate nuovamente due volte con PBS, risciacquate una volta con 500 µL di isopropanolo al 60% e quindi colorate con 500 µL di soluzione lavorativa di Oil Red O appena preparata per 15 minuti a temperatura ambiente. Le cellule colorate sono state lavate con acqua distillata fino a ottenere uno sfondo limpido. Sono stati acquisiti cinque campi microscopici per ogni pozzetto come descritto nella Sezione 8, e l'area positiva per Oil Red O è stata calcolata come area positiva divisa per l'area totale del campo × 100, utilizzando una soglia cromatica fissa. I risultati della colorazione sono stati accettati solo quando le cellule di controllo mostravano una colorazione minima, le cellule trattate con ox-LDL presentavano goccioline lipidiche intracellulari distinte e lo sfondo extracellulare rimaneva limpido. I campioni che mostravano precipitati diffusi, colorazione irregolare o distacco esteso delle cellule sono stati esclusi e la procedura di colorazione è stata ripetuta.
Per la misurazione dell'ATP, le cellule sono state seminate a una densità di 5 × 10⁵ cellule per pozzetto in 2 mL di mezzo di coltura in piastre a 6 pozzetti. Dopo il trattamento, le cellule sono state lavate due volte con 1 mL di PBS freddo, lisate con 200 µL di tampone di lisi per il saggio dell'ATP e centrifugate a 12.000 × g per 5 minuti a 4 °C. Un'aliquote di 10 µL del soprannatante è stata mescolata con 100 µL di reagente di rilevamento dell'ATP e la chemiluminescenza è stata misurata. Le concentrazioni di ATP sono state calcolate a partire da una curva standard. Ogni lisato è stato misurato in duplicato e sono stati analizzati tre pozzetti replicati in ciascuno di tre esperimenti indipendenti.
Per l'analisi dell'efflusso di colesterolo, le cellule sono state seminate a una densità di 5 × 10⁴ cellule per pozzetto in 500 µL di mezzo di coltura in piastre da 24 pozzetti. Dopo il trattamento, le cellule sono state caricate con 1 µg/mL di colesterolo NBD per 24 h, lavate tre volte con 500 µL di PBS e incubate per 4 h in 500 µL di mezzo privo di siero contenente o 10 µg/mL di apolipoproteina A-I oppure 50 µg/mL di lipoproteine ad alta densità. I soprannatanti della coltura sono stati raccolti e centrifugati a 1.000 × g per 5 minuti. Le cellule sono state lavate due volte con PBS e lisate con 200 µL di buffer di lisi. La fluorescenza nei soprannatanti e nei lisati è stata misurata in duplicato alle lunghezze d'onda di eccitazione e di emissione di 485 e 535 nm, rispettivamente. Sono stati sottratti i valori di fluorescenza ottenuti dai pozzetti senza colesterolo NBD e l'efflusso di colesterolo è stato calcolato come rapporto tra la fluorescenza del soprannatante e la somma della fluorescenza del soprannatante e del lisato × 100 per ciascun accettore di colesterolo.
Misurazione di citochine infiammatorie, potenziale di membrana mitocondriale, specie reattive dell'ossigeno e apoptosi
Per il saggio immunoenzimatico a legame con enzimi (ELISA), le cellule RAW264.7 sono state seminate a una densità di 5 × 10⁵ cellule per pozzetto in 2 mL di mezzo di coltura in piastre a 6 pozzetti. Dopo 24 ore di trattamento, i supernatanti di coltura sono stati raccolti, centrifugati a 1.000 × g per 10 minuti a 4°C e analizzati immediatamente oppure suddivisi in aliquote e conservati a −80°C fino all'analisi. Sono stati evitati cicli ripetuti di congelamento-scongelamento. Le concentrazioni di TNF-α, IL-6 e IL-1β murini sono state misurate utilizzando kit ELISA a sandwich. Tutti i reagenti sono stati portati a temperatura ambiente prima dell'uso. Standard, bianchi e campioni sono stati caricati in duplicato con 100 µL per pozzetto. Dopo ogni incubazione con l'anticorpo, i pozzetti sono stati lavati cinque volte con 300 µL di tampone di lavaggio. Lo sviluppo del colore è stato ottenuto mediante substrato di tetrametilbenzidina, la reazione è stata interrotta seguendo le istruzioni del produttore e l'assorbanza è stata misurata a 450 nm. Le concentrazioni delle citochine sono state calcolate a partire da curve standard logistiche a quattro parametri ed espresse in pg/mL. Le misurazioni con coefficienti di variazione duplicati superiori al 15% sono state ripetute, e i campioni che superavano l'intervallo del saggio sono stati diluiti prima di una nuova analisi.
Per l'analisi del potenziale della membrana mitocondriale, le cellule sono state seminate a una densità di 5 × 10⁴ cellule per pozzetto in 500 µL di mezzo di coltura in piastre a 24 pozzetti. Dopo il trattamento, le cellule sono state lavate due volte e incubate con 500 µL di soluzione working di JC-1 per 20 min a 37°C al buio. Successivamente, le cellule sono state lavate due volte con tampone di colorazione ed è stata rilevata la fluorescenza degli aggregati rossi e dei monomeri verdi dagli stessi campi microscopici con lunghezze d'onda di eccitazione/emissione rispettivamente di 525/590 nm e 490/530 nm. Successivamente è stato calcolato il rapporto tra fluorescenza verde e rossa, corretto per il fondo.
Per l'analisi delle specie reattive dell'ossigeno (ROS) intracellulari, le cellule sono state seminate a una densità di 5 × 10⁴ cellule per pozzetto in piastre da 24 pozzetti. Dopo il trattamento, le cellule sono state lavate due volte con mezzo privo di siero e incubate con 10 µL di diacetato di 2′,7′-diclorodiidrofluoresceina diluito in 200 µL di mezzo di coltura per 2 h a 37°C al buio. Durante l'incubazione, le piastre sono state agitate delicatamente ogni 5 minuti. Successivamente, le cellule sono state lavate tre volte e la fluorescenza è stata misurata a lunghezze d'onda di eccitazione e di emissione rispettivamente di 488 e 525 nm.
Per l'analisi dell'apoptosi, le cellule sono state seminate a una densità di 5 × 10⁴ cellule per pozzetto in piastre a 24 pozzetti. Dopo il trattamento, le cellule sono state lavate due volte, fissate con paraformaldeide al 4% per 20 minuti, lavate altre tre volte e rese permeabili con Triton X-100 allo 0,1% in PBS per 10 minuti. Sono stati aggiunti 250 µL di miscela di reazione per la marcatura TUNEL (terminal deoxynucleotidyl transferase dUTP nick-end labeling) e le cellule sono state incubate per 60 minuti a 37 °C in una camera umida al buio. Dopo tre lavaggi, i nuclei sono stati controcolorati con DAPI (4′,6-diamidino-2-fenilindolo) per 5 minuti. In ogni esperimento è stato incluso un controllo negativo privo di terminal deoxynucleotidyl transferase.
Un potenziale di membrana mitocondriale preservato è stato indicato da una fluorescenza rossa puntiforme predominante del JC-1, mentre la depolarizzazione della membrana è stata indicata da un aumento della fluorescenza verde diffusa. Le immagini di ROS sono state accettate solo quando la fluorescenza verde era intracellulare e priva di precipitati o saturazione del segnale. La colorazione per l'apoptosi è stata accettata solo quando la fluorescenza rossa era prevalentemente nucleare e il controllo senza enzima mostrava un segnale di fondo minimo.
Acquisizione delle Immagini e Analisi Quantitativa
Le immagini in campo chiaro e in fluorescenza sono state acquisite utilizzando un microscopio a fluorescenza invertito dotato di una telecamera digitale e di un obiettivo 20×. Sono stati raccolti cinque campi non sovrapposti per ogni pozzetto, inclusi un campo centrale e quattro campi periferici. Le aree contenenti graffi, bordi dei pozzetti, foglietti cellulari staccati o detriti di grandi dimensioni sono state escluse prima della svelatura delle identità dei trattamenti. Le impostazioni automatiche di esposizione e guadagno sono state disattivate. L'intensità di illuminazione, il tempo di esposizione, il guadagno, l'obiettivo e le dimensioni delle immagini sono stati stabiliti utilizzando pozzetti rappresentativi di Controllo e di ox-LDL per garantire che il segnale di fluorescenza più intenso rimanesse non saturo. Le stesse impostazioni di acquisizione delle immagini sono state mantenute per tutti i gruppi di trattamento all'interno di ciascun esperimento indipendente. I canali di fluorescenza rosso e verde abbinati sono stati acquisiti senza riposizionare il tavolino del microscopio. Le immagini non corrette sono state analizzate mediante il software di analisi delle immagini ImageJ, mentre l'operatore rimaneva in cecità rispetto all'assegnazione dei trattamenti. È stato sottratto il segnale di fondo proveniente da una regione priva di cellule e le soglie delle immagini sono state stabilite utilizzando immagini rappresentative di Controllo e di ox-LDL. Le stesse soglie sono state applicate per tutta la durata di ciascun esperimento. Per la presentazione delle figure sono state applicate esclusivamente regolazioni uniformi dell'intera immagine. I risultati di JC-1 sono stati espressi come rapporto tra fluorescenza verde e rossa. I segnali di specie reattive dell'ossigeno e di apoptosi sono stati espressi come fluorescenza media, corretta per il fondo e normalizzata rispetto all'area analizzata, con il valore medio del gruppo di Controllo normalizzato a 1 per le analisi relative. Cinque campi microscopici sono stati mediati per ottenere un singolo valore per ogni pozzetto, e i valori di tre pozzetti sono stati mediati per generare un valore per ciascun esperimento indipendente.
Analisi del Western Blot
Le cellule RAW264.7 sono state seminate a 5 × 10⁵ cellule per pozzetto in 2 mL di mezzo di coltura in piastre a 6 pozzetti, e un lisato proteico è stato preparato da ciascun pozzetto. Per l'estrazione delle proteine totali cellulari, le cellule sono state lavate due volte con PBS freddo, lisate per 30 minuti sul ghiaccio utilizzando un buffer RIPA (radioimmunoprecipitation assay) supplementato con inibitori di proteasi e fosfatasi, e centrifugate a 12.000 × g per 15 minuti a 4°C. Per l'estrazione delle proteine nucleari, le cellule sono state sospese in un buffer contenente 10 mM HEPES, 10 mM KCl, 1,5 mM MgCl2, 0,5 mM dithiothreitol e inibitori di proteasi/fosfatasi, e incubate sul ghiaccio per 15 minuti. È stato aggiunto un detergente non ionico fino a una concentrazione finale dello 0,5%, seguito da un breve vortexaggio e centrifugazione a 700 × g per 5 minuti a 4°C. Il pellet nucleare è stato estratto per 30 minuti sul ghiaccio con miscelazione intermittente in un buffer contenente 20 mM HEPES, 420 mM NaCl, 1,5 mM MgCl2, 0,2 mM EDTA, 25% glicerolo, 0,5 mM dithiothreitol e inibitori di proteasi/fosfatasi. L'estratto è stato successivamente centrifugato a 14.000 × g per 15 minuti a 4°C.
Le concentrazioni proteiche sono state determinate utilizzando il saggio con acido bicinconinico. Quantità uguali di proteine (25–30 µg) sono state caricate in ogni pozzetto, riscaldate a 95°C per 5 minuti, separate su gel di elettroforesi in poliacrilammide contenenti dodecilsolfato di sodio all'8%–12% e trasferite su membrane di fluoruro di polivinilidene da 0,45 µm a 100 V per 90 minuti in condizioni di raffreddamento. Le membrane contenenti proteine totali sono state bloccate con latte scremato al 5%, mentre quelle contenenti proteine fosforilate sono state bloccate con albumina sierica bovina al 5% preparata in soluzione salina tamponata al Tris contenente polisorbato 20, per 1 ora. Le membrane sono state incubate tutta la notte a 4°C con anticorpi primari diretti contro AMPK, AMPK fosforilata, BAX, BCL-2, caspasi-3, ABCA1, p65, p65 fosforilata, LXRα, IκB-α, IκB-α fosforilata e istone H3, diluiti 1:1.000, tranne per l'istone H3, utilizzato alla diluizione di 1:2.000. Gli anticorpi contro GAPDH e β-actina sono stati usati alla diluizione di 1:5.000. Dopo l'incubazione con gli anticorpi primari, le membrane sono state lavate tre volte per 10 minuti ciascuna e incubate per 1 ora con anticorpi secondari coniugati con perossidasi di rafano, anti-coniglio o anti-topo, diluiti 1:5.000. Dopo ulteriori lavaggi, le bande proteiche sono state rivelate mediante un reagente di rilevamento chemiluminescente migliorato. È stata selezionata l'esposizione più breve in grado di produrre bande non saturate per tutte le proteine bersaglio, mantenendo identiche le impostazioni di esposizione e acquisizione delle immagini per tutti i gruppi sulla stessa membrana.
Le bande proteiche sono state quantificate utilizzando il software di analisi delle immagini ImageJ dopo la sottrazione del fondo locale. Le quantità totali di AMPK, ABCA1, BAX, BCL-2, caspasi-3, IκB-α e IκB-α fosforilato sono state normalizzate rispetto a GAPDH o β-actina. Sono stati calcolati i rapporti tra AMPK fosforilata e AMPK totale e tra p65 fosforilata e p65 totale. I livelli nucleari di LXRα, p65 e p65 fosforilata sono stati normalizzati rispetto alla proteina istonica H3, e il valore medio del gruppo Controllo o si-NC in ciascun esperimento indipendente è stato normalizzato a 1. Sono stati inclusi nell'analisi solo i blot che mostravano bande distinte ai pesi molecolari attesi, fondo basso, segnali non saturi e controlli di caricamento comparabili. I membrane che presentavano corsie distorte, trasferimento proteico incompleto, fondo eccessivo o saturazione del segnale sono state riprocessate o escluse. Sono stati effettuati tre esperimenti indipendenti utilizzando lisati proteici preparati separatamente.
Saggio di spostamento termico cellulare
Le cellule RAW264.7 sono state seminate a 3 × 10⁶ cellule in 10 mL di mezzo di coltura in piastre da 100 mm e incubate durante la notte. Le cellule sono state raccolte, lavate due volte con PBS freddo di ghiaccio, lisate per 30 minuti sul ghiaccio in PBS contenente 0,4% di NP-40 e inibitori di proteasi/fosfatasi, quindi centrifugate a 20.000 × g per 20 minuti a 4°C. I lisati chiarificati sono stati aggiustati a una concentrazione proteica di 2 mg/mL. Volumi uguali di lisato chiarificato sono stati incubati con 20 µM di PF oppure con DMSO allo 0,1% per 1 ora a temperatura ambiente. Ciascun campione è stato suddiviso in aliquote da 50 µL e riscaldato per 3 minuti a 37°C, 41°C, 45°C, 49°C, 53°C, 57°C, 61°C, 65°C, 69°C o 73°C. I campioni sono stati immediatamente raffreddati a 4°C per 3 minuti e centrifugati a 20.000 × g per 20 minuti a 4°C. Volumi uguali dei supernatanti solubili sono stati analizzati mediante western blot per rilevare AMPK e AMPK fosforilata. Il segnale ottenuto a ciascuna temperatura è stato normalizzato rispetto al segnale corrispondente a 37°C, definito come 100%. L'abbondanza di proteina solubile è stata riportata in grafico in funzione della temperatura e l'intero saggio è stato ripetuto tre volte utilizzando cellule coltivate in modo indipendente. Sono stati inclusi nell'analisi solo gli esperimenti che mostravano una banda di riferimento a 37°C rilevabile, una perdita progressiva di AMPK solubile all'aumentare della temperatura e l'assenza di distorsioni gravi delle corsie o aumenti anomali di proteina solubile alle temperature più elevate.
Analisi di Citometria in Flusso
Le cellule RAW264.7 sono state seminate a una densità di 5 × 10⁵ cellule per pozzetto in 2 mL di mezzo di coltura in piastre a 6 pozzetti. Dopo il trattamento, le cellule sono state lavate due volte con PBS freddo e delicatamente staccate utilizzando una spatola per cellule in PBS contenente il 2% di siero fetale bovino e 2 mM di EDTA. Le sospensioni cellulari sono state centrifugate a 400 × g per 5 minuti a 4°C, lavate due volte con PBS e riportate a una concentrazione di circa 1 × 10⁶ cellule per campione. Le cellule sono state marcate con un colorante vitalizio fissabile reattivo verso le ammine per 20 minuti a temperatura ambiente al buio. Dopo il lavaggio, i recettori Fc sono stati bloccati con un anticorpo anti-topo CD16/32 per 15 minuti a 4°C. Sono stati aggiunti anticorpi coniugati a fluorocromi contro CD45, CD11b, F4/80, CD86 e CD206 alla dose di 5 µL per anticorpo ogni 1 × 10⁶ cellule, e le cellule sono state incubate per 30 minuti a 4°C al buio.
Dopo la colorazione con anticorpi, le cellule sono state lavate due volte, sospese in 300 µL di tampone di colorazione ed analizzate mediante citometria a flusso. Per ogni campione sono stati acquisiti almeno 50.000 eventi totali e, ogni volta che possibile, almeno 20.000 eventi vitali CD45⁺CD11b⁺F4/80⁺. Sono stati inclusi controlli non colorati, controlli di compensazione singolarmente colorati e controlli con fluorescenza meno uno per CD86 e CD206. La stessa matrice di compensazione è stata applicata a tutti i gruppi trattati all'interno di ciascun esperimento. I detriti sono stati esclusi in base alle caratteristiche di scattering anteriore e laterale, mentre i doppietti sono stati esclusi utilizzando l'area dello scattering anteriore rispetto all'altezza dello scattering anteriore. Sono state identificate le cellule negative al colorante per la vitalità, sono state selezionate le cellule CD45⁺ e i macrofagi sono stati definiti come cellule CD11b⁺F4/80⁺. Le cellule CD86⁺ e CD206⁺ sono state quantificate all'interno del gate dei macrofagi utilizzando soglie stabilite a partire dai corrispondenti controlli con fluorescenza meno uno. La stessa gerarchia di gating è stata applicata a tutti i campioni. Una sospensione di cellule colorate è stata preparata da ciascuna delle tre pozzette replicate e le percentuali ottenute dalle tre pozzette sono state mediate per generare un singolo valore per ogni esperimento indipendente. L'esperimento è stato ripetuto tre volte utilizzando cellule coltivate separatamente.
Sicurezza e smaltimento dei rifiuti
Tutte le procedure di coltura cellulare, la manipolazione dell'oss-LDL e l'elaborazione dei materiali derivati dalle cellule sono state eseguite in un armadio di sicurezza biologica di Classe II, in conformità alle pratiche del livello di sicurezza biologica 2. Sono stati indossati camici da laboratorio, guanti e protezioni per gli occhi durante tutte le procedure. Le superfici di lavoro e l'attrezzatura sono state decontaminate dopo l'uso. Il formaldeide e il paraformaldeide sono stati manipolati con le opportune precauzioni a causa della loro tossicità e potenziale carcinogenicità. I fissativi, le soluzioni di Oil Red O, le soluzioni contenenti DMSO e le soluzioni di colorazione fluorescente sono stati maneggiati utilizzando dispositivi di protezione individuale adeguati e un'adeguata ventilazione. Fissativi, soluzioni di colorazione, soluzioni contenenti DMSO e mezzi di coltura contenenti oss-LDL sono stati raccolti separatamente e smaltiti come rifiuti chimici pericolosi secondo le normative istituzionali. I mezzi di coltura contenenti cellule, le materie di consumo contaminate e i campioni di citometria a flusso sono stati considerati rifiuti biologici. I rifiuti biologici liquidi sono stati disinfettati con ipoclorito di sodio al 10% appena preparato per almeno 30 minuti, mentre i rifiuti biologici solidi sono stati sterilizzati in autoclave prima dello smaltimento, in conformità alle procedure istituzionali di sicurezza biologica.
Analisi Statistica
Tutte le analisi statistiche sono state eseguite utilizzando il software statistico GraphPad Prism (versione 10.1.2). I dati sono presentati come media ± deviazione standard. Il valore di n rappresentava il numero di esperimenti indipendenti piuttosto che il numero di pozzetti tecnici replicati, misurazioni strumentali o campi microscopici. Per tutte le analisi statistiche sono stati utilizzati i valori medi gerarchici ottenuti da ciascun esperimento indipendente, come descritto nelle sezioni precedenti. Il confronto tra due gruppi è stato effettuato utilizzando un test t di Student a due code non appaiato t-test. Il confronto tra tre o più gruppi è stato effettuato mediante analisi della varianza ad un fattore seguita dal test post hoc di Tukey per confronti multipli. Tutti i test statistici erano a due code, e un valore di p valore <0,05 è stato considerato statisticamente significativo.
Risultati
Composti attivi di HQT e i loro bersagli
Un totale di 137 composti bioattivi candidati è stato identificato da HQT attraverso lo screening e l'integrazione dei dati ottenuti dal database TCM Systems Pharmacology. Dopo la rimozione delle voci duplicate, sono stati conservati 391 bersagli univoci presuntivi associati a questi composti. Successivamente, è stata costruita una rete di interazione HQT–composto–bersaglio utilizzando Cytoscape versione 3.7.2, come mostrato in Figura 1.
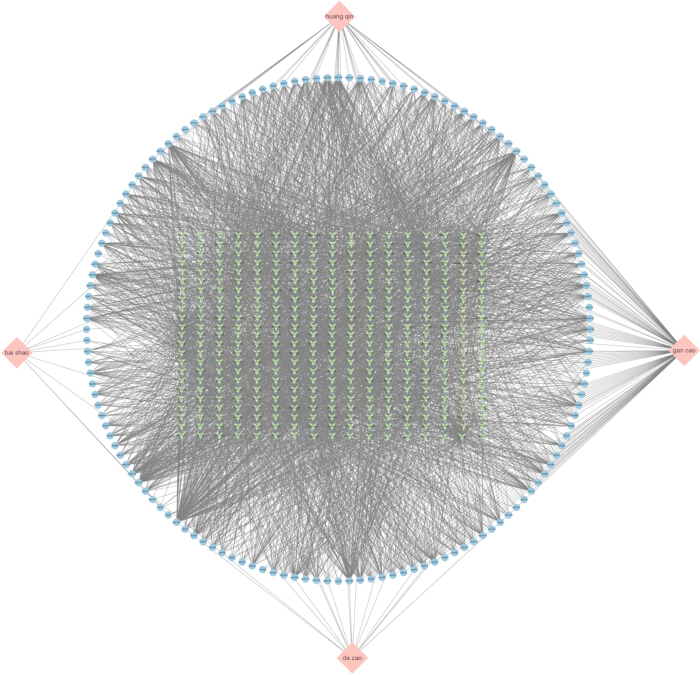
Figura 1. Rete predetta di interazioni tra i costituenti di Huangqin Tang e i relativi bersagli putativi. Rete che mostra le interazioni previste tra i quattro componenti erboristici di Huangqin Tang (HQT), i costituenti bioattivi candidati e i bersagli molecolari putativi. I nodi a forma di rombo di colore rosa rappresentano i quattro componenti erboristici, i nodi circolari blu rappresentano i composti candidati e i nodi verdi rappresentano i bersagli predetti. I collegamenti indicano associazioni previste tra erbe e composti o tra composti e bersagli. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Identificazione di bersagli associati all'intervento con HQT nell'AS
I dati sull'espressione genica del set GSE100927 sono stati ottenuti dal database Gene Expression Omnibus. L'analisi dell'espressione differenziale ha identificato 1.513 geni significativamente sovraespressi e 922 geni significativamente sottoespressi nei campioni di arterie aterosclerotiche rispetto ai campioni di controllo. Il relativo grafico a vulcano e la mappa termica sono mostrati rispettivamente in Figura 2A e Figura 2B. I bersagli associati all'AS sono stati successivamente recuperati dai database GeneCards, Online Mendelian Inheritance in Man e Comparative Toxicogenomics. Applicando una soglia di punteggio di rilevanza ≥1,163, sono stati ottenuti 600 bersagli potenziali da GeneCards, mentre 188 e 64 bersagli sono stati recuperati rispettivamente da Online Mendelian Inheritance in Man e Comparative Toxicogenomics, come riassunto in Figura 2C. L'integrazione dei bersagli derivati dai database con i geni differenzialmente espressi ha identificato 29 bersagli associati all'AS supportati da almeno due fonti di dati. Questi bersagli sono stati quindi confrontati con i bersagli predetti dell'HQT, ottenendo 12 bersagli comuni considerati bersagli candidati attraverso i quali l'HQT potrebbe esercitare i suoi effetti sull'AS (Figura 2D).
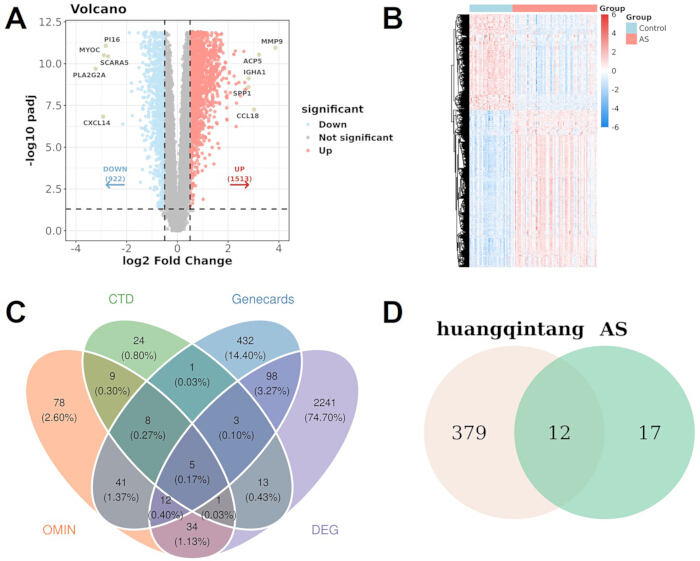
Figura 2. Identificazione dei geni associati all'aterosclerosi e della loro sovrapposizione con i bersagli predetti della Huangqin Tang. (A) Diagramma a vulcano che mostra i geni differenzialmente espressi (DEG) tra campioni arteriosi con aterosclerosi (AS) e controlli nel dataset GSE100927. I punti rossi e blu rappresentano rispettivamente geni upregolati e downregolati, mentre i punti grigi indicano geni non significativamente differenzialmente espressi. (B) Mappa termica che mostra i profili di espressione dei DEG nei campioni di controllo e AS. (C) Diagramma di Venn che illustra la sovrapposizione tra i geni associati all'AS ottenuti dal Comparative Toxicogenomics Database, GeneCards, Online Mendelian Inheritance in Man e dall'analisi dei DEG del dataset GSE100927. (D) Diagramma di Venn che mostra la sovrapposizione tra i bersagli predetti della HQT e i bersagli associati all'AS mantenuti da almeno due fonti nel pannello C. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Rete di interazioni proteina-proteina e analisi di arricchimento funzionale delle proteine bersaglio candidate
Per caratterizzare le interazioni e la rilevanza biologica dei 12 bersagli sovrapposti, è stata costruita una rete di interazioni proteina-proteina (PPI) utilizzando il database STRING e successivamente visualizzata e analizzata in Cytoscape. La rete comprendeva diversi bersagli strettamente associati al metabolismo lipidico, all'infiammazione vascolare e all'AS, tra cui NOS3, OLR1, ALOX5, SPP1, ESR1, IL10, TNF e VCAM1 (Figura 3A). I nodi più grandi e scuri rappresentavano bersagli con maggiore importanza topologica all'interno della rete, suggerendo che queste proteine potrebbero occupare posizioni relativamente centrali nella rete potenziale di bersagli dell'HQT contro l'AS. Per caratterizzare ulteriormente le funzioni biologiche e le vie di segnalazione associate a questi bersagli, sono state effettuate analisi di arricchimento Gene Ontology (GO) e Kyoto Encyclopedia of Genes and Genomes (KEGG). L'analisi dei processi biologici (BP) di GO ha mostrato che i bersagli erano principalmente associati a processi metabolici degli steroidi, risposte agli ormoni steroidei e ai livelli nutrizionali, e alla regolazione dell'omeostasi lipidica (Figura 3B). L'analisi dei componenti cellulari (CC) di GO ha indicato un arricchimento prevalente nei raft di membrana e nei microdomini di membrana correlati (Figura 3C), mentre l'analisi delle funzioni molecolari (MF) di GO ha rivelato un arricchimento nell'attività del recettore della particella della lipoproteina a bassa densità, nell'attività del recettore della particella della lipoproteina, nel legame della proteasi, nell'attività citochinica, nell'attività del recettore nucleare, nell'attività del fattore di trascrizione modulato dal ligando, nell'attività del recettore del carico, nel legame del coregolatore della trascrizione, nel legame del recettore nucleare e nel legame dell'integrina (Figura 3D). L'analisi delle vie KEGG ha ulteriormente dimostrato un significativo arricchimento in vie correlate al metabolismo lipidico, all'AS e alla regolazione metabolica, tra cui la via del metabolismo lipidico e dell'aterosclerosi, la via di segnalazione dei prodotti finali della glicazione avanzata–recettore per i prodotti finali della glicazione avanzata (AGE–RAGE) nelle complicanze del diabete e la via di segnalazione AMPK (Figura 3E). Nel complesso, la rete PPI e le analisi di arricchimento hanno indicato che i bersagli candidati potrebbero partecipare alla regolazione dell'omeostasi lipidica, della segnalazione infiammatoria e del metabolismo energetico. In particolare, l'arricchimento della via di segnalazione AMPK ha fornito una giustificazione per esaminare successivamente gli effetti legati ad AMPK del PF in vitro.
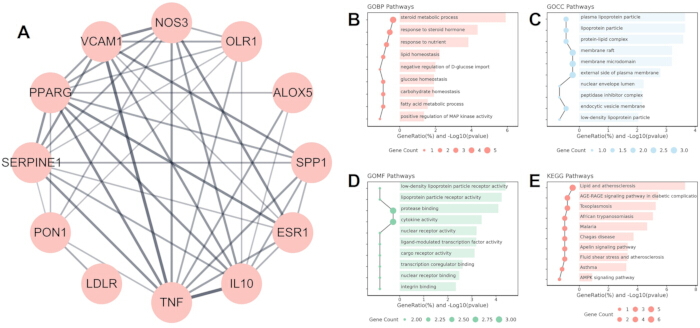
Figura 3. Rete di interazioni proteina-proteina e analisi di arricchimento funzionale delle proteine bersaglio comuni a Huangqin Tang e aterosclerosi. (A) Rete di interazioni proteina-proteina dei bersagli sovrapposti tra HQT e AS. I nodi rappresentano proteine, mentre i collegamenti rappresentano associazioni proteina-proteina previste o documentate. (B) Analisi di arricchimento dei processi biologici secondo la Gene Ontology. (C) Analisi di arricchimento dei componenti cellulari secondo la Gene Ontology. (D) Analisi di arricchimento delle funzioni molecolari secondo la Gene Ontology. (E) Analisi di arricchimento dei percorsi metabolici secondo la Kyoto Encyclopedia of Genes and Genomes. La dimensione dei punti rappresenta il numero di geni arricchiti, mentre le barre orizzontali indicano il livello di significatività dell'arricchimento e il rapporto genico corrispondente, come indicato sugli assi. Cliccare qui per visualizzare una versione ingrandita di questa figura.
PF e HQT attivano AMPK ed esercitano effetti protettivi contro la disfunzione dei macrofagi indotta da ox-LDL
Per determinare concentrazioni adeguate per esperimenti successivi, sono stati inizialmente valutati gli effetti di PF e HQT sulla vitalità cellulare delle cellule RAW264.7. Il trattamento con PF a concentrazioni comprese tra 1 e 40 µM non ha influenzato in modo significativo la vitalità cellulare rispetto al gruppo di controllo non trattato (Figura 4A). Analogamente, HQT a concentrazioni comprese tra 12,5 e 200 µg/mL non ha indotto una riduzione evidente della vitalità cellulare (Figura 4B). Questi risultati indicano che le concentrazioni testate di PF e HQT sono state generalmente ben tollerate dai macrofagi RAW264.7. Successivamente è stata eseguita un’analisi mediante Western blot per valutare gli effetti di PF e HQT sull’attivazione di AMPK. L’espressione totale di AMPK è rimasta relativamente stabile tra i diversi gruppi trattati, mentre PF ha aumentato il rapporto p-AMPK/AMPK in maniera dose-dipendente. Il trattamento con HQT ha inoltre potenziato la fosforilazione di AMPK alle concentrazioni testate (Figura 4C). Sulla base del mantenimento della vitalità cellulare e dell’attivazione osservata di AMPK, sono state selezionate le concentrazioni di 20 µM di PF e 100 µg/mL di HQT per esperimenti comparativi successivi. La colorazione con Oil Red O ha mostrato che l’esposizione a ox-LDL aumentava marcatamente l’accumulo intracellulare di lipidi nelle cellule RAW264.7. Il trattamento con PF o HQT ha ridotto significativamente l’area positiva per Oil Red O rispetto al gruppo trattato con ox-LDL (Figura 4D). Parallelamente, l’esposizione a ox-LDL comprometteva sia l’efflusso di colesterolo mediato da ApoA-I sia quello mediato da HDL. Il trattamento con PF ha ripristinato significativamente entrambe le forme di efflusso del colesterolo, e HQT ha prodotto un miglioramento simile nell’esportazione cellulare del colesterolo (Figura 4E,F). L’esposizione a ox-LDL ha inoltre aumentato in modo significativo la secrezione delle citochine pro-infiammatorie TNF-α, IL-6 e IL-1β. Il trattamento con PF ha ridotto significativamente le concentrazioni di tutte e tre le citochine nel sopranatante di coltura. Il trattamento con HQT ha attenuato in modo analogo la secrezione di citochine indotta da ox-LDL (Figura 4G). Nel complesso, questi risultati indicano che PF riproduce diversi effetti protettivi osservati con la preparazione completa di HQT, inclusa l’attivazione di AMPK, la riduzione dell’accumulo lipidico, il potenziamento dell’efflusso di colesterolo e la soppressione delle risposte infiammatorie. Questi dati supportano la scelta di PF come costituente bioattivo di HQT per indagini meccanicistiche successive.
È stato inoltre eseguito un saggio di spostamento termico cellulare (CETSA) per valutare se il PF influenzasse la stabilità termica di AMPK. All'aumentare della temperatura di incubazione, i livelli rilevabili di AMPK e di AMPK fosforilata sono progressivamente diminuiti sia nei campioni trattati con veicolo che in quelli trattati con PF. Tuttavia, il trattamento con PF ha aumentato il mantenimento di AMPK e di p-AMPK a diverse temperature rispetto ai corrispondenti campioni trattati con veicolo (Figura 4H,I). Questi risultati indicano che il PF potenzia la stabilità termica di AMPK ed è coerente con un possibile legame diretto tra il PF e AMPK. Sulla base di questi risultati, esperimenti successivi hanno indagato se l'inibizione farmacologica o genetica di AMPK attenuasse gli effetti protettivi del PF nei macrofagi trattati con ox-LDL.
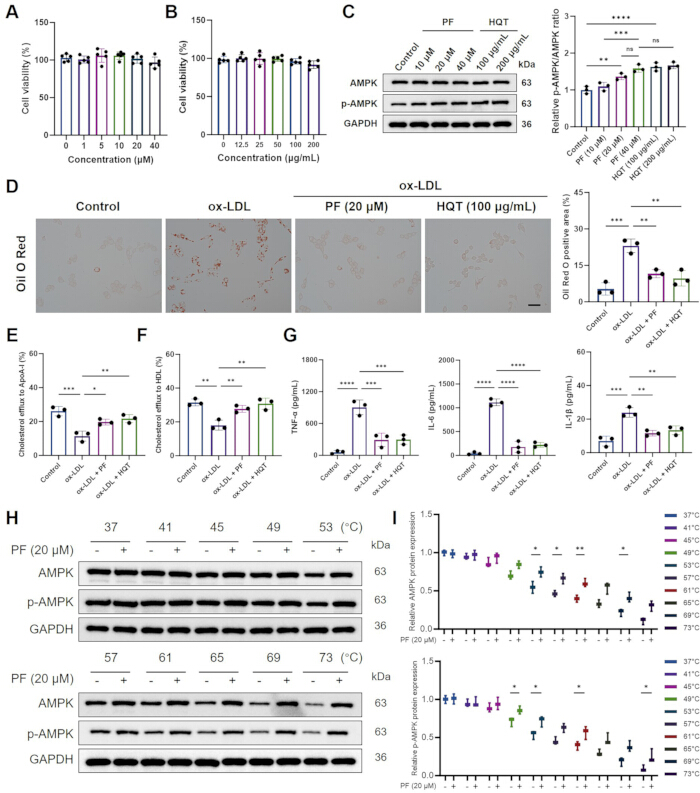
Figura 4. La paeoniflorina e la Huangqin Tang attivano l'AMPK e attenuano la disfunzione macrofagica indotta dal lipoproteina a bassa densità ossidata. (A) Viabilità delle cellule RAW264.7 dopo trattamento con le concentrazioni indicate di paeoniflorina (PF; n = 5). (B) Viabilità cellulare dopo trattamento con le concentrazioni indicate di estratto di HQT (n = 5). (C) Immunoblot rappresentativi di AMPK e AMPK fosforilata e quantificazione del rapporto p-AMPK/AMPK dopo trattamento con PF o HQT (n = 3). La GAPDH è stata utilizzata come controllo di caricamento. (D) Immagini rappresentative della colorazione con Oil Red O e quantificazione dell'accumulo lipidico intracellulare (n = 3). Barra della scala = 100 µm. (E) Efflusso del colesterolo mediato dall'apolipoproteina A-I (n = 3). (F) Efflusso del colesterolo mediato dalla lipoproteina ad alta densità (n = 3). (G) Concentrazioni di TNF-α, IL-6 e IL-1β nei supernatanti di coltura misurate mediante ELISA (n = 3). (H) Immunoblot rappresentativi dell'assay di spostamento termico cellulare di AMPK e p-AMPK dopo incubazione alle temperature indicate in assenza o presenza di PF. La GAPDH è stata utilizzata come controllo di caricamento. (I) Quantificazione della stabilità termica di AMPK e p-AMPK (n = 3). I dati sono espressi come media ± DS. La significatività statistica è indicata come *P < 0,05, **P < 0,01, ***P < 0,001 e ****P < 0,0001. Le barre orizzontali indicano i confronti a coppie testati. Nel pannello C, i confronti indicati erano Controllo contro PF (20 µM), PF (10 µM) contro PF (40 µM), PF (20 µM) contro PF (40 µM), Controllo contro HQT (100 µg/mL) e PF (40 µM) contro HQT (200 µg/mL). Nei pannelli D–G, i confronti indicati erano Controllo contro ox-LDL, ox-LDL contro ox-LDL + PF e ox-LDL contro ox-LDL + HQT. Nel pannello I, i campioni trattati con veicolo e con PF sono stati confrontati a ciascuna temperatura indicata da una barra orizzontale. Cliccare qui per visualizzare una versione ingrandita di questa figura.
PF riduce l'accumulo di lipidi e il rilascio di citochine infiammatorie e ripristina l'ATP intracellulare nelle cellule RAW264.7 trattate con ox-LDL
La colorazione con Oil Red O ha mostrato che il trattamento con ox-LDL induce un marcato accumulo intracellulare di lipidi e la formazione di cellule schiumose nei RAW264.7, come evidenziato dalla presenza di numerosi goccioline lipidiche intensamente colorate rispetto al gruppo di controllo (Figura 5A,B). Il trattamento con PF ha ridotto in modo significativo sia il numero sia l'area colorata delle goccioline lipidiche rispetto al gruppo trattato con ox-LDL. In accordo con questo miglioramento nell'accumulo lipidico, il PF ha attenuato anche la risposta infiammatoria indotta da ox-LDL. I livelli di TNF-α, IL-6 e IL-1β nei supernatanti di coltura sono aumentati significativamente dopo l'esposizione a ox-LDL, ma sono stati notevolmente ridotti dal trattamento con PF (Figura 5C–E). Inoltre, l'ox-LDL ha ridotto in modo significativo i livelli intracellulari di ATP, mentre il PF ha ripristinato parzialmente il contenuto di ATP, indicando un miglioramento dello stato energetico cellulare (Figura 5F). L'ox-LDL ha inoltre compromesso l'efflusso del colesterolo mediato da ApoA-I e da HDL, mentre il PF ha migliorato significativamente entrambe le forme di efflusso del colesterolo rispetto al gruppo trattato con ox-LDL (Figura 5G,H). Il trattamento concomitante con l'inibitore della AMPK dorsomorphin ha attenuato parzialmente ciascuno di questi effetti del PF, determinando un aumento dell'accumulo lipidico e dei livelli di citochine pro-infiammatorie, insieme a una riduzione del contenuto di ATP e dell'efflusso del colesterolo, rispetto al trattamento con PF da solo (Figura 5B–H). Nel complesso, questi risultati indicano che il PF allevia i disturbi indotti da ox-LDL nel metabolismo lipidico, nelle risposte infiammatorie e nell'omeostasi energetica cellulare nei RAW264.7, con un possibile contributo della via di segnalazione AMPK a questi effetti protettivi coordinati.
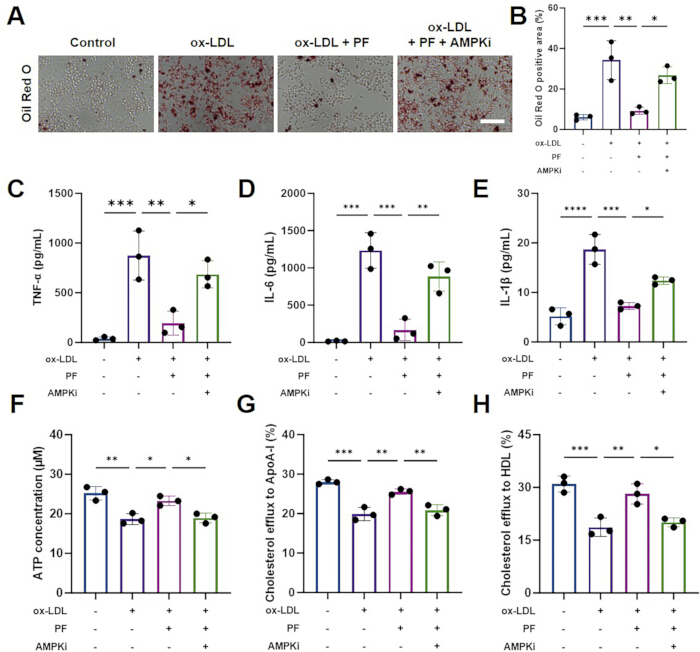
Figura 5. L'inibizione di AMPK attenua le riduzioni indotte dalla paeoniflorina dell'infiammazione e dell'accumulo lipidico e i miglioramenti del contenuto di ATP e dell'efflusso di colesterolo. (A) Immagini rappresentative della colorazione con Oil Red O di cellule RAW264.7. Barra della scala = 100 µm. (B) Quantificazione dell'area positiva per Oil Red O (n = 3). (C–E) Concentrazioni rispettivamente di TNF-α, IL-6 e IL-1β nei supernatanti di coltura misurate mediante ELISA (n = 3). (F) Concentrazione intracellulare di ATP (n = 3). (G) Efflusso di colesterolo mediato dall'apolipoproteina A-I (n = 3). (H) Efflusso di colesterolo mediato dalla lipoproteina ad alta densità (n = 3). AMPKi indica l'inibitore di AMPK dorsomorphin. I dati sono espressi come media ± DS di tre esperimenti indipendenti. La significatività statistica è indicata come *P < 0,05, **P < 0,01, ***P < 0,001 e ****P < 0,0001. Le barre orizzontali identificano i confronti a coppie testati. Nei pannelli B–H, i confronti indicati sono Controllo rispetto a ox-LDL, ox-LDL rispetto a ox-LDL + PF e ox-LDL + PF rispetto a ox-LDL + PF + AMPKi. Cliccare qui per visualizzare una versione ingrandita di questa figura.
PF attenua la disfunzione mitocondriale, lo stress ossidativo e l'apoptosi indotti da ox-LDL
La colorazione TUNEL ha mostrato che l'oss-LDL aumenta notevolmente la fluorescenza TUNEL nelle cellule RAW264.7, indicando un incremento dell'apoptosi, mentre il trattamento con PF riduce in modo significativo la fluorescenza TUNEL indotta dall'oss-LDL. Il trattamento concomitante con l'inibitore della AMPK dorsomorfina ha in parte invertito l'effetto antiapoptotico del PF (Figura 6A,B). In modo coerente, l'oss-LDL ha aumentato in modo marcato i livelli intracellulari di ROS, come indicato dall'aumento della fluorescenza di DCFH-DA, mentre il PF ha ridotto significativamente l'accumulo di ROS; tale effetto antiossidante è stato in parte invertito dalla dorsomorfina (Figura 6C,D). La colorazione con JC-1 ha inoltre mostrato che il trattamento con oss-LDL riduce la fluorescenza degli aggregati rossi di JC-1 e aumenta la fluorescenza del monomero verde di JC-1, determinando un rapporto fluorescenza verde/rosso significativamente aumentato, indicativo di una depolarizzazione della membrana mitocondriale. Il trattamento con PF riduce in modo marcato il rapporto fluorescenza verde/rosso, mentre il trattamento concomitante con dorsomorfina ha in parte invertito questo effetto (Figura 6E,F). Nel complesso, questi risultati indicano che il PF attenua la depolarizzazione della membrana mitocondriale, la produzione eccessiva di ROS e l'apoptosi indotte dall'oss-LDL nelle cellule RAW264.7, con un possibile contributo della via di segnalazione AMPK a questi effetti protettivi.
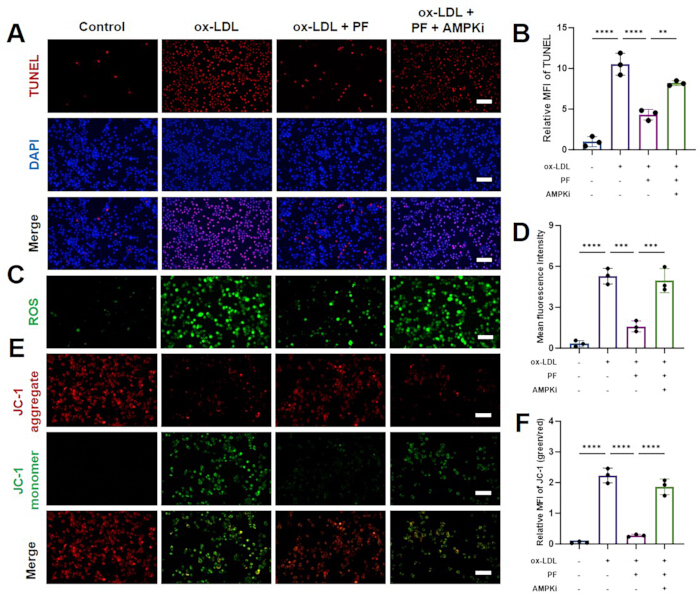
Figura 6. L'inibizione di AMPK attenua gli effetti della paeoniflorina sull'apoptosi indotta da lipoproteine a bassa densità ossidate, sullo stress ossidativo e sulla perdita del potenziale della membrana mitocondriale. (A) Saggio TUNEL per l'apoptosi in cellule RAW264.7 (barra della scala = 100 µm) e (B) Analisi quantitativa corrispondente (n = 3). (C) Colorazione per lo stress ossidativo (ROS) in cellule RAW264.7 (barra della scala = 100 μm) e (D) Risultati quantitativi (n = 3). (E) Colorazione con JC-1 in cellule RAW264.7 (barra della scala = 100 μm) e (F) Analisi quantitativa corrispondente (n = 3). I dati sono espressi come media ± DS di tre esperimenti indipendenti. La significatività statistica è indicata come *P < 0,05, **P < 0,01, ***P < 0,001 e ****P < 0,0001. Le barre orizzontali indicano i confronti a coppie testati. Nei pannelli B, D e F, i confronti indicati sono Controllo rispetto a ox-LDL, ox-LDL rispetto a ox-LDL + PF, e ox-LDL + PF rispetto a ox-LDL + PF + AMPKi. Cliccare qui per visualizzare una versione ingrandita di questa figura.
L'inibizione della AMPK attenua le alterazioni associate al PF in ABCA1 e nelle proteine legate all'apoptosi
L'analisi mediante Western blot ha mostrato che l'abbondanza totale della proteina AMPK è rimasta relativamente stabile tra i diversi gruppi trattati, mentre l'oss-LDL ha significativamente aumentato il rapporto p-AMPK/AMPK e ridotto l'espressione di ABCA1 rispetto al gruppo di controllo. Il trattamento con PF ha ulteriormente aumentato il rapporto p-AMPK/AMPK e ripristinato l'espressione di ABCA1 rispetto al gruppo trattato con oss-LDL. La co-somministrazione dell'inibitore di AMPK dorsomorfina ha significativamente attenuato questi cambiamenti associati al PF, portando a un rapporto p-AMPK/AMPK più basso e a una ridotta espressione di ABCA1 rispetto al gruppo oss-LDL + PF (Figura 7A,B). L'analisi delle proteine legate all'apoptosi ha mostrato che l'oss-LDL ha significativamente aumentato l'espressione totale della caspasi-3 e ridotto il rapporto BCL-2/BAX rispetto al gruppo di controllo. Il trattamento con PF ha significativamente ridotto l'espressione totale della caspasi-3 e aumentato il rapporto BCL-2/BAX rispetto al gruppo trattato con oss-LDL. La co-somministrazione di dorsomorfina ha invertito questi effetti associati al PF, determinando un aumento dell'espressione totale della caspasi-3 e una riduzione del rapporto BCL-2/BAX rispetto al gruppo oss-LDL + PF (Figura 7C,D). Questi risultati indicano che l'inibizione di AMPK attenua gli effetti del PF sull'espressione di ABCA1 e sui profili delle proteine legate all'apoptosi in cellule RAW264.7 trattate con oss-LDL.
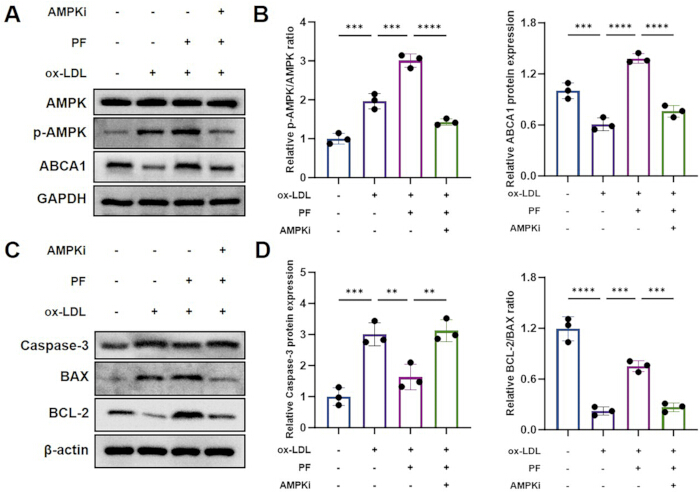
Figura 7. L'inibizione di AMPK attenua le variazioni associate alla paeoniflorina nella fosforilazione di AMPK, nell'espressione di ABCA1 e nelle proteine legate all'apoptosi. (A) Immunoblot rappresentativi di AMPK, p-AMPK e del trasportatore a cassette legante l'ATP A1 (ABCA1). GAPDH è stato utilizzato come controllo di caricamento. (B) Quantificazione del rapporto p-AMPK/AMPK ed espressione proteica relativa di ABCA1 (n = 3). (C) Immunoblot rappresentativi della caspasi-3 totale, BAX e BCL-2. β-Actina è stata utilizzata come controllo di caricamento. (D) Quantificazione dell'espressione relativa della caspasi-3 totale e del rapporto BCL-2/BAX (n = 3). AMPKi indica l'inibitore di AMPK dorsomorphina. I dati sono espressi come media ± DS di tre esperimenti indipendenti. La significatività statistica è indicata con *P < 0,05, **P < 0,01, ***P < 0,001 e ****P < 0,0001. Le barre orizzontali identificano i confronti a coppie testati. Per entrambi i risultati quantitativi nei pannelli B e D, i confronti indicati sono Controllo rispetto a ox-LDL, ox-LDL rispetto a ox-LDL + PF e ox-LDL + PF rispetto a ox-LDL + PF + AMPKi. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Il silenziamento di AMPK attenua l'aumento associato alla PF dell'abbondanza nucleare di LXRα e l'inibizione della segnalazione NF-κB in cellule RAW264.7 trattate con ox-LDL
Per determinare ulteriormente il coinvolgimento di AMPK negli effetti del PF, l'espressione di AMPK è stata silenziata mediante siRNA. Sia i livelli di mRNA che di proteina di AMPK sono risultati significativamente ridotti nelle cellule trasfettate con si-AMPK rispetto al gruppo si-NC, confermando un efficace abbattimento (Figura 8A,B). Il PF ha aumentato l'espressione nucleare di LXRα e ridotto il rapporto p-p65/p65 nucleare nelle cellule trattate con ox-LDL, mentre l'abbattimento di AMPK ha attenuato significativamente questi effetti (Figura 8C,D). In modo coerente, l'ox-LDL ha marcatamente aumentato il rapporto p-p65/p65 nell'intera cellula, effetto soppresso dal PF ma parzialmente ripristinato dopo l'abbattimento di AMPK (Figura 8E). Il PF ha inoltre invertito la riduzione dell'espressione di IκB-α indotta da ox-LDL e l'aumento dell'espressione di p-IκB-α, effetti che sono stati attenuati dal si-AMPK (Figura 8F). Nel complesso, questi risultati suggeriscono che AMPK contribuisce all'aumento mediato dal PF dell'abbondanza nucleare di LXRα e all'inibizione della segnalazione di NF-κB.
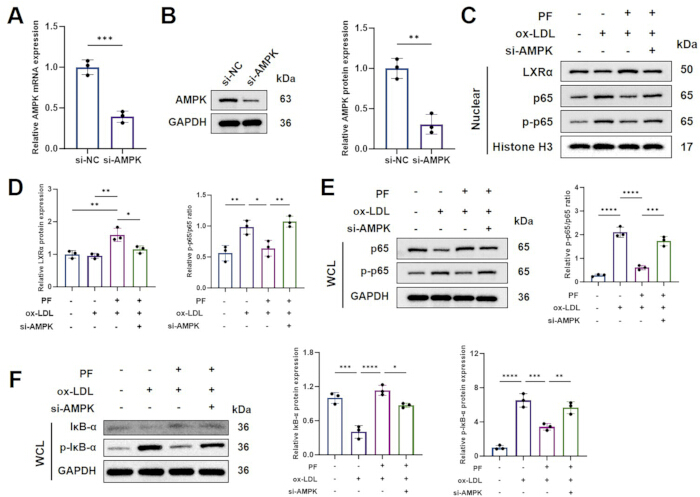
Figura 8. L'abbattimento di AMPK attenua l'aumento indotto dalla paeoniflorina dell'abbondanza nucleare di LXRα e l'inibizione della segnalazione NF-κB. (A) Espressione relativa di mRNA di AMPK dopo trasfezione con siRNA di controllo negativo o siRNA mirato ad AMPK (n = 3). (B) Immunoblot rappresentativo e quantificazione dell'espressione proteica di AMPK dopo trasfezione con siRNA (n = 3). GAPDH è stato utilizzato come controllo di caricamento. (C) Immunoblot rappresentativi di LXRα nucleare, p65 e p-p65. La proteina istonica H3 è stata utilizzata come controllo di caricamento nucleare. (D) Quantificazione dell'espressione relativa di LXRα nucleare e del rapporto p-p65/p65 nucleare (n = 3). (E) Immunoblot rappresentativi di p65 e p-p65 dell'intera cellula e quantificazione del rapporto p-p65/p65 (n = 3). GAPDH è stato utilizzato come controllo di caricamento. (F) Immunoblot rappresentativi di IκB-α e p-IκB-α dell'intera cellula e analisi quantitative corrispondenti (n = 3). GAPDH è stato utilizzato come controllo di caricamento. I dati sono espressi come media ± DS di tre esperimenti indipendenti. La significatività statistica è indicata con *P < 0,05, **P < 0,01, *** P < 0,001 e **** P < 0,0001. Le barre orizzontali identificano i confronti a coppie testati. Nei pannelli A e B, si-NC è stato confrontato con si-AMPK. Per l'espressione nucleare di LXRα nel pannello D, i confronti indicati sono stati Controllo rispetto a ox-LDL + PF, ox-LDL rispetto a ox-LDL + PF e ox-LDL + PF rispetto a ox-LDL + PF + si-AMPK. Per il rapporto p-p65/p65 nucleare nel pannello D e le analisi quantitative nei pannelli E e F, i confronti indicati sono stati Controllo rispetto a ox-LDL, ox-LDL rispetto a ox-LDL + PF e ox-LDL + PF rispetto a ox-LDL + PF + si-AMPK. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Il silenziamento di AMPK riduce l'efflusso di colesterolo mediato da PF e la modulazione del fenotipo dei macrofagi
Per determinare se l'inibizione farmacologica di NF-κB producesse cambiamenti funzionali simili a quelli associati al PF, sono state valutate l'espressione di ABCA1, l'efflusso del colesterolo, l'accumulo lipidico e i marcatori fenotipici dei macrofagi. Il PF ha ripristinato l'espressione di ABCA1 e potenziato l'efflusso del colesterolo mediato da ApoA-I e da HDL nelle cellule trattate con ox-LDL, mentre il silenziamento di AMPK ha attenuato significativamente questi effetti (Figura 9A–C). In modo coerente, il PF ha ridotto l'accumulo lipidico intracellulare, mentre il si-AMPK ha parzialmente invertito questo effetto (Figura 9D,E). Il trattamento con BAY 11-7082 ha prodotto cambiamenti simili a quelli indotti dal PF, inclusi un aumento dell'espressione di ABCA1 e dell'efflusso del colesterolo e una riduzione dell'accumulo lipidico intracellulare (Figura 9A–E). È stata eseguita un'analisi in citometria a flusso utilizzando la strategia di gating mostrata nella Figura 9F. L'ox-LDL ha notevolmente aumentato la proporzione di macrofagi positivi per CD86, mentre il PF ha ridotto questa popolazione; tale effetto è stato attenuato dal silenziamento di AMPK (Figura 9G,H). Al contrario, il PF ha aumentato la proporzione di macrofagi positivi per CD206, effetto parzialmente invertito dal si-AMPK (Figura 9I,J). BAY 11-7082 ha analogamente ridotto la proporzione di macrofagi positivi per CD86 e aumentato quella di macrofagi positivi per CD206 (Figura 9G–J). Questi risultati indicano che AMPK contribuisce agli effetti del PF sull'omeostasi del colesterolo e sulla modulazione fenotipica dei macrofagi, potenzialmente attraverso la regolazione della segnalazione di NF-κB.
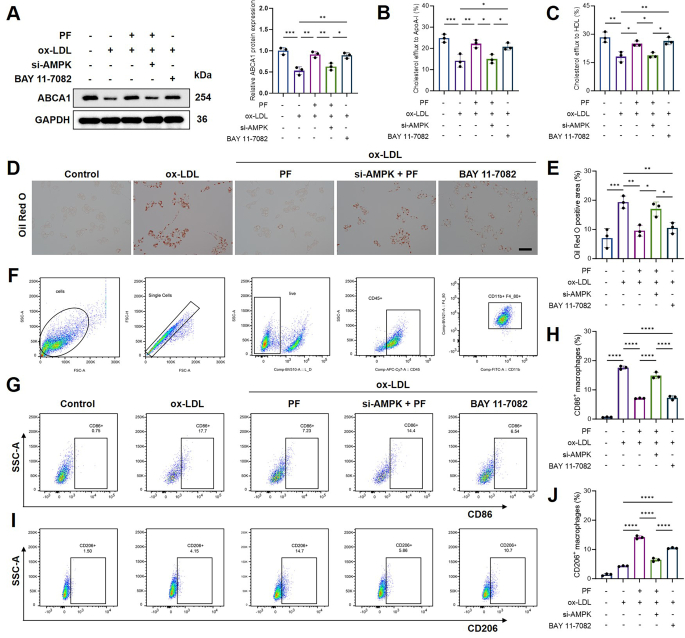
Figura 9. L'abbattimento di AMPK e l'inibizione di NF-κB modulano l'efflusso di colesterolo, l'accumulo lipidico e il fenotipo dei macrofagi associati alla paeoniflorina. (A) Immunoblot rappresentativo e quantificazione dell'espressione di ABCA1 (n = 3). GAPDH è stato utilizzato come controllo di caricamento. (B) Efflusso di colesterolo mediato da apolipoproteina A-I (n = 3). (C) Efflusso di colesterolo mediato da lipoproteine ad alta densità (n = 3). (D) Immagini rappresentative di colorazione con Oil Red O. Barra della scala = 100 µm. (E) Quantificazione dell'area positiva per Oil Red O (n = 3). (F) Strategia sequenziale di gating in citometria a flusso utilizzata per identificare le cellule, i singoletti, le cellule vitali positive per CD45 e i macrofagi positivi per CD11b e F4/80. (G) Diagrammi rappresentativi di citometria a flusso per macrofagi positivi per CD86. (H) Quantificazione dei macrofagi positivi per CD86 (n = 3). (I) Diagrammi rappresentativi di citometria a flusso per macrofagi positivi per CD206. (J) Quantificazione dei macrofagi positivi per CD206 (n = 3). BAY 11-7082 è stato utilizzato come inibitore di NF-κB. I dati sono espressi come media ± DS di tre esperimenti indipendenti. La significatività statistica è indicata come *P < 0,05, **P < 0,01, ***P < 0,001 e ****P < 0,0001. Le barre orizzontali indicano i confronti a coppie testati. Nei pannelli A–C, E e H, i confronti indicati sono Controllo rispetto a ox-LDL, ox-LDL rispetto a ox-LDL + PF, ox-LDL + PF rispetto a ox-LDL + PF + si-AMPK, ox-LDL + PF + si-AMPK rispetto a ox-LDL + BAY 11-7082, e ox-LDL rispetto a ox-LDL + BAY 11-7082. Nel pannello J, i confronti indicati sono ox-LDL rispetto a ox-LDL + PF, ox-LDL + PF rispetto a ox-LDL + PF + si-AMPK, ox-LDL + PF + si-AMPK rispetto a ox-LDL + BAY 11-7082, e ox-LDL rispetto a ox-LDL + BAY 11-7082. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Disponibilità dei dati:
Il set di dati microarray disponibile pubblicamente analizzato in questo studio è accessibile tramite il Gene Expression Omnibus (GEO) del National Center for Biotechnology Information con il numero di accessione GSE100927. Tutti i dati grezzi e quelli elaborati generati in questo studio sono forniti insieme a questo articolo come file supplementari e saranno disponibili pubblicamente senza restrizioni al momento della pubblicazione. Dati Supplementari 1 contengono i dati numerici originali alla base delle Figure 4–9 e le corrispondenti analisi statistiche. Dati Supplementari 2 contengono le immagini originali non ritagliate dei western blot e dei CETSA. Dati Supplementari 3 contengono le immagini originali di microscopia a piena risoluzione utilizzate per l'analisi quantitativa. Dati Supplementari 4 contengono i file FCS grezzi di citometria a flusso, i file di controllo, le informazioni di compensazione, i record di gating e l'ambiente di lavoro di FlowJo. Dati Supplementari 5 contengono gli script R completi utilizzati per le analisi di farmacologia delle reti e trascrittomica, inclusi la pre-elaborazione dei dati, l'analisi dell'espressione differenziale, la visualizzazione, l'integrazione dei target e l'analisi di arricchimento.
Dati supplementari 1. Dati numerici di origine e analisi statistiche. Cartella di lavoro Excel contenente i dati numerici di origine e le corrispondenti analisi statistiche alla base delle Figure 4–9, organizzati per figura in fogli di lavoro separati. La cartella include i dati quantitativi utilizzati per la generazione dei grafici e per i confronti statistici.Cliccare qui per scaricare il file.
Dati supplementari 2. Immagini originali non ritagliate di western blot e CETSA. PDF contenente le immagini originali non ritagliate di tutti gli esperimenti di western blot e CETSA presentati nel manoscritto, organizzate per figura e pannello per documentare i dati di origine utilizzati per la preparazione e la quantificazione delle immagini.Clicca qui per scaricare questo file.
Dati supplementari 3. Immagini originali di microscopia ad alta risoluzione. PDF contenente le immagini originali di microscopia ad alta risoluzione utilizzate per la presentazione qualitativa e le analisi quantitative, inclusi esempi rappresentativi corrispondenti alle figure mostrate nel manoscritto.Cliccare qui per scaricare questo file.
Dati supplementari 4. Dati grezzi di citometria a flusso. File FCS grezzi, file di controllo, informazioni di compensazione, registrazioni di gating e l'ambiente di lavoro FlowJo utilizzato per le analisi di citometria a flusso. L'insieme completo dei dati è disponibile tramite Microsoft OneDrive: https://1drv.ms/f/c/8d1d81159583ae0f/IgA367Hi90R5CfjDR5uwoGARiUYsefUFv0_OKSUWT5jGY?e=caEpxo. È inoltre fornito un riassunto in formato PDF delle analisi di citometria a flusso come copia di sicurezza.Cliccare qui per scaricare questo file.
Dati supplementari 5. Script R per l'analisi di farmacologia delle reti e trascrittomica. Due file di script R contenenti l'intero flusso di lavoro computazionale utilizzato per le analisi di farmacologia delle reti e trascrittomica. Gli script includono il caricamento e l'installazione dei pacchetti, la pre-elaborazione dei dati, l'analisi dell'espressione differenziale, l'integrazione delle proteine bersaglio, le analisi di arricchimento funzionale, la visualizzazione dei dati e la generazione dei risultati analitici riportati.Clicca qui per scaricare questo file.
Discussione
La formazione delle cellule schiumose macrofagiche è determinata non solo dall'eccessivo assorbimento di lipoproteine modificate, ma anche da un'esportazione alterata del colesterolo e da un'attivazione infiammatoria persistente. Il presente studio collega questi processi identificando il segnale associato ad AMPK come un meccanismo potenziale attraverso cui il PF è associato a cambiamenti simultanei nella gestione dei lipidi, nelle risposte infiammatorie e nello stress cellulare, molti dei quali sono stati attenuati dall'inibizione o dal silenziamento di AMPK. Gli effetti ampiamente coerenti di PF e HQT indicano inoltre che il PF è un costituente biologicamente rilevante della formula. Tuttavia, poiché l'HQT contiene diversi composti attivi che possono agire in modo additivo o sinergico, questi risultati supportano il PF come costituente rappresentativo piuttosto che stabilirlo come la sostanza attiva principale dell'HQT.
AMPK funge da punto di controllo metabolico in grado di inibire l'attivazione infiammatoria dei macrofagi. Studi precedenti hanno dimostrato che l'attivazione di AMPK limita la degradazione di IκB, riduce la produzione di mediatori infiammatori e favorisce un fenotipo macrofagico meno infiammatorio. È stato inoltre riportato che l'attivazione di AMPK sopprime l'assorbimento di ox-LDL attraverso la regolazione della via PP2A/NF-κB/LOX-126,27. I risultati farmacologici e genetici attuali ampliano queste osservazioni mostrando che AMPK era necessario per diversi effetti associati a PF sul trasporto del colesterolo e sul segnale infiammatorio. Pertanto, AMPK potrebbe non mediare semplicemente una risposta isolata a PF, ma integrare le sue azioni metaboliche e immunomodulatrici nei macrofagi. La relazione tra AMPK, LXRα e ABCA1 fornisce una spiegazione plausibile per il miglioramento osservato nell'efflusso di colesterolo. LXRα è un regolatore trascrizionale centrale di ABCA1, e l'attivazione della via LXRα–ABCA1 promuove l'eliminazione del colesterolo in eccesso dai macrofagi28. Studi condotti su macrofagi umani hanno inoltre dimostrato che AMPK può regolare LXRα e i suoi trasportatori del colesterolo a valle, mentre l'efflusso di colesterolo stimolato da LXR dipende fortemente da ABCA129,30. Nel presente studio, il silenziamento di AMPK ha attenuato gli effetti di PF sull'abbondanza nucleare di LXRα, sull'espressione di ABCA1 e sull'efflusso di colesterolo mediato da ApoA-I e da HDL. Queste osservazioni sono compatibili con un modello in cui la regolazione legata a LXRα/ABCA1 avviene a valle di AMPK. Tuttavia, poiché ABCA1 non è stato silenziato direttamente, i dati supportano—senza tuttavia dimostrarlo pienamente—una sequenza causale AMPK–LXRα–ABCA1.
I risultati suggeriscono anche una regolazione reciproca tra omeostasi del colesterolo e segnalazione infiammatoria. L'infiammazione può sopprimere l'espressione di ABCA1 e l'efflusso di colesterolo, facilitando così il trattenimento dei lipidi nei macrofagi. Al contrario, è stato dimostrato che l'inibizione di NF-κB ripristina l'espressione di ABCA1 e l'esportazione del colesterolo nei macrofagi infiammatori31. Gli effetti simili prodotti da PF e BAY 11-7082 nel presente studio supportano tale interazione: la soppressione della segnalazione di NF-κB è stata accompagnata da un aumento dell'espressione di ABCA1, da un potenziamento dell'efflusso di colesterolo e da una riduzione dell'accumulo lipidico. L'abbattimento di AMPK ha attenuato sia gli effetti metabolici che infiammatori di PF, suggerendo che AMPK possa coordinare questi due processi interconnessi piuttosto che regolarli in modo indipendente. Studi precedenti hanno dimostrato che PF può sopprimere l'attivazione dei macrofagi pro-infiammatori inibendo la segnalazione di NF-κB. È stato inoltre riportato che trattamenti contenenti PF potenziano l'esportazione del colesterolo mediata da ABCA1/ABCG1 e riducono la formazione di cellule schiumose32,33. Il presente studio fornisce un contesto meccanicistico aggiuntivo, collegando le proprietà lipidoregolatrici e antinfiammatorie precedentemente descritte all'attivazione di AMPK. Inoltre, il confronto con la preparazione completa di HQT distingue questo lavoro dagli studi che hanno esaminato PF in isolamento e suggerisce che PF e HQT producano effetti parzialmente sovrapposti nei saggi sui macrofagi selezionati.
I meccanismi associati ad AMPK potrebbero contribuire agli effetti del PF sullo stress ossidativo e sull'integrità mitocondriale. Il carico lipidico indotto da Ox-LDL pone un notevole stress energetico e ossidativo sui macrofagi, che può favorire la depolarizzazione mitocondriale e l'apoptosi. Il ripristino simultaneo dei livelli di ATP, del potenziale di membrana mitocondriale e della capacità antiossidante osservato dopo il trattamento con PF è pertanto coerente con una protezione metabolica coordinata piuttosto che con diversi effetti non correlati. Uno studio precedente sui macrofagi ha riscontrato in modo analogo che il PF riduce l'accumulo di ROS, preserva il potenziale di membrana mitocondriale e modifica il fenotipo infiammatorio attraverso la regolazione del controllo della qualità mitocondriale34. Questi risultati suggeriscono che il mantenimento della funzione mitocondriale potrebbe contribuire alle azioni antinfiammatorie e antiapoptotiche del PF, anche se i specifici effettori a valle di AMPK devono ancora essere identificati. I risultati ottenuti con CETSA forniscono un'ulteriore evidenza a sostegno del legame tra PF e AMPK. CETSA è stato sviluppato per valutare l'interazione intracellulare tra farmaco e bersaglio, rilevando le variazioni della stabilità termica delle proteine associate al legame del ligando35. I risultati di CETSA basati su lisati cellulari sono compatibili con una stabilizzazione di AMPK o di un complesso proteico contenente AMPK indotta dal PF nei lisati cellulari. Tuttavia, la sola stabilizzazione termica non consente di distinguere un legame diretto del ligando da una stabilizzazione indiretta derivante da alterazioni della fosforilazione, interazioni proteiche o dal contesto cellulare. La conferma di un legame diretto tra PF e AMPK richiederebbe approcci biophysici basati su proteine purificate o altre metodiche specifiche.
PF ha inoltre ridotto la proporzione di cellule positive per CD86 e aumentato la proporzione di cellule positive per CD206, e questi cambiamenti sono stati attenuati dal silenziamento di AMPK. Questi risultati sono coerenti con evidenze precedenti secondo cui PF può modificare il fenotipo infiammatorio dei macrofagi32,34. Tuttavia, l'attivazione dei macrofagi si colloca lungo uno spettro multidimensionale piuttosto che in due stati fissi M1 e M236. Di conseguenza, CD86 e CD206 dovrebbero essere interpretati come marcatori fenotipici associati rispettivamente a programmi infiammatori e riparativi, piuttosto che come prova definitiva di una completa conversione da M1 a M2. Sarebbero necessari ulteriori marcatori trascrizionali, secretori e funzionali per caratterizzare in modo più esaustivo il fenotipo dei macrofagi. È opportuno riconoscere diverse limitazioni. In primo luogo, gli esperimenti si sono limitati alle cellule RAW264.7, e i risultati richiedono conferma in macrofagi primari o umani e in modelli di AS in vivo. In secondo luogo, sebbene la concentrazione di PF selezionata non fosse citotossica e avesse aumentato la fosforilazione di AMPK, non è stata stabilita una relazione completa concentrazione-risposta per gli esiti funzionali principali. In terzo luogo, non sono stati effettuati esperimenti di perdita di funzione specifica per ABCA1 né esperimenti di recupero della funzione, pertanto il percorso proposto AMPK–LXRα–ABCA1 dovrebbe essere considerato un modello meccanicistico supportato piuttosto che una cascata lineare pienamente dimostrata. In quarto luogo, PF e HQT sono stati confrontati utilizzando unità di concentrazione diverse, e il contenuto di PF e la coerenza fitochimica della preparazione di HQT non sono stati valutati quantitativamente. Infine, i risultati del CETSA indicano un possibile legame con bersagli intracellulari, ma non dimostrano in modo indipendente un legame molecolare diretto.
In conclusione, i risultati attuali indicano che la PF allevia la disfunzione dei macrofagi indotta dall'oss-LDL coordinando l'esportazione del colesterolo, il segnale infiammatorio, il metabolismo energetico e l'omeostasi mitocondriale. L'inibizione farmacologica e il silenziamento dell'AMPK mediato da siRNA hanno attenuato diversi effetti protettivi indotti dalla PF ed erano accompagnati da variazioni nell'abbondanza nucleare di LXRα, nell'espressione di ABCA1, nell'efflusso del colesterolo e nel segnale di NF-κB. La PF ha mostrato effetti protettivi sui macrofagi che si sovrappongono a diversi effetti osservati dopo il trattamento con HQT nelle condizioni testate. Il contributo della PF all'attività complessiva dell'HQT rimane da chiarire.
Dichiarazioni
Conflitto di interessi:
Gli autori dichiarano di non avere interessi concorrenti.
Ringraziamenti
None.
Author Contributions:
Yunjie Zeng: Conceptualization, Methodology, Investigation, Formal analysis, Data curation, Visualization, and Writing – original draft.
Huaying Wang: Methodology, Investigation, Formal analysis, Validation, Data curation, Visualization, and Writing – original draft.
Dong Liu: Methodology, Investigation, and Validation.
Yunlu Jiang: Investigation, Data curation, and Formal analysis.
Pengcheng Ren: Investigation, Formal analysis, and Visualization.
Wenxin Song: Resources, Validation, and Writing – review & editing.
Guopeng Huang: Conceptualization, Methodology, Supervision, Project administration, Funding acquisition, and Writing – review & editing.
Xiaojiao He: Conceptualization, Resources, Supervision, Project administration, Funding acquisition, and Writing – review & editing.
Yunjie Zeng and Huaying Wang contributed equally to this work and share first authorship. Guopeng Huang and Xiaojiao He are co-corresponding authors. All authors reviewed and approved the final manuscript.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Sistema di imaging chemiluminescente | Thermo Fisher Scientific | iBright Imaging System | |
| Citometro a flusso | BD Biosciences | FACSCanto II | |
| Microscopio a fluorescenza invertito | Olympus | IX73 | |
| Lettore di micropiastre | PerkinElmer | VICTOR X3 | |
| Sistema di PCR in tempo reale | Bio-Rad | CFX Opus 96 | |
| Spettrofotometro | Thermo Fisher Scientific | NanoDrop 8000 |
Riferimenti
- Zysman M et al. Risk of cardiovascular events according to the severity of an exacerbation of chronic obstructive pulmonary disease. Eur J Prev Cardiol. 2025;32(15):1436-1444. doi:10.1093/eurjpc/zwaf086.
- Zvintzou E et al. Context-dependent effects of apolipoprotein A2 on lipid metabolism and atherogenesis. FASEB J. 2026;40(12):e72032. doi:10.1096/fj.202600765R.
- Zuriaga MA et al. Colchicine prevents accelerated atherosclerosis in TET2-mutant clonal haematopoiesis. Eur Heart J. 2024;45(43):4601-4615. doi:10.1093/eurheartj/ehae546.
- Zhang Y et al. Effects and mechanisms of Zhizi Chuanxiong herb pair against atherosclerosis: an integration of network pharmacology, molecular docking, and experimental validation. Chin Med. 2024;19(1):8. doi:10.1186/s13020-023-00874-x.
- Zysset D et al. TREM-1 links dyslipidemia to inflammation and lipid deposition in atherosclerosis. Nat Commun. 2016;7:13151. doi:10.1038/ncomms13151.
- Zou Z et al. Recent advances in nanozymes for the treatment of atherosclerosis. Int J Nanomedicine. 2025;20:9447-9472. doi:10.2147/IJN.S540010.
- Zoubdane N et al. High tyrosol and hydroxytyrosol intake reduces arterial inflammation and atherosclerotic lesion microcalcification in healthy older populations. Antioxidants (Basel). 2024;13(1):130. doi:10.3390/antiox13010130.
- Zhong T et al. Adaptation of endothelial cells to shear stress under atheroprone conditions by modulating internalization of vascular endothelial cadherin and vinculin. Ann Transl Med. 2020;8(21):1423. doi:10.21037/atm-20-3426.
- Zhuo S et al. Inflammatory corpuscle AIM2 facilitates macrophage foam cell formation by inhibiting cholesterol efflux protein ABCA1. Sci Rep. 2024;14(1):10782. doi:10.1038/s41598-024-61495-4.
- Zheng H et al. Lp-PLA2 silencing protects against ox-LDL-induced oxidative stress and cell apoptosis via Akt/mTOR signaling pathway in human THP-1 macrophages. Biochem Biophys Res Commun. 2016;477(4):1017-1023. doi:10.1016/j.bbrc.2016.07.022.
- Zhou Y et al. Asperlin inhibits LPS-evoked foam cell formation and prevents atherosclerosis in ApoE(-/-) mice. Mar Drugs. 2017;15(11):358. doi:10.3390/md15110358.
- Zhong Y, Liu C, Feng J, Li JF, Fan ZC. Curcumin affects ox-LDL-induced IL-6, TNF-α, MCP-1 secretion and cholesterol efflux in THP-1 cells by suppressing the TLR4/NF-κB/miR33a signaling pathway. Exp Ther Med. 2020;20(3):1856-1870. doi:10.3892/etm.2020.8915.
- Zhu C et al. TRIM64 promotes ox-LDL-induced foam cell formation, pyroptosis, and inflammation in THP-1-derived macrophages by activating a feedback loop with NF-κB via IκBα ubiquitination. Cell Biol Toxicol. 2023;39(3):607-620. doi:10.1007/s10565-022-09768-4.
- Zhang G et al. OxLDL/β2GPI/anti-β2GPI Ab complex induces inflammatory activation via the TLR4/NF-κB pathway in HUVECs. Mol Med Rep. 2021;23(2):148. doi:10.3892/mmr.2020.11787.
- Zu YX et al. Jiang Gui Fang activated interscapular brown adipose tissue and induced epididymal white adipose tissue browning through the PPARγ/SIRT1-PGC1α pathway. J Ethnopharmacol. 2020;248:112271. doi:10.1016/j.jep.2019.112271.
- Zu X et al. Antidepressant-like effect of Bacopaside I in mice exposed to chronic unpredictable mild stress by modulating the hypothalamic-pituitary-adrenal axis function and activating BDNF signaling pathway. Neurochem Res. 2017;42(11):3233-3244. doi:10.1007/s11064-017-2360-3.
- Zong K et al. Explorating the mechanism of Huangqin Tang against skin lipid accumulation through network pharmacology and experimental validation. J Ethnopharmacol. 2023;313:116581. doi:10.1016/j.jep.2023.116581.
- Zou Y et al. Huangqin Tang ameliorates dextran sodium sulphate-induced colitis by regulating intestinal epithelial cell homeostasis, inflammation and immune response. Sci Rep. 2016;6:39299. doi:10.1038/srep39299.
- Zou Y et al. Huangqin Tang ameliorates TNBS-induced colitis by regulating effector and regulatory CD4(+) T cells. Biomed Res Int. 2015;2015:102021. doi:10.1155/2015/102021.
- Wang D et al. Huangqin tang alleviates colitis-associated colorectal cancer via amino acid homeostasis and PI3K/AKT/mTOR pathway modulation. J Ethnopharmacol. 2024;334:118597. doi:10.1016/j.jep.2024.118597.
- Zhu X, Zhou Y, Cai W, Sun H, Qiu L. Salusin-β mediates high glucose-induced endothelial injury via disruption of AMPK signaling pathway. Biochem Biophys Res Commun. 2017;491(2):515-521. doi:10.1016/j.bbrc.2017.06.126.
- Zhu J, Chen H, Guo J, Zha C, Lu D. Sodium tanshinone IIA sulfonate inhibits vascular endothelial cell pyroptosis via the AMPK signaling pathway in atherosclerosis. J Inflamm Res. 2022;15:6293-6306. doi:10.2147/JIR.S386470.
- Kim J et al. Inhibition of Toll-like receptors alters macrophage cholesterol efflux and foam cell formation. Int J Mol Sci. 2024;25(12):6808. doi:10.3390/ijms25126808.
- Zuo J, Guo S, Qin X. Bisdemethoxycurcumin suppresses the progression of atherosclerosis and VSMC-derived foam cell formation by promoting lipophagy. Naunyn Schmiedebergs Arch Pharmacol. 2023;396(12):3659-3670. doi:10.1007/s00210-023-02558-7.
- Zong P et al. TRPM2 deficiency in mice protects against atherosclerosis by inhibiting TRPM2-CD36 inflammatory axis in macrophages. Nat Cardiovasc Res. 2022;1(4):344-360. doi:10.1038/s44161-022-00027-7.
- Sag D, Carling D, Stout RD, Suttles J. Adenosine 5'-monophosphate-activated protein kinase promotes macrophage polarization to an anti-inflammatory functional phenotype. J Immunol. 2008;181(12):8633-8641. doi:10.4049/jimmunol.181.12.8633.
- Chen B, Li J, Zhu H. AMP-activated protein kinase attenuates oxLDL uptake in macrophages through PP2A/NF-κB/LOX-1 pathway. Vascul Pharmacol. 2016;85:1-10. doi:10.1016/j.vph.2015.08.012.
- Chawla A et al. A PPARγ-LXR-ABCA1 pathway in macrophages is involved in cholesterol efflux and atherogenesis. Mol Cell. 2001;7(1):161-171. doi:10.1016/S1097-2765(01)00164-2.
- Saenz J et al. Grapefruit flavonoid naringenin regulates the expression of LXRα in THP-1 macrophages by modulating AMP-activated protein kinase. Mol Pharm. 2018;15(5):1735-1745. doi:10.1021/acs.molpharmaceut.7b00797.
- Larrede S et al. Stimulation of cholesterol efflux by LXR agonists in cholesterol-loaded human macrophages is ABCA1-dependent but ABCG1-independent. Arterioscler Thromb Vasc Biol. 2009;29(11):1930-1936. doi:10.1161/ATVBAHA.109.194548.
- Zhao GJ et al. Antagonism of betulinic acid on LPS-mediated inhibition of ABCA1 and cholesterol efflux through inhibiting nuclear factor-kappaB signaling pathway and miR-33 expression. PLoS One. 2013;8(9):e74782. doi:10.1371/journal.pone.0074782.
- Zhai T et al. Unique immunomodulatory effect of paeoniflorin on type I and II macrophages activities. J Pharmacol Sci. 2016;130(3):143-150. doi:10.1016/j.jphs.2015.12.007.
- Mei J et al. Tetramethylpyrazine and Paeoniflorin Synergistically Attenuate Cholesterol Efflux in Macrophage Cells via Enhancing ABCA1 and ABCG1 Expression. Evid Based Complement Alternat Med. 2022;2022:4304790. doi:10.1155/2022/4304790.
- Cao Y et al. Paeoniflorin suppresses kidney inflammation by regulating macrophage polarization via KLF4-mediated mitophagy. Phytomedicine. 2023;116:154901. doi:10.1016/j.phymed.2023.154901.
- Martinez Molina D et al. Monitoring drug target engagement in cells and tissues using the cellular thermal shift assay. Science. 2013;341(6141):84-87. doi:10.1126/science.1233606.
- Xue J et al. Transcriptome-based network analysis reveals a spectrum model of human macrophage activation. Immunity. 2014;40(2):274-288. doi:10.1016/j.immuni.2014.01.006.