In questo studio, descriviamo un approccio per produrre embrioni geneticamente modificati mediante l'editing genico CRISPR-Cas9 e il trasferimento nucleare di cellule somatiche, al fine di generare modelli ovini di malattie umane. Questo metodo è ideale per eseguire modifiche genetiche precise nelle cellule donatrici e per produrre embrioni clonati senza mosaicismi genetici.
È richiesta un abbonamento a JoVE per visualizzare questo contenuto. Accedi o inizia la tua prova gratuita.
Articolo metodologico
Generazione di embrioni geneticamente ingegnerizzati mediante editing genomico e trasferimento nucleare di cellule somatiche per la produzione di modelli ovini di malattie umane
In questo articolo
Sommario
Abstract
I modelli animali di grandi dimensioni sono strumenti preziosi per lo studio delle malattie umane. Pecore, maiali e capre spesso riproducono in modo più accurato l'anatomia e la fisiologia degli organi umani e la complessità delle malattie umane, aumentando così la loro rilevanza clinica rispetto ai roditori. CRISPR-Cas9 e il trasferimento nucleare di cellule somatiche (SCNT) permettono di generare modelli animali di grandi dimensioni con maggiore precisione, versatilità e uniformità genetica. Il vantaggio principale di questo approccio, rispetto all'iniezione microscopica nei zigoti, è la possibilità di verificare in vitro la presenza della modificazione genetica desiderata e di eventuali mutazioni fuori bersaglio nelle cellule modificate prima della produzione dell'animale. Inoltre, l'SCNT elimina il rischio di mosaicismo genetico, che si verifica frequentemente dopo l'iniezione nei zigoti. Descriviamo qui la generazione di cellule ovine modificate geneticamente mediante riparazione non omologa delle estremità (NHEJ) e riparazione guidata dall'omologia (HDR), seguita dalla produzione di embrioni clonati portatori delle mutazioni di interesse. Le modifiche genetiche vengono introdotte trasfettando cellule somatiche coltivate, tipicamente fibroblasti fetali, con il sistema CRISPR-Cas9. L'efficienza di mutazione nelle cellule aggregate viene valutata mediante reazione a catena della polimerasi (PCR) e sequenziamento Sanger dei geni modificati, e analizzata utilizzando il software Tracking of Indels by DEcomposition (TIDE)/Tracking of Insertions, Deletions, and Recombination events (TIDER). Viene effettuata una diluizione limite delle cellule aggregate per ottenere colonie derivate da singole cellule, che vengono successivamente analizzate mediante PCR e sequenziamento del DNA dei geni modificati. Le cellule donatrici con la/e modifica/e desiderata/e vengono quindi espanse e utilizzate per la generazione di embrioni mediante SCNT. Dopo la diluizione limite e lo screening cellulare, 22 su 114 (19,3%) delle colonie modificate tramite NHEJ presentavano mutazioni knockout (KO) e 4 su 56 (7,1%) delle colonie modificate con HDR presentavano la mutazione F508del. Un totale di 370 embrioni geneticamente modificati è stato ottenuto da quattro colonie. Questi metodi sono utilizzati con successo per l'editing genetico preciso nei fibroblasti fetali e per la generazione di embrioni ingegnerizzati geneticamente al fine di produrre modelli ovini di malattie umane.
Introduzione
I modelli animali sono strumenti essenziali per comprendere i meccanismi biologici delle malattie umane e per lo sviluppo di nuove terapie. I modelli in vitro, come le colture cellulari o di organoidi, non riproducono la complessità dei sottotipi cellulari e delle interazioni cellula-cellula che avvengono in vivo negli organi1,2. Pertanto, gli animali forniscono modelli a livello di organismo intero con un maggior dettaglio riguardo alle interazioni cellulari e sistemiche, alla progressione delle malattie e alla sicurezza delle terapie. I roditori rappresentano organismi modello pratici grazie al loro basso costo, al breve tempo di generazione e alla caratterizzazione genetica completa. Tuttavia, i modelli rodentici per le malattie umane presentano limitazioni dovute alle differenze fisiologiche e anatomiche rispetto agli esseri umani, nonché al loro metabolismo più rapido e alla vita più breve3,4. Ciò è dimostrato dall'elevata percentuale di terapie testate su modelli animali che falliscono nei trial clinici, la maggior parte dei quali utilizza roditori5,6,7,8. Pecore, maiali, capre, cani e primati non umani sono stati utilizzati per sviluppare modelli per una vasta gamma di malattie umane, il che potrebbe contribuire ad aumentare il tasso di traduzione clinica di nuove terapie e farmaci3,9,10,11,12. Queste specie offrono numerosi vantaggi rispetto ai modelli rodentici, grazie alla maggiore somiglianza con gli esseri umani. I modelli animali di grandi dimensioni per le malattie umane rappresentano quindi i modelli più accurati disponibili e svolgono un ruolo fondamentale nel tradurre gli studi sugli animali in applicazioni cliniche.
Le ripetizioni palindromiche corte raggruppate e regolarmente intervallate (CRISPR)-Cas9 costituiscono un metodo versatile e programmabile per la modificazione genetica di cellule animali e l'introduzione di mutazioni patologiche precise. La modifica genica mediata da CRISPR-Cas9 impiega un RNA guida (gRNA) complementare al sito bersaglio, consentendo alla proteina associata a CRISPR 9 (Cas9) di generare un'interruzione a doppio filamento (DSB) in modo mirato13. La riparazione cellulare delle DSB avviene principalmente attraverso due meccanismi: la ricongiunzione non omologa delle estremità (NHEJ) e la riparazione guidata dall'omologia (HDR). Il percorso NHEJ ripara una DSB ricongiungendo le estremità del DNA, un meccanismo soggetto a errori che può portare alla formazione di inserzioni o delezioni casuali (indel) nel sito dell'interruzione14. Tali mutazioni possono inattivare (KO) il gene generando una mutazione di spostamento della cornice di lettura o un codone di stop prematuro, compromettendo così la funzione genica. L’HDR, che si verifica principalmente durante le fasi S e G2 del ciclo cellulare, consiste nella riparazione della DSB da parte della cellula mediante un allele omologo utilizzato come modello di riparazione15,16. È possibile incorporare inserzioni, delezioni o sostituzioni specifiche, note come inserimenti mirati (KI), introducendo un oligodesossinucleotide monocatenario sintetico (ssODN) o un altro DNA modello contenente la modifica desiderata, che la cellula può utilizzare per riparare l'interruzione. CRISPR-Cas9 può essere impiegato anche per modifiche multiplex, permettendo l'introduzione simultanea di più mutazioni al fine di modellare malattie multigeniche3. Rispetto alle tecniche di editing genico precedenti, come le nucleasi a dita di zinco (ZFNs) o le nucleasi simili a fattori di attivazione trascrizionale (TALENs), CRISPR-Cas9 è molto più semplice ed efficiente in termini di risorse quando utilizzato su cellule animali di grandi dimensioni17. È possibile mirare facilmente a diversi loci progettando un nuovo gRNA, accelerando così notevolmente la creazione di nuovi modelli animali di grandi dimensioni mediante CRISPR-Cas93,13. Tuttavia, permangono diverse limitazioni, tra cui l'efficienza di editing di CRISPR-Cas9, che può variare notevolmente a seconda della specie, dell'ambiente cellulare e della natura della modifica18,19. In particolare, i tassi di HDR sono inferiori rispetto a quelli di NHEJ e dipendono fortemente dal tipo cellulare, dai loci genomici e dalla fase del ciclo cellulare20,21. Inoltre, rimane un problema l'introduzione di modifiche non intenzionali in loci fuori bersaglio, o addirittura in quelli sul bersaglio22. Nonostante ciò, CRISPR-Cas9 è diventata la piattaforma principale per la produzione di modelli animali di grandi dimensioni geneticamente modificati.
Il trasferimento nucleare di cellule somatiche (SCNT) facilita la creazione di embrioni geneticamente modificati con elevata precisione e omogeneità. Questo processo, eseguito per la prima volta con successo nei mammiferi nel 1997, prevede il trasferimento di un nucleo cellulare in un'ovocita enucleata23. Lo SCNT presenta numerosi vantaggi rispetto ad altre tecniche, come la microiniezione zigotica, in cui materiale genetico o sistemi di editing del DNA vengono iniettati direttamente nello zigote o nell'embrione precoce24,25,26. La microiniezione zigotica comporta il rischio intrinseco di eterogeneità genetica, o mosaicismo, tra le cellule dell'embrione, che può verificarsi se la replicazione del DNA o la divisione cellulare avvengono prima della modifica genetica27,28,29. Il valore di tali embrioni mosaicici come modelli animali è ridotto a causa della difficoltà nell'eseguire il genotipaggio e la caratterizzazione fenotipica29. Nello SCNT, la modifica genica è dissociata dalla produzione dell'embrione; ogni embrione clonato deriva da una singola cellula, eliminando il rischio di mosaicismo e garantendo l'omogeneità genetica dell'embrione30,31,32. Inoltre, le cellule donatrici vengono modificate e accuratamente selezionate in vitro per confermare la clonalità e la presenza della modifica desiderata prima della procedura di SCNT, risparmiando tempo e risorse25,26. Questo aspetto è particolarmente importante quando si introducono specifici inserimenti mirati (KIs). L'analisi delle cellule consente anche di identificare potenziali mutazioni in siti fuori bersaglio, riducendo così il rischio di alterazioni genetiche in altri loci. Questi vantaggi risolvono molte delle preoccupazioni associate al sistema CRISPR-Cas9. Pertanto, lo SCNT offre un maggiore controllo sulla genetica degli embrioni risultanti rispetto alla microiniezione zigotica, specialmente per modifiche più complesse, come modifiche multiplex, inserimenti di grandi dimensioni e alleli umanizzati33. Tuttavia, lo SCNT è limitato da una bassa efficienza di clonazione, da requisiti tecnici elevati e da un riprogrammazione epigenetica anomala, quest'ultima causa di possibili alterazioni molecolari e fenotipiche nei cloni, che potrebbero oscurare gli effetti della modifica genetica negli animali fondatori. Tuttavia, queste alterazioni epigenetiche non vengono trasmesse alla progenie32,33. Nonostante questi limiti, la combinazione di SCNT con CRISPR-Cas9 consente un'ingegnerizzazione del genoma precisa con un controllo rigoroso sulla genetica degli embrioni, favorendo la produzione affidabile di modelli di malattia in grandi animali senza mosaicismo. Di seguito descriviamo un approccio dettagliato per la modifica genetica di fibroblasti fetali ovini (SFF) mediante NHEJ o HDR, seguito da SCNT per la produzione di embrioni clonati, con l'obiettivo finale di generare modelli ovini di malattie umane. Questo approccio è ampiamente applicabile ad altre specie zootecniche, anche se la modifica genica potrebbe richiedere un'ottimizzazione in diversi tipi cellulari, con questo protocollo che funge da punto di partenza utile.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Protocollo
Tutte le procedure sugli animali sono state approvate dal Comitato Istituzionale per la Cura e l'Uso degli Animali (IACUC: #15508 e #10089) presso la Utah State University e sono state eseguite in conformità con le linee guida degli Istituti Nazionali di Salute (NIH). In questo studio, sono state utilizzate pecore domestiche di razza Romney (Ovis aries) per isolare fibroblasti fetali ovini (File Supplementare 134). Si veda Figura 1 per una panoramica del protocollo.
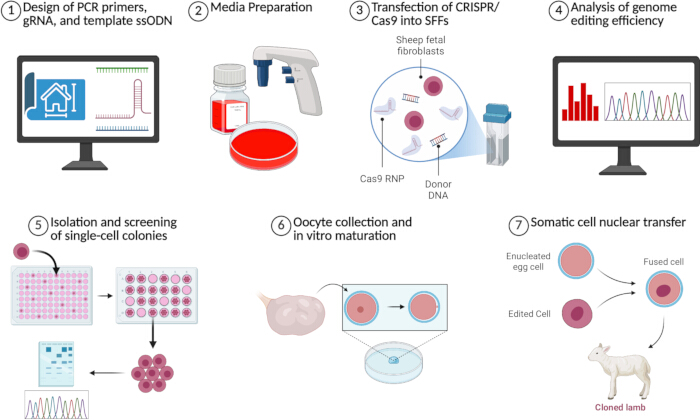
Figura 1: Panoramica dei metodi CRISPR-Cas9 e SCNT utilizzati per generare embrioni geneticamente modificati. È riportata una sintesi di ciascuno dei sette passaggi principali del protocollo. Realizzato con BioRender. Perisse, I. (2026). Cliccare qui per visualizzare una versione ingrandita di questa figura.
1. Progettazione di primer per PCR, gRNA e ssODN modello
- Aprire la regione genomica da modificare in Benchling (https://www.benchling.com/academic).
- Progettare i primer PCR per amplificare e sequenziare la regione genomica di interesse.
- Evidenziare la regione bersaglio da amplificare, inclusi 200 paia di basi a monte e a valle della regione bersaglio per garantire una distanza sufficiente per ottenere tracce di sequenza di qualità e un'analisi accurata dell'efficienza di mutagenesi con il software TIDE.
- Nella barra di navigazione a destra, fare clic su Primers > Create Primers > Wizard.
- Sotto Region, fare clic su Use Selection. Sotto Amplicon, regolare la Size in modo appropriato e modificare eventuali altri parametri a piacimento.
- Fare clic su Generate Primers. Selezionare una o più coppie di primer con punteggi di penalità bassi da ordinare.
NOTA: A seconda della modifica introdotta, si consiglia di progettare primer che si legano esclusivamente al DNA correttamente modificato, per consentire uno screening più rapido delle colonie positive.
- Progettare la gRNA per modificare il DNA con CRISPR-Cas9.
- In Benchling, evidenziare la regione bersaglio da modificare, quindi nella barra di navigazione a destra fare clic su CRISPR > Design and analyze guides.
- Fare clic sul menu a tendina Genome e selezionare o importare il genoma dell'organismo modello. Regolare eventuali altri parametri a piacimento.
- Fare clic su Finish > +.
- Sotto Genome Region, fare clic su No region set e selezionare o inserire la regione genomica contenente il sito bersaglio. Fare clic su Set genome region.
- Selezionare una o più guide con punteggi sia elevati per l'attività sul bersaglio che elevati per l'attività fuori bersaglio da ordinare.
- Se si eseguono modifiche di tipo KI (knock-in), progettare un template ssODN.
- Nella barra di navigazione a destra, fare clic su CRISPR > Design HR template (ssODN).
- Fare clic sul menu a tendina Genome e selezionare o importare il genoma dell'organismo modello. Fare clic su Create.
- Fare clic sulla scheda SEQUENCE MAP, evidenziare le basi da modificare e creare la versione modificata della sequenza di DNA digitando le modifiche desiderate da tastiera. Tornare alla scheda DESIGN HR TEMPLATE e fare clic su Next.
- Regolare la Template region in modo da includere almeno 50 paia di basi di bracci di omologia su ciascun lato della modifica, quindi fare clic su Next.
- Inserire la sequenza della gRNA selezionata al punto 1.3.5 nel campo Guide per introdurre mutazioni silenti che interrompono il Protospacer Adjacent Motif (PAM). Fare clic su Next.
- Fare clic su Copy the template e ordinare il template ssODN generato.
NOTA: Le sequenze dei primer PCR, delle gRNA CRISPR-Cas9 e dei template ssODN progettati utilizzando Benchling per la generazione di un modello di fibrosi cistica ovina portatore di una mutazione knockout (KO) o della mutazione F508del sono riportate in Tabella 1.
2. Preparazione dei terreni di coltura
- Preparare il mezzo di coltura cellulare aggiungendo al mezzo di Eagle modificato di Dulbecco (DMEM) ad alto contenuto di glucosio il 15% di siero fetale bovino (FBS) e l'1% di penicillina-streptomicina (Pen/Strep) (v/v). Riscaldare in bagno a ultrasuoni a 37 °C prima dell'uso.
- Preparare il mezzo di congelamento aggiungendo al DMEM il 45% di FBS e il 10% di dimetilsolfossido (DMSO).
- Preparare il mezzo per la raccolta degli ovociti aggiungendo al mezzo M199 il 1% di Pen/Strep, lo 0,3% di albumina sierica bovina (BSA) frazione V, l'1% di siero fetale bovino (FBS) e lo 0,06% di eparina sodica.
- Ordinare i mezzi per la maturazione in vitro (IVM) e per la coltura in vitro (IVC), che sono mezzi senza siero disponibili in commercio, formulati rispettivamente per la maturazione degli ovociti bovini e per la coltura degli embrioni.
NOTA: Le piastre per la post-fusione e per la IVC sono preparate con sette 40 µL gocce di mezzo IVC e ricoperte con olio minerale testato per embrioni. - Preparare il mezzo di privazione cellulare aggiungendo al DMEM ad alto contenuto di glucosio il 0,5% di FBS e l'1% di Pen/Strep (v/v). Riscaldare preventivamente in bagno termostatato a 37 °C prima dell'uso.
- Preparare il mezzo di fluido oviduttale sintetico integrato con HEPES (HSOF) come descritto in precedenza35.
- Preparare il mezzo di enucleazione integrando 500 µL di mezzo HSOF con 4,5 mM di saccarosio e 10 µg/mL Citocalasina B (CB).
- Preparare il mezzo di iniezione aggiungendo 500 µL di mezzo HSOF con 10 µg/mL Citocalasina B (CB).
NOTA: I mezzi per l'enucleazione e l'iniezione vengono preparati al momento, nel giorno della SCNT. Una goccia (200 µL) di ciascun mezzo viene posto in piatti da 100 mm e ricoperto con olio minerale testato su embrioni. - Preparare il mezzo di fusione come descritto in precedenza35. Rimuovere 5–10 mL di mezzo di fusione da 4 °C e mantenere a temperatura ambiente fino all'uso.
- Preparare il mezzo CB aggiungendo al mezzo IVC 10 µg/mL CB.
NOTA: Una piastra CB viene preparata con sette 40 µL gocce di mezzo CB e ricoperte con olio minerale testato su embrioni. - Preparare il mezzo con ionomicina aggiungendo al mezzo HSOF 5 µM ionomicina sale di calcio
- Preparare il mezzo di attivazione aggiungendo al mezzo IVC 2 mM di 6-Dimetilaminopurina (DMAP) e 10 µg/mL Cicloesimide (CHX).
NOTA: Una piastra di attivazione viene preparata con sette 40 µL gocce di mezzo di attivazione e ricoperte con olio minerale testato per embrioni.
3. Trasfezione di CRISPR-Cas9 in SFF
- (Condizioni) Eseguire tutte le procedure di coltura cellulare in una cappa a sicurezza biologica o in un armadietto a flusso laminare. Coltivare i SFF in una fiasca T-25 con mezzo di coltura cellulare a 37 °C in 5% CO2, 5% O2 e 90% N2 fino a raggiungere una confluenza di circa il 70%–80% prima della trasfezione.
- Rimuovere tutto il mezzo dalla fiasca e lavare le cellule una volta con 5 mL di soluzione salina fosfato tampone di Dulbecco (DPBS). Incubare con 1 mL di enzima di dissociazione simile alla tripsina per 5–10 minuti fino a quando le cellule non si dissociano.
- Diluire l'enzima di dissociazione simile alla tripsina utilizzando un volume uguale di mezzo di coltura cellulare e centrifugare le cellule a 200 × g per 5 minuti.
- (Tempistica) Preparare il complesso ribonucleoproteico (RNP) gRNA:Cas9 incubando 2,5 µL di gRNA 100 µM con 2,5 µL di proteina Cas9 5 µg/µL per 10 minuti a temperatura ambiente.
NOTA: I rapporti tra RNP Cas9 e gRNA potrebbero richiedere un'ottimizzazione in base al tipo cellulare, al gene bersaglio e al numero di bersagli. - Preparare la soluzione per nucleofezione mescolando 82 µL di soluzione per nucleofezione con 18 µL di soluzione supplemento.
- Aggiungere la soluzione per nucleofezione al complesso RNP e, se si utilizza un ssODN, aggiungere 2 µL di ssODN 200 µM, quindi mescolare delicatamente mediante pipettaggio.
- Dopo la centrifugazione, eliminare con attenzione il soprannatante e posizionare il tubo capovolto su un fazzoletto privo di lanugine per rimuovere il mezzo residuo.
NOTA: Il mezzo di coltura residuo potrebbe compromettere l'efficienza di trasfezione e la vitalità cellulare. Assicurarsi che il liquido in eccesso venga completamente rimosso prima di risospendere il pellet cellulare nella soluzione per nucleofezione. - (Fase critica) Risospendere i fibroblasti nella soluzione per nucleofezione, quindi trasferire la miscela in una nucleocuvetta da 100 µL, evitando la formazione di bolle. Toccare delicatamente la nucleocuvetta su una superficie dura per far scendere la miscela sul fondo della cuvetta.
NOTA: La presenza di bolle all'interno della nucleocuvetta potrebbe interferire con l'elettroporazione. - (Impostazione rilevante) Eseguire l'elettroporazione delle cellule utilizzando il programma EH-100 o secondo le raccomandazioni del produttore. Lasciare riposare le cellule per 10 minuti a temperatura ambiente.
- Trasferire le cellule elettroporate, utilizzando una pipetta di trasferimento, in 5 mL di mezzo di coltura cellulare pre-equilibrato contenente un potenziatore dell'HDR a una concentrazione finale di 1–2 µM, la cui ottimizzazione potrebbe essere necessaria in altri tipi cellulari.
- (Condizioni) Coltivare le cellule in mezzo di coltura cellulare a 37 °C in 5% CO2, 5% O2 e 90% N2 per 48 ore prima dell'isolamento del DNA genomico.
- Rimuovere il mezzo dalle cellule, lavare una volta con DPBS e aggiungere 1 mL di enzima di dissociazione simile alla tripsina.
- Dopo il distacco delle cellule, aggiungere 1 mL di mezzo di coltura cellulare per diluire l'enzima di dissociazione simile alla tripsina.
- Destinare circa due terzi della sospensione cellulare alla criopreservazione e un terzo all'estrazione del DNA genomico, trasferendoli in tubi da 1,5 mL etichettati. Centrifugare tutti i tubi a 200 × g per 5 minuti.
- Risospendere il pellet cellulare destinato alla criopreservazione in 500 µL di mezzo di congelamento. Trasferire le cellule risospese in crioprovetta e posizionarle in un contenitore per congelamento a velocità controllata a -80 °C, minimizzando il tempo in cui le cellule rimangono nel mezzo di congelamento prima del trasferimento a -80 °C.
- Risospendere il pellet cellulare destinato all'estrazione del DNA in 200 µL di DPBS. Estrarre il DNA genomico utilizzando un kit per la purificazione del DNA genomico seguendo le istruzioni del produttore.
4. Analisi dell'efficienza della modifica del genoma
- Amplificare i loci bersaglio dal DNA isolato utilizzando una DNA polimerasi ad alta fedeltà e i primer PCR precedentemente progettati.
- Confermare l'amplificazione PCR mediante elettroforesi su gel di agarosio in un gel all'1% di agarosio con una scala molecolare di DNA da 1 kb.
- Purificare i prodotti PCR utilizzando un kit di purificazione PCR e inviarli per il sequenziamento di Sanger.
- Se è stato eseguito un KO, utilizzare il software TIDE (https://apps.datacurators.nl/tide) per valutare l'efficienza di editing36. Utilizzare cromatogrammi di alta qualità con segnale di fondo minimo per un'analisi accurata dell'efficienza di editing.
- Aprire TIDE e assegnare un nome al campione nel campo Titolo del grafico. In corrispondenza di Sequenza guida, inserire la sequenza della gRNA utilizzata.
- Sotto Cromatogramma del campione controllo, fare clic su Sfoglia e caricare il cromatogramma del campione controllo non modificato.
- Sotto Cromatogramma del campione test, fare clic su Sfoglia e caricare il cromatogramma del campione test modificato.
- Passare alla scheda Decomposizione per visualizzare lo spettro di indel e l'efficienza di mutazione. Verificare il valore di R2 nell'angolo in alto a destra dello spettro di indel.
- Se il valore di R2 è inferiore a 0,9, selezionare la casella Impostazioni avanzate sotto Parametri e regolare i cursori per la finestra di allineamento, la finestra di decomposizione e la dimensione dell'indel finché il valore di R2 non supera 0,9 e non si ottiene un allineamento corretto.
- Se è stato eseguito un KI, utilizzare il software TIDER (https://apps.datacurators.nl/tider) per valutare l'efficienza di editing37.
- Aprire TIDER. Assegnare un nome al campione nel campo Titolo del grafico. In corrispondenza di Sequenza guida, inserire la sequenza della gRNA utilizzata.
- Sotto Cromatogramma del campione controllo, fare clic su Sfoglia e caricare il cromatogramma del campione controllo non modificato.
- Sotto Cromatogramma di riferimento, fare clic su Sfoglia e caricare un cromatogramma di un campione di riferimento che porta la modifica desiderata.
NOTA: Se tale sequenza non esiste, è possibile generarne una mediante amplificazione PCR utilizzando primer aggiuntivi progettati per introdurre la mutazione in una sequenza di DNA38. - Sotto Cromatogramma del campione test, fare clic su Sfoglia e caricare il cromatogramma del campione test modificato.
- Passare alla scheda Decomposizione per visualizzare lo spettro di indel, l'efficienza di mutazione e l'efficienza di HDR. Verificare il valore di R2 nell'angolo in alto a destra dello spettro di indel.
- Se il valore di R2 è inferiore a 0,9, selezionare la casella Impostazioni avanzate sotto Parametri e regolare i cursori per la finestra di allineamento, la finestra di decomposizione, la distanza a monte del sito di rottura e la dimensione dell'indel finché il valore di R2 non supera 0,9 e non si ottiene un allineamento corretto.
NOTA: (Critico) Potrebbe essere necessario un nuovo sequenziamento se la qualità del sequenziamento del file è scarsa.
5. Isolamento e analisi di colonie monocellulari
- (Condizioni) Scongelare e coltivare le SFF transfezionate in una fiasca T-25 durante la notte a 37 °C con 5% di CO2, 5% di O2 e 90% di N2, oppure fino a quando le cellule raggiungono una confluenza di circa l'80%.
- Rimuovere il mezzo, lavare le cellule una volta con 5 mL di DPBS e dissociare le cellule con 1 mL di enzima di dissociazione simile alla tripsina.
- Aggiungere mezzo di coltura cellulare per diluire l'enzima di dissociazione simile alla tripsina e trasferire la sospensione cellulare in un tubo conico da 15 mL. Centrifugare le cellule a 200 × g per 5 minuti.
- Eliminare il soprannatante e risospendere il pellet cellulare in 1 mL di mezzo di coltura cellulare. Mescolare delicatamente ma accuratamente per ottenere una sospensione omogenea di cellule singole.
- (Critico) Preparare una diluizione 1:10 della sospensione cellulare, quindi contare le cellule utilizzando un emocitometro con blu di tripano.
- Calcolare il volume di sospensione cellulare diluita necessario per seminare circa una cellula per pozzetto.
NOTA: Per cinque piastre a 96 pozzetti, preparare circa 500 cellule. - Preparare 10 mL di mezzo di coltura cellulare per ogni piastra a 96 pozzetti in un tubo conico da 50 mL.
- Aggiungere il volume calcolato di sospensione cellulare diluita 1:10 al mezzo di coltura e mescolare bene mediante pipettaggio delicato e inversione.
- Versare la sospensione cellulare diluita in un serbatoio sterile per reagenti.
- Distribuire 100 µL di sospensione cellulare in ogni pozzetto di una piastra a 96 pozzetti.
- (Condizioni) Incubare le piastre a 37 °C con 5% di CO2, 5% di O2 e 90% di N2 per 5 giorni.
- Esaminare ogni pozzetto al microscopio e contrassegnare i pozzetti contenenti una singola colonia. Escludere i pozzetti contenenti più di una colonia.
NOTA: Le colonie derivate da singola cellula sono di solito rotonde, compatte e morfologicamente omogenee. - Riportare le piastre nell'incubatore e coltivare per ulteriori 2 giorni nelle stesse condizioni.
- Dopo un totale di 7 giorni di coltura in piastre a 96 pozzetti, rimuovere il mezzo dai pozzetti contenenti una singola colonia in crescita. Lavare ogni pozzetto selezionato una volta con DPBS.
- Aggiungere 100 µL di enzima di dissociazione simile alla tripsina a ciascun pozzetto selezionato e incubare fino al distacco delle cellule. Aggiungere 100 µL di mezzo di coltura cellulare a ciascun pozzetto per diluire l'enzima di dissociazione simile alla tripsina.
- Trasferire l'intero volume da ciascun pozzetto in un singolo pozzetto di una piastra a 24 pozzetti.
- Lavare la piastra a 96 pozzetti originale con ulteriore mezzo di coltura cellulare e trasferire il lavaggio nel corrispondente pozzetto della piastra a 24 pozzetti per massimizzare il recupero cellulare. Portare il volume finale in ciascun pozzetto della piastra a 24 pozzetti a 500 µL con mezzo di coltura cellulare.
- (Condizioni) Incubare le piastre a 24 pozzetti a 37 °C con 5% di CO2, 5% di O2 e 90% di N2 per 3 giorni.
- Esaminare i pozzetti al microscopio e selezionare le colonie prossime alla confluenza.
- Rimuovere il mezzo dai pozzetti selezionati per il prelievo, lavarli una volta con DPBS e aggiungere 500 µL di enzima di dissociazione simile alla tripsina.
- Dopo il distacco delle cellule, aggiungere 1 mL di mezzo di coltura cellulare per diluire l'enzima di dissociazione simile alla tripsina.
- Congelare le cellule e isolare il DNA genomico secondo i passaggi 3.14–3.16.
- Amplificare i loci bersaglio mediante PCR e confermare il genotipo mediante sequenziamento Sanger.
- Identificare le colonie wild-type, KO e KI in base ai risultati del sequenziamento. Utilizzare l'analisi TIDE/TIDER come descritto nei passaggi 4.4 e 4.5 per stimare i tassi di HDR e gli spettri di indel al fine di validare la corretta modifica genetica e identificare le colonie non derivate da singola cellula.
NOTA: In questo passaggio può essere effettuata anche un'analisi degli effetti fuori bersaglio (File Supplementare 1). - Ampliare solo le colonie con il genotipo desiderato e una morfologia cellulare normale per esperimenti successivi di SCNT.
6. Raccolta degli ovociti ovini e maturazione in vitro
- Raccogliere ovaie di pecora da un macello locale e trasportarle in laboratorio in soluzione salina allo 0,9% a 25 °C entro 4 h dal prelievo.
- Oociti maturi in vitro.
- Rilasciare i complessi cumulo-oocitari (COC) dalle ovaie utilizzando una lama di bisturi per sezionare la superficie ovarica mentre è immersa nel mezzo di raccolta degli oociti.
- (Tempo) Selezionare COC con almeno 1–3 strati di cellule del cumulo compatte e citoplasma uniforme per la MIV. Lavare i COC nel mezzo fresco di raccolta degli ovociti e coltivarli in mezzo di MIV pre-equilibrato, con un massimo di 40 COC per pozzetto di 500 µL di mezzo IVM in una piastra a 4 pozzetti e incubare a 38.5 °C con 5% CO2 per 21–22 h.
- Verificare la maturazione degli ovociti.
- Spostare il numero desiderato di COC utilizzando un 200 µL pipettare in un tubo microcentrifugo da 1,5 mL, aggiungendo lo stesso volume (1:1) di ialuronidasi 0,6 mg/mL nel tubo.
- Aspirare e dispensare la soluzione mescolata su e giù finché tutte le cellule del cumulo non sono state rimosse. Trasferire gli oociti in una goccia da 1 mL di HSOF e lavare gli oociti attraverso altre tre gocce di HSOF.
- Utilizzando una pipetta a bocca o una 10 µL pipettare e prelevare con la punta, quindi arrotolare e selezionare gli ovociti che presentano un corpo polare al microscopio stereoscopico. I tassi accettabili di espulsione del corpo polare sono compresi tra il 50% e l'80%.
7. Trasferimento nucleare di cellule somatiche
- Preparare le cellule donatrici prima del trasferimento nucleare somatico (SCNT).
- Scongelare le cellule criopreservate 3–5 giorni prima del trasferimento nucleare somatico (SCNT) in un bagno termico a 37 °C per 1–2 min fino a quando non rimane più ghiaccio nel tubo.
- Rimuovere la sospensione cellulare e aggiungere un volume uguale di mezzo di coltura cellulare in un tubo da centrifuga da 15 mL e centrifugare a 406 x g per 5 min.
- Rimuovere il soprannatante e risospendere il pellet cellulare in 500 µL di mezzo di coltura cellulare
- (Condizioni) Seminare le cellule in diverse concentrazioni in una piastra a 4 pozzetti con un volume finale di 500 µL per pozzetto e coltura a 37 °C con 5% CO2, 5% O₂2e 90% N2.
- Sostituire il mezzo di coltura cellulare ogni 48 h. Quando le cellule raggiungono la piena confluenza, sostituire con mezzo di privazione cellulare da 24 h a 48 h prima della SCNT.
NOTA: La privazione cellulare prolungata per oltre 48 h può aumentare la proporzione di apoptosi39,40.
- Preparare le cellule donatrici (giorno del trasferimento nucleare somatico).
- Rimuovere il mezzo di privazione dal pozzetto e lavare una volta con 500 µL di DPBS (-).
- Aggiungere 250 µL di enzima di dissociazione di tipo tripsina e incubare a 37 °C per 5 min, o fino a quando le cellule si staccano dalla piastra.
- Aggiungere 500 µL di mezzo di coltura cellulare per diluire l'enzima di dissociazione di tipo tripsina.
- Trasferire le cellule in un tubo da centrifuga da 15 mL e centrifugare a 406 x g per 5 min.
- Rimuovere il soprannatante e risospendere le cellule in 60–80 µL del mezzo HSOF e mantenere a 4 °C fino all'uso.
- Espellere le oociti.
- Preparare le pipette di ritenzione tirando capillari in vetro a parete sottile con un estrattore per micropipette e modellandoli con un microforgiatore per ottenere un diametro interno di 30 µm e un diametro esterno di 100 µm.
NOTA: Entrambi i pipettatori possono essere acquistati anche da fornitori commerciali. - Preparare le pipette per iniezione tirando capillari di vetro a parete sottile con una micropipetta, smussando a un angolo 45° angolo con un microaffilatore e modellatura con un microforno per ottenere un diametro interno di 20–25 µmI parametri per il puller di micropipette, il microforgiatore e il microgrinder sono riportati in un precedente rapporto.41.
- Spostare gli oociti allo stadio di metafase II (MII), che presentano un corpo polare, nella goccia di mezzo per l'enucleazione. Immobilizzare l'oocita utilizzando una pipetta di ritenzione mentre il corpo polare si trova nella posizione tra le 4 e le 5.
NOTA: Le procedure operative standard per la micromanipolazione possono essere consultate nel rapporto precedente41. - (Importante) Utilizzare una pipetta di iniezione smussata con punta affilata per perforare la zona pellucida ed aspirare il globulo polare e il 10%–20% del citoplasma sottostante il globulo polare.
- Spingere il citoplasma rimosso nella goccia e rilasciare l'ovocita dalla pipetta di ritenzione.
- Ripetere i passaggi 7.3.2–7.3.4 per tutti gli ovociti fino al completamento dell'enucleazione. Reintrodurre gli ovociti enucleati nel mezzo IVM e incubare a 38.5 °C e 5% CO₂2 per 30 min.
- Preparare le pipette di ritenzione tirando capillari in vetro a parete sottile con un estrattore per micropipette e modellandoli con un microforgiatore per ottenere un diametro interno di 30 µm e un diametro esterno di 100 µm.
- Iniettare le cellule donatrici in oociti enucleati.
- Aggiungere la sospensione cellulare preparata nel fondo della goccia del mezzo di iniezione e trasferire gli oociti enucleati nella stessa goccia.
- Selezionare da 1 a 10 cellule rotonde e sane e aspirarle nella pipetta di iniezione.
- Utilizzare la pipetta di ritenzione per immobilizzare un'ovocita e usare la pipetta di iniezione per perforare la zona pellucida ed inserire una cellula tra la zona e l'ooplasma.
- Ripetere i punti 7.4.2–7.4.3 per tutti gli oociti enucleati e trasferirli in 2–3 mL di mezzo HSOF in una piastra da 35 mm prima della fusione cellulare.
- Fondere ovociti anucleati e cellule donatrici.
- Collegare i cavi del generatore di impulsi elettrofusione ai fili della camera per microscopio (0,5 mm) e posizionare la camera sullo stage del microscopio.
- Aggiungere 600 µL di mezzo di fusione nella camera.
- (Parametro critico/rilevante) Allineare 4–6 coppie citoplasma-cellula tra i due fili della camera, posizionando la cellula donatrice alla posizione delle 6 o delle 12. Applicare due impulsi elettrici di fusione in corrente continua di 2,0 kV/cm per 40 µs.
- Rimuovere le coppie citoplasma-cellula dalla camera di fusione e mantenerle in una nuova piastra da 35 mm contenente 2–3 mL di mezzo HSOF.
- (Condizioni) Ripetere i passaggi da 7.5.3 a 7.5.4 fino a quando tutti gli ovociti iniettati non avranno completato il processo di fusione. Lavare le coppie in una piastra post-fusione e incubare a 38.5 °C con 5% CO2, 5% O₂2e 90% N2 per 30 min. Sostituire il mezzo di fusione nella camera ogni 15–20 min.
- Attivare e coltivare gli embrioni.
- (Condizioni) 30 minuti dopo la fusione, tutti gli embrioni fusi vengono inizialmente incubati in mezzo CB a 38.5 °C con il 5% di CO₂2, 5% O₂2e 90% N2 per 45 min.
- In seguito, le coppie vengono attivate in 5 µM ionomicina diluita in HSOF per 5 min, seguita da incubazione nel mezzo di attivazione per 4 h.
NOTA: Il mezzo con ionomicina viene preparato fresco prima dell'uso. Si raccomanda l'attivazione a 24–26 h dal termine della maturazione per migliorare lo sviluppo fino al termine. - (Condizioni) Dopo l'attivazione, gli embrioni ricostruiti vengono lavati e coltivati in mezzo di CIV, con un massimo di 40 embrioni per 40 µL goccia a 38.5 °C con il 5% di CO₂2, 5% O₂2e 90% N2 per tutta la notte o fino al trasferimento dell'embrione.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Risultati
I principali passaggi del protocollo sono riassunti in Figura 1. Abbiamo utilizzato CRISPR-Cas9 e SCNT per sviluppare un modello ovino di fibrosi cistica (FC) contenente o una mutazione indel di tipo KO generata attraverso NHEJ, oppure la mutazione F508del ottenuta mediante HDR. Parte di questi risultati è stata precedentemente pubblicata42,43. Abbiamo progettato gRNA e primer per PCR per entrambe le strategie al fine di bersagliare ...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Discussione
In questa procedura, la progettazione di primer, gRNA e ssODN efficaci è fondamentale per un'edizione genica riuscita. Un legame inadeguato di queste molecole può ostacolare l'editing genico e l'identificazione di colonie desiderabili, impedendo il passaggio alla SCNT. Si raccomanda di acquistare più varianti di ciascuna sequenza per test e ottimizzazione prima di procedere all'isolamento di colonie monocellulari. La trasfezione di plasmidi Cas9 per KO in fibroblasti determina generalmente un'efficienza di editing subott...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Dichiarazioni
Gli autori hanno utilizzato Grammarly (Grammarly Inc.) e ChatGPT (OpenAI) per migliorare la qualità linguistica e la leggibilità del manoscritto, in conformità con gli utilizzi accettati da parte degli editori scientifici. Questi strumenti non sono stati impiegati per generare testi originali, concetti di ricerca, dati, immagini o figure nella presente proposta. Dopo aver utilizzato tali strumenti, gli autori hanno revisionato e modificato i contenuti secondo necessità e si assumono piena responsabilità per il contenuto finale.
Ringraziamenti
Questo lavoro è stato sostenuto in parte dall'Utah Agricultural Experiment Station (UTAO1328) e dalla Cystic Fibrosis Foundation (premio POLEJA23PO).
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Scala di DNA da 1 kb | Thermo Fisher Scientific | SM0313 | Marcatori di dimensione del DNA |
| Provetta da centrifuga da 15 mL | Thermo Fisher Scientific | 12-565-269 | |
| Microprovette da microcentrifuga da 1,5 mL | Thermo Fisher Scientific | 05-408-129 | |
| Unità 4D-Nucleofector Core | Lonza | AAF-1003B | |
| Unità 4D-Nucleofector X | Lonza | AAF-1003X | |
| Piatto da 4 pozzetti | Nunc | 144444 | |
| Provetta da centrifuga da 50 mL | Thermo Fisher Scientific | 12-565-270 | |
| 6-DMAP | Sigma-Aldrich | D2629 | |
| Piastra da 24 pozzetti | Corning | 3524 | Espansione cellulare |
| Piastra da 96 pozzetti | Corning | 3596 | Isolamento di colonie monocellulari |
| Agarosio | Thermo Fisher Scientific | BP160-100 | Elettroforesi su gel di agarosio |
| Beccherino (250 mL) | Kimble | 14000-250 | |
| Software Benchling | Benchling | https://www.benchling.com/academic | Allineamento e analisi di sequenze |
| Mezzo IVC | IVF Bioscience | 71005 | |
| Mezzo IVM | IVF Bioscience | 71001 | |
| BSA | Gold Bio | A-421-250 | |
| BTX ECM | BTX | ECM-200 | Attrezzatura (discontinuata) |
| Camera per microslide BTX | BTX | 450103 | |
| Proteina Cas9 | Integrated DNA Technologies | Custom | Editing del genoma mediante CRISPR-Cas9 |
| Clorhexidina gluconato (2%) | Aspen Vet | 11584915 | |
| CHX | Sigma-Aldrich | C7698 | |
| Software CRISPOR | CRISPOR | https://crispor.gi.ucsc.edu/ | Software per la previsione di effetti fuori bersaglio |
| Crioprovetta | Thermo Fisher Scientific | 12-565-163N | |
| Citocalasina B | Sigma-Aldrich | C6762 | |
| Dimetilsulfossido | Fisher Scientific | BP231-100 | Reagente per criopreservazione |
| DMEM ad alto contenuto di glucosio | Cytiva | SH30022 | Mezzo di coltura per fibroblasti |
| Kit di purificazione del DNA | Thermo Fisher Scientific | K0781 | Purificazione del DNA genomico da sangue intero |
| DPBS senza Ca/Mg | Cytiva | SH30256 | Utilizzato per il lavaggio di cellule e tessuti |
| Etilene | Pharco | 111000200CSGL | |
| Siero fetale bovino | Cytiva | SH30396 | Supplemento per colture cellulari |
| Pinzette | Skylar | 66-6112 | |
| Kit di purificazione del DNA genomico | Qiagen | 69504 | Estrazione del DNA genomico |
| Soluzione di gentamicina | Gibco | 15750-060 | Utilizzata nel mezzo di risciacquo |
| RNA guida | Integrated DNA Technologies | Custom | RNA guida per CRISPR |
| Potenziatore HDR | Integrated DNA Technologies | 10007921 | Potenzia la riparazione diretta dall'omologia |
| Emocitometro | Hausser Scientific | 02-671-10 | Conteggio cellulare |
| Morsetti emostatici | Roboz Surgical | RS-7884 | |
| Sale sodico di eparina | Sigma-Aldrich | H3149 | |
| DNA polimerasi Hot-Start | Promega | M5123 | Amplificazione PCR |
| Ialuronidasi | Sigma-Aldrich | H3506 | |
| Ionomicina | Sigma-Aldrich | I0634 | |
| Mezzo M199 | Cytiva | SH30253.01 | |
| Schermo a maglie (40 mesh) | Sigma-Aldrich | S-0770 | Dimensione dell'apertura 380 μm |
| Microforgia | Narishige | MF-9 | |
| Microaffilatoio | Narishige | EG-4 | |
| Tiratore di micropipette | Sutter Instrument Co | P-87 | |
| Olio minerale | Kitazato/Dibimed | 96014 | |
| Pipetta orale | Thermo Fisher Scientific | 13-678-20D | Pipette Pasteur monouso |
| Contenitore per congelamento Mr. Frosty | Thermo Fisher Scientific | 15-350-50 | Contenitore per congelamento a velocità controllata |
| Nucleocuvetta | Lonza | V4XP-3032 | Cuvetta per elettroporazione |
| P3 Primary Cell 4D-Nucleofector X Kit L | Lonza | V4XP-3024 | Include soluzione di nucleofezione, soluzione supplementare, nucleocuvette e pipette di trasferimento |
| Kit di purificazione PCR | Qiagen | 28006 | Purificazione del prodotto PCR |
| Penicillina-streptomicina | Gibco | 15070-063 | Supplemento antibiotico |
| Piatto di Petri (100 mm) | Nunc | 172958 | |
| Piatto di Petri (35 mm) | Nunc | 150460 | |
| Reservoir per reagenti | CELLTREAT | 3054-1003 | |
| Bisturi | MedBlades | MB 2-22 | |
| Forbici | Roboz Surgical | RS-6802 | |
| Matrice donatrice oligodesossinucleotidica a singolo filamento | Integrated DNA Technologies | Custom | Matrice donatrice HDR |
| Cloruro di sodio | Thermo Fisher Scientific | BP358-212 | Per soluzione salina |
| Saccarosio | Sigma-Aldrich | S1888 | |
| Vassoio chirurgico | Approved Vendor | 74262 | |
| Colorante SYBR Safe per gel di DNA | Thermo Fisher Scientific | S33102 | Colorante per gel di DNA |
| Flaconi T-25 | Thermo Fisher Scientific | 156367 | Flacone per coltura cellulare |
| Flacone T-75 | Corning | 430641U | Flacone per coltura cellulare |
| Capillare di vetro sottile | World Precision Instruments | TW100-6 | |
| Software TIDE/TIDER | TIDE/TIDER | https://tide.nki.nl/ | Software per l'analisi dell'editing genico |
| Blu di tripano | Cytiva | SV30084 | |
| TrypLE Express | Gibco | 12605-010 | Enzima di dissociazione simile alla tripsina |
Riferimenti
- Chang MCJ, Grieder FB. The continued importance of animals in biomedical research. Lab Anim (NY). 2024;53(11):295-297.
- Bhaduri A, et al. Cell stress in cortical organoids impairs molecular subtype specification. Nature. 2020;578(7793):142-148.
- Lin Y, et al. Application of CRISPR/Cas9 system in establishing large animal models. Front Cell Dev Biol. 2022;10:919155.
- Seok J, et al. Genomic responses in mouse models poorly mimic human inflammatory diseases. Proc Natl Acad Sci U S A. 2013;110(9):3507-3512.
- Ineichen BV, et al. Analysis of animal-to-human translation shows that only 5% of animal-tested therapeutic interventions obtain regulatory approval for human applications. PLoS Biol. 2024;22(6):e3002667.
- Schuh JCL. Trials, tribulations, and trends in tumor modeling in mice. Toxicol Pathol. 2004;32(1):53-66.
- Mak IW, Evaniew N, Ghert M. Lost in translation: animal models and clinical trials in cancer treatment. Am J Transl Res. 2014;6(2):114-118.
- Domínguez-Oliva A, et al. The importance of animal models in biomedical research: current insights and applications. Animals (Basel). 2023;13(7):1223.
- Li XJ, Lai L. A booming field of large animal model research. Zool Res. 2024;45(2):311-313.
- Pinnapureddy AR, et al. Large animal models of rare genetic disorders: sheep as phenotypically relevant models of human genetic disease. Orphanet J Rare Dis. 2015;10(1):107.
- Polejaeva IA, Rutigliano HM, Wells KD. Livestock in biomedical research: history, current status and future prospective. Reprod Fertil Dev. 2015;28(2):112-124.
- Kelly OM, et al. Towards clinical translation of nanomedicines: formulation scale-up and model systems. Adv Drug Deliv Rev. 2026;234:115862.
- Jinek M, et al. A programmable dual-RNA-guided DNA endonuclease in adaptive bacterial immunity. Science. 2012;337(6096):816-821.
- Pfeiffer P, Vielmetter W. Joining of nonhomologous DNA double strand breaks in vitro. Nucleic Acids Res. 1988;16(3):907-924.
- Thomas KR, Capecchi MR. Site-directed mutagenesis by gene targeting in mouse embryo-derived stem cells. Cell. 1987;51:503-512.
- Takata M, et al. Homologous recombination and non-homologous end-joining pathways of DNA double-strand break repair have overlapping roles in the maintenance of chromosomal integrity in vertebrate cells. EMBO J. 1998;17(18):5497-5508.
- Jiang S, Shen QW. Principles of gene editing techniques and applications in animal husbandry. 3 Biotech. 2019;9(1):28.
- Javaid N, Choi S. CRISPR/Cas system and factors affecting its precision and efficiency. Front Cell Dev Biol. 2021;9:761709.
- Wang J, et al. Application of gene editing technology in livestock: progress, challenges, and future perspectives. Agriculture (Basel). 2025;15(20):2155.
- Saleh-Gohari N, Helleday T. Conservative homologous recombination preferentially repairs DNA double-strand breaks in the S phase of the cell cycle in human cells. Nucleic Acids Res. 2004;32(12):3683-3688.
- Miyaoka Y, et al. Systematic quantification of HDR and NHEJ reveals effects of locus, nuclease, and cell type on genome-editing. Sci Rep. 2016;6:23549.
- Wen W, Zhang XB. CRISPR-Cas9 gene editing induced complex on-target outcomes in human cells. Exp Hematol. 2022;110:13-19.
- Schnieke AE, et al. Human factor IX transgenic sheep produced by transfer of nuclei from transfected fetal fibroblasts. Science. 1997;278(5346):2130-2133.
- Tang L, González R, Dobrinski I. Germline modification of domestic animals. Anim Reprod. 2015;12(1):93-104.
- Perisse IV, et al. Improvements in gene editing technology boost its applications in livestock. Front Genet. 2021;11:614688.
- Kwon DH, Gim GM, Yum SY, Jang G. Current status and future of gene engineering in livestock. BMB Rep. 2024;57(1):50-59.
- Mehravar M, Shirazi A, Nazari M, Banan M. Mosaicism in CRISPR/Cas9-mediated genome editing. Dev Biol. 2019;445(2):156-162.
- Niu Y, et al. Generation of gene-modified cynomolgus monkey via Cas9/RNA-mediated gene targeting in one-cell embryos. Cell. 2014;156(4):836-843.
- Yen ST, et al. Somatic mosaicism and allele complexity induced by CRISPR/Cas9 RNA injections in mouse zygotes. Dev Biol. 2014;393(1):3-9.
- Ni W, et al. Efficient gene knockout in goats using CRISPR/Cas9 system. PLoS One. 2014;9(9):e106718.
- Polejaeva IA. 25th anniversary of cloning by somatic cell nuclear transfer: generation of genetically engineered livestock using somatic cell nuclear transfer. Reproduction. 2021;162(1):F11-F22.
- Hodges CA, Stice SL. Generation of bovine transgenics using somatic cell nuclear transfer. Reprod Biol Endocrinol. 2003;1:81.
- Galli C. Current techniques of gene editing in pigs for xenotransplantation. Transpl Int. 2025;38:13807.
- Concordet JP, Haeussler M. CRISPOR: intuitive guide selection for CRISPR/Cas9 genome editing experiments and screens. Nucleic Acids Res. 2018;46(W1):W242-W245.
- Liu Y, et al. A retrospective analysis of sheep generated by somatic cell nuclear transfer. Theriogenology. 2024;227:102-111.
- Brinkman EK, Chen T, Amendola M, van Steensel B. Easy quantitative assessment of genome editing by sequence trace decomposition. Nucleic Acids Res. 2014;42(22):e168.
- Brinkman EK, et al. Easy quantification of template-directed CRISPR/Cas9 editing. Nucleic Acids Res. 2018;46(10):e58.
- Brinkman EK, Van Steensel B. Rapid quantitative evaluation of CRISPR genome editing by TIDE and TIDER. Methods Mol Biol. 2019;1961:29-44.
- Dalman A, et al. Synchronizing cell cycle of goat fibroblasts by serum starvation causes apoptosis. Reprod Domest Anim. 2010;45(5):e46-e53.
- Sadeghian-Nodoushan F, et al. Mimosine as well as serum starvation can be used for cell cycle synchronization of sheep granulosa cells. Chin J Biol. 2014;2014(1):851736.
- Page RL, Malcuit CM. Micromanipulation techniques for cloning. In: Principles of Cloning. Elsevier; 2014. p. 39-51.
- Viotti Perisse I, et al. Sheep models of F508del and G542X cystic fibrosis mutations show cellular responses to human therapeutics. FASEB Bioadv. 2021;3(10):841-854.
- Fan Z, et al. A sheep model of cystic fibrosis generated by CRISPR/Cas9 disruption of the CFTR gene. JCI Insight. 2018;3(19).
- Berthault C, et al. Highly efficient ex vivo correction of COL7A1 through ribonucleoprotein-based CRISPR/Cas9 and homology-directed repair to treat recessive dystrophic epidermolysis bullosa. J Invest Dermatol. 2024;144(6):1322-1333.e13.
- Martufi M, et al. Single-step, high-efficiency CRISPR-Cas9 genome editing in primary human disease-derived fibroblasts. CRISPR J. 2019;2(1):31-40.
- Bloomer H, Khirallah J, Li Y, Xu Q. CRISPR/Cas9 ribonucleoprotein-mediated genome and epigenome editing in mammalian cells. Adv Drug Deliv Rev. 2022;181:114087.
- Blocher R, et al. Effect of laparoscopic ovum pick-up on ovine in vitro oocyte maturation and somatic cell nuclear transfer embryo development. Anim Reprod Sci. 2026;292:108251.
- Campbell KH, Loi P, Otaegui PJ, Wilmut I. Cell cycle co-ordination in embryo cloning by nuclear transfer. Rev Reprod. 1996;1(1):40-46.
- Chen Y, Niu Y, Ji W. Genome editing in nonhuman primates: approach to generating human disease models. J Intern Med. 2016;280(3):246-251.
- Liu D, Cao D, Han R. Recent advances in therapeutic gene-editing technologies. Mol Ther. 2025;33(6):2619-2644.
- Campbell K, Alberio R. Reprogramming the genome: role of the cell cycle. Biosci Proc. 2019.
- Chia G, et al. Genomic instability during reprogramming by nuclear transfer is DNA replication dependent. Nat Cell Biol. 2017;19(4):282-291.
- Wang X, et al. Epigenetic reprogramming during somatic cell nuclear transfer: recent progress and future directions. Front Genet. 2020;11:205.
- Loi P, Iuso D, Czernik M, Ogura A. A new, dynamic era for somatic cell nuclear transfer? Trends Biotechnol. 2016;34(10):791-797.
- Zhao J, et al. Histone deacetylase inhibitors improve in vitro and in vivo developmental competence of somatic cell nuclear transfer porcine embryos. Cell Reprogram. 2010;12(1):75-83.
- Huang J, et al. BIX-01294 increases pig cloning efficiency by improving epigenetic reprogramming of somatic cell nuclei. Reproduction. 2016;151(1):39-49.
- Han C, et al. Overexpression of TET3 in donor cells enhances goat somatic cell nuclear transfer efficiency. FEBS J. 2018;285(14):2708-2723.
- Wang S, et al. Application of gene editing technology in resistance breeding of livestock. Life (Basel). 2022;12(7):1070.
- Houdebine LM. Production of pharmaceutical proteins by transgenic animals. Comp Immunol Microbiol Infect Dis. 2009;32(2):107-121.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Ristampe e permessi
Questo articolo è stato pubblicato
Video in arrivo