Questo studio in silico ha indagato se il ripristino del legame di HNF4α al promotore di F7 potesse migliorare la trascrizione di F7 modellata nella carenza ereditaria di FVII. Analisi computazionali hanno identificato motivi regolatori chiave e forti correlazioni con l'espressione genica. Le simulazioni hanno predetto che il targeting con CRISPRa potrebbe ripristinare la trascrizione di F7 al ~87% dei livelli normali, giustificando una validazione sperimentale.
Articolo di ricerca
In Silico Ripristino dell'Attività del Promotore di F7 mediante CRISPR nella Deficienza Ereditaria del Fattore VII
In questo articolo
Sommario
Abstract
La carenza ereditaria del fattore VII (FVII) è associata a una ridotta espressione del gene F7 e a un'alterazione della coagulazione; i meccanismi regolatori che controllano la trascrizione di F7 non sono ancora completamente caratterizzati. Questo studio ha avuto lo scopo di esplorare computazionalmente se il ripristino del legame previsto di HNF4α al promotore di F7, mediante modulazione del fattore di trascrizione, correzione del motivo promozionale o regolazione epigenetica mediata da attivazione CRISPR (CRISPRa), potesse teoricamente aumentare la trascrizione prevista di F7 nella carenza ereditaria del FVII. È stata sviluppata un'intera pipeline interamente in silico per caratterizzare il paesaggio regolatorio del promotore di F7, identificando motivi conservati di legame dei fattori di trascrizione mediante l'uso di dataset di JASPAR, FIMO e UCSC Genome Browser. Le correlazioni di espressione epatica sono state valutate utilizzando dati trascrittomici di GTEx, mentre l'accessibilità della cromatina e il contesto regolatorio sono stati analizzati mediante annotazioni ENCODE di ChIP-seq, ATAC-seq e ChromHMM/Segway. Una rete regolatoria epatica è stata costruita in CellDesigner per simulare gli effetti previsti della perdita di HNF4α sulla trascrizione di F7 nell'arco di 24 ore. Sono stati identificati sei motivi di legame di HNF4α ad alta confidenza all'interno del promotore prossimale di F7, inclusi tre tratti che si sovrappongono a varianti note associate a malattia. Le analisi dell'espressione epatica hanno mostrato correlazioni positive tra F7 e HNF4A (r = 0,68) e tra F7 e HNF1A (r = 0,61). La modellizzazione computazionale ha previsto che l'attivazione CRISPRa mirata a regioni regolatorie associate a HNF4α potrebbe aumentare la trascrizione simulata di F7 fino a circa l'87% dei livelli wild-type nelle condizioni modellizzate, con specificità prevista per la sequenza bersaglio. Nel complesso, questo studio puramente computazionale presenta un framework integrato multi-omico per la priorizzazione di strategie regolatorie mirate al promotore nella carenza ereditaria del FVII. Combinando analisi dei motivi dei fattori di trascrizione, annotazione della cromatina, correlazione trascrittomica, modellizzazione della rete regolatoria e priorizzazione delle guide CRISPR all'interno di una pipeline unificata, lo studio genera ipotesi verificabili sperimentalmente, fornendo al contempo un approccio sistematico che va oltre le precedenti analisi basate su singole varianti o esperimenti isolati.
Introduzione
Il fattore VII (FVII) è una serina proteasi dipendente dalla vitamina K che inizia la cascata della coagulazione attraverso la via estrinseca. Dopo una lesione vascolare, il FVII attivato (FVIIa) forma un complesso con il fattore tessutale per innescare la generazione di trombina e la formazione del coagulo di fibrina. Il gene F7, localizzato sul cromosoma 13q34, codifica per il FVII ed è espresso principalmente negli epatociti1. Varianti patogene in F7 causano la carenza ereditaria del fattore VII, un disturbo emorragico raro a trasmissione autosomica recessiva con un'incidenza stimata di circa 1 caso ogni 500.000 individui nel mondo2. Le manifestazioni cliniche sono molto variabili e in genere correlano con l'attività residua circolante del FVII3.
Sebbene la maggior parte dei casi sia attribuita a mutazioni nonsenso, missenso o a livello dei siti di splicing all'interno della regione codificante di F7, sono state segnalate anche varianti del promotore che riducono l'espressione genica senza alterare la struttura della proteina4. Ad esempio, la variante del promotore c.-94C>G interrompe un sito di legame critico per Sp1 all'interno del promotore prossimale di F7, compromettendo il legame del fattore di trascrizione e riducendo notevolmente la trascrizione di F7. Inoltre, sono state descritte mutazioni del promotore che interessano i siti di legame per HNF-4 e che riducono l'attività del promotore, evidenziando l'importanza del legame intatto dei fattori di trascrizione per una normale espressione di F75. È stato riportato che la variante c.-61T>G interrompe un sito di legame per HNF4, dimostrando che diverse varianti del promotore possono compromettere la trascrizione di F7 attraverso meccanismi diversi dipendenti dai fattori di trascrizione6.
L'espressione di F7 è strettamente regolata da fattori di trascrizione arricchiti negli epatociti, in particolare dal Fattore Nucleare degli Epatociti 4 alfa (HNF4α) e dal Fattore Epatico A1 (HNF1α)7,8,9. HNF4α è un recettore nucleare che si lega al DNA come omodimero e regola numerosi geni epatici coinvolti nel metabolismo e nella coagulazione10. HNF4α è un fattore di trascrizione nucleare che attiva geni specifici del fegato attraverso interazioni con coattivatori e complessi di rimodellamento della cromatina11. Studi sperimentali, inclusi modelli di topo con knockout, indicano che la perdita di HNF4α porta a una diffusa disfunzione epatica e a una ridotta espressione di diversi fattori della coagulazione, tra cui FVII12. Inoltre, è stato riportato che l'attività cooperativa di HNF4α potenzia l'attività del promotore in diversi geni espressi nel fegato13. Nel complesso, queste osservazioni suggeriscono che un alterato legame dei fattori di trascrizione possa contribuire alla ridotta espressione di F7 nei portatori di varianti del promotore.
Approcci di modulazione dell'epigenoma, come l'attivazione CRISPR (CRISPRa), si sono affermati come potenziali strumenti per aumentare l'espressione genica endogena senza alterare la sequenza del DNA. Il CRISPRa utilizza RNA guida (gRNA) specifici per la sequenza che indirizzano la Cas9 cataliticamente inattiva (dCas9) verso specifici loci genomici. La proteina dCas9 è fusa a domini di attivazione trascrizionale come VP64, un dominio tetramerico di attivazione VP16 del virus dell'herpes simplex, o p300, un'acetiltransferasi istonica che promuove la trascrizione attraverso la rimodellazione della cromatina14. Studi recenti, tra cui quelli di Belali et al., supportano ulteriormente il ruolo centrale regolatorio di HNF4α nelle reti geniche associate alla coagulazione, rafforzando l'interesse per strategie di modulazione guidate da fattori di trascrizione15. Studi precedenti hanno dimostrato il recupero, mediato da effettori simili ad attivatori di trascrizione (TALE) e da CRISPRa, dell'attività promozionale di F7 compromessa16,17,18. Tuttavia, tali studi hanno valutato strategie individuali di targeting del promotore, mentre il presente lavoro integra previsione di motivi, annotazione della cromatina, correlazione trascrittomica, analisi della rete regolatoria e priorizzazione dei gRNA all'interno di un unico framework computazionale finalizzato alla generazione di ipotesi. Tuttavia, la rilevanza terapeutica di HNF4α nella regolazione del promotore di F7 rimane incompletamente caratterizzata, in particolare da una prospettiva sistemica integrata.
A differenza di studi precedenti che si sono concentrati su singole varianti del promotore o su osservazioni sperimentali isolate, il presente framework integra, all'interno di un unico flusso di lavoro computazionale, la previsione dei motivi dei fattori di trascrizione, la correlazione trascrittomica, l'accessibilità della cromatina, l'analisi delle reti regolatorie, la progettazione delle guide CRISPR e la valutazione della specificità a livello del genoma. Questa strategia integrata consente una priorizzazione sistematica degli interventi regolatori candidati prima della validazione sperimentale, fornendo così una piattaforma più completa per la generazione di ipotesi rispetto ad analisi basate su un singolo tipo di dato.
Protocollo
I database utilizzati sono elencati nella Tabella dei Materiali.
Recupero della sequenza del promotore e annotazione computazionale
La regione del promotore umano F7 (accessione GenBank: NG_009262.1) è stata recuperata da NCBI utilizzando l'assemblaggio del genoma di riferimento GRCh38/hg38. Tutte le analisi sono state eseguite in silico all'interno di un framework computazionale riproducibile. Il promotore è stato definito da −1000 a +100 pb rispetto al sito di inizio della trascrizione annotato (TSS) ottenuto dal UCSC Genome Browser (annotazione RefSeq). L'estrazione della sequenza è stata effettuata in formato FASTA e verificata incrociatamente con la release 109 di Ensembl per la coerenza delle coordinate. La sequenza del promotore è stata annotata computazionalmente per siti di legame dei fattori di trascrizione (TFBS), varianti note, contenuto di CpG e composizione di GC mediante script Python personalizzati (v3.10) e Biopython (v1.81). Tutte le annotazioni rappresentano previsioni computazionali e non sono state validate sperimentalmente.
Analisi del sito di legame del fattore di trascrizione (TFBS)
I motivi di legame previsti per HNF4α e HNF1α sono stati identificati utilizzando il database JASPAR 2022 CORE per vertebrati con matrici di peso nucleotidico posizionale MA0114.4 (HNF4A) e MA0046.2 (HNF1A). L'analisi dei motivi è stata eseguita mediante FIMO (MEME Suite v5.5.0). Il flusso di lavoro ha incluso il caricamento di sequenze FASTA di promotori, la selezione delle matrici PWM, la modellizzazione del background nucleotidico specifica per promotore e la scansione di entrambi i filamenti del DNA. La significatività dei motivi è stata valutata utilizzando una soglia di p ≤ 1 × 10⁻4, seguita dalla correzione di Benjamini–Hochberg. Gli output di FIMO sono stati esportati come file TSV e sono stati mantenuti i motivi previsti con valori di q aggiustati <0,05. Le coordinate dei siti previsti di legame dei fattori trascrizionali (TFBS) sono state confrontate con varianti associate a malattie provenienti da dbSNP build 155 e HGMD Professional (2023.2) utilizzando BEDTools (v2.30). La variante del promotore c.-61T>G associata a malattia è stata valutata in relazione alla sua prossimità riportata a un sito di legame per HNF4α, suggerendo un possibile ruolo regolatorio nell'attività del promotore di F7. L'overlapping computazionale dei motivi è stato interpretato come una previsione e non è stato considerato una prova di interruzione sperimentale del fattore trascrizionale. I motivi identificati rappresentano una potenzialità predetta di legame dei fattori trascrizionali, piuttosto che un'occupazione confermata sperimentalmente.
Conservazione evolutiva e annotazione epigenetica
La conservazione evolutiva delle regioni regolatorie predette è stata valutata utilizzando i punteggi PhyloP e PhastCons derivati dall'allineamento di 100 vertebrati dell'UCSC (hg38). Le regioni con punteggi PhastCons ≥0.7 sono state considerate prioritarie come elementi regolatori conservati.
Il contesto cromatinico regolatorio è stato valutato utilizzando il browser genomico UCSC e i set di dati ENCODE. È stato utilizzato l'assemblaggio hg38 con gruppi di tracce pertinenti abilitati, inclusi ChIP-seq dei fattori di trascrizione ENCODE, H3K27ac, H3K4me3, ipersensibilità alla DNasi I, ATAC-seq, annotazioni ChromHMM e Segway. Le tracce di segnale sono state esportate come file BED e bigWig, quando applicabile. I set di dati bigWig di ENCODE sono stati elaborati utilizzando deepTools (v3.5.1) e i segnali delle repliche sono stati mediati prima dell'analisi successiva. I siti di legame predetti per i fattori di trascrizione sono stati confrontati con i picchi disponibili di ChIP-seq per HNF4α/HNF1α utilizzando una finestra di sovrapposizione di ±50 bp. Queste analisi sono state utilizzate per inferire il potenziale regolatorio e non dimostrano un legame funzionale in vivo.
Analisi della correlazione dell'espressione genica
I dati di espressione da RNA-seq del fegato sono stati ottenuti da GTEx v8 (226 campioni di fegato). I valori di espressione normalizzati per TPM per F7, HNF4A e HNF1A sono stati trasformati con log2(TPM+1). L'analisi della correlazione di Pearson è stata eseguita in R (v4.3.1) utilizzando la funzione cor.test con test a due code. Le comparazioni multiple sono state corrette utilizzando il metodo di Benjamini–Hochberg, quando applicabile. Le correlazioni sono state interpretate come relazioni associative e non come evidenza di una causalità regolatoria diretta.
Costruzione della rete di regolazione
Le informazioni sulle interazioni proteiche e sulle reti regolatorie sono state ottenute da STRING v11.5 utilizzando un punteggio minimo di confidenza dell'interazione pari a 0,7. I file di interazione in formato TSV generati da STRING sono stati importati in Cytoscape v3.9.1 per la costruzione e la visualizzazione della rete. I moduli della rete sono stati identificati utilizzando il plugin MCODE con i seguenti parametri: cutoff del grado = 2; cutoff del punteggio dei nodi = 0,2; K-core = 2; profondità massima = 100.
I cluster significativi sono stati esportati per l'interpretazione successiva. L'arricchimento funzionale è stato eseguito mediante analisi di arricchimento STRING con una false discovery rate (FDR) <0,05. Le analisi di rete rappresentano relazioni biologiche predette e curate e sono state utilizzate per la generazione di ipotesi.
Modellizzazione computazionale dell'attivazione trascrizionale
È stato costruito un modello regolatorio dinamico utilizzando CellDesigner v4.4 per simulare gli effetti previsti della modulazione di HNF4α sulla trascrizione di F7. Il modello è stato rappresentato in formato SBML e simulato mediante un risolutore deterministico basato su equazioni differenziali ordinarie (ODE). Gli input del modello includevano: (1) valori di espressione normalizzati di HNF4A, HNF1A e F7 derivati dai dati epatici di GTEx; (2) affinità relative di legame dei fattori di trascrizione derivate dai punteggi del motivo FIMO (scala 0–1); (3) pesi di accessibilità della cromatina derivati dall'intensità del segnale di ATAC-seq e DNase-seq di ENCODE; (4) parametri di cromatina attiva che incorporano i profili di H3K27ac e H3K4me3.
Le simulazioni sono state eseguite per 24 h utilizzando un'integrazione numerica adattativa, con i risultati registrati a intervalli predeterminati. Le condizioni di knockout sono state modellate impostando l'attività del fattore di trascrizione allo 0%. Le variabili in uscita includevano l'abbondanza normalizzata del trascritto di F7, lo stato relativo di attivazione del promotore e l'attività del fattore di trascrizione. Tutti i risultati di espressione sono stati normalizzati rispetto al modello di base inalterato (100%). I parametri non disponibili nei set di dati pubblici sono stati stimati mediante taratura guidata dalla sensibilità e sono riportati nella Tabella Supplementare 1. Tutti i risultati del modello rappresentano previsioni computazionali basate su ipotesi definite e non corrispondono a risposte biologiche misurate sperimentalmente.
Progettazione di gRNA per CRISPRa mirati a motivi di HNF4α
Le sequenze bersaglio per l'attivazione CRISPR (CRISPRa) sono state progettate interamente in modo computazionale utilizzando Benchling (versione 2024) e CRISPOR. La regione del promotore di F7 (da −500 a +100 bp rispetto al sito di inizio della trascrizione, TSS) è stata analizzata alla ricerca di siti PAM NGG per SpCas9 entro ±200 bp da motivi ad alta confidenza per HNF4α. Le guide candidate sono state filtrate in base ai seguenti criteri: (1) punteggio Doench 2016 per l'attività sul bersaglio principale ≥50; (2) punteggio CFD per l'attività fuori bersaglio ≥70; (3) contenuto di GC compreso tra il 40% e il 60%; (4) assenza di sequenze poli-T di ≥4 bp.
L'accessibilità cromatinica predetta da ATAC-seq e le stime dell'occupazione dei nucleosomi da NuPoP sono state incorporate per dare priorità alle regioni regolatorie accessibili. Le potenziali risposte CRISPRa utilizzando architetture dCas9-VP64 e dCas9-p300 sono state modellate computazionalmente e interpretate come potenziale di attivazione predetto.
Progettazione della modifica mediante CRISPR-Cas9 per il ripristino del motivo
Per valutare la fattibilità teorica della correzione di una variante del promotore associata a un riconoscimento alterato di HNF4α, la variante c.-61T>G è stata selezionata come variante regolatoria rappresentativa associata a HNF4α. Due guide RNA per SpCas9, denominate gRNA-L e gRNA-R, sono state progettate per delimitare la variante c.-61T>G e sono state valutate sia singolarmente che in una configurazione duale combinata. Sono stati modellati template di riparazione HDR a singolo filamento contenenti la sequenza di riferimento del promotore nella posizione della variante, con bracci di omologia di 100 bp. Le guide candidate sono state valutate computazionalmente mediante CRISPOR e Cas-OFFinder per la specificità prevista, mentre CRISPRscan è stato utilizzato per stimare l'attività di scissione prevista. Successivamente, la modellizzazione basata su ICE è stata impiegata per stimare gli esiti teorici di editing per le configurazioni con guide singole e combinate. La configurazione combinata gRNA-L/gRNA-R è stata considerata una strategia a doppia guida e non come una terza guida indipendente. Tutte le efficienze e gli esiti di editing previsti rappresentano stime computazionali e non stabiliscono l'efficienza sperimentale di HDR, il ripristino del legame con HNF4α, la correzione della sequenza del promotore nelle cellule o il recupero della trascrizione di F7.
Simulazione di editing epigenetico e modellizzazione dell'accessibilità della cromatina
L'accessibilità della cromatina intorno ai siti candidati per CRISPRa è stata valutata utilizzando i set di dati ENCODE ATAC-seq e DNase-seq provenienti da cellule HepG2. L'intensità del segnale è stata quantificata all'interno di finestre di 100 bp centrate su ciascuna sequenza guida candidata. Le annotazioni di ChromHMM (modello a 15 stati) e Segway sono state utilizzate per classificare gli stati cromatinici regolatori locali.
È stato calcolato un punteggio di attivazione composito che integra: (1) la vicinanza del motivo, (2) l'accessibilità in ATAC-seq, (3) l'ipersensibilità alla DNasi I, (4) l'arricchimento di H3K27ac e (5) l'arricchimento di H3K4me3, al fine di classificare i bersagli candidati per CRISPRa. Le risposte trascrizionali previste sono state simulate in condizioni di cromatina modellate e interpretate come stime teoriche.
Valutazione del rischio di effetti fuori bersaglio per le strategie CRISPRa e HDR
La valutazione della specificità su scala genomica è stata eseguita utilizzando il punteggio CFD di CRISPOR, l'enumerazione di Cas-OFFinder e le previsioni di CRISPRscan. Le guide candidate sono state filtrate per minimizzare le interazioni fuori bersaglio previste, in particolare all'interno di regioni trascrizionalmente attive.
I criteri di esclusione aggiuntivi includevano: (1) siti fuori bersaglio previsti entro ±1 kb dalle regioni TSS annotate, (2) sovrapposizione con regioni promoter condivise, (3) sovrapposizione con elementi enhancer, (4) regioni regolatorie associate a geni espressi nel fegato adiacenti in base alle annotazioni di ChromHMM e Segway.
Sono stati calcolati punteggi di specificità composti, che integrano l'efficienza della guida, il carico previsto di effetti fuori bersaglio e il contesto della cromatina, al fine di stabilire una gerarchia tra i disegni candidati. Questa strategia computazionale di screening multilivello stima la specificità teorica e non sostituisce la validazione sperimentale a livello del genoma completo per gli effetti fuori bersaglio. Un riassunto del flusso di lavoro computazionale, inclusi i set di dati in ingresso, gli strumenti analitici, i criteri di filtraggio e i punti di controllo in uscita, è fornito nella Tabella Supplementare 2.
Parametri computazionali critici
Prestazioni affidabili della pipeline computazionale dipendevano da diverse impostazioni predefinite dei parametri. Il rilevamento dei motivi è stato ottimizzato utilizzando FIMO (p < 1 × 10⁻4; q < 0,05) con matrici di peso per posizione HNF4A e HNF1A di JASPAR. L'integrazione della cromatina richiedeva coordinate hg38 coerenti e prove concordanti provenienti dai set di dati ENCODE di ATAC-seq, DNase-seq, H3K27ac e H3K4me3. Le reti regolatorie sono state generate utilizzando interazioni STRING (fiducia ≥0,70) e clustering MCODE in Cytoscape. Simulazioni dinamiche sono state eseguite in CellDesigner utilizzando un risolutore ODE deterministico con valori di espressione derivati da GTEx, punteggi dei motivi FIMO e pesi di accessibilità della cromatina ENCODE. Le guide RNA candidate per CRISPRa (gRNA) sono state prioritarizzate in base al punteggio on-target Doench 2016 (≥50), punteggio di specificità CFD (≥70), contenuto di GC (40%–60%), numero minimo di off-target predetti e localizzazione all'interno della cromatina accessibile. Il completamento del flusso di lavoro è stato verificato mediante identificazione riuscita dei motivi, generazione della rete, annotazione della cromatina, selezione delle gRNA e uscite stabili delle simulazioni.
Risultati
Predizione di motivi di legame funzionali per HNF4α e HNF1α nel promotore di F7
L'analisi computazionale dei motivi tramite FIMO e il database JASPAR 2022 ha predetto tre motivi di legame per HNF4α e tre per HNF1α con elevata affidabilità all'interno della regione promoterica di 1 kb a monte del gene F7. I motivi predetti si trovavano in regioni promoteriche conservate e corrispondevano a sequenze di riconoscimento dei fattori nucleari epatici (p < 1 × 10⁻4). In particolare, due di questi motivi predetti erano localizzati in prossimità di mutazioni precedentemente descritte, associate alla carenza ereditaria del Fattore VII. Il motivo associato a HNF4α era situato vicino alla variante promoterica c.-61T>G. I tracciati ChIP-seq provenienti da ENCODE (HepG2) mostravano un arricchimento dei segnali di legame di HNF4α e HNF1α in queste regioni promoteriche, sostenendo il loro probabile ruolo regolatorio all'interno di questo contesto computazionale (Figura 1).
Correlazione tra l'espressione di F7 e del fattore di trascrizione epatico
I dati trascrittomici da campioni di tessuto epatico di GTEx (n = 226) hanno rivelato una correlazione positiva significativa tra l'espressione di F7 e quella di HNF4A (r di Pearson = 0,68, p < 0,001) e tra l'espressione di F7 e quella di HNF1A (r = 0,61, p < 0,01). Queste correlazioni rispecchiano le relazioni regolatorie note tra F7, HNF4α e HNF1A17,18. All'interno del framework computazionale, esse svolgono la funzione di un passaggio di validazione interna, confermando che la pipeline riflette la biologia conosciuta prima di estenderla a contesti di varianti del promotore (Figura 2).
Analisi della rete regolatoria e del paesaggio della cromatina
La modellizzazione di rete con STRING e Cytoscape ha predetto che HNF4α e HNF1α agiscono come nodi centrali all'interno di una rete trascrizionale epatica arricchita per geni della coagulazione. Dati epigenomici provenienti da ENCODE hanno confermato che il promotore di F7 in campioni di HepG2 e fegato primario si sovrappone a regioni marcate da modifiche istoniche attive (H3K4me3, H3K27ac) e da cromatina aperta (Tabella Supplementare 3 e Figura 1). Dataset trascrittomici comparativi hanno mostrato che F7, HNF4A e HNF1A sono co-espressi in HepG2, Huh7 e Hep3B, sebbene con livelli variabili di espressione tra le linee cellulari. Dove disponibili, l'accessibilità del promotore e i profili istonici in Huh7 e Hep3B erano in generale concordanti con quelli di HepG2, sostenendo la coerenza dell'architettura cromatinica del promotore attivo tra le linee cellulari derivate da epatociti (Figura Supplementare 1), mentre linee cellulari non epatiche (ad esempio, K562, HeLa) mostravano un'accessibilità cromatinica notevolmente ridotta. Questi risultati supportano la regolazione specifica del fegato di F7, evidenziando al contempo una certa variabilità tra i modelli epatici (Figura 3).
Progettazione del gRNA per CRISPRa e reattivazione trascrizionale simulata
Sono state progettate quattro gRNA per bersagliare il promotore prossimale di F7 nelle vicinanze di motivi HNF4α con punteggio elevato (Tabella Supplementare 4). Tutte soddisfacevano i criteri predeterminati per un'elevata attività sul bersaglio (>60) e per effetti fuori bersaglio previsti minimi. Le simulazioni hanno predetto che dCas9-VP64 e dCas9-p300 aumentassero individualmente l'espressione prevista di F7 rispettivamente al 68% e al 76% del valore di riferimento del tipo selvatico, mentre l'attivazione combinata dCas9-VP64+p300 aumentava l'espressione prevista all'87% dei livelli del tipo selvatico (Figura 4B; Tabella Supplementare 5). In questo contesto, l'attività del promotore del tipo selvatico è stata definita come 100% (1,0) e tutti i valori simulati sono stati normalizzati rispetto a questo riferimento. Questi risultati indicano che l'attivazione combinata tramite CRISPRa potrebbe potenzialmente compensare la repressione trascrizionale causata da mutazioni nel promotore, anche se i valori rappresentano previsioni computazionali piuttosto che espressioni misurate sperimentalmente. È importante sottolineare che la dipendenza del ripristino di F7 mediato da CRISPRa dall'attività endogena di HNF4A è stata valutata esplicitamente mediante simulazioni dinamiche della regolazione. CRISPRa potenzia la trascrizione di F7 ma rimane dipendente da HNF4A funzionale; pertanto, il ripristino previsto risultava notevolmente ridotto in condizioni di disponibilità o funzionalità compromessa di HNF4A (Figura 4).
In silico strategia CRISPR-Cas9 HDR per il ripristino del motivo
Per le varianti del promotore segnalate come influenti sul riconoscimento di HNF4α, la variante c.-61T>G è stata selezionata come variante rappresentativa associata a HNF4α, mentre la c.-94C>G è stata trattata separatamente come una variante nota del sito Sp1 piuttosto che come una mutazione consolidata che interrompe HNF4α. Le strategie di correzione mediante riparazione mediata da ricombinazione omologa (HDR) con CRISPR-Cas9 sono state modellate in silico per la variante associata a HNF4α. Sono state selezionate due gRNA, denominate gRNA-L e gRNA-R, posizionate ai lati del sito della variante e valutate sia singolarmente che in combinazione. Il corrispondente modello di riparazione HDR a singolo filamento includeva la sequenza di riferimento del promotore contenente il sito di legame canonico di HNF4α, con bracci di omologia di 100 bp. La valutazione in silico mediante Cas-OFFinder e CRISPRscan è stata utilizzata per analizzare la specificità prevista delle guide e l'attività di scissione, mentre la modellizzazione basata su ICE è stata impiegata per stimare gli esiti teorici della modifica genetica. Le efficienze di editing previste variavano in base alla configurazione delle guide, con il disegno combinato gRNA-L/gRNA-R valutato come strategia a doppia guida piuttosto che come una terza gRNA indipendente. Sebbene la variante c.-94C>G sia stata mantenuta nell'analisi più ampia del promotore a causa della sua rilevanza regolatoria consolidata, non è stata interpretata come una variante che interrompe il motivo di HNF4α nel modello HDR. Questi risultati rappresentano previsioni computazionali di una potenziale correzione della sequenza del promotore e non stabiliscono l'efficienza sperimentale dell'HDR, il ripristino del legame con HNF4α o il recupero dell'attività wild-type del promotore F7 (Figura 5).
Accessibilità della cromatina e potenziale di attivazione epigenetica
L'analisi dei dati di ATAC-seq e di ipersensibilità alla DNase I in cellule HepG2 ha predetto che tutti i siti bersaglio della CRISPRa si trovano all'interno di regioni caratterizzate da elevata accessibilità della cromatina. L'integrazione di questi risultati con i dati di arricchimento di HNF4α ottenuti mediante ChIP-seq e di H3K27ac ha ulteriormente supportato il potenziale attivatore di questi siti. La modifica epigenetica simulata ha predetto esiti favorevoli in termini di rimodellamento della cromatina e un reclutamento potenziato dei fattori di trascrizione in seguito all'attivazione mediata da CRISPRa (Figura 6).
Valutazione della specificità su tutto il genoma delle sequenze di gRNA
In silico, il screening di gRNA per CRISPRa ha rivelato un'elevata specificità di sequenza sia per gli approcci CRISPRa che per quelli HDR (Tabella Supplementare 6). L'analisi tramite CRISPOR e Benchling ha escluso tutti i gRNA con probabili effetti fuori bersaglio nelle regioni promoter trascrizionalmente attive. Per le progettazioni di CRISPRa, i dati derivati da ENCODE di ATAC-seq e H3K27ac hanno indicato che tutti i siti bersaglio selezionati si trovavano all'interno di cromatina aperta specifica per F7. Nessun gRNA candidato si sovrapponeva a regioni enhancer né condivideva elementi promoter. Le annotazioni dello stato cromatinico da ChromHMM e Segway hanno ulteriormente confermato che queste regioni corrispondono a promoter attivi specifici degli epatociti, senza sovrapposizione con i promoter dei geni vicini co-regolati. Un punteggio computazionale complessivo di specificità, che integra similarità di sequenza fuori bersaglio, accessibilità della cromatina e annotazioni regolatorie, ha predetto una bassa probabilità di transattivazione non intenzionale (0,4%–0,6%) per le guide CRISPRa selezionate (Figura 7). I problemi comuni riscontrati nel flusso di lavoro computazionale, le loro cause più probabili e le azioni correttive consigliate sono riassunti nella Tabella Supplementare 7, al fine di facilitare la riproducibilità e un'implementazione coerente.
DISPONIBILITÀ DEI DATI:
Gli autori confermano che tutti i dati a supporto dei risultati di questo studio sono forniti all'interno dell'articolo e sono disponibili su Zenodo: https://doi.org/10.5281/zenodo.21735831
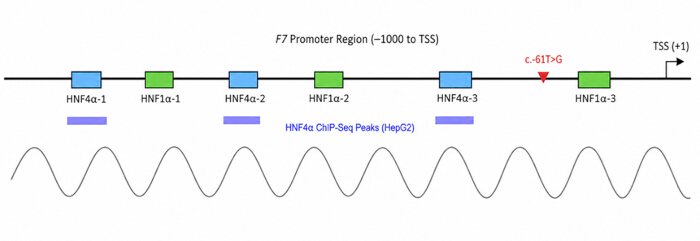
Figura 1: HNF4 previstaα e HNF1α motivi di legame nel F7 promotore. Rappresentazione schematica della regione promoter upstream di 1 kb del gene F7, che mostra sei motivi di legame predetti per HNF4α e HNF1α (riquadri colorati). Questi sono sovrapposti ai punteggi di conservazione nei vertebrati (PhyloP) e annotati con varianti note associate a malattie (marcatura rossa), inclusa la variante patogena c.-61T>mutazione G. HNF4α I picchi di ChIP-seq ottenuti da cellule HepG2 indicano un arricchimento. Cliccare qui per visualizzare una versione ingrandita di questa figura.
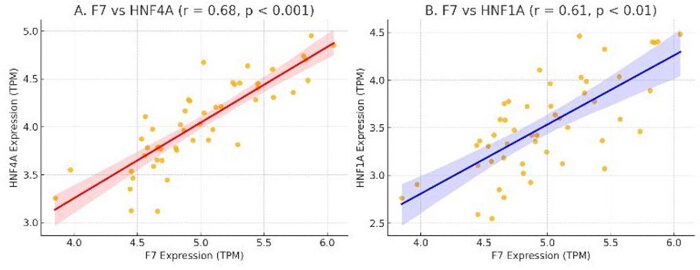
Figura 2: Correlazione tra F7 e fattori di trascrizione epatici. (A) L'espressione di F7 mostra una forte correlazione positiva con HNF4A (r = 0,68, p < 0,001). (B) L'espressione di F7 è anche positivamente correlata a HNF1A (r = 0,61, p < 0,01). Ogni punto rappresenta un campione di fegato del dataset GTEx. Sono mostrate le linee di regressione con intervalli di confidenza al 95%. Le correlazioni sono associative e non stabiliscono una causalità regolatoria diretta. Cliccare qui per visualizzare una versione ingrandita di questa figura.
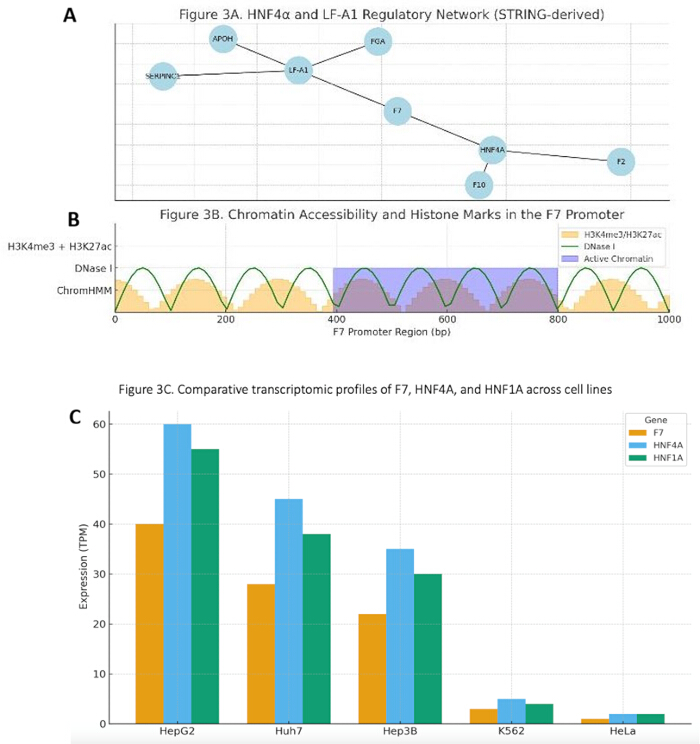
Figura 3: Arricchimento della rete regolatoria epatica e paesaggio della cromatina. (A) La rete trascrizionale derivata da STRING centrata su HNF4α mostra associazioni regolatorie predette con F7 e altri geni correlati alla coagulazione. (B) Tracce di browser in stile UCSC illustrano la cromatina aperta (DNasi I), modifiche istoniche (H3K4me3/H3K27ac) e la segmentazione dello stato della cromatina (ChromHMM) intorno al promotore di F7 in cellule HepG2, coerenti con una regione trascrizionalmente attiva. (C) La trascrittomica comparativa mostra la co-espressione di F7, HNF4A e HNF1A in linee cellulari epatiche (HepG2, Huh7, Hep3B) con livelli variabili, mentre linee non epatiche (K562, HeLa) mostrano un'espressione ridotta. La disponibilità del promotore e i profili istonici in Huh7 e Hep3B erano in larga misura concordanti con quelli di HepG2. Cliccare qui per visualizzare una versione ingrandita di questa figura.
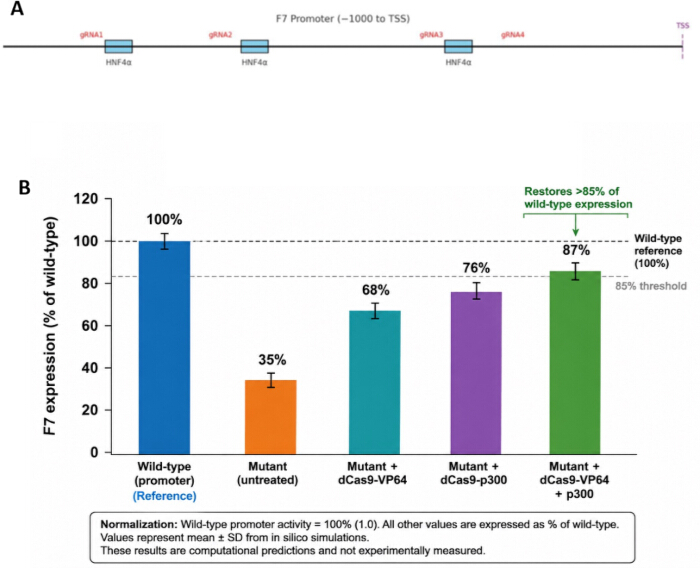
Figura 4: Progettazione dei gRNA per CRISPRa e simulazione dell'attivazione trascrizionale. (A) Diagramma che mostra le posizioni previste delle RNA guida per CRISPRa (gRNA1–gRNA4) rispetto ai motivi di legame di HNF4α e al sito di inizio della trascrizione (TSS) del gene F7. (B) Output trascrizionale simulato del gene F7 in seguito all'applicazione di diverse strategie di CRISPRa in contesti di promotore wild-type e mutante. L'espressione di F7 è stata normalizzata rispetto al promotore wild-type, definito come 100% (1,0). Nel modello con promotore mutante, l'espressione prevista era pari al 35% del wild-type, aumentando fino al 68% con dCas9-VP64, al 76% con dCas9-p300 e all'87% con l'attivazione combinata dCas9-VP64+p300, superando così la soglia dell'85%. Le simulazioni in silico hanno integrato dati epigenomici e trascrittomica provenienti da cellule HepG2 e rappresentano previsioni computazionali piuttosto che misurazioni sperimentali dell'espressione. Cliccare qui per visualizzare una versione ingrandita di questa figura.
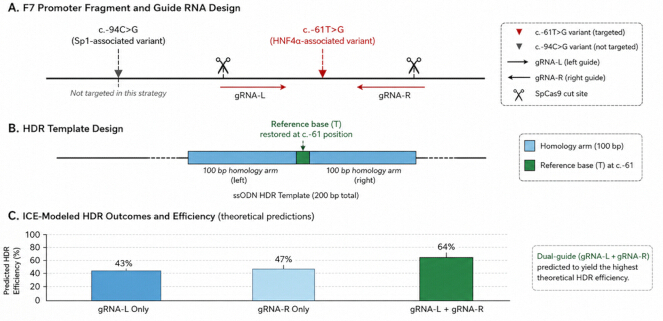
Figura 5: Strategia CRISPR-Cas9 HDR per la correzione del motivo. (A) Schema della regione promotore di F7 che mostra la variante c.-61T>G (associata a HNFa) presa di mira per la correzione. La variante c.-94C>G (associata a Sp1) è indicata per il revisore, poiché non è stata presa di mira in questa strategia. Sono state progettate due guide RNA per SpCas9 (gRNA-L e gRNA-R) per delimitare il sito c.-61T>G. (B) Modello di riparazione mediante HDR a singolo filamento (sODN) contenente la base di riferimento (T) alla posizione c.-61, delimitata da bracci di omologia di 100 pb. (C) Predizioni modellate con ICE dell'efficienza di editing per le singole guide e per la configurazione con doppia guida (gRNA-L + gRNA-R). Si prevede che la strategia con doppia guida produca l'efficienza teorica di HDR più elevata. Tutti gli esiti rappresentano predizioni computazionali e non dimostrano un HDR riuscito, il ripristino del legame con HNF4a o il recupero della trascrizione di F7. Cliccare qui per visualizzare una versione ingrandita di questa figura.
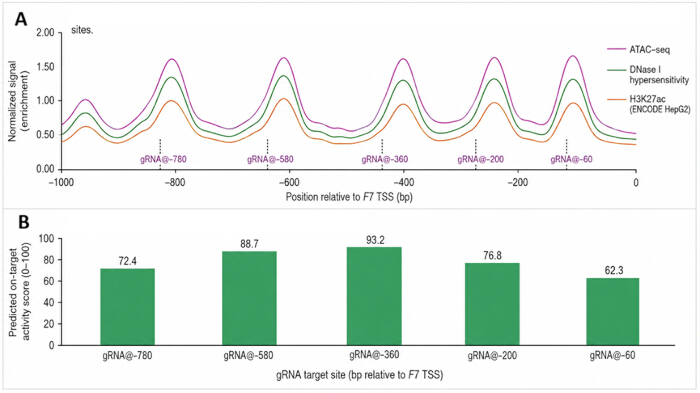
Figura 6: Accessibilità della cromatina e potenziale di attivazione del sito bersaglio mediante CRISPRa. (A) Le tracce di sequenziamento ATAC-seq, di ipersensibilità alla DNasi I e di arricchimento per H3K27ac nella regione di 1 kb a monte del promotore di F7 illustrano le regioni con maggiore accessibilità della cromatina e cromatina regolatoria attiva. Le linee tratteggiate verticali indicano le posizioni dei cinque siti bersaglio per le gRNA della CRISPRa (gRNA@−780, gRNA@−740, gRNA@−580, gRNA@−360 e gRNA@−200). (B) I punteggi predetti di attivazione trascrizionale per ciascuna gRNA indicano che il targeting di regioni accessibili e arricchite per H3K27ac potrebbe determinare una maggiore attivazione di F7, con l'attività predetta più elevata per gRNA@−580. Cliccare qui per visualizzare una versione ingrandita di questa figura.
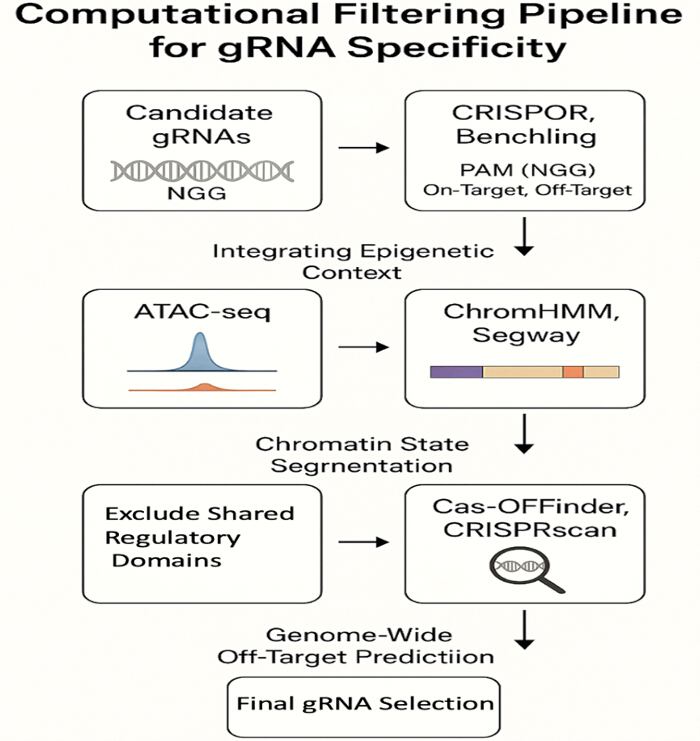
Figura 7: Pipeline computazionale di filtraggio per la specificità della gRNA. Una panoramica schematica della pipeline in silico utilizzata per identificare gRNA CRISPRa e HDR ad alta specificità. Il processo integra un filtraggio basato sulla sequenza (CRISPOR, Benchling), il contesto epigenetico (ATAC-seq, H3K27ac), la segmentazione dello stato della cromatina (ChromHMM, Segway) e strumenti di previsione degli off-target a livello genomica (Cas-OFFinder, CRISPRscan) per ridurre al minimo i rischi previsti di transattivazione e scissione. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Figura supplementare 1: Profili comparativi di accessibilità della cromatina e di modifiche istoniche associate al promotore nel promotore di F7 in cellule HepG2, Huh7 e Hep3B. L'accessibilità normalizzata di ATAC-seq (A) insieme all'arricchimento di H3K27ac (B) e H3K4me3 (C) dimostra un profilo di cromatina da promotore attivo sostanzialmente coerente nelle tre linee cellulari derivate da epatociti (D), supportando il loro utilizzo come modelli computazionali per analisi della regolazione di F7.Cliccare qui per scaricare questo file.
Tabella supplementare 1: Parametri utilizzati nel modello computazionale della regolazione trascrizionale. Riepilogo dei valori dei parametri impiegati nella simulazione della regolazione trascrizionale di F7 basata su CellDesigner. I parametri includono coefficienti di attività dei fattori di trascrizione per HNF4α e HNF1α, modificatori della disponibilità del promotore derivati da set di dati cromatinici ENCODE, costanti di velocità della trascrizione e parametri di degradazione dell'mRNA.Cliccare qui per scaricare il file.
Tabella supplementare 2: Punti di controllo del flusso di lavoro computazionale. Riepilogo della pipeline di analisi in silico, inclusi gli strumenti computazionali, i set di dati di input, i principali criteri di filtraggio e gli output previsti in ciascuna fase dell'annotazione dei promotori, della previsione dei siti di legame dei fattori di trascrizione, della selezione delle guide per CRISPRa, della valutazione dell'accessibilità della cromatina, della valutazione degli effetti fuori bersaglio e delle analisi simulate di editing del genoma. Cliccare qui per scaricare il file.
Tabella supplementare 3: Profili comparativi di accessibilità della cromatina e di modifiche istoniche associate al promotore, derivati da ENCODE, nel promotore di F7 in cellule HepG2, Huh7 e Hep3B. L'accessibilità normalizzata di ATAC-seq, l'arricchimento di H3K27ac e H3K4me3 e le annotazioni dello stato del promotore secondo ChromHMM dimostrano un'architettura di promotore attivo sostanzialmente coerente nelle tre linee cellulari derivate da epatociti. I valori rappresentano riepiloghi ottenuti computazionalmente utilizzati per supportare analisi comparative in silico.Cliccare qui per scaricare il file.
Tabella supplementare 4: Analisi completa della specificità e degli effetti fuori bersaglio delle RNA guida candidate per CRISPRa mirate al promotore di F7. La tabella riassume le sequenze guida, l'efficienza prevista sul bersaglio, i punteggi di specificità, le previsioni di effetti fuori bersaglio, l'accessibilità della cromatina, le annotazioni regolatorie e il punteggio composito utilizzato per la selezione computazionale delle guide. Tutti i valori rappresentano previsioni in silico.Clicca qui per scaricare il file.
Tabella supplementare 5: I punteggi regolatori predetti sono stati generati utilizzando un framework computazionale che integra l'accessibilità del promotore, l'occupazione da parte dei fattori di trascrizione e i parametri di attivazione CRISPRa. I valori rappresentano stime normalizzate in silico rispetto al promotore wild-type di F7 (impostato come 1,0; espressione al 100%). Queste simulazioni hanno finalità generative di ipotesi e non rappresentano l'attività trascrizionale sperimentale di F7.Clicca qui per scaricare il file.
Tabella supplementare 6: Analisi genomica degli effetti fuori bersaglio e punteggio composito di specificità per RNA guida selezionati per CRISPRa e riparazione mediante ricombinazione omologa (HDR) che targettizzano il promotore di F7. La tabella riassume le prestazioni previste sul bersaglio, le metriche di specificità, i profili di legame fuori bersaglio, il contesto cromatinico e i punteggi compositi di rischio utilizzati per valutare la specificità degli RNA guida e stimare il rischio di transattivazione genomica in silico. Cliccare qui per scaricare il file.
Tabella Supplementare 7: Sintesi dei comuni problemi riscontrati nei flussi di lavoro computazionali durante l'analisi del promotore di F7 e delle azioni correttive raccomandate per garantire riproducibilità, coerenza dei dati e risultati affidabili nella modellizzazione in silico.Cliccare qui per scaricare il file.
Discussione
This study presents a purely computational, hypothesis-generating framework for examining transcriptional regulation of the F7 gene and for prioritizing candidate promoter-targeting strategies in hereditary FVII deficiency. By integrating motif analysis, transcriptomic correlations, chromatin annotations, and gRNA prioritization, the pipeline predicts regulatory relationships and intervention feasibility rather than demonstrating functional restoration. The primary contribution of this work is the systematic narrowing of experimentally testable targets within the F7 promoter.
Mechanistically, the findings support a model in which hepatocyte-enriched transcription factors HNF4α and HNF1α cooperate to maintain basal F7 transcription. The identification of conserved, high-affinity HNF4α motifs overlapping pathogenic promoter variants suggests that loss of cis-regulatory binding capacity is a plausible mechanistic contributor to reduced F7 transcription4,5,10. In hepatic gene networks, HNF4α functions as a pioneer-like nuclear receptor that stabilizes promoter accessibility and recruits coactivator complexes, while HNF1α often acts synergistically to reinforce transcriptional output7,11,12. Within the constraints of the in silico model, reduced motif affinity or simulated TF depletion led to decreased predicted F7 transcription, consistent with this cooperative regulatory architecture.
The strong liver-specific correlation observed between F7, HNF4A, and HNF1A expression further supports, though does not prove, a shared regulatory program. Importantly, these correlations are associative and cannot establish direct transcriptional control. Nonetheless, the network topology placing HNF4α/HNF1α at central nodes of coagulation-related modules is mechanistically consistent with prior experimental literature and supports their prioritization for further study19,20.
Epigenomic integration provides an additional mechanistic layer. The overlap between predicted HNF4α motifs and active chromatin marks (H3K4me3, H3K27ac) suggests that the proximal F7 promoter resides in a permissive chromatin environment in hepatocyte-derived datasets21,22. In the computational context, this accessibility supports the theoretical premise that transcriptional upregulation strategies such as CRISPRa could engage the locus. However, chromatin state is highly cell-type– and context-dependent, and ENCODE-derived signals may not fully represent patient hepatocytes or disease states23,24.
The modeling of CRISPRa and HDR strategies offers predictive insight into potential regulatory leverage points. Simulations suggest that targeting high-affinity HNF4α motifs could increase modeled F7 transcription under certain parameter conditions, whereas HDR-based motif correction could theoretically restore canonical binding architecture. Mechanistically, CRISPRa is expected to function through local recruitment of transcriptional coactivators (e.g., VP64 or p300), which may synergize with endogenous hepatic transcription factors when present10,12,16.
The model predicted reduced CRISPRa responsiveness when HNF4α activity was diminished, indicating dependence on intact endogenous regulatory circuitry. CRISPRa efficacy is predicted to depend on intact hepatic transcriptional machinery. Patients with pathogenic HNF4A variants may respond poorly to CRISPRa because it enhances, rather than replaces, endogenous transcription. Accordingly, this framework is most applicable to patients with F7 promoter variants and intact HNF4A activity.
Motif predictions do not confirm in vivo transcription factor binding, and chromatin annotations derived from public datasets may not reflect the regulatory state in patients with F7 promoter variants. Similarly, correlation analyses cannot distinguish direct from indirect regulatory relationships.
The dynamic transcriptional model relies on parameter estimation and simplifying assumptions regarding TF cooperativity, chromatin weighting, and transcriptional kinetics. While sensitivity-guided tuning was applied, the model remains an abstraction of hepatic gene regulation and may not capture nonlinear or context-specific regulatory behaviors. Small changes in parameterization could alter predicted rescue magnitudes. To improve model robustness, estimated transcription factor activity coefficients and chromatin accessibility weights were, whenever possible, selected from publicly available biological datasets and refined via sensitivity-guided parameter tuning. Although qualitative ranking of candidate regulatory strategies remained stable across biologically plausible parameter ranges, quantitative predictions of transcriptional rescue should be interpreted with caution because they still depend on model assumptions. Accordingly, the predicted rescue percentages are intended primarily for comparative prioritization rather than as precise estimates of biological efficacy.
CRISPR guide prioritization was based on in silico scoring algorithms that incompletely predict real-world editing or activation efficiency. Off-target risk assessment, although multilayered, cannot substitute for empirical genome-wide assays such as GUIDE-seq or Digenome-seq25,26. Furthermore, computational off-target prediction alone is insufficient to establish biosafety for clinical genome editing. Although multiple prediction tools were integrated to prioritize guide RNAs, definitive biosafety requires genome-wide off-target assays, transcriptomic profiling, and long-term functional validation. Future translational development should additionally incorporate transient CRISPR delivery systems, dose optimization, and comprehensive toxicological assessment to minimize unintended genomic or epigenomic effects. Likewise, HDR efficiency in hepatocytes is typically low in vivo, and the present simulations do not model DNA repair pathway competition or cell-cycle effects.
Translational feasibility remains uncertain. Efficient and safe hepatocyte delivery of CRISPR-based systems continues to be a major barrier. AAV vectors face cargo and immunogenicity constraints, whereas lipid nanoparticle systems require further optimization for liver specificity and durability27,28. These practical considerations were not explicitly modeled and may substantially affect real-world applicability. Similarly, the HDR-based promoter correction strategy should be viewed as a computational proof-of-concept rather than a clinically optimized therapeutic approach. Although predicted editing efficiencies of 45%–65% are encouraging within the computational framework, actual HDR efficiency in mature hepatocytes is generally limited because homology-directed repair is relatively inefficient in non-dividing cells. Consequently, emerging technologies such as prime editing or base editing may ultimately provide more clinically practical approaches for correcting promoter variants in vivo. Although HepG2-derived ENCODE datasets provide comprehensive hepatic annotations, they cannot fully recapitulate primary human hepatocytes. Therefore, the present analyses should be considered an initial computational prioritization framework that requires validation in primary hepatocytes, liver organoids, and appropriate animal models before clinical translation can be contemplated. The clinical relevance of partial F7 upregulation remains speculative in this context. Although prior clinical observations suggest that modest increases in plasma FVII can reduce bleeding risk, the present study does not demonstrate that the predicted transcriptional changes would translate into functional protein correction or clinical benefit16,17.
Notwithstanding these limitations, the framework has broader conceptual value. The integrative pipeline illustrates how promoter architecture, transcription factor dependency, and chromatin context can be jointly analyzed to prioritize regulatory interventions for liver-expressed genes affected by non-coding variants29,30,31.
In addition to HNF4α and HNF1α, SP1 represents an important transcriptional regulator that cooperates with hepatocyte-enriched factors to establish liver-specific chromatin accessibility and transcriptional activity. Therefore, the regulatory activity of the F7 promoter is likely mediated through a coordinated transcription factor network involving HNF4α, HNF1α, and SP1 rather than through individual factor binding events alone. While HNF4α-associated regulatory regions have been previously described, the present computational framework re-identifies these regulatory elements and evaluates their potential for targeted restoration using CRISPR-based approaches.
This framework guides therapeutic design by integrating transcription factor motif prediction with CRISPR-based targeting. Predicted HNF4α regulatory motifs were used as candidate regions for CRISPR activation (CRISPRa) gRNA design, aiming to enhance endogenous F7 transcription without altering the genomic sequence. Furthermore, disrupted or suboptimal regulatory motifs can be prioritized for CRISPR-Cas9-mediated sequence correction to restore their predicted transcription factor-binding potential. These applications highlight the utility of the model as a precision genome-regulatory screening platform, while experimental validation remains necessary to confirm regulatory activity and therapeutic feasibility. The pipeline is intended for F7 promoter variants predicted to disrupt HNF4α or HNF1α binding. The workflow integrates promoter sequences with public transcriptomic, epigenomic, and ChIP-seq datasets. Because the framework relies on liver-specific regulatory architecture, it is most applicable to hepatocytes or hepatocyte-derived experimental systems and should not be extrapolated to non-hepatic tissues. Furthermore, the predictive performance of the pipeline depends on the quality of available public datasets and, therefore, may not fully capture patient-specific epigenetic variation or disease-associated chromatin remodeling.
Future studies should include ChIP-qPCR or CUT&RUN to confirm HNF4α/HNF1α occupancy at prioritized motifs, CRISPRa functional assays in hepatocyte-derived cells, and protein-level measurements of FVII activity. In addition, allele-specific models of promoter variants such as c.-61T>G will be necessary to determine whether the predicted regulatory mechanisms operate in a mutation-dependent manner.
Compared with conventional gene replacement strategies, which rely on exogenous delivery of the F7 coding sequence, the proposed CRISPRa framework seeks to enhance transcription of the endogenous F7 locus while preserving native genomic regulation. Previous studies demonstrated TALE- and CRISPRa-mediated rescue of F7 promoter activity16,17. In contrast, the present study provides an integrated computational framework for prioritizing promoter-targeting strategies before experimental validation. HDR-mediated promoter correction theoretically restores the native DNA sequence but depends on relatively inefficient homology-directed repair, particularly in quiescent hepatocytes. Consequently, the present computational framework positions CRISPRa as a complementary regulatory strategy that may be advantageous for promoter variants predicted to impair transcription factor binding while avoiding permanent genomic sequence modification. These comparisons are intended to prioritize candidate approaches for future experimental evaluation rather than establish therapeutic superiority.
Despite these mechanistic insights, several important limitations must be emphasized. First and most critically, all findings are derived from computational analyses and simulated models; no experimental validation was performed. The absence of experimental validation represents the principal limitation of this study. All predicted transcription factor binding events, CRISPRa-mediated transcriptional activation, HDR efficiencies, and off-target assessments are computational predictions and should therefore be interpreted as testable hypotheses rather than experimentally verified biological phenomena. Future studies should validate these findings using luciferase promoter-reporter assays, ChIP-qPCR or CUT&RUN experiments to confirm HNF4α/HNF1α occupancy, CRISPRa activation studies in hepatocyte-derived cell lines or primary hepatocytes, quantitative PCR and western blot analyses of F7 expression, and coagulation assays to determine restoration of functional FVII activity.
In conclusion, this study provides a computationally derived, mechanistically informed framework suggesting that disruption of HNF4α/HNF1α regulatory architecture may contribute to reduced F7 transcription and that targeted promoter modulation could, in theory, enhance modeled gene activity. However, all conclusions remain predictive and contingent on experimental validation. The work is best interpreted as a systematic hypothesis-generation effort rather than evidence of therapeutic efficacy.
Dichiarazioni
Gli autori dichiarano di non avere conflitti di interessi.
Ringraziamenti
Gli autori ringraziano la Deanship of Graduate Studies and Scientific Research dell'Università di Bisha per aver sostenuto questo lavoro attraverso il programma di supporto alla ricerca Fast-Track. Inoltre, questo studio è finanziato tramite un contributo dell'Università Prince Sattam bin Abdulaziz, progetto numero (PSAU/2026/R/1448)
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Benchling | Benchling Inc. | Piattaforma web | Utilizzata per la progettazione di RNA guida CRISPR e l'analisi della sequenza del promotore. |
| Cas-OFFinder | Center for Genome Engineering | Versione corrente | Utilizzato per la previsione su scala genomica dei siti di taglio fuori bersaglio di CRISPR-Cas9. |
| CellDesigner | Systems Biology Institute | v4.4 | Utilizzato per la modellizzazione in silico della regolazione trascrizionale e simulazioni di CRISPRa. |
| ChromHMM | Broad Institute | Versione corrente | Utilizzato per la segmentazione e annotazione dello stato della cromatina. |
| CRISPOR | CRISPOR Team | Versione web corrente | Utilizzato per valutare l'efficienza dell'RNA guida e l'attività fuori bersaglio prevista. |
| CRISPRscan | CRISPRscan Development Team | Versione corrente | Utilizzato per stimare l'efficienza prevista del taglio CRISPR-Cas9. |
| Cytoscape | Cytoscape Consortium | v3.9.1 | Piattaforma per la visualizzazione e l'analisi di reti. |
| Database dbSNP | NCBI | Ultima versione disponibile | Utilizzato per identificare polimorfismi a singolo nucleotide noti all'interno del promotore F7. |
| Sistema dCas9-p300 CRISPRa (modello computazionale) | Non applicabile | Non applicabile | Attivatore epigenetico modellato computazionalmente, utilizzato solo per simulazioni; nessun reagente sperimentale impiegato. |
| Sistema dCas9-VP64 CRISPRa (modello computazionale) | Non applicabile | Non applicabile | Attivatore trascrizionale modellato computazionalmente, utilizzato solo per simulazioni; nessun reagente sperimentale impiegato. |
| Database del Progetto ENCODE | ENCODE Consortium | Ultima versione disponibile | Fonte di dati ChIP-seq, ATAC-seq, ipersensibilità al DNase I e modifiche degli istoni. |
| Sequenza del promotore F7 (GenBank) | National Center for Biotechnology Information (NCBI) | NG_009262.1 | Sequenza di riferimento del gene umano F7 utilizzata per il recupero e l'annotazione del promotore. |
| FIMO (Find Individual Motif Occurrences) | MEME Suite | v5.5.0 | Strumento computazionale utilizzato per analizzare il promotore F7 alla ricerca di siti di legame previsti per fattori di trascrizione. |
| GTEx Portal | GTEx Consortium | Versione 8 (v8) | Fonte di dati trascrittomici epatici (TPM) per analisi di correlazione. |
| Human Gene Mutation Database (HGMD) | HGMD Professional | Ultima versione disponibile | Utilizzato per identificare varianti del promotore associate a malattie. |
| ICE (Inference of CRISPR Edits) | Synthego Corporation | Versione web corrente | Utilizzato per modellare computazionalmente gli esiti previsti delle modifiche CRISPR. |
| Database JASPAR | JASPAR Consortium | Rilascio 2022 | Database di profili di legame dei fattori di trascrizione utilizzato per identificare i motivi di legame di HNF4α e HNF1A. |
| Plugin MCODE | Cytoscape | Versione corrente | Utilizzato per identificare moduli altamente connessi nelle reti regolatorie. |
| MEME Suite | MEME Suite Development Team | v5.5.0 | Pacchetto software per la scoperta di motivi e l'analisi della loro presenza. |
| Analisi della correlazione di Pearson | Algoritmo statistico | Non applicabile | Utilizzata per valutare le associazioni tra l'espressione di F7, HNF4A e HNF1A. |
| Traccia di conservazione PhastCons | UCSC Genome Browser | Allineamento di 100 vertebrati | Utilizzata per valutare elementi genomici conservati. |
| Traccia di conservazione PhyloP | UCSC Genome Browser | Allineamento di 100 vertebrati | Utilizzata per valutare la conservazione evolutiva a livello nucleotidico. |
| Segway | Hoffman Laboratory | Versione corrente | Utilizzato per la segmentazione del genoma e l'annotazione regolatoria. |
| Modello di riparazione HDR a singolo filamento (progettazione computazionale) | Non applicabile | Non applicabile | Progettato in silico per il ripristino del motivo del promotore; non sintetizzato sperimentalmente. |
| SpCas9 (modello computazionale) | Non applicabile | Non applicabile | Modello computazionale utilizzato per la progettazione di RNA guida HDR e simulazioni di editing. |
| Database STRING | STRING Consortium | v11.5 | Utilizzato per costruire reti di interazione proteina–proteina e reti regolatorie geniche. |
| UCSC Genome Browser | University of California, Santa Cruz | Ultima versione disponibile | Utilizzato per valutare la conservazione del promotore, l'annotazione genomica e le tracce epigenomiche. |
Riferimenti
- Peyvandi F, Duga S, Akhavan S, Mannucci PM. Rare coagulation deficiencies. Haemophilia. 2002;8(3):308-321.
- Mariani G, Bernardi F. Factor VII deficiency. Semin Thromb Hemost. 2009;35(4):400-6. doi:10.1055/s-0029-1225762.
- Napolitano M, Siragusa S, Mariani G. Factor VII deficiency: clinical phenotype, genotype and therapy. J Clin Med. 2017;6(4):38.
- Tourbih H, Harrach A, Bencharef H, Dehbi H, Oukkache B. Molecular aspects of rare coagulation factor deficiencies. Cureus. 2025;17(7):e89102.
- Carew JA, Pollak ES, High KA, Bauer KA. Severe factor VII deficiency due to a mutation disrupting an Sp1 binding site in the factor VII promoter. Blood. 1998;92(5):1639-1645.
- Shahbazi S, Mahdian R. Factor VII Gene Defects: Review of Functional Studies and Their Clinical Implications. Iran Biomed J 2019 May;23(3):165–174.
- Sladek FM. What are nuclear receptor ligands? Mol Cell Endocrinol. 2011;334(1-2):3-13.
- Garrison WD, Battle MA, Yang C, Kaestner KH, Sladek FM, Duncan SA. Hepatocyte nuclear factor 4 alpha is essential for embryonic development of the mouse colon. Gastroenterology. 2006;130(4):1207-1220.
- Bolotin E et al. Integrated approach for the identification of human hepatocyte nuclear factor 4alpha target genes using protein binding microarrays. Hepatology. 2010;51(2):642-653.
- Walesky C, Apte U. Role of hepatocyte nuclear factor 4α (HNF4α) in cell proliferation and cancer. Gene Expr. 2015;16(3):101-108.
- Parviz F, Matullo C, Garrison WD, Savatski L, Adamson JW, Ning G, et al. Hepatocyte nuclear factor 4alpha controls the development of a hepatic epithelium and liver morphogenesis. Nat Genet. 2003;34(3):292-296.
- Odom DT et al. Control of pancreas and liver gene expression by HNF transcription factors. Science. 2004;303(5662):1378-1381.
- Rowley CW, Staloch LJ, Divine JK, McCaul SP, Simon TC. Mechanisms of mutual functional interactions between HNF-4alpha and HNF-1alpha revealed by mutations that cause maturity onset diabetes of the young. Am J Physiol Gastrointest Liver Physiol. 2006;290(3):G466-475.
- Hirakawa MP, Krishnakumar R, Timlin JA, Carney JP, Butler KS. Gene editing and CRISPR in the clinic: current and future perspectives. Biosci Rep. 2020;40(4):BSR20200127.
- Belali T, Abomughaid M, Alhujaily M. The transcription factor HNF-4α: a key player in haematological disorders. Arch Med Sci. 2021;19(6):1646-1652.
- Barbon E, Pignani S, Branchini A, Bernardi F, Pinotti M, Bovolenta M. An engineered TALE-transcription factor rescues transcription of factor VII impaired by promoter mutations and enhances its endogenous expression in hepatocytes. Sci Rep. 2016;6:28304.
- Pignani S et al. Tailoring the CRISPR system to transactivate coagulation gene promoters in normal and mutated contexts. Biochim Biophys Acta Gene Regul Mech. 2019;1862(6):619-624.
- Arbini AA, Pollak ES, Bayleran JK, High KA, Bauer KA. Severe factor VII deficiency due to a mutation disrupting a hepatocyte nuclear factor 4 binding site in the factor VII promoter. Blood. 1997;89(1):176-182.
- Greenberg D, Miao CH, Ho WT, Chung DW, Davie EW. Liver-specific expression of the human factor VII gene. Proc Natl Acad Sci U S A. 1995;92(26):12347-12351.
- Andersson R, Sandelin A. Determinants of enhancer and promoter activities of regulatory elements. Nat Rev Genet. 2020;21(2):71-87.
- Birnbaum RY, Clowney EJ, Agamy O, Kim MJ, Zhao J, Yamanaka T, et al. Coding exons function as tissue-specific enhancers of nearby genes. Genome Res. 2012;22(6):1059-1068.
- Fulco CP et al. Activity-by-contact model of enhancer-promoter regulation from thousands of CRISPR perturbations. Nat Genet. 2019;51(12):1664-1669.
- Yin H et al. Therapeutic genome editing by combined viral and non-viral delivery of CRISPR system components in vivo. Nat Biotechnol. 2016;34(3):328-333.
- Chen Y et al. Chromatin accessibility: biological functions, molecular mechanisms and therapeutic application. Signal Transduct Target Ther. 2024;9(1):340.
- Deans JR et al. HNF4α isoforms regulate the circadian balance between carbohydrate and lipid metabolism in the liver. Front Endocrinol (Lausanne). 2023;14:1266527.
- Jones C, Avino M, Giroux V, Boudreau F. HNF4α acts as upstream functional regulator of intestinal Wnt3 and Paneth cell fate. Cell Mol Gastroenterol Hepatol. 2023;15(3):593-612.
- Taha EA, Lee J, Hotta A. Delivery of CRISPR-Cas tools for in vivo genome editing therapy: trends and challenges. J Control Release. 2022;342:345-361.
- Qiu S, Pan Y, Cui Y, et al. HNF4α improves hepatocyte regeneration by upregulating PXR. FASEB J. 2024;38(14):e23830.
- Avsec Ž et al. Effective gene expression prediction from sequence by integrating long-range interactions. Nat Methods. 2021;18(10):1196-1203.
- Zahraei M et al. CRISPR/dCas9-TET1-mediated epigenetic editing reactivates miR-200c in breast cancer cells. Sci Rep. 2025;15(1):31739.
- Mariani G, Herrmann FH, Bernardi F, Schved JF, Auerswald G, Ingerslev J. Clinical manifestations, management, and molecular genetics in congenital factor VII deficiency: the International Registry on Congenital Factor VII Deficiency (IRF7). Blood. 2000;96(1):374.