I modelli murini sono fondamentali per approfondire la comprensione dello sviluppo embrionale. Di seguito, descriviamo un protocollo per la colorazione di proteine e trascritti in embrioni murini fissati interi e il modo in cui analizzare quantitativamente la colorazione risultante in tre dimensioni. Queste tecniche consentono la visualizzazione e l'analisi di tipi cellulari e processi chiave nello sviluppo.
È richiesta un abbonamento a JoVE per visualizzare questo contenuto. Accedi o inizia la tua prova gratuita.
Articolo metodologico
Metodi ottimizzati per l'indagine dell'espressione proteica e trascrizionale durante lo sviluppo in embrioni di topo interi
167 visualizzazioni
⸱
11 settembre 2026
In questo articolo
Sommario
Abstract
I modelli murini hanno svolto un ruolo fondamentale nel progresso della nostra comprensione dello sviluppo embrionale. Analizzare l'espressione e la localizzazione di proteine e trascritti all'interno degli embrioni è essenziale per chiarire i meccanismi cellulari e molecolari alla base dello sviluppo e delle malattie. Tuttavia, le tecniche tradizionali utilizzate per analizzare trascritti e proteine negli embrioni murini presentano limitazioni. L'ibridazione in situ dell'RNA consente la colorazione in toto dei trascritti, ma non permette il multiplexing. Al contrario, la sezionatura degli embrioni consente la colorazione multiplex di bersagli, ma soltanto in due dimensioni (2D). Più recentemente, tecniche come RNAscope e la colorazione immunofluorescente sono state applicate a embrioni interi, permettendo il multiplexing dei bersagli in tre dimensioni (3D). Questi metodi consentono la mappatura di interazioni chiave, vie metaboliche e tipi cellulari necessari per lo sviluppo embrionale, superando i limiti delle tecniche tradizionali.
Qui descriviamo metodi ottimizzati per la colorazione in toto di embrioni di topo fissati al giorno embrionale (E) 8,5 e al giorno E9,5, utilizzando RNAscope o immunofluorescenza. Entrambi i metodi consentono la rilevazione multiplex di fino a 4 bersagli simultaneamente in un singolo embrione. Forniamo inoltre un metodo per combinare la colorazione mediante immunofluorescenza con RNAscope nello stesso embrione, al fine di visualizzare l'interazione tra proteine e trascritti durante lo sviluppo. Inoltre, descriviamo un flusso di lavoro per l'acquisizione confocale e l'analisi tridimensionale dell'espressione dei bersagli in tutto l'embrione e all'interno di specifici tipi cellulari dello sviluppo, utilizzando il software Zeiss Arivis Pro. Nel complesso, questi metodi permettono un'analisi completa di bersagli multiplex di proteine e trascritti in 3D, fornendo un sistema potente per studiare le interazioni cellulari e molecolari durante l'embriogenesi precoce e intermedia.
Introduzione
I modelli murini sono stati fondamentali per promuovere i progressi nella biologia dello sviluppo, poiché permettono di comprendere i processi dello sviluppo umano in vivo grazie all'omologia tra lo sviluppo murino e umano e alla possibilità di modulare l'espressione genica mediante tecniche chiave come Cre-LoxP o CRISPR/Cas91,2. Circa il 90% delle regioni genomiche è conservato tra topi e umani3, e topi e umani condividono molti processi dello sviluppo. Ad esempio, sia nei topi che negli umani il processo di embriogenesi segue una cronologia simile, che include la formazione di un zigote che evolve in un blastocisti, seguita dall'impianto e dalla gastrulazione4. Inoltre, lo sviluppo della maggior parte degli organi è simile tra topi e umani. Ad esempio, sia il cuore umano che quello murino seguono una sequenza simile di ripiegamento cardiaco, settazione di atri e ventricoli, formazione delle valvole e sviluppo del tratto di efflusso, fino a formare un cuore a quattro camere5. Pertanto, i cuori murini e umani, sia in fase di sviluppo che completamente formati, presentano una notevole somiglianza strutturale6,7.
Per studiare i processi che avvengono nello sviluppo normale e in quello patologico, sono state sviluppate numerose tecniche che permettono la visualizzazione spaziale di proteine e trascritti chiave. Tali tecniche includono la colorazione immunofluorescente e l'ibridazione in situ dell'RNA.
L'ibridazione in situ dell'RNA è stata descritta per la prima volta da Gall e Pardue8 e da John, Brinstall e Jones, nel 19699, e da Buongiorno-Nardelli e Amaldi10 nel 1970. Questa tecnica viene utilizzata per analizzare l'espressione dei trascritti nei tessuti8. In breve, vengono selezionati sonde contenenti una sequenza complementare di RNA al bersaglio desiderato e marcate con indicatori per la rilevazione. Tali marcatori includono etichette radioattive, biotina o digossigenina. I campioni fissati vengono resi permeabili per consentire la penetrazione della sonda, dopodiché la sonda viene ibridata al tessuto. I tessuti possono quindi essere direttamente immaginati se marcati radioattivamente, oppure i marcatori possono essere visualizzati mediante anticorpi coniugati con fosfatasi alcalina o con un colorante fluorescente. L'ibridazione in situ dell'RNA presenta il vantaggio di poter colorare campioni interi per la localizzazione tridimensionale11. Tuttavia, è generalmente limitata dalla scarsa capacità di multiplexing superiore a 2 bersagli, a meno che non si utilizzino tecniche ottimizzate con applicazioni molto specifiche, oppure si ricorra all'ibridazione del DNA, come nel caso della M-FISH, utilizzata per l'etichettatura fluorescente dei cromosomi12,13.
L'immunofluorescenza, sviluppata per la prima volta nel 1941 da Coons et al.14,15, è un metodo per la rilevazione di proteine bersaglio in campioni fissati o congelati. In breve, i campioni vengono bloccati per ridurre il legame non specifico alle aree non bersaglio del tessuto. Successivamente, un anticorpo primario specifico per un antigene bersaglio viene incubato con i campioni. Gli anticorpi primari possono essere direttamente coniugati a un colorante o proteina fluorescente oppure possono essere a loro volta riconosciuti da un anticorpo secondario coniugato a una molecola fluorescente, specifico per la specie in cui è stato prodotto l'anticorpo primario. Il vantaggio dell'uso di anticorpi secondari rispetto a anticorpi primari direttamente coniugati è l'amplificazione del segnale, che porta a una maggiore sensibilità. Possono essere utilizzati più anticorpi primari prodotti in diverse specie per la rilevazione multiplex del bersaglio, impiegando anticorpi direttamente coniugati o anticorpi secondari coniugati a fluorofori con spettri di eccitazione ed emissione differenti.
Le tecniche tradizionali come l'ibridazione in situ per RNA e l'immunofluorescenza presentano limitazioni. Tipicamente, l'ibridazione in situ per RNA consente la rilevazione di un singolo bersaglio in un campione, rendendo estremamente limitata l'analisi delle interazioni tra diversi tipi cellulari e vie di segnalazione. Inoltre, l'immunofluorescenza viene tradizionalmente eseguita su sezioni di tessuto piuttosto che in preparati interi (whole-mount), limitando la risoluzione spaziale a 2D. Tecniche più recenti si sono concentrate sulla rilevazione multiplex dei bersagli in sistemi 3D. L'ottimizzazione dei protocolli di immunofluorescenza ha permesso l'utilizzo di questa tecnica su preparati interi16. Inoltre, sono state sviluppate tecniche in grado di rilevare in multiplex i trascritti mediante sonde marcate con fluorocromi, in modo analogo all'immunofluorescenza.
RNAscope è stato descritto per la prima volta nel 2012 da Wang et al. Si basa sulla tecnologia di ibridazione in situ per RNA17, che consente l'identificazione spaziale dei trascritti in campioni fissati. In breve, i campioni fissati vengono resi permeabili, permettendo l'infiltrazione di sonde bersaglio che si legano a sequenze complementari dei trascritti. Le sonde RNAscope presentano una "progettazione a doppio Z" costituita da una regione specifica per una sequenza di 18–25 paia di basi dell'RNA bersaglio, una regione terminale contenente 14 paia di basi e una regione spacer che collega due "sonde Z". Le due regioni terminali insieme formano una regione di 28 pb a cui si lega un pre-amplificatore. Le coppie di sonde Z legate vengono quindi amplificate tramite il legame di una serie di amplificatori che si attaccano ai siti presenti sul pre-amplificatore. Gli amplificatori possono essere specificamente rilevati utilizzando sonde marcate con marcatori fluorescenti o con perossidasi di rafano (HRP). L'idea alla base della progettazione a doppio Z delle sonde è quella di impedire l'amplificazione di sonde non legate, riducendo così l'amplificazione non specifica, mentre l'uso di più amplificatori mira ad aumentare la sensibilità. Il vantaggio di RNAscope rispetto all'ibridazione in situ per RNA è la possibilità di rilevare contemporaneamente più trascritti in un singolo campione mediante l'uso di marcatori fluorescenti distinti per ciascun bersaglio. RNAscope è stato ampiamente utilizzato in sezioni di campioni fissati in formalina e inclusi in paraffina, consentendo il rilevamento spaziale dei trascritti in 2D18. Studi più recenti hanno descritto la colorazione RNAscope in preparato intero in embrioni di topo, permettendo l'analisi tridimensionale di processi chiave dello sviluppo19.
In questo studio, descriviamo metodi ottimizzati per la colorazione in toto di embrioni di topo fissati a 8,5 giorni (E8.5) e 9,5 giorni (E9.5) mediante ibridazione in situ RNAscope e immunofluorescenza. Questo protocollo illustra un metodo rivisto per combinare immunofluorescenza e RNAscope, efficace per embrioni interi a E8.5/E9.5, che consente di aggiungere un ulteriore canale alla colorazione RNAscope in toto integrando una sonda RNAscope aggiuntiva con il fluorocromo Opal 780, e descrive dettagliatamente un metodo ampiamente applicabile per l'analisi di embrioni colorati. Questi metodi possono essere utilizzati per approfondire la conoscenza di processi dello sviluppo fondamentali, come la migrazione cellulare e i percorsi di segnalazione, permettendo la visualizzazione multiplex fino a 4 bersagli proteici e trascritti mediante colorazione immunofluorescente e RNAscope, nonché l'analisi quantitativa tridimensionale in embrioni di topo interi a E8.5/E9.5 durante lo sviluppo.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Protocollo
Tutti gli esperimenti sugli animali sono stati eseguiti nel rispetto della legge britannica sugli animali (procedure scientifiche) del 1986 e approvati dal comitato di revisione del benessere animale dell'Università di Oxford e dal Ministero dell'Interno (licenza del progetto PP7967396).
1. Dissezione, disidratazione e conservazione di embrioni di topo a 8,5 e 9,5 giorni post-fecondazione
- Eutanasia femmine gravide utilizzando un metodo approvato al giorno 8,5 o 9,5 di gestazione.
NOTA: I topi utilizzati in questo studio sono stati soppressi mediante dislocazione cervicale, seguita dalla conferma della morte tramite esanguinamento. L'esanguinamento viene eseguito praticando un'incisione nei ventricoli, al fine di favorire l'emorragia. Altri metodi, come l'inalazione di CO2, possono essere utilizzati, ma non sono stati testati in questo protocollo. - Aprire innanzitutto l'addome praticando un'incisione attraverso la cute e successivamente attraverso la parete addominale.
NOTA: detergere i topi con etanolo al 70% per ridurre la desquamazione e la contaminazione batterica. Quando si apre la parete addominale, è importante tirare la parete lontano dall'addome, quindi praticare una piccola incisione. Tagliare la parete addominale a forma di V, evitando di tagliare involontariamente l'utero. - Rimuovere l'utero tagliando nel punto in cui l'utero si collega alla vagina. Per entrambe le corna uterine, staccare l'utero dal grasso addominale, effettuando piccole incisioni fino a raggiungere l'ovaio.
NOTA: è consigliabile annotare la posizione di ciascun embrione all'interno dell'utero. Dissezionare l'ovaio insieme all'utero per aiutare a mantenere l'orientamento. - Tagliare singolarmente un embrione dal corno uterino, insieme all'utero circostante, e collocarlo in una piastra contenente 1× Soluzione salina basica di Hanks con 5 mM EDTA
- Utilizzando pinzette fini, staccare delicatamente l'utero dall'embrione, dalla placenta e dalla decidua che circonda entrambi.
- Identificare il punto in cui la placenta si incontra con la parte della decidua materna che circonda l'embrione; dovrebbe esserci una lieve differenza di colore tra queste due sezioni. Separare con attenzione l'embrione tagliando attraverso la decidua materna per staccare la placenta e mettere in evidenza l'embrione.
- Separare delicatamente l'embrione, insieme al sacco vitellino, dai tessuti rimanenti. Utilizzando pinzette fini, rimuovere il sacco vitellino che circonda l'embrione. Rimuovere l'amnios. Contare i somiti per determinare lo stadio embrionale esatto.
NOTA: Il sacco vitellino circonda l'embrione ed è più spesso e opaco. L'amnios è sottile, trasparente e aderisce strettamente all'embrione. Deve essere rimosso con attenzione per garantire la penetrazione dei sonde/anticorpi in fasi successive. Negli embrioni più sviluppati, è possibile praticare un piccolo foro nella testa con pinzette fini per evitare il trattenimento della sonda nei ventricoli cerebrali in via di sviluppo. A questo punto è fondamentale rimuovere il maggior quantitativo possibile di sacco vitellino. Il sacco vitellino residuo presenta una fluorescenza intensa quando vengono utilizzati anticorpi secondari anti-topo. - Facoltativo: conservare il sacco vitellino per il genotipaggio lavandolo in 500 µL di PBS o etanolo al 70%, a seconda del genotipaggio successivo, in un tubo Eppendorf da 1,5 mL per rimuovere il sangue contaminante. Trattenere il sacco vitellino nel PBS utilizzando pinzette fini e agitare manualmente. Prendere il sacco vitellino lavato e collocarlo in un tubo Eppendorf da 1,5 mL pulito o in una piastra per genotipaggio. Conservare fino a 4 settimane a -20 °C oppure procedere con la tecnica di estrazione del DNA preferita.
- Utilizzando una pipetta Pasteur in polietilene a bassa densità (LDPE) da 2 mL, prelevare delicatamente l'embrione e trasferirlo in un tubo Eppendorf rotondo da 2 mL contenente 1 mL di paraformaldeide (PFA) al 4%, appena preparata o proveniente da stock congelato, avendo cura di aggiungere il minimo quantitativo possibile di mezzo di dissezione alla PFA.
NOTA: Durante la dissezione di embrioni a 9,5 giorni, tagliare l'estremità della pipetta di Pasteur con un angolo obliquo per aumentare le dimensioni dell'apertura. Questo passaggio è importante per evitare danni all'embrione durante la pipettaggio. È fondamentale utilizzare tubi Eppendorf da 2 mL con fondo rotondo per impedire che l'embrione rimanga intrappolato nel fondo del tubo e consentirne un recupero più agevole. Evitare cicli ripetuti di congelamento-scongelamento del PFA.
ATTENZIONE: Il PFA è tossico e cancerogeno. Utilizzare idonei dispositivi di protezione individuale (DPI) e non inalare né ingerire. Il PFA in polvere è pericoloso se inalato; pertanto, deve essere preparato in una cappa aspirante. - Incubare l'embrione in PFA al 4% per 16–24 h a 4 °C con oscillazione delicata, con i tubi disposti ad angolo retto rispetto alla direzione dell'oscillazione.
- Disidratare l'embrione utilizzando lavaggi in una serie di metanolo. Utilizzando pipette Pasteur in polietilene (LDPE) e avendo cura di non aspirare l'embrione, rimuovere il PFA e aggiungere 1 mL di PBS. Lavare per 10 minuti a temperatura ambiente (RT) con movimento delicato di oscillazione, posizionando i tubi su 90° al piano di oscillazione. Ripetere per i lavaggi al 25%, 50%, 75% e 2× metanolo al 100% in PBS
- Sostituire l'ultimo lavaggio con metanolo al 100% con 1,5 mL di metanolo fresco al 100% e conservare a -20 °C.
NOTA: I campioni possono essere conservati per anni a -20 °C. Prestare attenzione a evitare l'evaporazione.
ATTENZIONE: Il metanolo è infiammabile e tossico. Indossare dispositivi di protezione individuale adeguati e conservare in un armadio per liquidi infiammabili. Non inalare né ingerire.
2. Colorazione di embrioni interi di E8,5 ed E9,5 per proteine mediante immunofluorescenza
NOTA: Tutti i passaggi di lavaggio vengono eseguiti con un volume di 1 mL in una provetta Eppendorf con fondo rotondo da 2 mL. Eseguire i lavaggi di 1 mL agitando delicatamente e mantenendo le provette a 90° rispetto al piano dell'oscillazione. Rimuovere e sostituire il liquido utilizzando una pipetta Pasteur in LDPE da 2 mL, avendo cura di non aspirare l'embrione. Quando si utilizzano embrioni E9.5, tagliare la punta della pipetta Pasteur per evitare danni all'embrione in caso di aspirazione accidentale. Diluire il metanolo in PBS. Gli embrioni possono essere colorati singolarmente o in gruppo in una provetta contenente fino a 12 embrioni raggruppati. Per embrioni E9.5: in una singola provetta è possibile colorare fino a 2 condizioni diverse. Se si utilizzano condizioni multiple, tagliare la coda di uno dei gruppi in modo da poterli distinguere durante l'acquisizione delle immagini.
- Recuperare gli embrioni dallo stoccaggio a -20 °C e portarli alla temperatura ambiente (RT) di 20–26 °C per 10–20 min. Assicurarsi che gli embrioni abbiano un numero simile di somiti per garantire il confronto tra stadi di sviluppo equivalenti.
- Sbiancare e permeabilizzare gli embrioni in una soluzione di metanolo al 100%: dimetilsolfossido (DMSO): perossido di idrogeno al 30% in rapporto 4:1:1 per 2 h.
ATTENZIONE: Il perossido di idrogeno è corrosivo e irritante. Può causare gravi danni agli occhi ed è nocivo se ingerito. In caso di contatto con gli occhi, sciacquare con acqua per diversi minuti. Il perossido di idrogeno è pericoloso per gli organismi acquatici; smaltirlo in un impianto autorizzato allo smaltimento dei rifiuti. Indossare idonei dispositivi di protezione individuale (DPI), inclusa la protezione oculare. Non ingerire. - Riscaldare preventivamente il blocco termico a 98 °C e preparare il buffer di svelamento del citrato diluendo 100 µL di buffer di svelamento del citrato in 10,7 mL di acqua distillata.
- Riidratare i campioni sciacquandoli in metanolo al 70%, quindi lavandoli in metanolo al 50%, metanolo al 25% e infine in PBS per 10 min ciascuno a temperatura ambiente con agitazione.
- Riscaldare preventivamente il buffer di svelamento del citrato a 98 °C utilizzando il blocco termico preriscaldato per almeno 20 minuti. Lavare gli embrioni nel buffer di svelamento del citrato per 3 × 10 min a temperatura ambiente.
- Dopo i lavaggi a temperatura ambiente, aggiungere il buffer di svelamento del citrato preriscaldato agli embrioni e riscaldare nel blocco termico a 98 °C per 10 min. Rimuovere dal calore e lasciare raffreddare per almeno 40 min.
NOTA: Non utilizzare il buffer di svelamento del citrato per il recupero dell'antigene in embrioni E8.5, poiché può causare la dissociazione degli embrioni. Gli embrioni possono diventare appiccicosi in presenza del buffer di svelamento del citrato; pertanto, mantenere i lavaggi fermi per evitare danni agli embrioni dovuti all'aggregazione. - Lavare gli embrioni per 3 × 10 min in PBS + 0,1% Triton-X a temperatura ambiente con agitazione. Bloccare gli embrioni per 16–24 h in almeno 150 µL/tubo di PBS + 0,1% Triton-X + 10% siero normale di asino a 4 °C con agitazione.
- Preparare gli anticorpi primari diluendoli in PBS + 0,1% Triton-X + 10% siero normale di asino alle concentrazioni raccomandate 1 h prima di applicarli sugli embrioni e mantenerli a 4 °C.
- Rimuovere la soluzione di blocco dagli embrioni e aggiungere almeno 150 µL/tubo della soluzione anticorpale diluita. Incubare per 1–3 giorni a 4 °C con agitazione.
NOTA: Gli anticorpi primari possono essere utilizzati in multiplex purché ciascun anticorpo sia stato prodotto in una specie diversa. L'uso di anticorpi prodotti in topo e successivi anticorpi secondari anti-topo può causare una marcatura non specifica intensa. In alternativa, in alcuni casi, anticorpi primari della stessa specie possono essere utilizzati in multiplex, a condizione che appartengano a isotipi diversi e siano abbinati ad anticorpi secondari specifici per isotipo. - Sciacquare gli embrioni in PBS + 0,1% Triton-X, quindi lavarli per 6 × 30 min in PBS + 0,1% Triton-X a temperatura ambiente con agitazione.
- Bloccare l'anticorpo secondario diluendo gli anticorpi secondari coniugati fluorescenti appropriati e il DAPI (o un marcatore nucleare alternativo) in 0,1% Triton-X + 10% siero normale di asino alle concentrazioni raccomandate 1 h prima di applicarli sugli embrioni a 4 °C al buio.
- Rimuovere il liquido di lavaggio e aggiungere la soluzione anticorpale secondaria diluita agli embrioni, quindi incubare per 16–24 h a 4 °C con agitazione al buio.
NOTA: Si raccomanda l'uso di anticorpi secondari coniugati fluorescenti costituiti da frammenti F(ab) piuttosto che da anticorpi interi. I frammenti F(ab) sono più piccoli e quindi consentono una migliore penetrazione nei tessuti; l'assenza della regione Fc contribuisce a ridurre il fondo non specifico. - Sciacquare gli embrioni in PBS + 0,1% Triton-X, quindi lavarli per 6 × 30 min in PBS + 0,1% Triton-X a temperatura ambiente con agitazione al buio. Conservare fino a 4 settimane in PBS + 0,1% Triton-X a 4 °C al buio.
3. Colorazione di embrioni interi di E8.5 ed E9.5 per trascritti mediante RNAscope
NOTA: Tutti i passaggi di lavaggio hanno un volume di 1 mL ed avvengono in una provetta Eppendorf da 2 mL. Eseguire i lavaggi da 1 mL con movimento oscillatorio delicato, mantenendo le provette a 90° rispetto al piano dell'oscillazione. Rimuovere e sostituire il liquido utilizzando una pipetta Pasteur in LDPE da 2 mL, avendo cura di non aspirare l'embrione. Quando si utilizzano embrioni E9.5, tagliare l'estremità della pipetta Pasteur per evitare danni all'embrione in caso di aspirazione accidentale. Il metanolo deve essere diluito con PBS. Accendere l'incubatore per ibridazione a 40 °C, predisponendo sul fondo un tessuto inumidito, prima di iniziare. Gli embrioni possono essere colorati singolarmente o in gruppo all'interno di una stessa provetta, con un massimo di 12 embrioni raggruppati. Per embrioni E9.5: in una singola provetta è possibile colorare fino a 2 condizioni diverse. Se si utilizzano condizioni multiple, tagliare la coda di uno dei gruppi in modo da poterli distinguere successivamente durante l'acquisizione delle immagini.
- Preparare il banco, le pipette e il portaprovette pulendoli con etanolo al 70%, seguito da una soluzione di decontaminazione anti-RNasi.
- Riidratare gli embrioni attraverso una serie graduale di metanolo diluito in PBS: 75%, 50%, 25%, PBS e PBS + 0,1% Tween 20, per 5 minuti per ogni passaggio con movimento oscillatorio delicato.
- Permeabilizzare gli embrioni incubandoli in circa 75 µL (3 gocce) di proteasi III per 20 min a temperatura ambiente (RT) con movimento oscillatorio verticale.
NOTA: Il tempo di permeabilizzazione può essere ottimizzato in base allo stadio/alla dimensione dell’embrione. 20 minuti sono adatti per embrioni E8.5/E9.5, ma potrebbero essere necessarie incubazioni più lunghe per visualizzare strutture più profonde negli embrioni E9.5. Permeabilizzazioni troppo prolungate possono causare la dissociazione degli embrioni. - Lavare gli embrioni in PBS + 0,01% Tween 20 per 3 × 5 min.
- Preparare le sonde RNAscope mettendo circa 150 µL (circa 6 gocce) per provetta di sonde C1 in una provetta Eppendorf. Diluire le sonde C2–C4 nella sonda C1 in un rapporto 1:50 e incubare in posizione verticale in un forno di ibridazione a 40 °C per 10 min prima di applicarle sugli embrioni.
NOTA: Per ogni set di sonde RNAscope in un esperimento, ‘C’ indica la designazione del canale. È necessaria una sonda C1, poiché tutte le altre sonde vengono diluite in essa. Assicurarsi di utilizzare una sola sonda per ogni designazione di canale in ogni miscela. Le miscele di sonde possono essere riutilizzate almeno una volta se conservate a 4 °C per un massimo di 6 settimane. - Rimuovere l’ultimo lavaggio e aggiungere 150 µL di miscela di sonde a ogni provetta di embrioni. Incubare in posizione verticale in un forno di ibridazione per 16–24 h a 40 °C.
- Rimuovere la miscela di sonde e lavare in tampone 0,2× Saline-Sodium Citrate (SSC) + 0,1% Tween 20 per 3 × 8 min a temperatura ambiente.
- Fissare ulteriormente gli embrioni in PFA al 4% a temperatura ambiente con movimento oscillatorio delicato, posizionando le provette a 90° rispetto al piano di oscillazione.
- Lavare in tampone 0,2× SSC + 0,1% Tween 20 per 3 × 8 min a temperatura ambiente.
- Incubare i campioni in circa 150 µL (6 gocce)/provetta del reagente Amp1 per 30 min a 40 °C in un forno di ibridazione, mantenendo le provette in posizione verticale.
- Lavare in tampone 0,2× SSC + 0,1% Tween 20 per 3 × 8 min a temperatura ambiente.
- Incubare i campioni in circa 150 µL (6 gocce)/provetta del reagente Amp2 per 30 min a 40 °C in un forno di ibridazione, mantenendo le provette in posizione verticale.
- Lavare in tampone 0,2× SSC + 0,1% Tween 20 per 3 × 8 min a temperatura ambiente.
- Incubare i campioni in circa 150 µL (6 gocce)/provetta del reagente Amp3 per 15 min a 40 °C in un forno di ibridazione, mantenendo le provette in posizione verticale.
- Lavare in tampone 0,2× SSC + 0,1% Tween 20 per 3 × 8 min a temperatura ambiente.
- Incubare in 150 µL (6 gocce) di HRP-C1 per 15 min a 40 °C in posizione verticale in un forno di ibridazione. Lavare in tampone 0,2× SSC + 0,1% Tween 20 per 3 × 8 min a temperatura ambiente.
- Incubare i campioni con un fluorocromo diluito in tampone TSA per 30 min a 40 °C in un forno di ibridazione, mantenendo le provette in posizione verticale.
NOTA: I fluorocromi RNAscope possono essere utilizzati con diverse sonde. TSA-vivid 570 è il più intenso, seguito da TSA-vivid 650 e poi da TSA-vivid 520. Scegliere i fluorocromi in base all’abbondanza attesa della sonda. - Lavare in tampone 0,2× SSC + 0,1% Tween 20 per 3 × 8 min a temperatura ambiente.
- Al buio, incubare i campioni in circa 150 µL (6 gocce)/provetta del reagente HRP-blocker per 15 min a 40 °C in un forno di ibridazione, mantenendo le provette in posizione verticale.
- Lavare in tampone 0,2× SSC + 0,1% Tween 20 per 3 × 8 min a temperatura ambiente.
NOTA: Il protocollo può essere interrotto in questo punto per 16–24 h lasciando gli embrioni nell’ultimo lavaggio a temperatura ambiente. - Ripetere i passaggi 3.16–3.20 per ciascuna delle sonde C2–C4, se utilizzate, sostituendo HRP-C1 con HRP-C2/C3/C4 secondo necessità. Utilizzare un fluorocromo diverso per ogni sonda separata.
NOTA: Se si utilizzano sonde C4, è necessario il kit accessorio RNAscope 4-plex e il fluorocromo Opal 780. Opal 780 deve essere utilizzato solo in caso di moltiplicazione a 4 sonde ed è consigliabile impiegarlo per ultimo, poiché è sensibile alla degradazione. Nella scelta dei fluorocromi, è importante considerare le capacità della piattaforma microscopica che si intende utilizzare. Verificare sempre che il sistema di imaging disponga di lunghezze d’onda di eccitazione, filtri di emissione e sensibilità del rivelatore adeguati per tutte le sonde impiegate. Quando si esegue la colorazione con Opal 780, sostituire i passaggi 3.17–3.19 con i seguenti:- Incubare i campioni in 150 µL/provetta di TSA-DIG (diluito 1:100 in tampone TSA) per 30 min a temperatura ambiente con movimento oscillatorio delicato.
- Lavare in tampone 0,2× SSC + 0,1% Tween 20 per 3 × 8 min a temperatura ambiente.
- Al buio, incubare i campioni in circa 150 µL (6 gocce)/provetta del reagente HRP-blocker per 15 min a 40° in un forno di ibridazione, mantenendo le provette in posizione verticale.
- Lavare in tampone 0,2× SSC + 0,1% Tween 20 per 3 × 8 min a temperatura ambiente.
- Incubare i campioni in 150 µL/provetta di Opal Polaris 780 diluito in Antibody Diluent/Block per 45 min a 40 °C in un forno di ibridazione, mantenendo le provette in posizione verticale.
- Al buio, incubare i campioni in circa 150 µL di DAPI diluito in tampone 0,2× SSC + 0,1% Tween 20 (concentrazione lavorativa 1 µg/mL) per 16–24 h a 4 °C con movimento oscillatorio delicato, mantenendo le provette in posizione verticale.
- Lavare in tampone 0,2× SSC + 0,1% Tween 20 per 3 × 8 min a temperatura ambiente. Conservare i campioni a breve termine in PBS a 4 °C.
4. Colorazione combinata RNAscope e immunofluorescenza in embrioni interi di E8.5
- Seguire i passaggi 3.1–3.21 del protocollo RNAscope.
NOTA: La riduzione della durata del passaggio di permeabilizzazione nel protocollo RNAscope potrebbe migliorare le prestazioni dell'anticorpo nell'immunofluorescenza. - Lavare i campioni per 16–24 h in 1 mL di buffer 0.2× SSC + 0.1% Tween 20 a temperatura ambiente con movimento oscillante.
- Seguire i passaggi 2.7–2.12 del protocollo di immunofluorescenza.
5. Preparazione di embrioni interi in montaggio completo per l'analisi mediante microscopia confocale a scansione puntuale o a disco rotante
- Dopo la colorazione, utilizzando una pipetta Pasteur in PEAD, aspirare delicatamente l'embrione e trasferirlo in una camera per microscopia multipozzetto o in una vetrino con cavità, avendo cura di evitare che l'embrione si secchi. Se necessario, orientare l'embrione come desiderato, avendo cura di non danneggiare il campione.
NOTA: I vetrini con cavità sono utili per garantire l'orientamento degli embrioni, ma possono causare compressione degli embrioni e danni ai tessuti. I vetrini per imaging con pozzetti sono più delicati sugli embrioni, ma possono determinare una variabilità nell'orientamento dell'immagine e potrebbero introdurre artefatti legati ai bordi dei pozzetti. - Facoltativo – Schiarimento del tessuto: rimuovere delicatamente l'ultimo lavaggio dall'embrione e aggiungere fino a 200 µL di soluzione CUBIC-R nella piastra per imaging a temperatura ambiente. Mantenere l'embrione in una singola incubazione con CUBIC-R per un minimo di 40 minuti prima dell'imaging. I campioni trasparentizzati devono essere analizzati nella stessa soluzione CUBIC-R utilizzata per l'incubazione.
ATTENZIONE: CUBIC-R è tossico se inalato e può causare irritazione agli occhi e alla pelle. Evitare l'inalazione e utilizzare idonei dispositivi di protezione individuale durante la manipolazione.
NOTA: Gli embrioni diventano completamente trasparenti poco dopo l'esposizione a CUBIC-R. Aggiungere CUBIC-R direttamente nella piastra di imaging solo dopo aver orientato gli embrioni, facendo attenzione a non perderli. Si verifica un parziale annullamento della trasparenza se CUBIC-R viene rimosso dall'embrione e sostituito con PBS. - Se non si esegue la chiarificazione del tessuto, aggiungere PBS nei pozzetti per evitare che gli embrioni si secchino eccessivamente. Se si utilizza un vetrino con cavità, coprire il vetrino con un coprioggetto #1.5. Aggiungere un coperchio al vetrino multi-cavità per imaging.
NOTA: Gli embrioni possono essere analizzati mediante una vasta gamma di microscopi ottici. A causa dello spessore del campione, è fondamentale scegliere un microscopio in grado di effettuare immagini a una profondità adeguata. Selezionare un obiettivo appropriato per la struttura di interesse. Un obiettivo 10x con bassa apertura numerica consente di ottenere una buona visione d'insieme della colorazione dell'intero embrione, ma potrebbe essere necessario un obiettivo con maggiore ingrandimento e apertura numerica per risolvere strutture più piccole o più profonde ad alta risoluzione. Gli embrioni talvolta possono muoversi nel piatto di imaging, introducendo errori; pertanto, è importante ridurre il tempo di acquisizione il più possibile.
6. Analisi dei nuclei per conteggi e intensità del segnale
NOTA: questo protocollo descrive l'analisi dei nuclei mediante Zeiss Arivis Pro; analisi simili potrebbero essere possibili utilizzando altri programmi di analisi delle immagini. Funziona meglio con campioni di tipo nucleare, ad esempio trascritti o proteine nucleari. Se si analizzano proteine non nucleari, potrebbe essere utile utilizzare un colorante per visualizzare la struttura cellulare, ad esempio CellMask, che colora le membrane cellulari, ed esaminare l'espressione dei marcatori all'interno dell'intera cellula.
- Convertire i file di imaging in formato SIS utilizzando il convertitore Zeiss Arivis SIS. Aprire il convertitore e selezionare 'Aggiungi file', quindi 'Sfoglia cartella'. Selezionare la cartella di origine delle immagini. Selezionare la conversione 1:1. Scegliere la directory di destinazione e selezionare 'avvia conversione'.
- Importare i file SIS in Zeiss Arivis Pro selezionando 'file', quindi 'apri' e infine scegliendo il file SIS desiderato.
- Preparare i dati per l'analisi tramite pipeline ruotando le immagini. A tale scopo, selezionare 'Dati' e quindi 'Galleria delle trasformazioni'. Selezionare la funzione 'rotazione' e ruotare l'embrione in modo che la regione di interesse possa allinearsi in un rettangolo rigido.
- Ritaglia le regioni di interesse selezionando 'Dati', quindi 'Galleria delle trasformazioni' e scegliendo l'opzione 'Ritaglia'. Trascina i bordi per ritagliare l'area di interesse e seleziona 'Ok'.
NOTA: Per la regione cefalica negli embrioni a E8.5, ritagliare l'immagine includendo la testa, tagliando vicino alla tacca posta in prossimità della vescicola otica. Per la regione cardiaca negli embrioni a E8.5, ritagliare l'immagine dalla zona al di sotto della tacca vicina alla vescicola otica fino all'estremità inferiore del tubo cardiaco. Quando si ritagliano immagini ruotate, escludere le aree nere generate come artefatto della rotazione. - Avviare una nuova pipeline selezionando 'Analisi' e poi 'Pannello di analisi'. Selezionare 'nuova pipeline'.
- Input ROI: Impostare l'ROI su "set di immagini corrente", i canali su "Tutti i canali" e la scala al "100%". Assicurarsi che sia selezionata l'opzione "includi Z".
NOTA: Le immagini possono essere ridimensionate (ad esempio al 50%) se sono troppo grandi o se l'elaborazione è troppo lenta; ciò ridurrà la risoluzione delle immagini. - Individuare i nuclei (marcatore #1) utilizzando lo strumento di ricerca di blob: selezionare «Aggiungi operazione», quindi cercare «Ricerca di blob». Nel canale, selezionare il canale contenente il marcatore dei nuclei. Impostare il diametro a 6 µm e ottimizzare la soglia di probabilità in base all'intensità della colorazione. I nuclei nel piano devono essere rilevati con un'adeguata separazione tra i nuclei stessi. Impostare la sensibilità di suddivisione: il 55% rappresenta un valore ragionevole per la maggior parte dei campioni. Impostare la 'Normalizzazione' al primo punto temporale. Impostare il nome di output, ad esempio, Rilevamento di aggregati (nuclei). Gli oggetti rilevati possono essere visualizzati selezionando l'icona 'occhio' nella barra superiore dell'operazione.
- Trova l'espressione del marcatore #2 utilizzando lo strumento di ricerca dei blob: seleziona "Aggiungi operazione", quindi cerca "Ricerca blob". Nel canale, seleziona il canale contenente il marcatore per i nuclei. Imposta il diametro su 6 µm e ottimizzare la soglia di probabilità in base all'intensità della colorazione. I "blob" positivi per il marcatore n. 2 nel piano devono essere rilevati con un'adeguata separazione. Impostare la sensibilità di suddivisione: il 55% rappresenta un valore ragionevole per la maggior parte dei campioni. Impostare la "Normalizzazione" al primo punto temporale. Impostare il nome di output, ad esempio, Rilevamento blob (canale 2). Gli oggetti rilevati possono essere visualizzati selezionando l'icona "occhio" nella barra superiore dell'operazione.
- Trova l'espressione del marcatore #3 utilizzando lo strumento di individuazione dei blob: seleziona "Aggiungi operazione", quindi cerca "Individuazione dei blob". Nel canale, seleziona il canale contenente il marcatore dei nuclei. Imposta il diametro su 6 µm e ottimizzare la soglia di probabilità in base all'intensità della colorazione. I "blob" positivi per il marcatore #3 nel piano devono essere rilevati con un'adeguata separazione. Impostare la sensibilità di suddivisione. Il valore del 55% è ragionevole per la maggior parte dei campioni. Impostare la "Normalizzazione" su µ first punto temporale. Impostare il nome dell'output, ad esempio Rilevamento blob (canale 3). Gli oggetti rilevati possono essere visualizzati selezionando l'icona 'occhio' nella barra superiore dell'operazione.
- Facoltativo: filtro per volume – Se nell'immagine è presente molta debris, è possibile utilizzare un filtro per volume per rimuovere gli artefatti. Selezionare "Aggiungi operazione", quindi cercare "Filtro per caratteristiche dell'oggetto". Impostare l'input su "Individuazione aggregati (nuclei)" (o un altro nome di insieme del passaggio 6.7). Impostare "è di tipo" su "qualsiasi". Nel menu a tendina, selezionare Volume (volume) e impostarne il valore su > 6 µm3. Selezionare «Aggiungi filtro». Nel menu a discesa, selezionare Volume (volume) e impostare il valore su <3000 µm3. Assegnare un nome all'output, ad esempio 'nuclei'. Eseguire il pipeline fino a questo punto selezionando il pulsante con le tre linee nel modulo e facendo clic su 'esegui pipeline fino a qui'.
NOTA: I filtri volumetrici possono essere utilizzati anche per gli altri canali, se necessario. Ottimizzare i valori maggiore di e minore di per assicurare la selezione di tutti gli oggetti positivi, escludendo al contempo i detriti. - Per identificare i nuclei positivi per un ulteriore marcatore, utilizzare lo strumento di intersezione. Selezionare "Aggiungi operazione" e individuare lo strumento "compartimenti". Nella prima casella a discesa, aggiungere l'output relativo ai nuclei (ad esempio, individuatore di aree (nuclei) o "nuclei" filtrati per volume) e assicurarsi che il pulsante alla sinistra della casella sia selezionato. Nella casella a discesa secondaria, selezionare il canale desiderato (ad esempio, individuatore di aree (canale 2)). Assegnare un nome all'output, ad esempio "nuclei con canale 2". Ripetere l'operazione per tutti i marcatori desiderati.
- Per individuare i nuclei positivi per 2 o più marcatori aggiuntivi, selezionare "Aggiungi operazione" e individuare lo strumento "Filtro per caratteristiche dell'oggetto". Impostare l'ingresso sul marcatore nucleare (ad esempio, "nuclei", tipo=qualsiasi) e aggiungere i filtri del passaggio precedente dopo "Ha etichetta", ad esempio "Nuclei con canale 2" e "Nuclei con canale 3". Assegnare un nome all'uscita, ad esempio "Nuclei con canale 2 e canale 3". Eseguire la pipeline fino a questo punto.
- Crea funzioni personalizzate per contare i nuclei selezionando l'icona della tabella dati nella barra superiore, scegliendo "crea" e quindi "conteggio oggetti". Assegna un'etichetta appropriata alla funzione (ad esempio, conteggio nuclei) e seleziona nell'apposito menu a tendina l'elemento da quantificare (ad esempio, nuclei). Ripeti questo passaggio per ogni gruppo da quantificare.
- Crea gruppi di oggetti selezionando "Aggiungi operazione", quindi "Crea gruppi di oggetti". Seleziona ciascuno dei gruppi da utilizzare nelle analisi negli input. Etichetta gli output come "Crea gruppi di oggetti". Esegui la pipeline fino a questo punto.
- Esportare i conteggi riassuntivi selezionando "Aggiungi operazione" e quindi "Esporta caratteristiche degli oggetti". Negli input, selezionare "Crea gruppi di oggetti". Selezionare una directory in cui salvare i dati. La modalità è "tabella singola". Fare clic su "caratteristiche" e selezionare le caratteristiche personalizzate create al passaggio 6.13.
- Esportare i dettagli dei nuclei selezionando 'Aggiungi operazione' e quindi 'Esporta caratteristiche dell'oggetto'. Negli input, selezionare il rilevamento dei nuclei creato al passaggio 6.7 (o 6.10 se si utilizza un filtro volumetrico). Selezionare una directory in cui salvare i dati. La modalità è 'tabella singola'. Fare clic su caratteristiche e selezionare 'intensità' per ogni canale (#1, #2, #3, ecc.) e altre caratteristiche desiderate da esportare, ad esempio volume (volume).
- Memorizzare gli oggetti selezionando gli oggetti necessari per la visualizzazione/l'analisi nella casella "memorizza oggetti".
- Salvare il flusso di lavoro annullando tutti i passaggi, selezionando le 3 linee in alto a destra e facendo clic su 'Esporta'. Selezionare la 'cartella' in cui salvare il 'flusso di lavoro' e salvare.
- Per eseguire un'analisi in batch, ricaricare Arivis. Nella barra superiore, selezionare "Analysis" quindi "Batch analysis". Nella finestra visualizzata, selezionare la pipeline salvata al passaggio 6.18. In "files", selezionare i file da analizzare e cliccare su "ok". Una volta caricati, eventuali viste indesiderate possono essere eliminate. Selezionare "Ok". Nella schermata successiva, scegliere la directory in cui salvare i dati. Cliccare su "Run". I dati verranno salvati automaticamente nella cartella di output selezionata.
Una panoramica del flusso di lavoro è mostrata nella Figura 1.
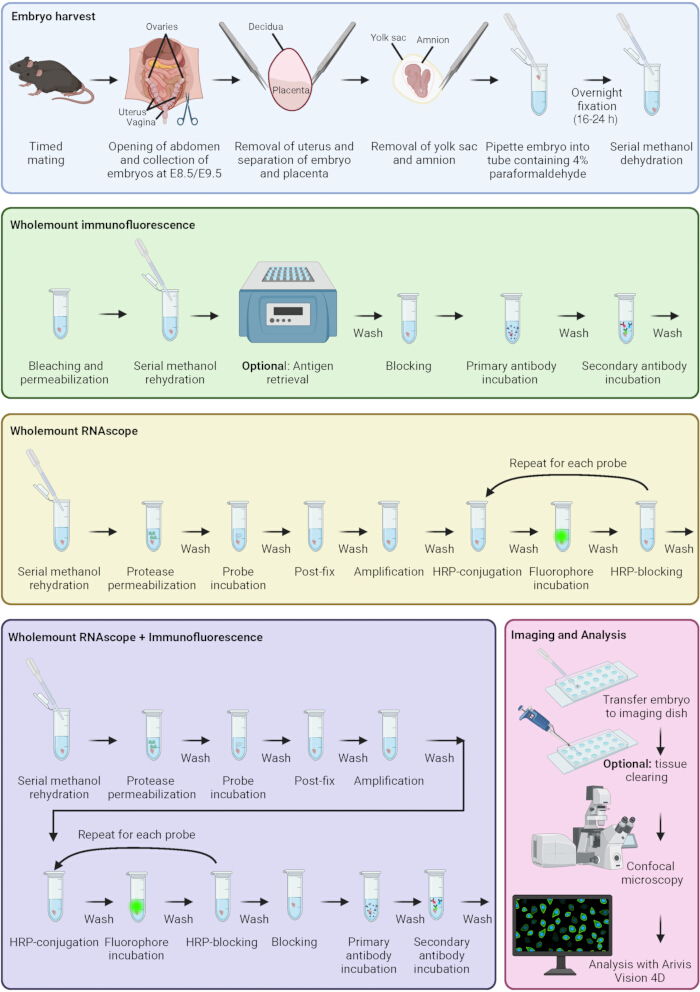
Figura 1: Protocollo di colorazione mediante immunofluorescenza e RNAscope. Schema che rappresenta le fasi chiave del prelievo degli embrioni, dell'immunofluorescenza, dello studio RNAscope, della combinazione di immunofluorescenza e RNAscope, dell'acquisizione delle immagini del campione e dell'analisi. I riquadri colorati corrispondono alle diverse fasi del protocollo. Creato con BioRender. Sparrow, D. (2026) https://BioRender.com/q6rmax8 Cliccare qui per visualizzare una versione ingrandita di questa figura.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Risultati
Gli embrioni E8.5 sono stati colorati mediante immunofluorescenza seguendo questo protocollo per analizzare il numero di cellule della cresta neurale in migrazione che si trovavano nella fase G2/M del ciclo cellulare. I campioni sono stati colorati utilizzando anticorpi diretti contro PHH3 per visualizzare la fase G2/M del ciclo cellulare e contro SOX10 per visualizzare le cellule della cresta neurale in migrazione. Gli embrioni sono stati successivamente colorati con opportuni anticorpi secondari. I nuclei sono stati co...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Discussione
Qui, descriviamo un metodo ottimizzato per analizzare in modo spaziale l'espressione genica e proteica in embrioni interi di topo ai giorni E8.5 ed E9.5. Questi metodi presentano una risoluzione spaziale e una capacità di multiplexing migliorate rispetto ai metodi tradizionali di ibridazione in situ per RNA e immunofluorescenza su sezioni. Questo protocollo si basa su recenti protocolli esistenti per lo studio di percorsi dello sviluppo in embrioni di topo. Un recente protocollo ha utilizzato RNAscope e colorazi...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Dichiarazioni
Gli autori dichiarano di non avere interessi finanziari in conflitto.
Ringraziamenti
Gli autori ringraziano il team della struttura Cellular Imaging Core, Centre for Human Genetics, University of Oxford, per aver fornito supporto tecnico relativo alla microscopia e all'analisi delle immagini incluse in questo manoscritto. Gli autori ringraziano il personale dei servizi biomedici dell'University of Oxford per il supporto nella gestione degli animali e nell'organizzazione di accoppiamenti programmati per la generazione di embrioni.
I fondi per questa ricerca sono stati forniti dalla British Heart Foundation Senior Fellowship FS/SBSRF/22/31022 (DBS), dal Additional Ventures Single Ventricle Fund (DBS), dal John Fell Fund, Università di Oxford 0016065 (VSR) e dal Medical Sciences Internal Fund, Università di Oxford 0016707 (VSR).
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Plastiche/vetreria | |||
| Pipette Pasteur da 3 ml in polietilene a bassa densità (LDPE) graduate | Wheaton | 711116 | |
| Tubi microcentrifuga Eppendorf Safe-lock da 1,5 ml | Eppendorf | 0030 120.086 | |
| Ibidi µ-slide a 18 pozzetti | Ibidi | 81817 | Coprioggetto in vetro #1.5H, non trattato |
| Coprioggetti Menzel X1000 da 22x50 mm #1.5 (0,16-0,19 mm) | Thermo Scientific | 17284904 | |
| Vetrini microscopici con cavità | Marienfeld Superior | 1320000 | |
| Tubo microcentrifuga Safe seal da 2 ml | Sarstedt | 72.695.500 | Tubo da 2 ml tipo 'Eppendorf', fondo rotondo |
| Soluzioni/buffer | |||
| 1x Diluente/bloccante per anticorpi | Akoya Biosciences | ARD1001EA | |
| Soluzione di decontaminazione Ambion™ RnaseZap™ per RNasi | Ambion | 9780.9782 | |
| Buffer citrato per svelamento dell'antigene | Vector labs | H-3300 | Etichettato come soluzione per svelamento dell'antigene, a base di acido citrico |
| Dietilsolfossido (DMSO) | Merck (Sigma-Aldrich) | D8418 | |
| Soluzione salina equilibrata di Hanks 10x | Merck (Sigma-Aldrich) | H4641 | |
| Soluzione di perossido di idrogeno | Merck (Sigma-Aldrich) | H1009 | 30% (p/p) in H2O |
| Metanolo | Merck (Sigma-Aldrich) | 32213-2.5L-M | |
| Serum normale di asino | Abcam | Ab7475 | Concentrazione stock al 100%, concentrazione finale al 10% |
| Poliformaldeide (PFA) in polvere | Merck (Sigma-Aldrich) | 158127-500g | Diluire al 4% in acqua. Preparare in cappa. Agitare su piastra riscaldata e aggiungere una piccola quantità di NaOH per facilitare la solubilizzazione. pH 7,2-7,6 |
| Soluzione salina tamponata al fosfato (PBS) | Merck (Sigma-Aldrich) | P4417 | 1 compressa ogni 200 ml di acqua distillata |
| Kit ausiliario RNAscope 4-Plex per Kit Reagente Fluorescente Multiplex v2 | ACD (Bio-Techne) | 323120 | Contiene HRP-C4 e bloccante HRP |
| Kit di rilevamento fluorescente multiplex RNAscope™ v2 | ACD (Bio-Techne) | 323110 | Contiene Proteasi Plus, Proteasi III, Proteasi IV, perossido di idrogeno, buffer TSA, Amp1/2/3, Hrp-C1/2/3, bloccante HRP e DAPI |
| Soluzione 20X di buffer Saline-Sodium-Citrate (SSC) | Fisher Bioreagents | BP-1325-1 | Diluire a 0,2x in acqua distillata |
| Reagente per chiarificazione dei tessuti Cubic-R+(M) [per animali] | Tokyo Chemical Industry | T3741 | |
| Triton™ X 100 | Merck (Sigma-Aldrich) | X100 | |
| Tween® 20 | Merck (Sigma-Aldrich) | P7949 | |
| EDTA Ultrapuro™ 0,5 M, pH 8 | Invitrogen | 15575020 | |
| Anticorpi primari | |||
| Anticorpo anti-Endomucina (V.7C7) | Santa Cruz | SC-65495 | Usare diluizione 1:50. |
| Anticorpo anti-Islet 1 e Islet 2 | Developmental Studies Hybridioma Bank | 34.4DS-5 | Diluire al 50% in glicerolo. Usare diluizione 1:50. |
| Anticorpo monoclonale murino anti-PCNA (PC10) | Cell Signaling Technology | 2586S | Usare diluizione 1:500 |
| Anticorpo monoclonale murino anti-P-histone H3 (Ser10) (6G3) | Cell Signaling Technology | 9706S | Usare diluizione 1:500 |
| Anticorpo monoclonale coniglio anti-P-histone H3 (Ser10) (D7N8E) XP® | Cell Signaling Technology | 53348S | Usare diluizione 1:500 |
| Anticorpo monoclonale coniglio anti-Sox10 (E6B6I) XP® | Cell Signaling Technology | 69661S | Usare diluizione 1:500 |
| Anticorpi secondari/coloranti nucleari | |||
| AlexaFluor® 488 coniugato Affinipure® Donkey anti-mouse IgG (H+L) | Jackson Immunoresearch | 715-545-151 | Usare diluizione 1:500 |
| AlexaFluor® 647 coniugato Affinipure® Donkey anti-rat IgG (H+L) | Jackson Immunoresearch | 712-605-153 | Usare diluizione 1:500 |
| AlexaFluor® 647 coniugato al frammento F(ab')2 Affinipure® Donkey anti-mouse IgG (H+L) | Jackson Immunoresearch | 715-606-150 | Usare diluizione 1:500 |
| Cy™3 Affinipure® Donkey anti-Rabbit IgG (H+L) | Jackson Immunoresearch | 711-165-152 | Usare diluizione 1:500 |
| DAPI | Merck (Sigma-Aldrich) | D9542 | Usato a 1 µg/ml |
| Probe RNAscope | |||
| Probe RNAscope® - Mm Sp5-C4 | ACD (Bio-Techne) | 405681-C4 | Probe C4 |
| Probe RNAscope® - Mm-Dlx2-C3 | ACD (Bio-Techne) | 555951-C3 | Probe C3 |
| Probe RNAscope® - Mm-Msx1 | ACD (Bio-Techne) | 421841 | Probe C1 |
| Probe RNAscope® - Mm-Sox10-C2 | ACD (Bio-Techne) | 435931-C2 | Probe C2 |
| Fluorofori RNAscope | |||
| Confezione reagente Opal 780 | Akoya Biosciences | FP1501001KT | Contiene reagente Opal 780, Opal TSA-DIG, DMSO |
| Fluoroforo TSA-vivid™ 520 | ACD (Bio-Techne) | 323271 | ora ClariTSA™ fluoroforo 520 |
| Fluoroforo TSA-vivid™ 570 | ACD (Bio-Techne) | 323272 | ora ClariTSA™ fluoroforo 570 |
| Fluoroforo TSA-vivid™ 650 | ACD (Bio-Techne) | 323273 | ora ClariTSA™ fluoroforo 650 |
| Attrezzature/software | |||
| Microscopio a scansione laser Fluoview FV4000 | Evident | fv4000 | Laser di eccitazione: 405/488/561/640/730 nm. Lunghezze d'onda rilevate (Fig. 3): 430-470, 500-540, 570-620, 650-710, 750-850 nm. Lunghezze d'onda rilevate (Fig. 4): 430-470, 500-531, 570-620 nm. |
| Graphpad Prism 10 | Graphpad | v10.6.1 | |
| Piastra riscaldante | Grant | QBT1 | |
| Forno di ibridazione Hybrigene | Techne (Bibby Scientific) | FHB4DD | |
| Sistema microscopio a super-risoluzione Ixplore IX83 SpinSR | Olympus | ixplore-ix83-spinsr | Laser di eccitazione: 405/488/561/640 nm. Filtro di emissione: 447/60, 525/50, 617/73, 685/40. |
| Zeiss Arivis Pro | Carl Zeiss Microscopy GmbH | v. 4.5 (precedentemente Arivis Vision 4D) | |
| Convertitore Zeiss Arivis SIS | Carl Zeiss Microscopy GmbH | v. 4.3.0 |
Riferimenti
- Bruter AV, Varlamova EA, Okulova YD, Tatarskiy VV, Silaeva YY, Filatov MA. Genetically modified mice as a tool for the study of human diseases. Mol Biol Rep. 2024;51(1):135.
- Rashbrook VS, Brash JT, Ruhrberg C. Cre toxicity in mouse models of cardiovascular physiology and disease. Nat Cardiovasc Res. 2022;1:806–16.
- Breschi A, Gingeras TR, Guigo R. Comparative transcriptomics in human and mouse. Nat Rev Genet. 2017;18(7):425–40.
- Mole MA, Weberling A, Zernicka-Goetz M. Comparative analysis of human and mouse development: From zygote to pre-gastrulation. Curr Top Dev Biol. 2020;136:113–38.
- Krishnan A, Samtani R, Dhanantwari P, Lee E, Yamada S, Shiota K, et al. A detailed comparison of mouse and human cardiac development. Pediatr Res. 2014;76(6):500–7.
- Anderson RH, Bamforth SD. Morphogenesis of the Mammalian Aortic Arch Arteries. Front Cell Dev Biol. 2022;10:892900.
- Wessels A, Sedmera D. Developmental anatomy of the heart: a tale of mice and man. Physiol Genomics. 2003;15(3):165–76.
- Gall JG, Pardue ML. Formation and detection of RNA-DNA hybrid molecules in cytological preparations. Proc Natl Acad Sci U S A. 1969;63(2):378–83.
- John HA, Birnstiel ML, Jones KW. RNA-DNA hybrids at the cytological level. Nature. 1969;223(5206):582–7.
- Buongiorno-Nardelli M, Amaldi F. Autoradiographic detection of molecular hybrids between RNA and DNA in tissue sections. Nature. 1970;225(5236):946–8.
- Dakou E, Vanbekbergen N, Corradi S, Kemp CR, Willems E, Leyns L. Whole-mount in situ hybridization (WISH) optimized for gene expression analysis in mouse embryos and embryoid bodies. Methods Mol Biol. 2014;1211:27–40.
- Anderson R. Multiplex fluorescence in situ hybridization (M-FISH). Methods Mol Biol. 2010;659:83–97.
- Kearney L. Multiplex-FISH (M-FISH): technique, developments and applications. Cytogenet Genome Res. 2006;114(3-4):189–98.
- Burnett R, Guichard Y, Barale E. Immunohistochemistry for light microscopy in safety evaluation of therapeutic agents: an overview. Toxicology. 1997;119(1):83–93.
- Coons AH, Creech HJ, Jones RN. Immunological properties of an antibody containing a fluorescent group. P Soc Exp Biol Med. 1941;47(2):200–2.
- Bardot E, Tzavaras N, Benson DL, Dubois NC. Quantitative Whole-mount Immunofluorescence Analysis of Cardiac Progenitor Populations in Mouse Embryos. J Vis Exp. 2017(128).
- Wang F, Flanagan J, Su N, Wang LC, Bui S, Nielson A, et al. RNAscope: a novel in situ RNA analysis platform for formalin-fixed, paraffin-embedded tissues. J Mol Diagn. 2012;14(1):22–9.
- Erben L, Buonanno A. Detection and Quantification of Multiple RNA Sequences Using Emerging Ultrasensitive Fluorescent In Situ Hybridization Techniques. Curr Protoc Neurosci. 2019;87(1):e63.
- De Bono C, Lescroart F, Zaffran S. How to Study Gene Expression and Gain of Function of Hoxb1 in Mouse Heart Development. Methods Mol Biol. 2025;2889:121–37.
- Zhao R, Moore EL, Gogol MM, Unruh JR, Yu Z, Scott AR, et al. Identification and characterization of intermediate states in mammalian neural crest cell epithelial to mesenchymal transition and delamination. Elife. 2024;13.
- Guijarro C, Kelly RG. On the involvement of the second heart field in congenital heart defects. C R Biol. 2024;347:9–18.
- Bradshaw L, Chaudhry B, Hildreth V, Webb S, Henderson DJ. Dual role for neural crest cells during outflow tract septation in the neural crest-deficient mutant Splotch(2H). J Anat. 2009;214(2):245–57.
- Zawada D, Kornherr J, Meier AB, Santamaria G, Dorn T, Nowak-Imialek M, et al. Retinoic acid signaling modulation guides in vitro specification of human heart field-specific progenitor pools. Nat Commun. 2023;14(1):1722.
- Rabadan MA, Herrera A, Fanlo L, Usieto S, Carmona-Fontaine C, Barriga EH, et al. Delamination of neural crest cells requires transient and reversible Wnt inhibition mediated by Dact1/2. Development. 2016;143(12):2194–205.
- Bhattacharya D, Rothstein M, Azambuja AP, Simoes-Costa M. Control of neural crest multipotency by Wnt signaling and the Lin28/let-7 axis. Elife. 2018;7.
- Kishimoto K, Furukawa KT, Luz-Madrigal A, Yamaoka A, Matsuoka C, Habu M, et al. Bidirectional Wnt signaling between endoderm and mesoderm confers tracheal identity in mouse and human cells. Nat Commun. 2020;11(1):4159.
- De Bono C, Liu Y, Ferrena A, Valentine A, Zheng D, Morrow BE. Single-cell transcriptomics uncovers a non-autonomous Tbx1-dependent genetic program controlling cardiac neural crest cell development. Nat Commun. 2023;14(1):1551.
- Hazra R, Spector DL. Simultaneous visualization of RNA transcripts and proteins in whole-mount mouse preimplantation embryos using single-molecule fluorescence in situ hybridization and immunofluorescence microscopy. Front Cell Dev Biol. 2022;10:986261.
- Kann AP, Krauss RS. Multiplexed RNAscope and immunofluorescence on whole-mount skeletal myofibers and their associated stem cells. Development. 2019;146(20).
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Ristampe e permessi
Questo articolo è stato pubblicato
Video in arrivo