Questo protocollo presenta un modello animale di ratto di danno renale acuto indotto dal mezzo di contrasto e valuta la somministrazione post-contrastografica di N-acetilcisteina e montelukast, singolarmente e in associazione. I regimi terapeutici sono stati associati a una disfunzione renale, a uno stress ossidativo, a un'infiammazione e a un danno istopatologico meno gravi, sebbene il trattamento combinato non abbia costantemente superato la monoterapia.
Articolo metodologico
Effetti nefroprotettivi del trattamento con N-acetilcisteina e montelukast dopo il contrasto in un modello di ratto di danno renale acuto indotto da mezzo di contrasto
In questo articolo
Sommario
Abstract
L'insufficienza renale acuta indotta dal mezzo di contrasto (CI-AKI) è una complicanza importante dell'esposizione a mezzi di contrasto iodati, in cui lo stress ossidativo e i processi infiammatori contribuiscono al danno renale. Questo studio ha sviluppato un modello sperimentale di CI-AKI nel ratto e ha esaminato gli effetti di un trattamento iniziato dopo la somministrazione del mezzo di contrasto con N-acetilcisteina (NAC), montelukast o una combinazione di entrambi. Ratti Wistar maschi adulti sono stati sottoposti a deprivazione idrica seguita da somministrazione endovenosa sequenziale di Nω-nitro-L-arginina metil estere (L-NAME), indometacina e ioxitolo. Il trattamento è stato avviato 1 h dopo il completamento della somministrazione di ioxitolo, circa 1,5 h dopo la somministrazione di L-NAME, e proseguito una volta al giorno per 3 giorni consecutivi. Sono stati valutati gli indici di funzionalità renale, i parametri di stress ossidativo, le citochine infiammatorie, i biomarcatori del danno renale e l'istopatologia renale. Il gruppo con CI-AKI non trattato ha mostrato un marcato deterioramento della funzione renale, un profilo sfavorevole di stress ossidativo e infiammazione e un danno istopatologico significativo. Rispetto al gruppo con CI-AKI non trattato, gli animali trattati con NAC, montelukast o la terapia combinata hanno generalmente mostrato un miglioramento dei risultati biochimici e istopatologici. I livelli di glutatione (GSH) sono risultati più elevati e i punteggi medi di danno istopatologico numericamente più bassi nel gruppo con trattamento combinato; tuttavia, la terapia combinata non ha costantemente superato la monoterapia in tutti gli esiti valutati. Questo protocollo fornisce un modello preclinico controllato per valutare interventi post-somministrazione di mezzo di contrasto nella CI-AKI, e i risultati giustificano ulteriori indagini sperimentali su NAC e montelukast, senza tuttavia dimostrare un'efficacia clinica o un vantaggio specifico della combinazione.
Introduzione
L'insufficienza renale acuta (AKI) complica frequentemente il decorso dei pazienti ospedalizzati e contribuisce a un aumento della morbilità, della mortalità e del consumo di risorse sanitarie. Poiché i mezzi di contrasto iodati vengono comunemente utilizzati nelle procedure diagnostiche di imaging e in quelle interventistiche, il peggioramento della funzione renale successivo all'esposizione al mezzo di contrasto è diventato una preoccupazione clinica importante. La nomenclatura attuale distingue l'insufficienza renale acuta associata al contrasto (CA-AKI), che comprende qualsiasi episodio di AKI verificatosi dopo la somministrazione del mezzo di contrasto, dall'insufficienza renale acuta indotta dal contrasto (CI-AKI), in cui il danno renale è attribuito causalmente al mezzo di contrasto. Nei modelli sperimentali controllati, in cui l'esposizione al mezzo di contrasto può essere direttamente collegata al danno renale, il termine CI-AKI rimane quindi ampiamente utilizzato1,2.
I pazienti con malattia renale cronica, diabete mellito, età avanzata, scompenso cardiaco o altre comorbidità cardiovascolari sono particolarmente suscettibili alla CI-AKI. La funzione renale si ripristina in molti pazienti colpiti; tuttavia, nei casi più gravi possono verificarsi un danno renale persistente, la necessità di terapia sostitutiva renale e un aumentato rischio di morte. La CI-AKI è inoltre associata a un ricovero ospedaliero più lungo e a un maggiore utilizzo delle risorse sanitarie. Queste conseguenze avverse sottolineano la necessità continua di sviluppare approcci preventivi e terapeutici efficaci per le lesioni renali correlate al mezzo di contrasto1,3,4,5.
Lo sviluppo della CI-AKI coinvolge diversi processi interconnessi, tra cui alterazione della perfusione renale, squilibrio dell'ossigeno nel midollo, stress ossidativo, infiammazione e tossicità tubulare diretta. L'esposizione al mezzo di contrasto sposta il tono vascolare intrarenale verso una vasocostrizione, riducendo al contempo le risposte vasodilatatorie, con conseguente diminuzione del flusso ematico renale. La regione della corticale esterna è particolarmente vulnerabile poiché la disponibilità di ossigeno in quest'area è già limitata in condizioni fisiologiche. Un ulteriore calo nella disponibilità di ossigeno dopo la somministrazione del mezzo di contrasto può quindi indurre un danno tubulare ipossico2,6,7.
L'ipossia renale successiva all'esposizione al mezzo di contrasto è accompagnata da un aumento della produzione di specie reattive dell'ossigeno (ROS), che contribuisce in modo significativo al danno renale. Quando la produzione di ROS supera la capacità antiossidante endogena, può svilupparsi un danno ossidativo nei lipidi cellulari, nelle proteine e nel DNA, mentre contemporaneamente è potenziata la segnalazione infiammatoria. In contesti sia sperimentali che clinici, la somministrazione di mezzi di contrasto è stata associata a un aumento dei parametri di stress ossidativo e a un'alterazione delle difese antiossidanti. I percorsi molecolari coinvolti in questa risposta includono la formazione di radicali liberi dipendente dalla nicotinammide adenina dinucleotide fosfato (NADPH) ossidasi e l'attivazione del fattore nucleare kappa-B (NF-κB)1,6,8,9.
Il contributo dell'infiammazione indica che la CI-AKI non può essere spiegata esclusivamente da un disturbo emodinamico. Evidenze recenti hanno inoltre implicato la ferroptosi, lo stress nitrosativo e le trappole extracellulari dei neutrofili nel danno renale successivo all'esposizione al mezzo di contrasto. Il riconoscimento di questi meccanismi aggiuntivi ha ampliato la gamma di bersagli molecolari oggetto di studio per la prevenzione e il trattamento della CI-AKI1.
La creatinina sierica e la diuresi sono comunemente utilizzate per identificare il CI-AKI, ma entrambi i parametri possono modificarsi solo dopo che il danno renale si è già sviluppato. Questa limitazione ha incoraggiato la valutazione di indicatori precoci, tra cui la molecola-1 di danno renale (KIM-1), che riflette il danno tubulare, e la cistatina C, associata a variazioni della filtrazione glomerulare. Evidenze provenienti da studi sperimentali e clinici indicano che le alterazioni di questi biomarcatori possono diventare rilevabili nella fase iniziale del CI-AKI e pertanto consentono una valutazione più precoce del danno renale9,10,11.
I progressi nella comprensione della fisiopatologia del CI-AKI hanno incoraggiato la valutazione di interventi farmacologici mirati alle vie ossidative e infiammatorie. L'idratazione adeguata rimane la misura preventiva principale, mentre i benefici riportati dagli approcci basati su farmaci hanno mostrato risultati variabili tra gli studi. Di conseguenza, nessun trattamento farmacologico ha finora dimostrato un'efficacia sufficientemente costante da essere adottato come intervento clinico standard per il CI-AKI1,4,12,13.
L'N-acetilcisteina (NAC) è stata ampiamente valutata come approccio farmacologico per limitare il danno renale indotto dal mezzo di contrasto (CI-AKI). I suoi effetti nefroprotettivi proposti sono legati alla rimozione delle specie reattive e al ripristino delle riserve di glutathione. Un sostegno clinico iniziale proviene da uno studio fondamentale su pazienti con malattia renale cronica, in cui la NAC ha ridotto l'incidenza di disfunzione renale correlata al mezzo di contrasto14. Tuttavia, successivi studi clinici e sintesi delle evidenze hanno prodotto risultati discordanti, con alcuni studi che riportano benefici e altri che non mostrano un effetto clinico significativo. L'efficacia della NAC nel CI-AKI, pertanto, rimane incerta12,15,16,17.
Il montelukast blocca selettivamente il recettore-1 della cisteinil-leucotriene ed è da tempo utilizzato per il trattamento dell'asma e dei disturbi allergici. Evidenze sperimentali indicano inoltre che questo agente esercita effetti anti-infiammatori, antiossidanti e anti-apoptotici. In diversi modelli di danno renale, la somministrazione di montelukast è stata associata a una riduzione della perossidazione lipidica, al rafforzamento delle difese antiossidanti endogene, a un danno istopatologico meno grave e all'attenuazione del danno renale18,19,20,21,22.
Le evidenze che esaminano specificamente il montelukast nella nefropatia da mezzo di contrasto (CI-AKI) rimangono limitate. I risultati sperimentali disponibili suggeriscono che i suoi effetti renali potrebbero coinvolgere la modulazione dei segnali ossidativi e infiammatori. È stata proposta la ridotta espressione della NADPH ossidasi 4 (NOX4), della p22phox e del NF-κB come uno dei meccanismi attraverso cui il montelukast potrebbe attenuare il danno renale correlato al mezzo di contrasto9.
NAC e montelukast influenzano in modo parziale percorsi distinti ma sovrapposti coinvolti nel danno renale. Il NAC sostiene principalmente la difesa antioxidante, mentre il montelukast possiede azioni sia anti-infiammatorie che antioxidanti. La somministrazione contemporanea di questi agenti potrebbe quindi influire su molteplici componenti della fisiopatologia della CI-AKI; tuttavia, non è stato ancora stabilito se la loro interazione produca un effetto additivo o sinergico nei modelli sperimentali18,19,20,21,22.
Indagini precedenti hanno valutato in gran parte interventi somministrati prima dell'esposizione al mezzo di contrasto, mentre le evidenze riguardanti trattamenti iniziati dopo l'esposizione rimangono scarse. In particolare, la somministrazione post-contrastografica di montelukast insieme all'NAC è stata oggetto di ricerche limitate nel modello sperimentale di CI-AKI. Il presente studio ha quindi valutato il montelukast e l'NAC, somministrati dopo l'esposizione al mezzo di contrasto sia separatamente che in combinazione, in relazione alla funzione renale, ai parametri di stress ossidativo e alle difese antioxidant, ai biomarcatori di danno renale e infiammazione, e alle alterazioni istopatologiche in un modello rattino di CI-AKI.
Protocollo
Tutte le procedure sperimentali che coinvolgevano animali sono state condotte in conformità con le linee guida internazionalmente accettate per la cura e l'uso degli animali da laboratorio e hanno rispettato le linee guida per la Ricerca sugli Animali: Segnalazione di Esperimenti In Vivo (ARRIVE). Il protocollo sperimentale è stato approvato dal Comitato Etico Locale per gli Esperimenti sugli Animali dell'Università Ahi Evran, Kırşehir, Turchia (Numero della decisione: 2, Numero della riunione: 12, Data: 12 giugno 2025). Sono stati compiuti tutti gli sforzi possibili per minimizzare la sofferenza animale e ridurre il numero di animali utilizzati durante lo studio. I dettagli di tutti i reagenti e delle attrezzature impiegate sono riportati nella Tabella dei Materiali.
Preparazione dei reagenti chimici
Nω-nitro-L-arginina metil estere (L-NAME), indometacina, iopromide, montelukast sodico e NAC sono stati utilizzati in questo studio. Una soluzione di L-NAME al 10 mg/mL è stata preparata in soluzione salina normale sterile allo 0,9%, utilizzando 1 g di L-NAME per 100 mL. La soluzione è stata preparata al momento dell'uso e impiegata senza essere conservata oltre la giornata stessa. Per l'induzione del modello sperimentale di CI-AKI, la L-NAME è stata somministrata per via endovenosa (EV) a una dose di 10 mg/kg. In un ratto del peso di circa 220 g, la quantità calcolata era di circa 2,2 mg, corrispondente a un volume di somministrazione di circa 0,22 mL. L'indometacina è stata preparata in soluzione di bicarbonato di sodio al 5% a una concentrazione di 10 mg/mL, sciogliendo 100 mg in un volume finale di 10 mL. La preparazione è stata agitata con vortex fino a ottenere un aspetto omogeneo. Il pH finale della soluzione di indometacina preparata non è stato misurato durante l'esperimento e, pertanto, non è stato possibile determinarlo retrospettivamente. Non è stata documentata una procedura specifica di sterilità o filtrazione per la soluzione di indometacina preparata nei registri sperimentali e, di conseguenza, non è stato possibile riportarla retrospettivamente. Non è stato stabilito né valutato un intervallo di stabilità formale; la soluzione è stata preparata al momento dell'uso ed impiegata nella stessa giornata. Per indurre il modello sperimentale di CI-AKI, l'indometacina è stata somministrata per via endovenosa a 10 mg/kg. In un ratto del peso di circa 220 g, la quantità calcolata era di circa 2,2 mg, corrispondente a un volume di somministrazione di circa 0,22 mL.
La formulazione commerciale di iohexol, contenente 647 mg di iohexol/mL e una concentrazione equivalente di iodio di 300 mg/mL, è stata somministrata senza ulteriore diluizione. La temperatura esatta del iohexol al momento dell'iniezione non è stata registrata. Un valore specifico di osmolarità per la formulazione non è potuto essere verificato in modo attendibile dai documenti sperimentali disponibili e pertanto non viene riportato. Per l'induzione del modello sperimentale di CI-AKI, il iohexol è stato somministrato per via endovenosa alla dose di 3 g di iodio/kg. In un ratto del peso di circa 220 g, questa dose ha fornito approssimativamente 0,66 g di iodio e corrispondeva a un volume di iniezione di circa 2,2 mL.
È stata preparata una sospensione di sodio montelukast in carbossimetilcellulosa (CMC) allo 0,5%. È stata preparata fresca ogni giorno di somministrazione e vortexata immediatamente prima dell'uso per ottenere una distribuzione uniforme delle particelle sospese. La dose di montelukast necessaria per ciascun animale è stata calcolata separatamente in base al peso corporeo registrato all'inizio dello studio, utilizzando la seguente formula: dose richiesta (mg) = peso corporeo (kg) × 10 mg/kg. Per un animale del peso di circa 220 g, la dose calcolata era di circa 2,2 mg ed è stata somministrata per gavaggio orale. La sospensione è stata ispezionata visivamente prima di ogni somministrazione, e qualsiasi preparato che mostrasse sedimentazione è stato vortexato nuovamente prima dell'uso.
L'NAC è stato somministrato ai gruppi di trattamento a partire dalla sua formulazione commerciale, senza ulteriore diluizione, a una dose intraperitoneale di 100 mg/kg. Per ogni animale, la dose richiesta è stata calcolata singolarmente in base al peso corporeo registrato all'inizio dello studio. In un animale del peso di circa 220 g, ciò corrispondeva a circa 22 mg di NAC e a un volume di somministrazione di circa 0,15 mL. Prima della somministrazione, la soluzione è stata esaminata visivamente ed è stato utilizzato esclusivamente il preparato limpido e privo di particelle visibili.
Ogni preparazione è stata sottoposta a ispezione visiva prima della somministrazione. Le soluzioni di L-NAME, indometacina, iomeprolo e NAC sono state controllate per verificare la presenza di discolorazioni e particelle visibili. Immediatamente prima della somministrazione, la sospensione di montelukast è stata vortexata ed esaminata visivamente per confermare l'uniformità. Ogni preparazione che non soddisfaceva questi criteri di accettazione non è stata utilizzata. Durante la preparazione e la somministrazione di tutti i prodotti chimici sono stati indossati camici da laboratorio, guanti protettivi e protezioni per gli occhi. Tutte le procedure hanno rispettato i requisiti istituzionali di sicurezza in laboratorio e di biosicurezza.
Selezione degli animali, ricovero, gruppi sperimentali e randomizzazione
Trenta ratti maschi adulti albini Wistar (8–12 settimane di età; peso corporeo, 200–220 g) sono stati ottenuti dal Laboratorio di Ricerca sugli Animali Sperimentali dell'Università di Ahi Evran, Kırşehir, Turchia. I ratti maschi sono stati selezionati per mantenere una coerenza metodologica con i modelli sperimentali di CI-AKI precedentemente pubblicati e per evitare di introdurre la fase del ciclo estrale come ulteriore variabile biologica. Il sesso non è stato valutato come variabile sperimentale nel presente studio. L'allevamento disponeva di una licenza di allevamento/produzione n. 184, e i ratti sono stati allevati e mantenuti in loco in condizioni standard di laboratorio. Al momento dell'inclusione, gli animali non avevano uno stato documentato di assenza di patogeni specifici (SPF) né altre classificazioni ufficiali di salute microbiologica. Ogni ratto è stato alloggiato singolarmente in una gabbia in policarbonato di dimensioni 40 cm × 25 cm × 20 cm, con trucioli di pino grossolanamente tritati utilizzati come lettiera. Le condizioni ambientali della stanza sono state mantenute a 24 °C ± 2 °C e umidità relativa del 35% ± 10% mediante un sistema automatizzato di controllo ambientale e ventilazione. È stato applicato un ciclo di 12 ore di luce e 12 ore di buio, con illuminazione dalle 07:00 alle 19:00. Nessun arricchimento ambientale specifico è stato fornito durante la fase di ambientamento di 7 giorni né durante il successivo periodo sperimentale. Alimentazione standard in pellet per roditori e acqua di rubinetto erano disponibili ad libitum, ad eccezione del periodo definito di privazione idrica di 16 ore precedente l'induzione del CI-AKI. La composizione del mangime era: 24% proteine grezze, 3,94% cellulosa grezza, 5,08% grassi grezzi, 8,8% ceneri grezze, 1,44% lisina, 0,61% metionina, 1,14% calcio, 0,89% fosforo e 0,28% sodio. Tutti gli animali sono stati ambientati per 7 giorni prima dell'inizio delle procedure sperimentali. Sono state effettuate osservazioni quotidiane durante i periodi di ambientamento e sperimentale per valutare lo stato generale, il consumo di cibo e acqua, la mobilità, la postura, l'aspetto del mantello e qualsiasi segno di malessere. Per ridurre al minimo il rischio di bias di selezione, gli animali sono stati assegnati ai cinque gruppi sperimentali utilizzando una sequenza di assegnazione casuale generata al computer, con sei animali assegnati a ciascun gruppo. La dimensione del campione è stata determinata mediante un'analisi a priori della potenza statistica effettuata con G*Power versione 3.1.9.6.
La dimensione del campione è stata determinata mediante un'analisi di potenza a priori per un'analisi della varianza univariata a effetti fissi che coinvolge cinque gruppi sperimentali. Assumendo una dimensione dell'effetto (f) pari a 0,65, un livello di significatività (α) dello 0,05 e una potenza statistica dell'80%, la dimensione totale richiesta del campione è stata calcolata in 30 animali, corrispondenti a sei animali per gruppo. La dimensione dell'effetto (f = 0,65) è stata assunta a priori come rappresentativa di un effetto complessivo ampio tra i gruppi nella comparazione tra i cinque gruppi. Il calcolo aveva lo scopo di determinare la dimensione del campione necessaria per rilevare un effetto complessivo di tale entità, e non era specificamente progettato per rilevare differenze più piccole tra coppie di gruppi trattati attivamente. Il singolo animale è stato considerato l'unità sperimentale per tutte le analisi.
A parte la gestione routiniera, il monitoraggio giornaliero della salute e le procedure terminali, gli animali del gruppo di controllo non sono stati sottoposti a manipolazioni o immobilizzazioni legate al protocollo, privazione idrica, iniezioni intravenose o intraperitoneali, sondaggio gastrico orale o somministrazione di veicolo. Il gruppo CI-AKI comprendeva animali in cui il modello di CI-AKI era stato indotto al giorno 8 e che non avevano ricevuto trattamenti. Il gruppo CI-AKI + Montelukast comprendeva animali in cui il modello di CI-AKI era stato indotto e che successivamente erano stati trattati con montelukast. Il gruppo CI-AKI + NAC comprendeva animali in cui il modello di CI-AKI era stato indotto e che successivamente erano stati trattati con NAC. Il gruppo CI-AKI + Montelukast + NAC comprendeva animali in cui il modello di CI-AKI era stato indotto e che successivamente erano stati trattati con una combinazione di montelukast e NAC. Né il gruppo di controllo né il gruppo CI-AKI non trattato hanno subito procedure fittizie corrispondenti ai trattamenti. In particolare, non sono state effettuate manipolazioni fittizie, sondaggi gastrici fittizi, iniezioni fittizie o somministrazioni fittizie di veicolo in questi gruppi. I veicoli utilizzati per la preparazione di L-NAME, indometacina e montelukast erano soluzione salina fisiologica 0,9%, soluzione di bicarbonato di sodio al 5% e CMC 0,5%, rispettivamente, come descritto nella preparazione dei composti chimici. Il NAC è stato somministrato direttamente dalla sua formulazione commerciale senza ulteriore diluizione, e non è stato preparato un veicolo separato per il NAC. Al giorno 8, tutti gli animali tranne quelli del gruppo di controllo sono stati sottoposti a 16 ore di privazione idrica, seguita da somministrazione intravenosa sequenziale di L-NAME (10 mg/kg), indometacina (10 mg/kg) e ioversolo (3 g di iodio/kg) per indurre un danno renale acuto indotto dal mezzo di contrasto. Nei gruppi di trattamento designati, montelukast (10 mg/kg, per via orale tramite sondino) e/o NAC (100 mg/kg, iniezione intraperitoneale) sono stati somministrati per la prima volta 1 ora dopo il completamento della somministrazione di ioversolo al giorno 8, corrispondente a circa 1,5 ore dopo la somministrazione di L-NAME, e successivamente sono stati somministrati una volta al giorno allo stesso orario nei giorni 9 e 10.
Protocollo di somministrazione del farmaco
L'insufficienza renale acuta indotta da mezzo di contrasto (CI-AKI) è stata indotta secondo un protocollo sperimentale pubblicato, che prevede 16 h di privazione idrica seguite dall'amministrazione endovenosa sequenziale di L-NAME, indometacina e iopexolo23,24,25. Il L-NAME e l'indometacina sono stati somministrati ciascuno alla dose di 10 mg/kg, mentre l'iopexolo è stato somministrato alla dose di 3 g di iodio/kg. Le dosi di trattamento erano di 10 mg/kg per il montelukast sodico e di 100 mg/kg per l'NAC. La scelta delle dosi per l'induzione del modello e per il trattamento è stata guidata da studi sperimentali precedentemente pubblicati22,26,27. Non è stato effettuato alcuno studio preliminare di determinazione o ottimizzazione della dose. Le dosi di NAC e montelukast sono state selezionate indipendentemente sulla base di studi sperimentali precedentemente pubblicati relativi ai singoli agenti e non derivano da uno studio di determinazione della dose specifico per la combinazione. Le dosi scelte non avevano lo scopo di rappresentare esposizioni farmacologicamente equipotenti, e non è stata effettuata alcuna analisi della risposta alla dose o interazione farmacologica formale. Non è stata utilizzata alcuna soglia numerica o di laboratorio predeterminata per definire l'induzione di successo del modello a livello individuale per animale. Al termine dello studio, l'instaurazione efficace del danno renale è stata supportata dalle alterazioni istopatologiche caratteristiche osservate nel gruppo CI-AKI non trattato rispetto al gruppo Controllo. Al giorno 8, tutti gli animali tranne quelli del gruppo Controllo hanno subito un singolo periodo di 16 h di privazione idrica immediatamente prima dell'induzione dell'insufficienza renale acuta indotta da mezzo di contrasto. La privazione idrica non è stata ripetuta durante il resto del periodo sperimentale. Il mangime standard in pellet è rimasto disponibile ad libitum per tutto il periodo di privazione idrica. Al termine del singolo periodo di 16 h di privazione idrica, l'accesso all'acqua di rubinetto è stato ripristinato simultaneamente e ad libitum in tutti i gruppi sperimentali privati di acqua, prima della somministrazione del primo agente induttore del modello, il L-NAME, e mantenuto per il resto del periodo sperimentale. I tempi e le condizioni di ripristino dell'acqua sono stati identici in tutti i gruppi privati di acqua. L'assunzione di acqua dopo il ripristino non è stata limitata a un volume predeterminato e non è stata misurata quantitativamente. I pesi corporei accoppiati immediatamente prima e dopo il periodo di privazione idrica di 16 h non sono stati misurati; pertanto, non è stato possibile calcolare la perdita percentuale di peso corporeo associata alla disidratazione. L'output urinario non è stato monitorato quantitativamente. Dopo il ripristino dell'accesso all'acqua, è stata avviata l'induzione della CI-AKI. Tutte le somministrazioni endovenose sequenziali di L-NAME, indometacina e iopexolo sono state effettuate attraverso una vena laterale della coda utilizzando un ago da 26 G collegato a una siringa sterile da 5 mL. Prima della somministrazione endovenosa, la coda è stata riscaldata in acqua per alcuni minuti per facilitare la visualizzazione e la dilatazione delle vene laterali della coda. Dopo ogni somministrazione endovenosa, la vena è stata lavata con 0,5 mL di soluzione fisiologica sterile allo 0,9%, in aggiunta al volume calcolato di somministrazione del rispettivo agente induttore del modello. Il sito di iniezione è stato monitorato visivamente durante la somministrazione e il lavaggio per rilevare gonfiore, perdite o segni di extravasazione. Il L-NAME (10 mg/kg) è stato somministrato per primo. Quindici minuti dopo la somministrazione del L-NAME, l'indometacina (10 mg/kg) è stata somministrata per via endovenosa attraverso la stessa vena laterale della coda. Quindici minuti dopo la somministrazione dell'indometacina, l'iopexolo è stato somministrato per via endovenosa attraverso la stessa vena laterale della coda alla dose di 3 g di iodio/kg. Per ogni animale, la dose di iopexolo e il corrispondente volume di iniezione sono stati calcolati individualmente in base al peso corporeo registrato all'inizio dello studio e alla concentrazione commerciale di iodio di 300 mg di iodio/mL. Ciò corrispondeva a un volume di somministrazione di 10 mL/kg e, pertanto, a circa 2,0–2,2 mL per ratti del peso di 200–220 g. Non è stato stabilito alcun volume massimo singolo endovenoso massimo specifico nel protocollo; il volume endovenoso più elevato per singolo agente utilizzato in questo studio è stato quello dell'iopexolo a 10 mL/kg. L'iopexolo è stato somministrato lentamente nell'arco di circa 1–2 min. La corretta somministrazione endovenosa è stata verificata dall'assenza di gonfiore visibile, perdite o extravasazione nel sito di iniezione. Non è stata osservata alcuna extravasazione parziale, e nessuna iniezione ha richiesto un nuovo tentativo o una ripetizione della dose a causa di sospetta extravasazione. Un'ora dopo il completamento della somministrazione di iopexolo, i trattamenti designati sono stati somministrati per la prima volta ai gruppi di trattamento. Poiché la somministrazione di iopexolo è iniziata 30 min dopo quella del L-NAME e si è conclusa in circa 1–2 min, l'inizio del trattamento è avvenuto circa 91–92 min (circa 1,5 h) dopo la somministrazione del L-NAME. Il montelukast sodico (10 mg/kg) è stato somministrato per via orale mediante gavaggio, mentre l'NAC (100 mg/kg) è stato somministrato per via intraperitoneale.
La gavaggio orale è stato eseguito utilizzando una cannula alimentare in acciaio inossidabile da 22 G. Ogni animale è stato mantenuto in posizione eretta, e la cannula alimentare è stata inserita delicatamente attraverso l'esofago fino allo stomaco. In caso di resistenza eccessiva, la cannula è stata ritirata e riposizionata prima dell'amministrazione. L'animale è stato osservato per verificare la presenza di rigurgito durante e immediatamente dopo il gavaggio. Non è stato osservato alcun rigurgito né altri segni di somministrazione orale incompleta durante o immediatamente dopo il gavaggio in nessun animale, e nessun animale è stato escluso sulla base di un sospetto fallimento dell'amministrazione orale. Le iniezioni intraperitoneali sono state somministrate nel quadrante inferiore destro dell'addome. L'ago è stato inserito con un angolo di circa 30°–45°, ed è stata effettuata un'aspirazione prima della somministrazione per verificare un eventuale ingresso accidentale nel sistema vascolare. Il sito di iniezione è stato monitorato visivamente durante e immediatamente dopo la somministrazione per verificare fuoriuscite, emorragie o altre complicazioni visibili. I trattamenti designati sono stati somministrati una volta al giorno, alla stessa ora, nei giorni 8, 9 e 10. Di conseguenza, gli animali nel gruppo CI-AKI + Montelukast hanno ricevuto montelukast una volta al giorno per tre giorni consecutivi, gli animali nel gruppo CI-AKI + NAC hanno ricevuto NAC una volta al giorno per tre giorni consecutivi, e gli animali nel gruppo CI-AKI + Montelukast + NAC hanno ricevuto sia montelukast che NAC una volta al giorno secondo lo stesso schema di trattamento di 3 giorni. Tutte le somministrazioni per l'induzione del modello e per i trattamenti sono state effettuate dallo stesso ricercatore. Il peso corporeo è stato misurato una sola volta per ciascun animale all'inizio dello studio e non è stato rilevato nuovamente durante il periodo sperimentale. Per ogni animale, la dose e il corrispondente volume di somministrazione di tutti gli agenti induttori del modello e dei trattamenti dello studio sono stati calcolati singolarmente utilizzando il peso corporeo registrato all'inizio dello studio. Tutte le procedure intravenose, intraperitoneali e di gavaggio orale sono state eseguite utilizzando la stessa tecnica standardizzata per minimizzare la variabilità legata alla somministrazione.
Procedura di eutanasia, endpoint umani e raccolta dei campioni
Gli animali sono stati osservati una volta al giorno per tutta la durata dell'esperimento per rilevare eventuali cambiamenti nelle condizioni generali, nel consumo di cibo e acqua, nella mobilità, nella postura, nell'aspetto del mantello e in segni di malessere. I criteri prefissati per l'eutanasia umana comprendevano marcata letargia, incapacità di raggiungere o assumere il cibo o l'acqua disponibili, postura anomala, ridotta mobilità, piloerezione persistente e qualsiasi altro segno evidente di malessere. Gli animali che soddisfacevano uno qualsiasi di questi criteri dovevano essere sottoposti immediatamente a eutanasia; tuttavia, nessun animale ha raggiunto tali criteri durante lo studio. All'undicesimo giorno, 24 ore dopo l'ultimo trattamento, è stata indotta un'anestesia profonda mediante somministrazione intraperitoneale di chetamina (80 mg/kg) insieme a xilazina (10 mg/kg). L'assenza della risposta di ritrazione plantare è stata utilizzata per verificare un adeguato livello anestetico. Una volta confermata una profondità anestetica sufficiente, da ogni animale è stato prelevato circa 3–5 mL di sangue mediante puntura intracardiaca. L'eutanasia è stata quindi completata mediante esanguinamento mentre l'animale era ancora sotto anestesia profonda. L'assenza sia dell'attività cardiaca sia della respirazione spontanea è stata utilizzata per confermare il decesso.
Il sangue raccolto per le misurazioni biochimiche del siero è stato posto in provette senza anticoagulante e lasciato a riposo fino al completamento della coagulazione. Le provette sono state quindi centrifugate a 3.000 × g per 10–15 min a 4 °C, dopo di che la frazione sierica è stata separata e conservata a −80 °C fino all'analisi. I campioni destinati alla misurazione del glutathione sono stati raccolti separatamente in provette contenenti acido etilendiamminotetraacetico (EDTA). Poiché questi campioni erano anticoagulati, sono stati processati senza fase di coagulazione, in conformità con la procedura specifica del saggio del glutathione. La separazione del siero è stata considerata accettabile quando il siero ottenuto era limpido e non presentava evidenze visibili di emolisi.
Una volta confermata la morte, è stata eseguita una laparotomia mediana ed entrambi i reni sono stati accuratamente rimossi da ciascun animale. I tessuti adiposi e connettivi circostanti sono stati eliminati dai campioni. Il rene destro è stato riservato esclusivamente all'esame istopatologico, mentre il rene sinistro è stato destinato all'analisi biochimica. Il tessuto misto del rene sinistro è stato analizzato senza dissezione separata della corteccia e della midollare renale. I due reni sono stati manipolati in modo indipendente e i campioni provenienti da animali diversi sono rimasti separati durante tutta la lavorazione, senza essere raggruppati. L'intero rene destro è stato posto in formaldeide neutra tamponata al 10% e lavorato per la valutazione istopatologica. Sono state preparate e analizzate sezioni comprendenti la corteccia renale e la midollare esterna, secondo le procedure descritte nell'elaborazione e nel punteggio istopatologico. Ciascun rene sinistro è stato etichettato singolarmente e conservato a -80 °C fino all'omogeneizzazione e ai test biochimici. Dopo l'escissione, è stato verificato l'integrità macroscopica del tessuto e una quantità adeguata di tessuto è stata conservata per le previste valutazioni istopatologiche e biochimiche.
L'investigatore responsabile dell'induzione del modello e della somministrazione del trattamento non poteva essere in cieco poiché i gruppi sperimentali subivano procedure diverse. Tuttavia, le identità dei gruppi sono state tenute nascoste agli investigatori che hanno effettuato le analisi biochimiche e statistiche e al patologo che ha eseguito le valutazioni istopatologiche. Tutti gli animali arruolati sono stati mantenuti nello studio e inclusi nelle analisi successive. I campioni biologici, i tessuti animali, i fissativi a base di formaldeide e altri materiali di scarto chimici sono stati manipolati con idonei dispositivi di protezione individuale. Lo smaltimento di tutti i rifiuti biologici e chimici è stato effettuato nel rispetto dei requisiti istituzionali di biosicurezza e di gestione dei rifiuti pericolosi.
Analisi biochimiche
Le misurazioni biochimiche sono state effettuate utilizzando siero, sangue anticoagulato con EDTA e omogeneati di tessuto renale sinistro prelevati da ciascun animale. Le procedure sono presentate di seguito in base alla matrice biologica utilizzata per ciascun parametro. Il siero è stato analizzato per urea, azoto ureico nel sangue (BUN), creatinina, superossido dismutasi (SOD) e malondialdeide (MDA). L'urea, il BUN e la creatinina sono stati utilizzati come indici di funzionalità renale, mentre l'attività della SOD e la concentrazione di MDA sono stati valutati come parametri di stress ossidativo. I valori di urea e BUN nel siero sono stati ottenuti mediante lo stesso saggio enzimatico ureasi–glutammato deidrogenasi. In questo metodo, l'urea viene idrolizzata dall'ureasi per produrre ammoniaca, che successivamente reagisce con il 2-ossoglutarato e il nicotinamide adenina dinucleotide ridotto (NADH) in presenza di glutammato deidrogenasi. Il metodo analitico impiegato è stato un saggio cinetico enzimatico ureasi–glutammato deidrogenasi. La diminuzione dell'assorbanza risultante dal consumo di NADH è stata misurata in modo cinetico mediante spettrofotometro. La concentrazione di creatinina nel siero è stata misurata in modo colorimetrico utilizzando un analizzatore biochimico automatico. L'attività della SOD nel siero è stata misurata in modo colorimetrico utilizzando un kit commerciale disponibile sul mercato, impiegando lo stesso analizzatore biochimico automatico. Il saggio per la SOD si basa sulla generazione di radicali superossido mediante il sistema xantina–xantina ossidasi e sulla loro reazione con il cloruro di 2-(4-iodofenil)-3-(4-nitrofenil)-5-feniltetrazolio per formare un prodotto formazan colorato. L'assorbanza finale è stata misurata a 505 nm e l'attività della SOD è stata espressa in U/mL. La concentrazione di MDA nel siero è stata determinata in modo colorimetrico mediante la reazione con l'acido tiobarbiturico. I campioni di siero sono stati mescolati con acido tricloroacetico freddo per precipitare le proteine, e il precipitato risultante è stato separato mediante centrifugazione. Questo passaggio di centrifugazione è stato eseguito a 7.500 × g per 5 min a 4 °C. Il soprannatante è stato fatto reagire con acido tiobarbiturico a 90 °C per 60 min, raffreddato e misurato a 532 nm. Le concentrazioni di MDA sono state calcolate sulla base della curva di taratura corrispondente ed espresse in nmol/mL. L'analisi del glutatione (GSH) è stata effettuata utilizzando sangue anticoagulato con EDTA. Le proteine sono state precipitate con acido tricloroacetico e i campioni depurati dalle proteine così ottenuti sono stati analizzati in modo colorimetrico mediante un metodo di Ellman modificato. I campioni sono stati mescolati con 5,5′-ditiobis(2-nitrobenzoico) (DTNB) in tampone Tris 500 mM a pH 8,2. La reazione dei gruppi tiolici del GSH con il DTNB ha generato un prodotto colorato e l'assorbanza è stata registrata a 412 nm. L'attività della catalasi (CAT) è stata determinata mediante una procedura colorimetrica in due passaggi. I campioni sono stati inizialmente incubati con una quantità nota di perossido di idrogeno, che la catalasi ha convertito in acqua e ossigeno molecolare. Dopo l'interruzione della reazione enzimatica, il perossido di idrogeno residuo è stato misurato utilizzando un reagente cromogeno. L'assorbanza è stata registrata a 405 nm e l'attività della CAT è stata riportata in U/mL. Per le misurazioni sul tessuto renale, il rene sinistro di ciascun animale è stato utilizzato come tessuto misto, senza separare la corteccia dalla midollare. Come indicato nella procedura, il rene destro è stato conservato esclusivamente per la valutazione istopatologica. I campioni appartenenti a singoli animali sono stati processati separatamente e non sono stati mai raggruppati in alcuna fase. Ciascun campione di rene sinistro è stato omogeneizzato sul ghiaccio in tampone fosfato 50 mM a pH 7,4, utilizzando un rapporto tessuto-tampone di 1:10 (p/v). È stato ottenuto un omogeneato specifico per ciascun ratto. Aliquote separate di questo omogeneato sono state utilizzate per le diverse misurazioni sul tessuto renale, assicurando che tutti i parametri derivassero dallo stesso animale individuale. Gli omogeneati renali risultanti sono stati centrifugati a 14.000 × g per 10 min a 4 °C. Dopo la centrifugazione, il soprannatante ottenuto da ciascun animale è stato raccolto separatamente e suddiviso in aliquote per le analisi renali pianificate. Le concentrazioni di fattore di necrosi tumorale-alfa (TNF-α), interleuchina-1 beta (IL-1β), interleuchina-6 (IL-6), cistatina C e KIM-1 nei soprannatanti del tessuto renale sono state misurate utilizzando kit ELISA (saggio immunoenzimatico) specifici per ratto. I saggi sono stati eseguiti secondo le istruzioni del produttore. Le condizioni di incubazione sono state identiche per tutti gli ELISA di TNF-α, IL-1β, IL-6, cistatina C e KIM-1. Per ciascun saggio, i campioni e i reagenti dell'ELISA sono stati incubati per 1 h a 37 °C; dopo cinque cicli di lavaggio, sono state aggiunte le soluzioni substrato A e B e incubate per 10 min a 37 °C. In breve, standard e soprannatanti del tessuto renale sono stati aggiunti alle pozzette pre-ricoperte con anticorpo, seguiti dall'anticorpo di rilevamento biotinilato corrispondente e dal coniugato streptavidina–perossidasi di rafano. Dopo i passaggi di incubazione specificati, i componenti non legati sono stati rimossi mediante un lavatore automatico per micropiastre. È stata quindi aggiunta la soluzione substrato e la reazione cromogenica è stata interrotta utilizzando la soluzione acida di arresto. L'assorbanza è stata misurata a 450 nm mediante un lettore per micropiastre e le concentrazioni degli analiti sono state calcolate sulla base delle curve standard corrispondenti. Le misurazioni ELISA sul tessuto renale sono state eseguite in duplicato. Per ciascun analita, è stata calcolata la media delle due pozzette replicate tecniche per ottenere un singolo valore per animale. Le pozzette replicate tecniche e le aliquote separate ottenute dallo stesso omogeneato specifico per animale non sono state considerate osservazioni indipendenti. Tutte le misurazioni biochimiche sono state effettuate in condizioni standardizzate specifiche per ciascun saggio. I campioni di siero, sangue anticoagulato con EDTA e tessuto renale sono stati processati separatamente in base ai requisiti dei metodi analitici corrispondenti. Gli sperimentatori che hanno eseguito le analisi biochimiche erano ciechi rispetto all'assegnazione ai gruppi. L'unità sperimentale è stata considerata il singolo animale, piuttosto che ciascun campione di siero, campione di sangue, campione renale, aliquota di omogeneato o pozzetta replicata tecnica. Di conseguenza, per ciascun gruppo sperimentale sono state incluse sei osservazioni indipendenti a livello animale nell'analisi statistica.
Elaborazione e valutazione istopatologica
I campioni del rene destro sono stati preparati per la valutazione microscopica mediante procedimenti istologici di routine. L'intero rene destro di ciascun animale è stato immerso in formaldeide neutra tamponata al 10% per 72 h a temperatura ambiente. Dopo la fissazione, la disidratazione del tessuto è stata eseguita in modo sequenziale in etanolo al 50%, 70%, 80%, 96% e 100%, con ciascuna concentrazione applicata per 1 h. I campioni sono stati quindi esposti a due bagni di xilene per 30 minuti ciascuno prima dell'inclusione in paraffina. Utilizzando un microtomo rotativo, sono state ottenute sezioni di 5 µm che includevano sia la corteccia renale che la midollare esterna a partire dai blocchi in paraffina.
Per la colorazione con ematossilina ed eosina (HE), i campioni sono stati disparaffinati e reidratati, quindi esposti all'ematossilina per 5 minuti e lavati sotto acqua corrente per ulteriori 5 minuti. È stato utilizzato alcol acido per la differenziazione, dopodiché i campioni sono stati rinvenuti in acqua ammoniacale per 1 minuto e controcolorati con eosina per 2 minuti. I campioni colorati sono stati successivamente disidratati mediante concentrazioni crescenti di alcol, chiariti con xilene e montati in modo permanente sotto coprioggetti.
Le sezioni destinate alla colorazione con tricromia di Masson sono state anch'esse disparaffinate e riidratate. Il trattamento con mordente è stato eseguito per 60 min a 56 °C, seguito da un risciacquo sotto acqua corrente per 10 min. Le sezioni sono state quindi trattate in successione con ematossilina ferrea di Weigert per 10 min, soluzione di scarlatto Biebrich–fucsina acida per 15 min, soluzione di acido fosfotungstico per 10 min e soluzione di blu di anilina per 10 min. Dopo l'immersione in acido acetico all'1% per 5 min, le sezioni sono state disidratate, chiarificate in xilene e montate con coprioggetti.
Prima della valutazione microscopica, l'idoneità della colorazione è stata verificata separatamente per ciascun metodo. Le sezioni colorate con ematossilina-eosina (HE) sono state considerate adeguate quando i dettagli nucleari e il contrasto citoplasmatico erano chiaramente distinguibili, mentre le sezioni colorate con la tricromia di Masson sono state ritenute accettabili quando le strutture del tessuto connettivo potevano essere distinte chiaramente. Per ogni animale, sono state esaminate tre sezioni colorate con ematossilina-eosina e tre sezioni colorate con la tricromia di Masson. In ciascuna sezione sono stati valutati cinque campi microscopici selezionati casualmente, utilizzando un obiettivo 40×. Di conseguenza, per ogni animale sono stati esaminati 15 campi microscopici per ciascun metodo di colorazione. Tutte le valutazioni microscopiche sono state effettuate utilizzando lo stesso obiettivo e condizioni di valutazione standardizzate per tutti gli animali e i gruppi sperimentali. Le sezioni colorate con la tricromia di Masson sono state valutate qualitativamente per quanto riguarda la distribuzione e il deposito del collagene interstiziale, l'accumulo della matrice extracellulare e l'architettura tubulo-interstiziale. Queste sezioni non sono state utilizzate per generare i punteggi semi-quantitativi di danno istopatologico da 0 a 3. Le fotomicrografie rappresentative colorate con ematossilina-eosina e con la tricromia di Masson sono state acquisite utilizzando un obiettivo 40×, e in ciascuna immagine rappresentativa è stata inserita una scala di 100 µm. Tali fotomicrografie sono state ottenute a scopo illustrativo e non sono state considerate osservazioni indipendenti nella valutazione istopatologica o nelle analisi statistiche. Tutte le valutazioni istopatologiche sono state effettuate da un singolo patologo esperto, che è rimasto cieco rispetto all'appartenenza ai gruppi sperimentali. L'utilizzo di un singolo esaminatore cieco aveva lo scopo di limitare il bias di valutazione e la variabilità attribuibile alle differenze tra osservatori. La necrosi tubulare, la dilatazione tubulare, la degenerazione cellulare e la congestione vascolare sono state valutate in modo semi-quantitativo sulle sezioni renali colorate con ematossilina-eosina, secondo un sistema adattato da modelli di danno renale precedentemente pubblicati28,29. Per ciascun parametro, i punteggi variavano da 0 a 3, corrispondenti rispettivamente all'assenza, lieve, moderata e grave entità del danno istopatologico. Per ogni animale, i risultati ottenuti dai cinque campi microscopici esaminati in ciascuna delle tre sezioni colorate con ematossilina-eosina, per un totale di 15 campi, sono stati considerati complessivamente al fine di assegnare un singolo punteggio da 0 a 3 per ciascun parametro istopatologico. Pertanto, ogni animale ha contribuito con un punteggio per necrosi tubulare, dilatazione tubulare, degenerazione cellulare e congestione vascolare. Le sezioni istologiche e i campi microscopici sono stati considerati sottocampioni all'interno di ciascun animale e non sono stati considerati osservazioni indipendenti. All'interno di ciascuna sezione, i campi microscopici sono stati selezionati casualmente da regioni comparabili della corteccia renale e della midollare esterna, al fine di standardizzare il campionamento anatomico tra gli animali e i gruppi sperimentali. L'unità sperimentale è stata considerata l'animale singolo, piuttosto che ciascun rene, sezione istologica o campo microscopico. Di conseguenza, nell'analisi statistica sono state incluse sei osservazioni indipendenti a livello animale per ciascun gruppo sperimentale. I valori riportati nella Tabella 3 rappresentano le medie di gruppo calcolate dai punteggi individuali a livello animale dei sei animali in ciascun gruppo sperimentale.
Analisi statistica
Le analisi statistiche sono state effettuate utilizzando software di analisi statistica. Il singolo animale è stato considerato l'unità sperimentale per tutte le analisi statistiche. Ogni gruppo sperimentale comprendeva sei animali indipendenti (n = 6 per gruppo). I replicati tecnici, le pozzette dei saggi, le sezioni di tessuto e i campi microscopici non sono stati considerati osservazioni indipendenti e non sono stati utilizzati per aumentare la dimensione del campione statistico. Le variabili continue sono riportate come media ± deviazione standard (DS). La normalità è stata valutata separatamente all'interno di ciascun gruppo sperimentale mediante il test di Shapiro–Wilk, e l'omogeneità delle varianze è stata verificata con il test di Levene. Considerando il disegno sperimentale completamente bilanciato con dimensioni campionarie uguali tra i gruppi, è stata utilizzata un'analisi della varianza unidirezionale (ANOVA) per confrontare i gruppi. I confronti a coppie sono stati effettuati mediante il test post hoc di Duncan per confronti multipli. Eventuali valori anomali sono stati valutati mediante l'analisi grafica dei boxplot e l'ispezione delle singole osservazioni. Nessuna osservazione è stata considerata rappresentativa di un errore di misurazione o di un risultato sperimentale non valido, e nessun dato è stato escluso per motivi statistici. Un valore di p < 0,05 è stato considerato statisticamente significativo.
Risultati
Marker sierici della funzione renale (urea, azotemia e creatinina)
Il disegno sperimentale, la suddivisione degli animali in gruppi, il programma di trattamento e la tempistica della raccolta dei campioni dello studio attuale sono riassunti in Figura 1. Differenze statisticamente significative sono state osservate tra i gruppi per i livelli sierici di urea, azotemia (BUN) e creatinina (p = 0.003, p = 0.003 e p = 0.002, rispettivamente). Il livello medio di urea sierica è stato di 67,43 mg/dL ± 53,11 mg/dL nel gruppo Controllo ed è aumentato a 606,71 mg/dL ± 429,42 mg/dL nel gruppo CI-AKI. Analogamente, il livello medio di BUN è aumentato da 31,51 mg/dL ± 24,82 mg/dL nel gruppo Controllo a 268,63 mg/dL ± 190,84 mg/dL nel gruppo CI-AKI. I livelli sierici di creatinina sono aumentati notevolmente, da 0,60 mg/dL ± 0,05 mg/dL nel gruppo Controllo a 3,27 mg/dL ± 2,14 mg/dL nel gruppo CI-AKI. I confronti post hoc di Duncan hanno dimostrato che i livelli sierici di urea, BUN e creatinina erano significativamente più bassi in ciascun gruppo trattato, ovvero CI-AKI + Montelukast, CI-AKI + NAC e CI-AKI + Montelukast + NAC, rispetto al gruppo CI-AKI non trattato (tutti p < 0,05). I dati relativi ai marcatori sierici della funzionalità renale sono riportati nella Tabella 1.
Parametri dello stress ossidativo e attività degli enzimi antiossidanti
Differenze statisticamente significative sono state osservate tra i gruppi per quanto riguarda i livelli di SOD, GSH, CAT e MDA (p = 0,044, p = 0,001, p = 0,003 e p = 0,001, rispettivamente; Tabella 1). L'analisi post hoc di Duncan ha mostrato che i livelli di GSH erano significativamente più elevati nei gruppi trattati con montelukast, NAC e con la combinazione rispetto al gruppo CI-AKI non trattato (tutti p < 0,05). Il gruppo con trattamento combinato presentava anche un livello di GSH significativamente più alto rispetto al gruppo Controllo (p < 0,05). Tuttavia, non sono state osservate differenze statisticamente significative tra il gruppo con trattamento combinato e ciascuno dei gruppi con monoterapia, né tra i due gruppi con monoterapia (tutti p > 0,05). Il livello più basso di SOD è stato osservato nel gruppo CI-AKI (92,23 U/mL ± 16,37 U/mL), mentre il gruppo Controllo ha mostrato un valore di 147,81 U/mL ± 33,27 U/mL. I livelli di GSH erano più bassi nel gruppo CI-AKI (66,05 mmol/L ± 24,72 mmol/L) e più alti nel gruppo CI-AKI + Montelukast + NAC (172,44 mmol/L ± 60,48 mmol/L). L'attività di CAT era massima nel gruppo Controllo (93,35 U/mL ± 18,75 U/mL) e minima nel gruppo CI-AKI (33,22 U/mL ± 17,07 U/mL). Per quanto riguarda i livelli di MDA, il valore più alto è stato osservato nel gruppo CI-AKI (54,13 nmol/mL ± 19,37 nmol/mL), mentre il valore più basso è stato registrato nel gruppo CI-AKI + NAC (21,53 nmol/mL ± 5,07 nmol/mL). I dati relativi ai parametri dello stress ossidativo e alle attività degli enzimi antiossidanti sono riportati in Tabella 1.
Danno renale e biomarcatori infiammatori (KIM-1, Cystatin C, TNF-α, IL-1β e IL-6)
Differenze statisticamente significative sono state osservate tra i gruppi per quanto riguarda i livelli renali di cistatina C, IL-6, KIM-1, TNF-α e IL-1β (p < 0,001, p = 0,008, p = 0,027, p = 0,006 e p < 0,001, rispettivamente; Tabella 2). I confronti post hoc di Duncan hanno mostrato che i livelli di cistatina C, IL-6, KIM-1, TNF-α e IL-1β erano significativamente più bassi in ciascun gruppo trattato, ovvero CI-AKI + Montelukast, CI-AKI + NAC e CI-AKI + Montelukast + NAC, rispetto al gruppo CI-AKI non trattato (tutti p < 0,05). Per l'IL-1β, è stata osservata anche una differenza statisticamente significativa tra i gruppi CI-AKI + Montelukast e CI-AKI + NAC (p < 0,05). I livelli renali di cistatina C sono risultati più elevati nel gruppo CI-AKI (18,43 ng/mL ± 1,06 ng/mL), mentre il gruppo Controllo ha mostrato un valore di 10,30 ng/mL ± 0,78 ng/mL. Analogamente, i livelli di IL-6 erano più alti nel gruppo CI-AKI (13,41 ng/L ± 2,14 ng/L) e più bassi nel gruppo Controllo (9,29 ng/L ± 2,70 ng/L). I livelli di KIM-1 erano più elevati nel gruppo CI-AKI (3,07 ng/mL ± 0,36 ng/mL), rispetto ai 2,25 ng/mL ± 0,54 ng/mL del gruppo Controllo. Allo stesso modo, i livelli di TNF-α erano più alti nel gruppo CI-AKI (161,69 ng/L ± 26,14 ng/L), mentre i valori più bassi sono stati osservati nel gruppo Controllo (95,49 ng/L ± 16,98 ng/L). I livelli di IL-1β erano più elevati nel gruppo CI-AKI (9,28 ng/mL ± 0,68 ng/mL), mentre il valore più basso è stato rilevato nel gruppo CI-AKI + Montelukast (7,34 ng/mL ± 0,57 ng/mL). I dati relativi ai biomarcatori di danno renale e infiammazione sono riportati nella Tabella 2. È importante notare che, sebbene alcuni valori dei marcatori biochimici nel gruppo CI-AKI + Montelukast + NAC fossero numericamente superiori rispetto al gruppo CI-AKI + Montelukast, i confronti post hoc di Duncan non hanno evidenziato differenze statisticamente significative tra questi due gruppi di trattamento per nessuna delle variabili biochimiche valutate, inclusi i parametri di stress ossidativo, i biomarcatori di danno renale e i biomarcatori infiammatori (p > 0,05).
Valutazione istopatologica
Esiti istopatologici
Sezioni renali colorate con ematossilina-eosina hanno dimostrato un'architettura renale preservata nel gruppo di controllo, con morfologia glomerulare e tubulare normale. Al contrario, il gruppo CI-AKI non trattato ha mostrato alterazioni istopatologiche marcate, incluse lesioni dell'epitelio tubulare, degenerazione cellulare diffusa, dilatazione tubulare, detriti cellulari all'interno delle lumi tubulari e congestione vascolare. I cambiamenti necrotici erano particolarmente evidenti nei segmenti dei tubuli prossimali. Nel gruppo CI-AKI + Montelukast, la gravità della lesione tubulare era ridotta rispetto al gruppo CI-AKI non trattato, anche se persistevano cambiamenti degenerativi focali. Analogamente, il gruppo CI-AKI + NAC ha mostrato una migliore conservazione dell'integrità dell'epitelio tubulare e aree necrotiche meno estese. All'esame istopatologico qualitativo, l'architettura renale appariva preservata nel gruppo CI-AKI + Montelukast + NAC, con strutture corticali e midollari per lo più conservate e una necrosi tubulare, dilatazione tubulare, degenerazione cellulare e congestione vascolare relativamente limitate. Le sezioni colorate con tricromio di Masson hanno rivelato una distribuzione normale del collagene interstiziale nel gruppo di controllo. Nel gruppo CI-AKI non trattato, si sono osservati un aumento del deposito di collagene interstiziale, una disorganizzazione architetturale tubulo-interstiziale e un accumulo della matrice extracellulare. Queste alterazioni apparivano meno pronunciate nei gruppi trattati, incluso il gruppo con trattamento combinato, rispetto al gruppo CI-AKI non trattato. Sezioni representative di reni colorate con ematossilina-eosina e tricromio di Masson che illustrano questi risultati sono presentate nella Figura 2.
Valutazione istopatologica semi-quantitativa
La valutazione istopatologica semiquantitativa ha dimostrato che i punteggi relativi alla necrosi tubulare, alla dilatazione tubulare, alla degenerazione cellulare e alla congestione vascolare erano più elevati nel gruppo CI-AKI non trattato. I punteggi medi in questo gruppo sono stati rispettivamente 2,67, 2,83, 2,67 e 2,50. I punteggi medi relativamente alti, prossimi al limite superiore della scala 0–3, erano coerenti con le alterazioni tubulari e vascolari diffuse e gravi osservate nell'esame istopatologico qualitativo nello stesso gruppo. Al contrario, tutti i parametri erano assenti nel gruppo di controllo. Punteggi di danno più bassi sono stati osservati in tutti i gruppi trattati rispetto al gruppo CI-AKI non trattato. Il gruppo CI-AKI + Montelukast ha mostrato punteggi medi di 1,33 per la necrosi tubulare, 1,50 per la dilatazione tubulare, 1,17 per la degenerazione cellulare e 1,00 per la congestione vascolare. I valori corrispondenti nel gruppo CI-AKI + NAC sono stati rispettivamente 1,17, 1,17, 0,83 e 0,83. Numericamente, i punteggi istopatologici medi più bassi sono stati osservati nel gruppo CI-AKI + Montelukast + NAC, con valori medi di 0,50, 0,67, 0,50 e 0,17 per la necrosi tubulare, la dilatazione tubulare, la degenerazione cellulare e la congestione vascolare, rispettivamente. I dati dettagliati relativi al punteggio istopatologico sono riportati nella Tabella 3.
I dati grezzi alla base di tutte le analisi biochimiche e istopatologiche, insieme alle immagini istologiche originali di ematossilina-eosina e tricromia di Masson non ritagliate, sono forniti come File Supplementare 1.
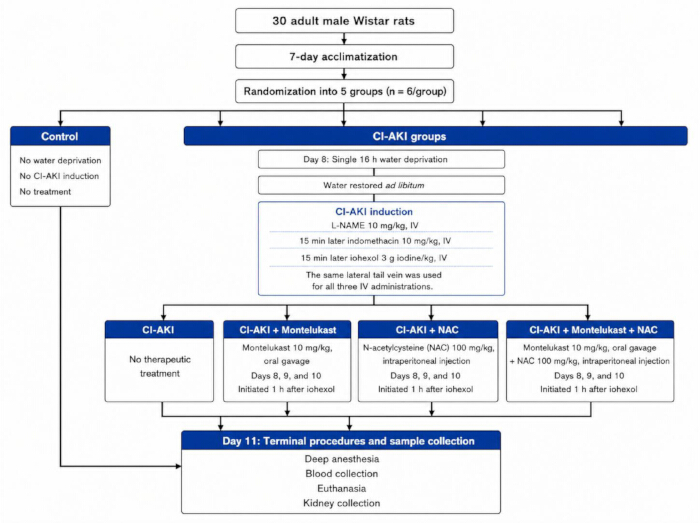
Figura 1: Progettazione sperimentale e cronologia dello studio. Rappresentazione schematica del flusso di lavoro sperimentale. Trenta ratti maschi adulti Wistar sono stati assegnati casualmente a cinque gruppi (n = 6 per gruppo) dopo un periodo di ambientamento della durata di 7 giorni. Il gruppo di controllo non ha subito privazione d'acqua, induzione di CI-AKI o trattamenti. I restanti gruppi hanno subito un singolo periodo di privazione idrica della durata di 16 ore, seguito dalla somministrazione endovenosa sequenziale di L-NAME (10 mg/kg), indometacina (10 mg/kg) e ioversolo (3 g di iodio/kg) per indurre il CI-AKI. Un'ora dopo la somministrazione di ioversolo, i gruppi di trattamento designati hanno ricevuto montelukast (10 mg/kg, per via orale tramite cannula gastrica), NAC (100 mg/kg, iniezione intraperitoneale) o entrambi una volta al giorno nei giorni 8-10, mentre il gruppo CI-AKI non trattato non ha ricevuto alcun trattamento terapeutico. Tutti i gruppi sono stati sottoposti a procedure terminali e raccolta dei campioni al giorno 11. Cliccare qui per visualizzare una versione ingrandita di questa figura.
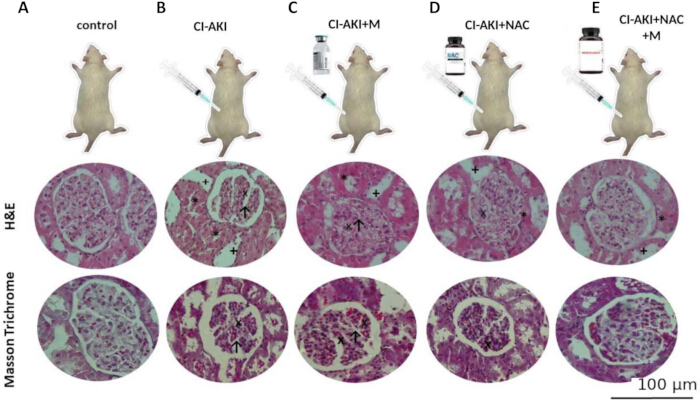
Figura 2: Sezioni renali rappresentative colorate con ematossilina-eosina (HE) e con la tricromia di Masson dai gruppi sperimentali. Sezioni renali rappresentative colorate con ematossilina-eosina (HE) e con la tricromia di Masson ottenute dai gruppi (A) Controllo, (B) CI-AKI, (C) CI-AKI + Montelukast, (D) CI-AKI + NAC e (E) CI-AKI + Montelukast + NAC. Le sezioni colorate con HE (riga superiore) mostrano un'architettura renale preservata nel gruppo di controllo, mentre nel gruppo CI-AKI si osservano necrosi tubulare evidente (*), dilatazione tubulare (+), degenerazione cellulare (×) e congestione vascolare (↑). Queste alterazioni istopatologiche risultano attenuate nelle sezioni rappresentative dei gruppi trattati rispetto a quelle del gruppo CI-AKI non trattato. Le sezioni colorate con la tricromia di Masson (riga inferiore) mostrano un aumento del deposito di collagene interstiziale e una disorganizzazione tubulo-interstiziale nel gruppo CI-AKI, alterazioni che appaiono meno marcate nelle sezioni rappresentative dei gruppi trattati. Barra della scala = 100 µm. Cliccare qui per visualizzare una versione ingrandita di questa figura.
| Variabile | Controllo | CI-AKI | CI-AKI+M | CI-AKI+NAC | CI-AKI+NAC+M | p |
| UREA (mg/dL) | 67,43±53,11a | 606,71±429,42b | 105,89±28,63a | 243,14±135,99a | 293,61±212,05a | 0,003 |
| BUN (mg/dL) | 31,51±24,82a | 268,63±190,84b | 51,53±14,69a | 129,54±73,54a | 108,38±87,36a | 0,003 |
| Creatinina (mg/dL) | 0,60±0,05a | 3,27±2,14b | 0,61±0,12a | 1,53±1,17a | 1,28±0,55a | 0,002 |
| SOD (U/mL) | 147,81±33,27a | 92,23±16,37b | 130,96±42,19a | 137,87±31,95a | 141,71±30,27a | 0,044 |
| GSH (mmol/L) | 124,29±21,24b | 66,05±24,72a | 133,87±26,95bc | 139,31±30,10bc | 172,44±60,48c | 0,001 |
| CAT (U/mL) | 93,35±18,75c | 33,22±17,07a | 58,67±32,95ab | 52,64±19,97ab | 75,46±26,85bc | 0,003 |
| MDA (nmol/mL) | 23,42±13,48a | 54,13±19,37b | 22,40±14,81a | 21,53±5,07a | 37,01±9,29a | 0,001 |
| Nelle righe, i gruppi che condividono almeno una lettera apice non differiscono significativamente, mentre i gruppi senza lettere apice in comune differiscono significativamente secondo il test post hoc di Duncan (p < 0,05). | ||||||
Tabella 1: Parametri biochimici e da stress ossidativo nei gruppi sperimentali. Differenze significative a coppie: urea, BUN, creatinina (CREA), SOD e MDA, CI-AKI rispetto al Controllo, CI-AKI+M, CI-AKI+NAC e CI-AKI+M+NAC; GSH, CI-AKI rispetto a tutti gli altri gruppi e Controllo rispetto a CI-AKI+M+NAC; CAT, Controllo rispetto a CI-AKI, CI-AKI+M e CI-AKI+NAC, e CI-AKI rispetto a CI-AKI+M+NAC. I dati sono espressi come media ± DS (n = 6) e sono stati analizzati mediante ANOVA a un fattore seguita dal test post hoc di Duncan. I valori con lettere sovrascritte diverse differiscono in modo significativo (p < 0,05).
| Variabile | Controllo | CI-AKI | CI-AKI+M | CI-AKI+NAC | CI-AKI+NAC+M | p |
| Cistatina C (ng/mL) | 10,30±0,78a | 18,43±1,06b | 10,90±1,13a | 11,00±0,59a | 11,13±0,84a | <0,001 |
| IL-6 (ng/L) | 9,29±2,70a | 13,41±2,14b | 10,24±0,86a | 10,66±0,83a | 10,85±1,63a | 0,008 |
| KIM-1 (ng/mL) | 2,25±0,54a | 3,07±0,36b | 2,39±0,60a | 2,45±0,33a | 2,45±0,17a | 0,027 |
| TNF-α (ng/L) | 95,49±16,98a | 161,69±26,14b | 110,26±38,12a | 119,42±35,35a | 127,76±15,13a | 0,006 |
| IL-1β (ng/mL) | 7,65±0,53ab | 9,28±0,68c | 7,34±0,57a | 8,24±0,73b | 8,11±0,72ab | <0,001 |
| Nella stessa riga, i gruppi che condividono almeno una lettera apice non differiscono significativamente, mentre i gruppi senza lettere apice in comune differiscono significativamente secondo il test post hoc di Duncan (p < 0,05). | ||||||
Tabella 2: Livelli di biomarcatori di danno renale e infiammazione nei gruppi sperimentali. Differenze significative a coppie: cystatina C, IL-6, KIM-1 e TNF-α, CI-AKI rispetto a Controllo, CI-AKI+M, CI-AKI+NAC e CI-AKI+M+NAC; IL-1β, CI-AKI rispetto a tutti gli altri gruppi e CI-AKI+M rispetto a CI-AKI+NAC. I dati sono espressi come media ± DS (n = 6) e sono stati analizzati mediante ANOVA a un fattore seguita dal test post hoc di Duncan. I valori senza lettere sovrascritte in comune differiscono significativamente (p < 0,05).
| Gruppi | Necrosi tubulare | Dilatazione tubulare | Degenerazione cellulare | Congestione vascolare |
| Controllo | 0 | 0 | 0 | 0 |
| CI-AKI | 2,67 | 2,83 | 2,67 | 2,5 |
| CI-AKI+M | 1,33 | 1,5 | 1,17 | 1 |
| CI-AKI+NAC | 1,17 | 1,17 | 0,83 | 0,83 |
| CI-AKI+NAC+M | 0,5 | 0,67 | 0,5 | 0,17 |
Tabella 3: Confronto dei parametri di danno istopatologico del tessuto renale nei gruppi sperimentali. I punteggi istopatologici semi-quantitativi basati sull'ematossilina-eosina sono riportati come valori medi di gruppo (n = 6 animali/gruppo). I punteggi sono stati classificati come 0 (nessun danno), 1 (lieve), 2 (moderato) e 3 (danno grave), con punteggi più elevati che indicano un danno istopatologico maggiore.
File supplementare 1: Dati a supporto dei risultati di questo studio.Fare clic qui per scaricare questo file.
Discussione
Questo studio sperimentale sull'CI-AKI ha valutato il trattamento post-contrasto con montelukast, NAC o la loro combinazione in relazione alla funzione renale, ai parametri dello stress ossidativo, alle risposte infiammatorie, ai biomarcatori del danno renale e agli esiti istopatologici. L'esposizione al mezzo di contrasto ha provocato aumenti sostanziali dell'urea sierica, dell'azotemia (BUN) e della creatinina ed è stata accompagnata da alterazioni avverse nei parametri dello stress ossidativo e nei biomarcatori infiammatori. L'aumento dei livelli di KIM-1 e della cistatina C ha fornito ulteriore evidenza di danno renale.
Il trattamento post-contrasto con montelukast, NAC o la loro combinazione è stato associato a cambiamenti favorevoli in diversi parametri valutati. Tuttavia, la combinazione non ha costantemente superato la monoterapia con montelukast nei diversi esiti biochimici. Nel complesso, queste osservazioni sono compatibili con il coinvolgimento dello stress ossidativo e dell'infiammazione nella CI-AKI e suggeriscono che interventi che agiscono su questi processi potrebbero attenuare il danno renale, anche se i relativi percorsi di segnalazione non sono stati direttamente esaminati nel presente studio1,30.
L'elevato aumento dell'urea sierica, dell'azotemia (BUN) e della creatinina dopo la somministrazione del mezzo di contrasto conferma l'induzione efficace di disfunzione renale in questo modello sperimentale di CI-AKI. L'esposizione al mezzo di contrasto può compromettere la funzione renale attraverso processi interagenti che includono vasocostrizione intrarenale, ipossia midollare, danno ossidativo e lesione delle cellule tubulari. La conseguente riduzione del flusso ematico renale e della filtrazione glomerulare può limitare l'eliminazione dei prodotti di scarto azotati, aumentandone così le concentrazioni circolanti. I cambiamenti della funzione renale osservati nel gruppo CI-AKI non trattato sono coerenti con quelli riportati in studi sperimentali precedenti1,30,31,32.
È stata osservata una notevole variabilità all'interno del gruppo per quanto riguarda l'urea sierica e l'azotemia nel gruppo di CI-AKI non trattato, come indicato dalle deviazioni standard relativamente elevate. Questa dispersione potrebbe riflettere differenze biologiche interindividuali nella suscettibilità al protocollo induttivo di CI-AKI sensibilizzato, inclusa la variabilità della risposta renale alla privazione idrica, all'inibizione delle vie del monossido di azoto e delle prostaglandine e all'esposizione al mezzo di contrasto. Piccole differenze nella riserva funzionale renale e nelle risposte fisiologiche tra gli animali potrebbero aver contribuito anche alla gravità eterogenea del danno renale. Pertanto, le elevate deviazioni standard dovrebbero essere interpretate come evidenza di una sostanziale variabilità biologica all'interno di questo modello sperimentale, piuttosto che come errore di misurazione. Tuttavia, considerato il ridotto numero di animali in ciascun gruppo, le caratteristiche della distribuzione e l'entità delle differenze legate al trattamento devono essere interpretate con cautela.
Nel presente studio, l'urea sierica, l'azotemia (BUN) e la creatinina sono risultate numericamente più basse nel gruppo trattato con NAC rispetto al gruppo con CI-AKI non trattato, un andamento coerente con un possibile attenuamento del danno renale. Il NAC è stato ampiamente studiato nel CI-AKI, ma gli effetti riportati sul funzionamento renale hanno mostrato variabilità tra gli studi14,15,16,17. I meccanismi proposti includono l'eliminazione delle specie reattive, il supporto alla sintesi del glutatione e la limitazione del danno ossidativo nei tessuti renali1. Pertanto, il profilo della funzione renale osservato dopo il trattamento con NAC potrebbe essere legato alle sue proprietà antiossidanti, sebbene tale meccanismo non sia stato direttamente analizzato nel presente studio.
Nel presente studio, l'urea sierica, l'azotemia (BUN) e la creatinina sono risultati numericamente inferiori nel gruppo trattato con montelukast rispetto al gruppo con CI-AKI non trattato, suggerendo un possibile attenuarsi del danno renale. Studi sperimentali precedenti, inclusi quelli sul CI-AKI, hanno riportato in modo analogo livelli più bassi di creatinina e urea sierica dopo la somministrazione di montelukast9,18,19. Anche il gruppo combinato ha mostrato marcatori della funzione renale numericamente inferiori rispetto al gruppo con CI-AKI non trattato. Tuttavia, l'urea, il BUN e la creatinina sono risultati numericamente più bassi con la monoterapia a base di montelukast rispetto al trattamento combinato, e i confronti post hoc di Duncan non hanno evidenziato differenze statisticamente significative tra questi due gruppi (p > 0,05). Pertanto, la terapia combinata non ha dimostrato un'efficacia superiore rispetto alla monoterapia con montelukast per quanto riguarda questi marcatori della funzione renale.
Si ritiene che il danno ossidativo contribuisca in modo significativo alla fisiopatologia della CI-AKI. L'ipossia midollare indotta dall'esposizione al mezzo di contrasto favorisce una produzione eccessiva di ROS, che può danneggiare i lipidi cellulari e i mitocondri, provocare lesioni alle cellule epiteliali tubulari e potenziare il segnale infiammatorio1,12,30.
Il gruppo CI-AKI non trattato ha mostrato la concentrazione più elevata di MDA, insieme alle attività più basse di SOD e CAT e al livello più basso di GSH, indicando uno squilibrio tra carico ossidativo e difese antiossidanti dopo l'esposizione al mezzo di contrasto. Profili comparabili, caratterizzati da un aumento del MDA insieme a una ridotta capacità antiossidante, sono stati riportati in altri modelli sperimentali di CI-AKI18,19. Questi risultati sono coerenti con un ruolo dello stress ossidativo nello sviluppo e nella progressione del danno renale, piuttosto che come semplice conseguenza secondaria1,30.
Rispetto al gruppo con CI-AKI non trattato, i gruppi trattati con NAC e montelukast hanno generalmente mostrato valori più bassi di MDA insieme a valori più elevati di SOD, GSH e CAT, un profilo compatibile con un'attenuazione del danno ossidativo. Le azioni antiossidanti proposte per l'NAC includono la neutralizzazione delle specie reattive e il mantenimento della disponibilità intracellulare di glutatione1,14. Il montelukast potrebbe inoltre limitare il danno ossidativo renale attraverso meccanismi che vanno oltre il blocco del recettore per le cisteinil-leucotriene, inclusa la soppressione delle risposte ossidative nel tessuto renale18,33. Studi precedenti sul danno renale, inclusi modelli di CI-AKI, hanno riportato in modo analogo una riduzione della perossidazione lipidica e un miglioramento delle difese antiossidanti dopo il trattamento con montelukast9,19,27. Sebbene parametri favorevoli dello stress ossidativo siano stati osservati anche nel gruppo di combinazione, il trattamento combinato non ha superato in modo costante nessuna delle due monoterapie. Di conseguenza, questi risultati non dimostrano un effetto antiossidante additivo o sinergico dell'NAC e del montelukast somministrati insieme.
I risultati relativi a KIM-1 e cistatina C hanno fornito evidenze complementari di danno renale successivo all'esposizione al mezzo di contrasto. KIM-1 è associato principalmente a lesioni dell'epitelio tubulare, mentre la cistatina C viene utilizzata come indicatore di alterazioni legate alla filtrazione renale e al danno; entrambi sono stati valutati come biomarcatori precoci in modelli sperimentali di CI-AKI1,10. Nel gruppo CI-AKI non trattato, i livelli più elevati di entrambi i biomarcatori hanno accompagnato il marcato peggioramento dei parametri convenzionali della funzione renale. Questo andamento è in accordo con studi sperimentali precedenti che riportano un aumento di KIM-1 e cistatina C dopo un danno renale indotto da mezzo di contrasto1,10.
Rispetto al gruppo con CI-AKI non trattato, i gruppi sottoposti a trattamento hanno mostrato valori inferiori di KIM-1 e di cistatina C, un andamento compatibile con un'attenuazione del danno renale. Questo profilo di biomarcatori si è accompagnato a concentrazioni numericamente più basse di urea e creatinina sierica osservate dopo il trattamento. Studi sperimentali precedenti hanno associato l'amministrazione di montelukast a una ridotta espressione di KIM-1, a un danno tubulare meno grave e al mantenimento della funzione renale nei modelli di CI-AKI e di altre forme di danno renale9,18,19. Analogamente, l'NAC è stato associato a profili più favorevoli dei biomarcatori dell'insufficienza renale acuta, possibilmente attraverso la limitazione dei danni cellulari legati allo stress ossidativo14,15,16,17. Tuttavia, non sono state rilevate differenze statisticamente significative nei livelli di KIM-1 o di cistatina C tra il gruppo con trattamento combinato e quello con monoterapia a base di montelukast (p > 0,05). Di conseguenza, i risultati attuali non evidenziano un ulteriore beneficio in termini di biomarcatori derivante dal trattamento combinato.
Le risposte ossidative e infiammatorie possono rafforzarsi a vicenda durante la CI-AKI. L'eccesso di ROS può stimolare il segnale proinfiammatorio, con conseguenti aumenti di TNF-α, IL-1β e IL-6 che potenzialmente amplificano il danno ai tessuti renali1,12,13,30.
Il gruppo CI-AKI non trattato ha mostrato le concentrazioni più elevate di TNF-α, IL-1β e IL-6, a sostegno della presenza di una risposta infiammatoria successiva all'esposizione al mezzo di contrasto. Nei modelli sperimentali di CI-AKI, l'aumento di queste citochine è stato associato a danno tubulare, infiltrazione di cellule infiammatorie e compromissione della funzione renale10,12,13. Il profilo delle citochine infiammatorie osservato nel presente studio è coerente con i risultati sperimentali precedenti riportati dopo la somministrazione del mezzo di contrasto1.
I gruppi trattati con NAC e montelukast hanno mostrato valori inferiori di TNF-α, IL-1β e IL-6 rispetto al gruppo con CI-AKI non trattato, un andamento compatibile con un'attenuazione della risposta infiammatoria. L'attività antinfiammatoria attribuita al NAC potrebbe derivare in parte dalla riduzione del carico ossidativo e dalla conseguente limitazione della produzione di citochine proinfiammatorie1,14,15,16,17. Il montelukast potrebbe influenzare l'espressione delle citochine attraverso il blocco dei recettori per le cisteinil-leucotrieni e la modulazione di altri processi di segnalazione infiammatoria18,33. Studi sperimentali su danno renale hanno inoltre associato il trattamento con montelukast a una riduzione della segnalazione mediata da NF-κB e dell'attività proinfiammatoria9,19,27. Di conseguenza, il profilo citochinico osservato in questo studio è compatibile con una modulazione dei processi infiammatori che coinvolgono vie di segnalazione come NF-κB e l'inflammasoma della famiglia di recettori tipo NOD con dominio pirina 3 (NLRP3). Tuttavia, NF-κB, NLRP3 e NOX4 non sono stati misurati direttamente; pertanto, i risultati ottenuti con i biomarcatori forniscono solo evidenze indirette di supporto e non possono confermare un'attivazione o inibizione specifica delle singole vie.
I valori delle citochine infiammatorie erano più bassi nel gruppo con trattamento combinato rispetto al gruppo con CI-AKI non trattato, ma il trattamento combinato non ha prodotto valori costantemente più bassi rispetto al montelukast da solo. Non sono state riscontrate differenze statisticamente significative tra i gruppi CI-AKI + Montelukast e CI-AKI + Montelukast + NAC per quanto riguarda TNF-α, IL-1β o IL-6 (p > 0,05). Pertanto, i risultati attuali non forniscono evidenze che l’aggiunta di NAC al montelukast conferisca un ulteriore beneficio antinfiammatorio.
Le valutazioni istopatologiche hanno ulteriormente dimostrato che l'amministrazione di mezzi di contrasto ha determinato un danno renale strutturale significativo. I reperti di necrosi tubulare, dilatazione tubulare, degenerazione cellulare e congestione vascolare osservati nel gruppo CI-AKI rappresentano caratteristiche istopatologiche tipiche del CI-AKI e sono stati associati a un'alterata perfusione renale, stress ossidativo e danno alle cellule tubulari1,12,18,19. Insieme ai reperti biochimici, queste alterazioni istopatologiche confermano che l'amministrazione di mezzi di contrasto ha causato un danno significativo al tessuto renale. Il grado inferiore di danno istopatologico osservato nei gruppi trattati con montelukast e NAC suggerisce che questi agenti possano esercitare effetti protettivi sul tessuto renale. In particolare, il gruppo sottoposto a terapia combinata ha mostrato i punteggi di danno istopatologico numericamente più bassi tra tutti i gruppi trattati. Inoltre, la valutazione qualitativa delle sezioni colorate con la tricromia di Masson ha evidenziato un deposito di collagene interstiziale meno evidente e un migliore mantenimento dell'architettura tubulo-interstiziale nei gruppi trattati rispetto al gruppo CI-AKI non trattato. Considerando il periodo di osservazione acuto e la natura qualitativa della valutazione con la tricromia di Masson, questi risultati devono essere interpretati come indicazione di una migliore conservazione strutturale al momento dell'esame, piuttosto che come prova di un'alterata rimodellizzazione matrice extracellulare a lungo termine.
La valutazione istopatologica semi-quantitativa era coerente con le osservazioni qualitative, mostrando punteggi di danno più bassi in tutti i gruppi trattati rispetto al gruppo con CI-AKI non trattato. Sebbene il gruppo con trattamento combinato abbia mostrato i punteggi istopatologici numericamente più bassi, questo risultato non è stato accompagnato da un miglioramento costante negli esiti biochimici. Pertanto, i risultati istopatologici favorevoli osservati con il trattamento combinato non devono essere interpretati come evidenza di un effetto additivo o sinergico sulla base del presente disegno dello studio. Analogamente, studi precedenti in modelli sperimentali di CI-AKI e altre forme di danno renale acuto hanno riportato che la soppressione dello stress ossidativo e dell'infiammazione riduce il danno istopatologico e contribuisce al mantenimento dell'integrità tubulare9,18,19,27.
È stata osservata una divergenza apparente tra i risultati biochimici e quelli istopatologici. Sebbene diverse variabili biochimiche fossero numericamente più favorevoli nel gruppo trattato con montelukast in monoterapia rispetto al gruppo combinato, queste differenze non risultarono statisticamente significative. Al contrario, il gruppo combinato presentava i punteggi di danno istopatologico numericamente più bassi. Questa parziale dissociazione potrebbe riflettere differenze nei processi biologici e nei profili temporali rilevati dai due approcci di valutazione. L'esame istopatologico valuta direttamente il danno cellulare e strutturale a livello del tessuto renale e pertanto potrebbe rivelare un mantenimento del tessuto nel momento dell'osservazione, anche quando i marcatori sierici della funzionalità renale e altre misurazioni biochimiche non mostrano un miglioramento di pari entità. Al contrario, gli esiti biochimici forniscono letture indirette di tipo funzionale o molecolare e possono essere influenzati dalla riserva funzionale renale, da meccanismi compensatori, dalla variabilità biologica tra animali e dal momento del prelievo dei campioni. Poiché tutti gli endpoint sono stati valutati in un singolo momento terminale, la preservazione strutturale e il recupero biochimico potrebbero non essere stati sincronizzati. Pertanto, l'aspetto istopatologico più favorevole osservato nel gruppo combinato dovrebbe essere interpretato come una differenza tra le modalità di valutazione piuttosto che come evidenza di un'efficacia complessiva superiore. Tuttavia, sebbene le valutazioni istopatologiche siano state effettuate in condizioni di cecità per ridurre al minimo il bias dell'osservatore, tutte le sezioni di tessuto sono state analizzate da un singolo patologo, impedendo così la valutazione della variabilità inter-osservatore. Studi futuri che includano più valutatori indipendenti potrebbero ulteriormente migliorare l'affidabilità e la riproducibilità dei risultati istopatologici.
L'applicazione riproducibile di questo modello dipende da un'esecuzione costante di diverse procedure. La durata della privazione idrica, gli intervalli predeterminati tra la somministrazione di L-NAME, indometacina e iomeprolo, e la somministrazione endovenosa lenta di iomeprolo devono essere standardizzati tra gli animali. L'extravasazione dalla vena della coda può ridurre la dose efficace di mezzo di contrasto e aumentare la variabilità nella gravità del danno renale; pertanto, il sito di iniezione deve essere monitorato attentamente per tutta la durata della somministrazione. Quando si verifica fuoriuscita, extravasazione o una resistenza significativa durante l'iniezione, si deve considerare la possibilità di una somministrazione incompleta del mezzo di contrasto nell'interpretare i risultati corrispondenti. La costanza della dose può essere influenzata anche dal rigurgito durante la gavaggio orale o dalla sospensione inadeguata della preparazione di montelukast. Applicare le stesse procedure standardizzate a tutti gli animali e assegnare le somministrazioni allo stesso ricercatore ogni volta che possibile può ridurre la variabilità procedurale evitabile.
Questo protocollo permette di indurre la CI-AKI in un periodo sperimentale relativamente breve, consentendo al contempo di esaminare esiti biochimici e istopatologici nello stesso modello animale1,2,9.
Un punto di forza del presente studio è che il danno renale è stato caratterizzato utilizzando esiti complementari di tipo funzionale, biochimico, infiammatorio e istopatologico. La valutazione degli indici di funzionalità renale insieme ai parametri dello stress ossidativo, alle citochine infiammatorie, alla KIM-1, alla cistatina C e alla morfologia del tessuto renale ha permesso di esaminare diverse componenti della CI-AKI all'interno dello stesso esperimento. L'inclusione della KIM-1 e della cistatina C ha inoltre ampliato la valutazione al di là delle misurazioni convenzionali della creatinina sierica. Il test del montelukast e dell’NAC sia separatamente che in combinazione ha consentito un confronto diretto tra le strategie terapeutiche; tuttavia, i risultati non hanno mostrato un'efficacia costantemente superiore della combinazione rispetto alla monoterapia in tutti gli esiti valutati. Inoltre, a differenza degli approcci induttivi basati esclusivamente sull'esposizione al mezzo di contrasto, il presente modello incorpora vasocostrizione renale e ipossia midollare, creando così un contesto di danno renale pronunciato in cui possono essere valutati i cambiamenti biologici associati al trattamento.
L'intervallo di 1 h tra l'esposizione al mezzo di contrasto e l'inizio del trattamento rappresenta soltanto il punto temporale esaminato in questo protocollo sperimentale e non deve essere interpretato come una finestra terapeutica clinicamente validata. Sebbene un trattamento tempestivo dopo un'esposizione nota al mezzo di contrasto possa essere rilevante per future ricerche traslazionali, lo studio animale attuale non può determinarne la fattibilità o l'efficacia in contesti clinici. In particolare, il momento ottimale di inizio, la dose, la via di somministrazione, la durata del trattamento e la popolazione di pazienti rimangono sconosciuti. Tali fattori dovranno essere indagati in studi traslazionali e clinici dedicati prima che la somministrazione di NAC o montelukast dopo il mezzo di contrasto possa essere presa in considerazione per l'uso clinico.
È necessario riconoscere diversi limiti del presente studio. I risultati sono stati ottenuti da un modello animale preclinico e pertanto non possono essere direttamente estesi alla pratica clinica. Poiché il protocollo ha combinato la privazione d'acqua con l'inibizione delle vie del monossido di azoto e delle prostaglandine, il danno renale risultante potrebbe essere stato più grave rispetto al danno tipicamente osservato dopo esposizione ai mezzi di contrasto nei pazienti. Di conseguenza, i risultati devono essere interpretati alla luce di questo contesto sperimentale sensibilizzato. Sebbene il modello permetta una valutazione controllata delle risposte biologiche a trattamenti renoprotettivi sperimentali, esso non riproduce l'intera eterogeneità o l'intervallo di gravità dell'insufficienza renale acuta indotta da mezzi di contrasto (CI-AKI) riscontrabile in ambito clinico. I cambiamenti associati al trattamento osservati in questo studio potrebbero quindi differire nei pazienti con profili di rischio più lievi o più variabili. Prima di poter determinare l'entità o la rilevanza clinica di questi effetti, è necessario riprodurre lo studio in modelli meno intensivi che approssimino più fedelmente le condizioni cliniche comuni, seguiti da studi clinici adeguatamente progettati. Un ulteriore limite è che nello studio sono stati inclusi solo ratti maschi. Pertanto, non sono state valutate eventuali differenze legate al sesso nella suscettibilità alla CI-AKI e nelle risposte a NAC e montelukast, e i risultati attuali non dovrebbero essere considerati generalizzabili ad animali femmina. Sono necessari studi futuri che includano entrambi i sessi per determinare se il sesso influisce sulla gravità del danno renale o sulla risposta al trattamento.
Un’altra limitazione è l’assenza di un gruppo sham procedurale abbinato ai gruppi sperimentali per quanto riguarda le manovre legate al protocollo, come il manipolamento, il contenimento, la privazione di acqua, le iniezioni, la somministrazione per gavaggio orale e l’applicazione del veicolo. Poiché il gruppo di controllo non ha subito queste procedure, non si possono escludere del tutto effetti aspecifici e uno stress procedurale disuguale legati al contenimento, al manipolamento ripetuto, alle iniezioni, al gavaggio orale e all’esposizione al veicolo come possibili fattori contributivi ad alcune delle differenze osservate tra il gruppo di controllo e i gruppi sperimentali. L’inclusione, in futuri studi, di gruppi sham procedurali e di controllo per il veicolo adeguatamente abbinati aiuterebbe a distinguere questi effetti aspecifici legati alle procedure da quelli attribuibili specificamente all’induzione e al trattamento della CI-AKI.
Sebbene la dimensione campionaria prefissata fosse stata calcolata per garantire una potenza dell'80% nel rilevare un effetto complessivo ipotizzato di grande entità tra i cinque gruppi sperimentali, lo studio non era specificamente dimensionato per rilevare differenze più piccole tra i gruppi trattati con monoterapia e quelli con terapia combinata. Pertanto, lo studio potrebbe aver avuto una potenza limitata nel rilevare tali differenze tra i trattamenti, e tendenze numeriche non significative non devono essere interpretate come prova di equivalenza. Saranno necessari studi con campioni di dimensioni maggiori per determinare se queste tendenze rappresentino differenze di trattamento riproducibili.
Poiché è stata valutata solo una singola dose di ciascun agente, lo studio attuale non può determinare una combinazione ottimale di dosi di NAC–montelukast, caratterizzare interazioni sinergiche o antagoniste dipendenti dalla dose, né quantificare il contributo relativo di ciascun agente agli effetti osservati con il trattamento combinato. Pertanto, un agente potrebbe aver contribuito in misura maggiore a determinati risultati, ma ciò non può essere stabilito sulla base della progettazione attuale dello studio. Saranno necessari studi futuri che includano diversi livelli di dose e analisi formali delle interazioni tra farmaci per caratterizzare le relazioni dose-risposta e identificare un regime di combinazione ottimale.
Lo studio ha valutato indicatori biochimici di stress ossidativo e infiammazione, ma non ha esaminato direttamente i relativi percorsi di segnalazione intracellulare. Pertanto, i profili di biomarcatori osservati non possono dimostrare se i segnali associati a NF-κB, NLRP3 o NOX4 siano stati attivati o inibiti dal trattamento. Sono necessarie future indagini che utilizzino approcci molecolari, tra cui il Western blotting e la reazione a catena della polimerasi quantitativa (qPCR), per determinare come questi percorsi contribuiscano agli effetti renali del montelukast e dell’NAC.
Poiché le valutazioni si sono limitate alla fase acuta, lo studio attuale non fornisce informazioni riguardo al successivo recupero renale o al rimodellamento tissutale a lungo termine. Il deposito relativamente limitato di collagene osservato nei gruppi trattati al tempo punto esaminato deve pertanto essere considerato un reperto strutturale precoce piuttosto che una prova della prevenzione della fibrosi renale cronica. Questo risultato potrebbe invece riflettere un'attenuazione del danno renale iniziale. Sono necessari studi longitudinali che includano punti di valutazione successivi per determinare se questi cambiamenti precoci persistono e se influenzano la funzione renale a lungo termine o il rimodellamento tissutale.
Complessivamente, la somministrazione post-contrasto di montelukast e NAC, singolarmente o in combinazione, è stata associata a una riduzione della disfunzione renale, dello stress ossidativo, delle risposte infiammatorie e del danno istopatologico in questo modello sperimentale di CI-AKI. Tuttavia, il trattamento combinato non ha dimostrato un'efficacia costantemente superiore rispetto alla monoterapia nei diversi esiti valutati. Questi risultati sono limitati al presente modello preclinico e sostengono ulteriori indagini sperimentali piuttosto che un'estrapolazione diretta alla pratica clinica.
In conclusione, il trattamento post-contrasto con montelukast, NAC o la loro combinazione è stato associato a risultati biochimici e istopatologici più favorevoli in questo modello sperimentale di CI-AKI. Tuttavia, il regime combinato non ha mostrato costantemente prestazioni superiori rispetto alla monoterapia negli esiti valutati. Poiché queste osservazioni sono state ottenute in uno studio animale preclinico, esse devono essere considerate come una base per ulteriori conferme sperimentali piuttosto che come prova di efficacia o applicabilità clinica. Sono necessarie ulteriori ricerche per determinare la possibile rilevanza di questi approcci terapeutici post-contrasto nella CI-AKI clinica.
Dichiarazioni
Gli autori dichiarano di non avere interessi in conflitto. Durante la preparazione del presente manoscritto, strumenti assistiti da intelligenza artificiale sono stati utilizzati esclusivamente per la revisione linguistica e la correzione grammaticale. Nessuno strumento di intelligenza artificiale è stato impiegato per la generazione, l'analisi o l'interpretazione dei dati, né per la creazione di figure, tabelle o elementi grafici. Gli autori si assumono piena responsabilità per il contenuto del manoscritto.
CONTRIBUTI DEGLI AUTORI:
YS, CS e OK hanno contribuito alla concezione e alla progettazione dello studio. YS ha eseguito le procedure sperimentali e la raccolta dei dati. OK ha effettuato gli esami istopatologici. YS e CS hanno eseguito le analisi statistiche e interpretato i dati. YS ha redatto il manoscritto. Tutti gli autori hanno revisionato criticamente il manoscritto e approvato la versione finale.
Ringraziamenti
Questo studio è stato sostenuto dall'Unità di Coordinamento dei Progetti di Ricerca Scientifica dell'Università di Kırşehir Ahi Evran (Progetto n.: TIP.A3.26.006).
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Auto Strip Washer | Bio-Tek Instruments, USA | ELx50 | Lavaggio automatizzato delle piastre ELISA. |
| Lettore per micropiastre | Bio-Tek Instruments, USA | ELx800 | Misurazione dell'assorbanza in ELISA. RRID:SCR_028651 |
| Formalina neutra tamponata al 10% | Merck | Non registrato | Fissazione dei tessuti per istopatologia. |
| Centrifuga da banco | Nüve | NF048 | Preparazione e centrifugazione dei campioni. |
| Carbossimetilcellulosa (CMC) | Sigma-Aldrich, USA | C5678 | Veicolo utilizzato per la sospensione di montelukast. |
| Kit CAT Universale | Otto Scientific | Otto3051 | Misurazione colorimetrica dell'attività CAT nel siero mediante analizzatore chimico Mindray BS-400. |
| Omogeneizzatore digitale | Daihan Scientific | HG-15D | Omogeneizzazione dei tessuti. |
| Eosina Y (giallastra) | Merck | 1.15935.0025 | Colorazione HE. |
| Soluzione di Ematossilina di Harris | BSLAB | BS-002 | Colorazione HE. |
| Indometacina | Sigma-Aldrich, USA | I7378 | Utilizzata per l'induzione di CI-AKI. |
| Ioxesolo (Omnipaque 300) | GE HealthCare | Non registrato | Mezzo di contrasto utilizzato per indurre CI-AKI. |
| Cloridrato di chetamina (Ketalar) | Pfizer, USA | Non registrato | Anestesia generale prima del prelievo dei campioni. |
| Microscopio ottico (Nikon Eclipse) | Nikon | Ni-U | Esame istopatologico e acquisizione di immagini. RRID:SCR_024835 |
| L-NAME (Nω-nitro-L-arginina metil estere) | Sigma-Aldrich, USA | N5751 | Utilizzato per l'induzione di CI-AKI. |
| Kit per colorazione con Tricromia di Masson | MOSLAB, Türkiye | BKMTO001 | Colorazione tricromatica di Masson. |
| Analizzatore chimico Mindray | Mindray | BS-400 | Analisi biochimiche. |
| Montelukast sodico | Sigma-Aldrich, USA | SML0101 | Somministrato per via orale mediante sondino come trattamento. |
| N-acetilcisteina (ASIST 300 mg/2 mL) | MAC  laç, Türkiye | Non registrato | Somministrata per via intraperitoneale come trattamento. |
| Kit ELISA per Cistatina C nei ratti | BT Lab, Cina | E0145Ra | Misurazione mediante ELISA della cistatina C nei soprannatanti dei tessuti renali. |
| Kit ELISA per IL-1β nei ratti | BT Lab, Cina | E0119Ra | Misurazione mediante ELISA dell'IL-1β nei soprannatanti dei tessuti renali. |
| Kit ELISA per IL-6 nei ratti | BT Lab, Cina | E0135Ra | Misurazione mediante ELISA dell'IL-6 nei soprannatanti dei tessuti renali. |
| Kit ELISA per KIM-1 nei ratti | BT Lab, Cina | E0549Ra | Misurazione mediante ELISA del KIM-1 nei soprannatanti dei tessuti renali. |
| Kit ELISA per TNF-α nei ratti | BT Lab, Cina | E0764Ra | Misurazione mediante ELISA del TNF-α nei soprannatanti dei tessuti renali. |
| Ago in acciaio inox per alimentazione (cannula orale 22 G) | Instech Laboratories, USA | Non registrato | Somministrazione mediante sondino orale. |
| Mangime standard in pellet per roditori (Optima) | Optima, Türkiye | Non registrato | N. di lotto 58931. Composizione nutrizionale: 24% proteina grezza, 3,94% cellulosa grezza, 5,08% grassi grezzi, 8,8% ceneri grezze, 1,44% lisina, 0,61% metionina, 1,14% calcio, 0,89% fosforo e 0,28% sodio. |
| Kit universale per la creatinina | Otto Scientific | OttoBC139 | Misurazione colorimetrica della creatinina nel siero. |
| Kit universale per il GSH | Otto Scientific | Otto3053 | Misurazione colorimetrica del GSH nel sangue anticoagulato con EDTA mediante metodo di Ellman modificato. |
| Kit universale per il MDA | Otto Scientific | Otto1001 | Misurazione colorimetrica del MDA nel siero mediante lettore per micropiastre ELx800. |
| Kit universale per l'SOD | Otto Scientific | Otto3047 | Misurazione colorimetrica dell'attività SOD nel siero mediante analizzatore chimico Mindray BS-400. |
| Kit universale per l'urea | Otto Scientific | OttoBC157 | Misurazione colorimetrica dell'urea e dell'azoto ureico nel sangue (BUN) nel siero. |
| Cloridrato di xilazina (Rompun) | Bayer, Germania | Non registrato | Anestesia generale prima del prelievo dei campioni. |
Riferimenti
- Wang Z, Wang Q, Gong X. Unveiling the mysteries of contrast-induced acute kidney injury: new horizons in pathogenesis and prevention. Toxics. 2024;12(8):620.
- Cho E, Ko GJ. Pathophysiology and management of radiocontrast-induced nephropathy. Diagnostics. 2022;12(1):180.
- Shuka N, et al. Contrast-induced nephropathy in interventional cardiology: incidence, risk factors, and identification of high-risk patients. Cureus. 2023;15(12):e51283.
- Shams E, Mayrovitz HN. Contrast-induced nephropathy: a review of mechanisms and risks. Cureus. 2021;13(5):e14842.
- Mehran R, et al. A simple risk score for prediction of contrast-induced nephropathy after percutaneous coronary intervention: development and initial validation. J Am Coll Cardiol. 2004;44(7):1393-1399.
- Heyman SN, Reichman J, Brezis M. Pathophysiology of radiocontrast nephropathy: a role for medullary hypoxia. Invest Radiol. 1999;34(11):685-691.
- Geenen RWF, Kingma HJ, van der Molen AJ. Contrast-induced nephropathy: pharmacology, pathophysiology and prevention. Insights Imaging. 2013;4:811-820.
- Manisaligil YA, et al. Assessment of Rac1 and β-PAK expressions in a mouse model for contrast-induced nephropathy. J Basic Clin Health Sci. 2020;4(3):230-236.
- Simsek O, et al. Preventative effect of montelukast in mild to moderate contrast-induced acute kidney injury in rats via NADPH oxidase 4, p22phox and nuclear factor kappa-B expressions. Int Urol Nephrol. 2025;57(7):2313-2325.
- Banda J, et al. Biomarkers for diagnosis and prediction of outcomes in contrast-induced nephropathy. Int J Nephrol. 2020;2020:8568139.
- Zisis IE, et al. Renoprotective effect of vardenafil and avanafil in contrast-induced nephropathy: emerging evidence from an animal model. J Pers Med. 2022;12(5):670.
- Walker H, et al. Systematic review and meta-analysis of prophylaxis use with intravenous contrast exposure to prevent contrast-induced nephropathy. Eur J Radiol. 2022;153:110368.
- Hossain MA, et al. Contrast-induced nephropathy: pathophysiology, risk factors, and prevention. Saudi J Kidney Dis Transpl. 2018;29(1):1-9.
- Tepel M, et al. Prevention of radiographic-contrast-agent-induced reductions in renal function by acetylcysteine. N Engl J Med. 2000;343(3):180-184.
- Liu R, et al. N-acetylcysteine for the prevention of contrast-induced nephropathy: a systematic review and meta-analysis. J Gen Intern Med. 2005;20(2):193-200.
- Zhu R, et al. Association of N-acetylcysteine use with contrast-induced nephropathy: an umbrella review of meta-analyses of randomized clinical trials. Front Med (Lausanne). 2023;10:1235023.
- Sandilands EA, et al. Acetylcysteine has no mechanistic effect in patients at risk of contrast-induced nephropathy: a failure of academic clinical science. Clin Pharmacol Ther. 2022;111(6):1222-1238.
- Sarmadian R, et al. The renoprotective potential of montelukast: a scoping review. Ann Med Surg (Lond). 2024;86(6):3568-3576.
- Kokate D, Marathe P. Evaluation of effect of montelukast in the model of streptozotocin-induced diabetic nephropathy in rats. Indian J Endocrinol Metab. 2024;28(1):47-54.
- Mojtahedi SY, Ghodsi M, Pourpashang P. Renoprotective efficacy of montelukast: an overview on recent advancements. J Nephropharmacol. 2025;14(1):e12759.
- Sener G, et al. Chronic renal failure-induced multiple-organ injury in rats is alleviated by the selective CysLT1 receptor antagonist montelukast. Prostaglandins Other Lipid Mediat. 2007;83(4):257-267.
- Sener G, et al. Montelukast protects against renal ischemia/reperfusion injury in rats. Pharmacol Res. 2006;54(1):65-71.
- Li LP, et al. Intrarenal oxygenation by blood oxygenation level-dependent MRI in contrast nephropathy model: effect of the viscosity and dose. J Magn Reson Imaging. 2012;36(5):1162-1167.
- Liu K, et al. A novel rat model of contrast-induced nephropathy based on dehydration. J Pharmacol Sci. 2019;141(1):49-55.
- Alshogran OY, Al Tahrawi AY, Nusair SD. Exploring the effects of edaravone in rats with contrast-induced acute kidney injury. Life Sci. 2022;309:121006.
- Suddek GM. Montelukast ameliorates kidney function and urinary bladder sensitivity in experimentally induced renal dysfunction in rats. Fundam Clin Pharmacol. 2013;27(2):186-191.
- Aydin A, et al. The examination of the nephroprotective effect of montelukast sodium and N-acetylcysteine in renal ischemia with dimercaptosuccinic acid imaging in a placebo-controlled rat model. Acta Cir Bras. 2020;35(9):e202000905.
- Kara O, Kilitci A, Daglioglu G. Protective effect of resveratrol on cisplatin-induced damage in rat kidney. Cukurova Med J. 2022;47(3):990-995.
- Pandir D, Kara O. Cisplatin-induced kidney damage and the protective effect of bilberry (Vaccinium myrtillus L.): an experimental study. Turk J Med Sci. 2013;43(6):951-956.
- Iordache AM, et al. Phosphodiesterase-5 inhibitors ameliorate structural kidney damage in a rat model of contrast-induced nephropathy. Food Chem Toxicol. 2020;143:111535.
- Morcos SK, Thomsen HS, Webb JA. Contrast-media-induced nephrotoxicity: a consensus report. Eur Radiol. 1999;9:1602-1613.
- Rudnick MR, et al. Nephrotoxicity of ionic and nonionic contrast media in 1196 patients: a randomized trial. Kidney Int. 1995;47(1):254-261.
- Modi K, Padala SA, Gupta M. Contrast-induced nephropathy. In: StatPearls [Internet]. Treasure Island (FL): StatPearls Publishing; 2025 Jan–. Updated 2025 May 5. Available from: https://www.ncbi.nlm.nih.gov/books/NBK448066/