Elementi cis-regolatori derivati da retrovirus endogeni regolano l'espressione genica nelle prime fasi dello sviluppo embrionale. Questo protocollo descrive la loro eliminazione mediata da CRISPR-Cas9 in cellule staminali pluripotenti naive umane per valutarne il ruolo nella regolazione genica e nei processi di sviluppo peri-impianto.
Articolo metodologico
Delezione genetica di elementi cis-regolatori per analizzare la funzione del genoma non codificante in modelli umani di preimpianto
91 visualizzazioni
⸱
11 settembre 2026
* These authors contributed equally
In questo articolo
Sommario
Abstract
Gli elementi regolatori cis coordinano l'espressione genica in modo controllato sia spazialmente che temporalmente e contribuiscono all'instaurazione di distinti stati cellulari durante lo sviluppo. Una percentuale significativa di elementi regolatori cis trascrizionalmente attivi negli embrioni di primati deriva da antiche integrazioni retrovirali nel germinale. Questi retrovirus endogeni, noti anche come retrotrasposoni con ripetizioni terminali lunghe, conservano un'attività regolatoria intrinseca e sono spesso specifici per specie, rendendoli forti candidati nel regolare aspetti dello sviluppo embrionale divergenti tra le specie. Restrizioni etiche e legali sulla ricerca sugli embrioni umani hanno storicamente limitato l'indagine diretta della regolazione genica durante l'embriogenesi umana. Le cellule staminali pluripotenti naive umane e i modelli tridimensionali di blastocisti basati su cellule staminali offrono sistemi alternativi per lo studio dei processi dello sviluppo precoce. Questo protocollo descrive l'eliminazione mediata da CRISPR-Cas9 di elementi regolatori cis derivati da retrovirus endogeni nelle cellule staminali pluripotenti naive umane. Complessi ribonucleoproteici preassemblati di Cas9 e RNA guida singolo vengono introdotti mediante nucleofezione, seguiti da clonazione monocellulare, genotipizzazione basata sulla PCR, sequenziamento di Sanger, espansione, criopreservazione e valutazione della stabilità genomica delle linee modificate. Le linee clonali risultanti di tipo selvaggio, eterozigoti e omozigoti o emizigoti per la delezione forniscono una piattaforma per indagare il contributo di singoli elementi derivati da retrovirus endogeni alla regolazione genica nei modelli di preimpianto umano. Questo metodo consente un'analisi funzionale diretta di sequenze regolatorie non codificanti specifiche per specie e supporta lo studio dei meccanismi trascrizionali coinvolti nello sviluppo umano precoce.
Introduzione
La regolazione precisa dell'espressione genica durante lo sviluppo è fondamentale per la formazione di sistemi biologici complessi. Buona parte di queste informazioni regolatorie è codificata da elementi regolatori cis (CRE), sequenze di DNA non codificanti contenenti siti di legame per fattori di trascrizione che controllano l'attività trascrizionale1. Durante l'embriogenesi dei primati, una percentuale significativa dei CRE attivi deriva da retrovirus endogeni (ERVs), noti anche come retrotrasposoni con ripetizioni terminali lunghe (LTR)2,3. Gli ERV hanno origine da antiche infezioni retrovirali del lignaggio germinale che si sono fissate nella popolazione. Nel corso dell'evoluzione, la maggior parte degli inserimenti di ERV ha accumulato mutazioni che hanno interrotto le cornici di lettura aperte che codificano le proteine virali, portando spesso alla formazione di LTR solitari4. Nonostante questa degenerazione, molte sequenze derivate da ERV conservano un'attività regolatoria intrinseca ed sono spesso specifiche della specie, rendendole candidati ideali per guidare processi di sviluppo divergenti tra le specie. Gli ERV possono funzionare come enhancer, promotori o elementi di delimitazione della cromatina, regolando così i programmi di espressione genica e l'organizzazione tridimensionale del genoma5,6.
Molte famiglie di ERV evolutivamente giovani diventano trascrizionalmente attive in modo specifico per stadio durante lo sviluppo preimpianto dei mammiferi. Questa attivazione è facilitata dall'ipometilazione diffusa del DNA, caratteristica dell'embriogenesi precoce, che espone siti di legame per fattori di trascrizione all'interno delle LTR7,8,9,10. Le evidenze accumulate indicano che il riutilizzo degli ERV come CRE contribuisce in modo significativo all'embriogenesi dei mammiferi. Nei topi, gli elementi del virus endogeno murino di tipo L sono altamente espressi allo stadio a due cellule e contribuiscono all'attivazione del genoma zigotico fungendo da promotori genici11. Il retrotrasposone specifico del topo MT2B2 funge anch'esso da promotore, guidando l'espressione di un'isoforma conservata di CDK2AP1 necessaria per la proliferazione embrionale12. Negli esseri umani, diverse famiglie di ERV possono agire come enhancer o promotori regolando l'espressione genica nel trofoblasto13. Gli ERV della famiglia del virus endogeno umano K (HML-2), in particolare i sottotipi LTR5_Hs, sono attivi dallo stadio a otto cellule fino allo stadio di blastocisti9. Gli elementi LTR5_Hs possono funzionare come enhancer14,15,16,17 e almeno un'inserzione specifica dell'uomo è essenziale per lo sviluppo preimpianto attraverso l'attivazione di ZNF729, un fattore di trascrizione che regola centinaia di promotori di geni housekeeping nelle cellule staminali pluripotenti naive umane (hnPSCs)14. Nel complesso, questi risultati dimostrano che gli ERV hanno rimodellato le reti genico-regolatorie dello sviluppo e potrebbero contribuire ad aspetti specie-specifici dello sviluppo peri-impianto.
Le cellule staminali pluripotenti naive umane assomigliano all'epiblasto preimpianto umano per quanto riguarda il loro trascrittoma, lo stato di metilazione del DNA e, nelle cellule femminili, lo stato di attivazione del cromosoma X18. La propagazione stabile delle hnPSC richiede il fattore inibitore della leucemia, l'inibitore della chinasi mitogen-attivata PD0325901, l'inibitore della proteina chinasi C atipica Gö6983 e l'inibizione della via di segnalazione Wnt, condizioni collettivamente indicate come condizioni di coltura PXGL19. In queste condizioni, le hnPSC mantengono la capacità di differenziarsi in linee trofoblastiche e ipoblastiche20,21,22. Possono inoltre generare blastoidi, modelli tridimensionali basati su cellule staminali che riproducono caratteristiche chiave del blastocisto umano23,24,25,26,27,28,29. I blastoidi forniscono un sistema sperimentale scalabile per lo studio di caratteristiche specifiche dell'embriogenesi umana, riducendo al contempo i vincoli etici e legali associati all'uso di embrioni umani. Di conseguenza, le hnPSC e i blastoidi offrono una piattaforma preziosa per l'analisi funzionale di sequenze regolatorie coinvolte nello sviluppo preimpianto e peri-impianto umano.
La tecnologia del cluster di ripetizioni palindromiche corte interspaziate e associata alla proteina 9 (CRISPR-Cas9) consente la modifica mirata di loci genomici in cellule di mammifero ed è ampiamente utilizzata negli studi di genomica funzionale30. Il sistema impiega un RNA guida singolo (sgRNA), tipicamente lungo 17–24 paia di basi, per indirizzare Cas9 verso una sequenza genomica complementare adiacente a un motivo protospacer-adiacente. Cas9 quindi taglia entrambi i filamenti del DNA, generando una rottura a doppio filamento. In assenza di un modello di riparazione omologo, la riparazione mediante unione non omologa degli estremi può introdurre inserzioni o delezioni di nucleotidi30. Quando due sgRNA sono progettati per delimitare un CRE, il taglio simultaneo può rimuovere la sequenza interposta e generare un allele con perdita di funzione del CRE. Tuttavia, l'analisi funzionale dei CRE derivati da ERV nelle hnPSC rimane tecnicamente complessa poiché il trasferimento basato su plasmidi può produrre un'efficienza di editing ridotta, gli sgRNA non protetti sono suscettibili a degradazione e la coltura convenzionale delle hnPSC spesso dipende da cellule della fibroblastosi embrionale murina come cellule feeder.
Il presente protocollo affronta tali limitazioni mediante il trasferimento di complessi ribonucleoproteici Cas9-sgRNA preassemblati in hnPSCs tramite nucleofezione31,32. Questo approccio evita l'integrazione del plasmide, limita la durata dell'attività di Cas9 e consente un'efficiente eliminazione degli elementi regolatori derivati da ERV. Utilizzando questo protocollo, sono state ottenute efficienze di delezione completa degli ERV comprese tra circa il 10% e il 78,9%, con delezioni omozigoti o emizigoti ottenute in media nel 43,6% delle linee clonali isolate. Le linee di hnPSC modificate risultanti possono essere utilizzate per studiare il contributo di singoli elementi regolatori derivati da ERV all'espressione genica e ai fenotipi dello sviluppo precoce (Figura 1). La novità di questo metodo consiste nella combinazione dell'editing del genoma basato su ribonucleoproteine con modelli di cellule staminali pluripotenti naive umane, che consente un'analisi funzionale diretta di elementi regolatori non codificanti specifici della specie durante lo sviluppo preimpianto umano.
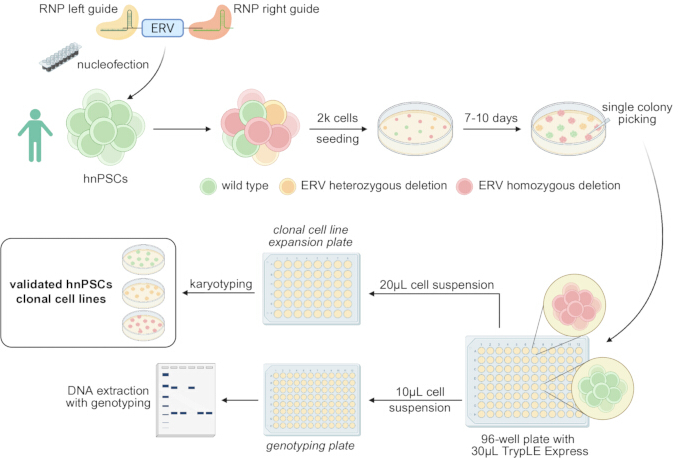
Figura 1: Panoramica del flusso di lavoro per l'eliminazione di ERV in cellule staminali pluripotenti naive umane. Elementi cis-regolatori derivati da virus retrovirali endogeni (ERV) vengono eliminati mediante complessi ribonucleoproteici costituiti da Cas9 e RNA guida singolo (sgRNA) accoppiati, introdotti in cellule staminali pluripotenti naive umane (hnPSCs) mediante nucleofezione. Dopo il recupero e la semina a bassa densità, singole colonie vengono isolate, espanse, sottoposte a genotipizzazione e cariotipizzazione per identificare cloni di tipo selvatico, eterozigoti e omozigoti per la delezione. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Protocollo
La linea di cellule staminali pluripotenti naive umane PB004 è stata generata riprogrammando cellule del sangue periferico provenienti da donatori volontari che hanno fornito un consenso informato scritto, in conformità con le linee guida istituzionali e nazionali applicabili e con l'approvazione del comitato etico istituzionale competente (Istituto di Scienze Mediche dell'Università di Tokyo, numero di approvazione 21-68-0409)33. Queste cellule sono state autenticate mediante STR e regolarmente testate per la presenza di infezioni da micoplasma. Gli strumenti di ricerca utilizzati in questo protocollo sono elencati nella Tabella dei Materiali.
1. Coltivare cellule staminali pluripotenti naive umane
- Preparare i mezzi di coltura
NOTA: Iniziare con cellule staminali pluripotenti naive umane (hnPSCs) mantenute su strati di cellule della fibroblastosi embrionale di topo (MEF) inattivate. Passaggiare le cellule almeno una volta dopo il scongelamento prima di eseguire la modifica del genoma.
NOTA: Riscaldare solo il volume di mezzo PXGL necessario per l'uso immediato a 37 °C. Non riscaldare ripetutamente l'intera scorta.- Preparare il mezzo base N2B27 e il mezzo PXGL
- Mescolare 500 mL di DMEM/F-12 ad alto contenuto di glucosio con 500 mL di mezzo Neurobasal. Aggiungere L-glutammina a una concentrazione finale di 2 mM e 2-mercaptoetanolo a una concentrazione finale di 100 µM.
ATTENZIONE: Manipolare il 2-mercaptoetanolo seguendo le procedure di sicurezza chimica istituzionali. - Aggiungere 5 mL di integratore N2, 10 mL di integratore B27 e 10 mL di soluzione antibiotico-antimicotico, se necessario. Filtrare il mezzo attraverso un filtro con pori da 0,22 µm o 0,45 µm, se necessario.
- Conservare il mezzo base N2B27 risultante a 4 °C al buio per un massimo di 1 mese.
- Stimare il volume di mezzo PXGL necessario per 1 settimana. Introdurre nel mezzo base N2B27 1 µM di PD0325901, 2 µM di XAV939, 2 µM di Gö6983 e 10 ng/mL di fattore inibitore della leucemia umana ricombinante.
- Aggiungere 10 µM di Y-27632 al mezzo PXGL durante il scongelamento, il passaggio, la nucleofezione o la semina delle hnPSCs come cellule singole. Conservare il mezzo PXGL a 4 °C al buio per un massimo di 1 settimana.
- Mescolare 500 mL di DMEM/F-12 ad alto contenuto di glucosio con 500 mL di mezzo Neurobasal. Aggiungere L-glutammina a una concentrazione finale di 2 mM e 2-mercaptoetanolo a una concentrazione finale di 100 µM.
- Preparare il mezzo di lavaggio
NOTA: Utilizzare un mezzo di lavaggio contenente albumina sierica bovina (BSA) durante la centrifugazione per ridurre la perdita di hnPSCs dovuta all'adesione ai materiali plastici monouso.- Aggiungere BSA a 500 mL di DMEM/F-12 per ottenere una concentrazione finale dello 0,1%. Conservare il mezzo di lavaggio a 4 °C per un massimo di 2 mesi.
- Preparare il mezzo per i MEF
- Aggiungere 50 mL di siero fetale bovino, 1 mM di piruvato di sodio e 5 mL di integratore di L-glutammina stabilizzato a 500 mL di mezzo di Dulbecco modificato ad alto contenuto di glucosio (DMEM ad alto glucosio).
- Aggiungere la soluzione antibiotico-antimicotico, se necessario. Filtrare il mezzo attraverso un filtro con pori da 0,22 µm o 0,45 µm, se necessario, e conservare il mezzo MEF a 4 °C per un massimo di 1 mese.
- Preparare il mezzo base N2B27 e il mezzo PXGL
- Preparare gli strati di supporto MEF
NOTA: I MEF forniscono supporto alla crescita delle hnPSCs34. Utilizzare MEF inattivati mediante irradiazione gamma o trattamento con mitomicina C. Produrre i MEF in laboratorio35 oppure acquistarli da un fornitore commerciale. I MEF derivati da topi CD1 o CF1 sono adatti per questo protocollo. Gli esperimenti descritti in questo articolo sono stati eseguiti utilizzando MEF CF1 acquistati.- Preparare il numero richiesto di pozzetti rivestiti con MEF 48 ore prima dello scongelamento o del passaggio delle hnPSCs. Rivestire la superficie da coltura con 0,05–0,1 mL/cm2 di soluzione di gelatina allo 0,1% e incubare a 37 °C per 30 minuti.
- Aspirare la soluzione di gelatina e seminare 2–3 × 10⁴ MEF inattivati/cm2 in mezzo MEF.
- Incubare i MEF a 37 °C, umidità al 95% e 5% di CO₂ per almeno 48 ore prima dell'uso. Sostituire il mezzo MEF ogni 3 giorni quando gli strati di supporto non vengono utilizzati immediatamente.
- Utilizzare gli strati di supporto MEF entro 7 giorni dalla semina. Esaminare gli strati di supporto prima della semina delle hnPSCs e scartare i pozzetti che mostrano un distacco esteso o un deterioramento.
- Passaggio delle hnPSCs
- Aspirare il mezzo PXGL dalla coltura di hnPSCs. Aggiungere 0,05–0,1 mL/cm2 di reagente di dissociazione cellulare e incubare le cellule a 37 °C per 5 minuti.
- Pipettare delicatamente le colonie diverse volte utilizzando una pipetta da 1.000 µL per ottenere una sospensione cellulare. Trasferire la sospensione in un tubo conico da 15 mL contenente 5–10 mL di mezzo di lavaggio e capovolgere il tubo tre volte.
- Centrifugare le cellule a 250 × g per 3 minuti. Durante la centrifugazione, aspirare il mezzo da uno strato di supporto MEF preparato, lavare lo strato una volta con soluzione salina tamponata al fosfato e aspirare la soluzione di lavaggio.
- Aspirare il mezzo di lavaggio dal pellet di hnPSCs senza disturbare il pellet. Ri-sospendere le cellule in mezzo PXGL contenente 10 µM di Y-27632 e seminare le cellule in un rapporto di suddivisione di 1:3 o 1:4 su uno strato di supporto MEF preparato.
- Passare le cellule ogni 3–4 giorni e incubarle a 37 °C, 7% di CO₂ e 5% di O₂.
2. Identificare e progettare l'eliminazione di un elemento regolatorio cis derivato da un retrovirus endogeno
NOTA: La seguente procedura è ottimizzata per elementi cis-regolatori (CRE) derivati da retrovirus endogeni (ERV), ma può essere adattata ad altri CRE definiti.
- Identificare le coordinate genomiche dell'ERV
- Selezionare un candidato ERV in base alla domanda biologica e alle evidenze disponibili di attività di promotore, enhancer o di confine della cromatina.
- Aprire l'UCSC Genome Browser (accesso 15 maggio 2026), selezionare la specie e l'assemblaggio del genoma appropriati36 e passare alla sezione Repeats.
- Impostare la traccia RepeatMasker su Full (aggiornata l'ultima volta da UCSC il 18 ottobre 2022). Aggiornare il browser e individuare il candidato ERV, visualizzato come retrotrasposone LTR.
NOTA: RepeatMasker identifica e classifica gli elementi trasponibili utilizzando risorse curate come RepBase e Dfam37–39. - Selezionare l'LTR candidato per visualizzarne le coordinate genomiche. Registrare le coordinate dell'ERV e le regioni di 100 bp immediatamente a monte e a valle dell'elemento.
NOTA: Per un elemento LTR5_Hs localizzato in chr1:207635112–207636074 nell'assemblaggio hg38, utilizzare chr1:207635012–207635112 per progettare la guida sinistra e chr1:207636074–207636174 per progettare la guida destra.
- Progettare le RNA guida utilizzando Benchling
- Aprire un progetto Benchling (accesso 15 maggio 2026). Selezionare +, passare a CRISPR e scegliere CRISPR guides.
- Selezionare Importa da coordinate cromosomiche, scegliere l'assemblaggio del genoma appropriato e inserire le coordinate della regione di 100 bp a monte dell'ERV.
- Selezionare singola guida come tipo di progettazione e impostare la lunghezza della guida a 20 bp. Scegliere il motivo protospaziatore-adiacente compatibile con la nucleasi Cas9 e utilizzare NGG quando si impiega la Cas9 di Streptococcus pyogenes.
- Abilitare Includi regioni mascherate nella ricerca di off-target nelle impostazioni avanzate.
NOTA: Escludere le RNA guida previste per bersagliare sequenze ripetitive multicopia. Il taglio in più loci genomici potrebbe ridurre la vitalità cellulare e complicare l'interpretazione. - Esaminare la regione genomica nel browser genomica e confermare che la sequenza guida non si sovrapponga a un elemento ripetitivo vicino. Selezionare Fine.
- Passare alla mappa della sequenza e selezionare l'intera sequenza. Selezionare Progetta CRISPR, seguito da +.
- Scegliere una guida con un punteggio previsto elevato per l'on-target e un punteggio previsto basso per l'off-target40. Progettare la guida a monte selezionata come guida sinistra e ripetere la procedura utilizzando la regione di 100 bp a valle dell'ERV per ottenere la guida destra.
- Eseguire un'ulteriore analisi in silico degli off-target utilizzando COSMID41 (accesso 15 maggio 2026). Escludere le guide previste per bersagliare geni codificanti, altri CRE o elementi ripetitivi multicopia.
- Progettare le RNA guida utilizzando CRISPOR
- Aprire nel UCSC Genome Browser la regione di 100 bp a monte dell'ERV. Selezionare Visualizza, quindi Sequenza DNA, e scegliere Ottieni DNA per ottenere la sequenza a monte in formato FASTA.
- Aprire CRISPOR (versione 5.2)42 e incollare la sequenza a monte in formato FASTA nel campo Passaggio 1.
- Selezionare l'assemblaggio del genoma appropriato al Passaggio 2 e scegliere hg38 quando si lavora con il locus umano di esempio. Selezionare il motivo protospaziatore-adiacente appropriato al Passaggio 3 e inviare la sequenza per l'analisi.
- Esaminare le guide candidate ordinate per punteggio di specificità e selezionare una guida con un punteggio di specificità elevato e un'efficienza prevista adeguata.
- Progettare la guida selezionata come guida sinistra. Ripetere i passaggi 2.3.1–2.3.4 utilizzando la regione di 100 bp a valle dell'ERV per ottenere la guida destra.
- Ottenere ciascuna guida come RNA guida singolo in cui l'RNA CRISPR è pre-ibridizzato all'RNA CRISPR attivatore trans.
- Progettare primer PCR per il genotipaggio
- Estendere l'intervallo genomico dell'ERV di circa 500 bp a monte e 500 bp a valle.
NOTA: Per il locus di esempio chr1:207635112–207636074, utilizzare l'intervallo esteso chr1:207634612–207636574. - Importare la sequenza estesa in Primer3 (versione 4.1.0)43.
- Impostare le lunghezze minima, ottimale e massima dei primer rispettivamente a 18, 20 e 25 nucleotidi; le temperature di fusione minima, ottimale e massima rispettivamente a 57 °C, 59 °C e 62 °C; e i contenuti minimo, ottimale e massimo di GC rispettivamente a 30%, 50% e 70%.
- Impostare l'intervallo di dimensione del prodotto per generare un amplicone che comprenda l'intero ERV e entrambi i siti di taglio delle RNA guida. Progettare un primer a monte e uno a valle dell'ERV bersaglio.
- Confermare che i prodotti previsti di tipo selvatico e di delezione possano essere distinti mediante elettroforesi su gel di agarosio. Etichettare la coppia di primer come primer 1 e 2, come illustrato in Figura 2A.
- Estendere l'intervallo genomico dell'ERV di circa 500 bp a monte e 500 bp a valle.
3. Nucleofezione degli RNA guida accoppiati in hnPSC
- Preparare una piastra a 12 pozzetti contenente strati di cellule MEF inattivate 48 ore prima della nucleofezione. Calcolare il numero di reazioni di nucleofezione necessarie e utilizzare una reazione per ogni coppia di guide sinistra e destra.
- Per ogni reazione, combinare 3,6 µL di supplemento per nucleofezione con 16,4 µL di soluzione per nucleofezione ed equilibrare la miscela a temperatura ambiente.
- Preparare i complessi ribonucleoproteici Cas9 delle guide sinistra e destra in provette separate. Per ogni guida, combinare 2,9 µL di soluzione salina fosfato, 0,6 µL di sgRNA 100 µM e 0,5 µL di nucleasi Cas9 ad alta fedeltà 62 µM, quindi incubare a temperatura ambiente per 10–20 minuti.
- Durante l'incubazione dei ribonucleoproteine, aspirare il mezzo di coltura dagli hnPSC, aggiungere un quantitativo sufficiente di reagente di dissociazione cellulare per coprire le cellule e incubare a 37 °C per 5 minuti.
- Aggiungere 5 mL di mezzo di lavaggio e raccogliere le cellule dissociate. Centrifugare a 250 × g per 3 minuti, aspirare il sopranatante e risospendere delicatamente il pellet in 2 mL di mezzo PXGL contenente 10 µM Y-27632.
- Contare da 2 a 3 × 10⁵ cellule per ogni reazione di nucleofezione. Centrifugare il numero richiesto di cellule a 250 × g per 3 minuti, aspirare completamente il sopranatante e rimuovere il liquido residuo utilizzando una punta da 10 µL senza disturbare il pellet.
NOTA: Non eseguire la deplezione delle MEF prima della nucleofezione. Contare la miscela dissociata come hnPSC insieme alle MEF residue. - Combinare 2 µL del complesso Cas9 della guida sinistra con 2 µL del complesso Cas9 della guida destra e mescolare aspirando e dispensando cinque volte. Aggiungere 4 µL della miscela di ribonucleoproteine alla soluzione di nucleofezione da 20 µL.
- Risospendere il pellet di hnPSC nella miscela completa di nucleofezione senza formare bolle. Trasferire la sospensione in un pozzetto di una microcuvetta per nucleofezione, quindi battere delicatamente la cuvetta per assicurarsi che il liquido copra il fondo.
NOTA: Procedere immediatamente dopo aver risospeso le cellule. Eseguire contemporaneamente non più di due reazioni. - Eseguire la nucleofezione delle cellule utilizzando il programma P3 Primary Cell DN-100. Risospendere immediatamente le cellule nucleofezionate in mezzo PXGL preriscaldato contenente 10 µM Y-27632.
- Piastrare le cellule in un pozzetto della piastra preparata a 12 pozzetti con strato di MEF e muovere delicatamente la piastra secondo un movimento a forma di T per distribuire le cellule in modo uniforme.
- Incubare le cellule per almeno 2 giorni prima di iniziare la derivazione clonale. Mantenere una riserva separata di hnPSC non modificati e derivare in parallelo linee clonali di tipo selvaggio.
4. Ottenere linee clonali di hnPSC
- Preparare una piastra da 10 cm contenente uno strato di cellule MEF inattivate 48 h prima della semina di cellule singole.
- Aspirare il mezzo di coltura dalle colture di hnPSC nucleofettate e parallele di tipo selvaggio. Aggiungere il reagente di dissociazione cellulare e incubare le cellule a 37 °C per 5 min.
- Aggiungere 5 mL di mezzo di lavaggio e raccogliere le cellule dissociate. Centrifugare le cellule a 250 × g per 3 min, aspirare il sopranatante e risospendere accuratamente le cellule in 400 µL di mezzo PXGL contenente 10 µM Y-27632.
NOTA: Generare una sospensione completa di cellule singole. Una dissociazione incompleta può produrre colonie contenenti genotipi misti. - Contare le cellule e seminare circa 2.000 cellule sulla piastra da 10 cm preparata con strato di MEF in mezzo PXGL contenente 10 µM Y-27632. Distribuire le cellule in modo uniforme per minimizzare il contatto tra le colonie emergenti.
- Dividere la sospensione cellulare rimanente in due porzioni. Criopreservarne una come riserva e isolare il DNA genomico dalla seconda porzione per il genotipaggio della popolazione totale.
- Coltivare le cellule seminate a bassa densità per 7–10 giorni. Non sostituire il mezzo nel primo giorno successivo alla semina; nei giorni 2–4, sostituire giornalmente 3 mL di mezzo con 3 mL di mezzo PXGL fresco e, a partire dal giorno 5, sostituire giornalmente metà del mezzo. Esaminare la coltura quotidianamente e procedere alla selezione delle colonie quando sono visibili colonie di cellule singole ben separate nello spazio.
NOTA: Regolare il periodo di coltura in base alla velocità di crescita della linea di hnPSC.
5. Eseguire il genotipaggio su larga scala delle popolazioni wild-type e modificate
NOTA: Utilizzare un kit di estrazione del DNA genomico per isolare il DNA genomico dalla popolazione bulk. Potrebbe essere necessario testare diversi DNA polimerasi per ottimizzare queste PCR. Una miscela master di DNA polimerasi ad alta fedeltà è stata utilizzata regolarmente per gli esperimenti descritti in questo studio.
- Isolare il DNA genomico dalle popolazioni cellulari bulk di tipo selvaggio e modificate utilizzando un kit di estrazione del DNA genomico.
- Amplificare la regione genomica target mediante PCR usando i primer 1 e 2 e una DNA polimerasi adatta. Utilizzare una miscela master di DNA polimerasi ad alta fedeltà in un volume totale di reazione di 20 µL contenente 10 µL di miscela master 2×, 7 µL di H₂O, 0,5 µL di primer 1 a 10 µM, 0,5 µL di primer 2 a 10 µM e 2 µL di DNA genomico a circa 50 ng/µL. Per la PCR mostrata in Figura 2, corrispondente a un elemento LTR5_Hs localizzato alle coordinate chr1:207635112–207636074 (hg38), le sequenze dei primer erano CCCCTCCAAGATGACCAGTT (primer 1) e GGCCTCGCAAATCTTAACCC (primer 2). I parametri del ciclo termico erano: 98 °C (30 s), 30 cicli di 98 °C (10 s), 64 °C (30 s) e 72 °C (45 s), seguiti da un'estensione finale a 72 °C per 10 min.
- Includere il DNA genomico della popolazione di tipo selvaggio come controllo.
- Separare i prodotti della PCR mediante elettroforesi su gel di agarosio al 1% colorato con un colorante per DNA sicuro in tampone TAE (Tris-acetato-EDTA). Eseguire l'elettroforesi a 80 V per circa 45 minuti. Inserire un ladder di DNA nella prima corsia per stimare le dimensioni delle bande.
- Visualizzare le bande di DNA amplificate mediante un sistema digitale di imaging su gel.
- Confrontare i prodotti ottenuti dalle popolazioni bulk di tipo selvaggio e modificate. In Figura 2B, i primer 1 e 2 amplificano una banda di 1.468 bp dagli alleli di tipo selvaggio e una banda di 500 bp dagli alleli modificati.
- Verificare che la coppia di primer produca prodotti distinguibili di lunghezza completa e con delezione prima di procedere alla selezione delle colonie.
- Riprogettare le RNA guida o ottimizzare le condizioni di nucleofezione qualora non venga rilevato alcun prodotto di delezione.
6. Selezione ed espansione di colonie da singola cellula
NOTA: Determinare il numero di colonie da selezionare in base alla PCR su popolazione bulk. Iniziare con almeno 48 colonie modificate quando viene rilevato un prodotto di delezione chiaro. Selezionare circa otto colonie dalla popolazione parallela di tipo selvatico. Mirare a ottenere un eccesso di cloni (ad esempio, 4 cloni di tipo selvatico, 5 omozigoti e 3 eterozigoti).
- Preparare le piastre e i reagenti
- Determinare il numero di colonie da processare e preparare il corrispondente numero di pozzetti con strato di cellule MEF in una piastra a 48 pozzetti almeno 48 ore prima della selezione delle colonie. Nel giorno della selezione, aspirare il mezzo dalle cellule MEF, lavare ogni pozzetto una volta con soluzione salina tamponata al fosfato, aspirare la soluzione di lavaggio e aggiungere mezzo PXGL contenente 10 µM di Y-27632.
- Aggiungere 30 µL di reagente di dissociazione cellulare al numero necessario di pozzetti in una piastra a 96 pozzetti con fondo rotondo. Diluire il reagente di matrice extracellulare 1:4 in DMEM/F-12 freddo e preparare il numero necessario di pozzetti in una seconda piastra a 96 pozzetti con mezzo PXGL contenente 10 µM di Y-27632. Aggiungere il reagente di matrice extracellulare diluito in ogni pozzetto per ottenere una concentrazione finale di 20 µL/mL.
NOTA: Utilizzare questa piastra a 96 pozzetti senza strato di cellule per il genotipaggio, al fine di evitare l'amplificazione del DNA genomico murino. - Dispensare gocce di circa 40 µL di mezzo di lavaggio sulla superficie interna del coperchio di una piastra sterile da 10 cm. Posizionare la piastra di dissociazione, la piastra di espansione, la piastra per genotipaggio e il coperchio della piastra all'interno della cappa a sicurezza biologica.
- Selezionare le colonie
NOTA: Eseguire la selezione delle colonie al microscopio all'interno della cappa a sicurezza biologica. Processare le colonie in gruppi di otto quando si utilizza una pipetta con interasse regolabile.- Impostare una pipetta a 20 µL e applicare un'adatta punta sterile. Primeggiare la punta immergendola in una goccia di mezzo di lavaggio ed eseguendo due aspirazioni e dispense.
- Identificare una colonia isolata spazialmente che sembra originare da una singola cellula. Evitare colonie che toccano colonie adiacenti o che contengono subcoloni visibilmente distinte, e selezionare colonie rappresentative dell'intervallo di dimensioni e morfologie presenti nella coltura.
- Scalfire delicatamente al di sotto della colonia con la punta della pipetta primeggiata, aspirare la colonia staccata e trasferirla in un pozzetto della piastra a 96 pozzetti con fondo rotondo contenente 30 µL di reagente di dissociazione cellulare. Ripetere fino a quando otto colonie sono state trasferite in una colonna della piastra.
- Incubare le colonie nel reagente di dissociazione cellulare per 5–10 minuti a 37 °C. Impostare una pipetta con interasse regolabile sulla distanza corrispondente alla piastra a 96 pozzetti e dissociare ogni colonia pipettando circa 15 volte.
- Esaminare i pozzetti al microscopio e verificare che le colonie siano state dissociate. Aspirare 20 µL di ciascuna sospensione di colonie dissociate, regolare l'interasse della pipetta al formato della piastra a 48 pozzetti e dispensare la sospensione nel corrispondente pozzetto contenente le cellule MEF della piastra per l'espansione clonale.
- Aspirare i rimanenti circa 10 µL di ciascuna sospensione di colonie, regolare l'interasse della pipetta al formato della piastra a 96 pozzetti e dispensare la sospensione nel corrispondente pozzetto della piastra per genotipaggio senza strato di cellule.
- Ripetere la procedura fino a quando il numero richiesto di colonie modificate e di tipo selvatico è stato selezionato. Riposizionare le piastre per espansione e genotipaggio nell'incubatore.
7. Genotipizzare e conservare le linee cellulari clonali
NOTA: Utilizzare un reagente rapido per l'estrazione del DNA genomico al posto di un kit quando si elaborano numerose clone.
- Estrazione del DNA genomico
- Incubare la piastra per il genotipaggio per 24–48 h dopo il prelievo delle colonie e verificare la presenza di un numero sufficiente di cellule aderenti in ciascun pozzetto. Aspirare il mezzo e aggiungere 20 µL di soluzione rapida per l'estrazione del DNA genomico in ogni pozzetto.
- Incubare la piastra a temperatura ambiente per 5 min e trasferire l'intero volume da ciascun pozzetto al pozzetto corrispondente di una piastra per PCR. Sigillare la piastra per PCR con pellicola di alluminio.
- Incubare la piastra a 65 °C per 6 min, seguito da 98 °C per 2 min. Utilizzare direttamente 2–4 µL del lisato ottenuto come stampo di DNA per la PCR.
- Identificazione e convalida delle clone modificate
- Amplificare la regione genomica bersaglio utilizzando i primer 1 e 2 nelle condizioni di PCR e di ciclaggio descritte in precedenza. Includere come controlli il DNA di una clone wild-type non modificata e della popolazione bulk modificata.
- Separare i prodotti di PCR mediante elettroforesi su gel di agarosio utilizzando le condizioni descritte nei passaggi 5.4–5.5. Confrontare le dimensioni delle bande di PCR ottenute dalle linee clonali con i controlli wild-type e della popolazione bulk modificata, come illustrato in Figura 2C.
- Asportare le bande di PCR pertinenti utilizzando un bisturi pulito e purificare il DNA dai frammenti di gel asportati mediante un kit. Inviare i prodotti di PCR purificati a un fornitore di sequenziamento Sanger, allineare i risultati del sequenziamento con la sequenza di riferimento e confermare il giunzione di delezione e il genotipo di ciascuna clone. Scartare o rivalutare le clone che producono prodotti di PCR inattesi o risultati di sequenziamento ambigui.
- Amplificazione, criopreservazione e controllo qualità delle clone convalidate
- Identificare i pozzetti corrispondenti nella piastra di espansione clonale dopo aver confermato il genotipo. Espandere almeno due clone modificate derivate in modo indipendente e diverse clone wild-type ottenute in parallelo mediante la stessa procedura di clonazione da singola cellula.
- Criopreservare un numero sufficiente di fiale di ciascuna clone modificata e wild-type convalidata prima di avviare esperimenti successivi. Mantenere la popolazione bulk modificata come riserva finché le linee clonali richieste non siano state convalidate e criopreservate.
- Eseguire un'analisi del cariotipo o un'altra valutazione validata della stabilità genomica sulle clone hnPSC selezionate. Confermare che le clone selezionate mantengano la morfologia e le caratteristiche di crescita attese per le hnPSC prima dell'uso in esperimenti successivi.
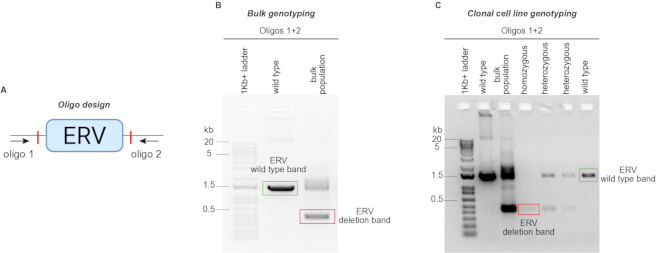
Figura 2: Valutazione della delezione di ERV mediante PCR. (A) Progettazione dei primer per il genotipaggio posizionati a monte e a valle dell'ERV bersaglio. (B) Esempio di PCR su popolazione bulk che mostra il prodotto di tipo selvatico a lunghezza intera e il prodotto più piccolo derivante dalla delezione. La rilevazione del prodotto di delezione conferma una modifica genetica avvenuta con successo e aiuta a determinare il numero di colonie da selezionare per lo screening clonale. (C) Esempio di genotipaggio mediante PCR di singole linee cellulari clonali prima del sequenziamento Sanger. Le clone di tipo selvatico producono il prodotto a lunghezza intera, le clone eterozigoti producono sia il prodotto a lunghezza intera che quello di delezione, mentre le clone omozigoti per la delezione producono soltanto il prodotto più piccolo derivante dalla delezione. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Risultati
Il flusso di lavoro consente la generazione di linee clonali di cellule staminali pluripotenti naive umane (hnPSC) portatrici di delezioni mirate di elementi cis-regolatori (CRE) derivati da retrovirus endogeni (ERV). Come riassunto nella Figura 1, due RNA guida singoli accoppiati (sgRNA) sono progettati per delimitare l'ERV di interesse, assemblati separatamente con Cas9, combinati prima della nucleofezione e introdotti nelle hnPSC. Dopo il recupero, la popolazione modificata viene seminata a bassa densità per consentire la formazione e l'isolamento di colonie derivate da singole cellule.
La PCR su popolazione bulk fornisce un'indicazione precoce dell'avvenuta delezione programmata. I primer posizionati all'esterno dei due siti di taglio delle sgRNA amplificano un prodotto più lungo dall'allele di tipo selvaggio e un prodotto più corto dall'allele con delezione (Figura 2A, B). La rilevazione di entrambi i prodotti nella popolazione bulk modificata indica che la coltura contiene una miscela di cellule non modificate e modificate. L'incapacità di rilevare il prodotto di delezione suggerisce una modifica inefficiente e indica che progettazione delle guide, assemblaggio del ribonucleoproteina o condizioni di nucleofezione devono essere rivalutate prima di procedere con un'estesa selezione di colonie. Il genotipaggio mediante PCR delle singole clone permette di distinguere i genotipi di tipo selvaggio, eterozigoti e omozigoti per la delezione (Figura 2C). Le clone di tipo selvaggio producono soltanto il prodotto di lunghezza intera, le clone eterozigoti producono sia il prodotto di lunghezza intera sia quello con delezione, mentre le clone omozigoti per la delezione producono soltanto il prodotto più corto derivante dalla delezione. Il sequenziamento Sanger dei prodotti di PCR conferma il giunzione di delezione prevista e l'identità dell'allele amplificato.
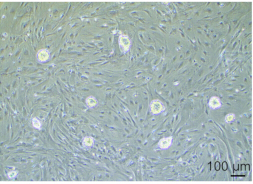
Le colonie monocellulari sono generalmente visibili dopo 7–10 giorni di coltura e possono essere identificate in base alla loro separazione spaziale e alla morfologia compatta (Figura 3). Le colonie devono essere selezionate considerando l'intera gamma di dimensioni e morfologie osservate, poiché l'eliminazione di un elemento regolatorio funzionale potrebbe alterare il comportamento proliferativo o differenziativo. Vanno evitate le colonie originate da cellule sovrapposte o non completamente separate, in quanto potrebbero contenere genotipi misti.
 0
Figura 3: Morfologia rappresentativa delle colonie di hnPSC prima della selezione delle colonie. Immagine di microscopia a campo chiaro di colonie di hnPSC separate spazialmente, allo stadio utilizzato per l'isolamento clonale. Barra della scala = 100 µm. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Nei loci ERV testati, le frequenze di delezione completa variavano dal 10% al 78,9% delle linee di hnPSC isolate, con una frequenza media e mediana di delezione omozigote o emizigote rispettivamente del 43,6% e del 45,8% (Tabella 1). La variazione osservata probabilmente riflette differenze specifiche per locus nell'attività delle guide, nell'accessibilità della cromatina, nel background della linea cellulare e nelle condizioni di crescita. L'ottenimento parallelo di cloni di tipo selvaggio fornisce controlli che hanno subito la stessa procedura di clonazione monocellulare, espansione e storia di coltura delle linee modificate.
| Guida sinistra | Guida destra | Primer PCR diretto | Primer inverso per PCR | Cloni selezionati | tipo selvatico | Eterozigote delezione omozigote | Com- delezione completa | Dis- ripristino desiderato disporre menti | Effettivo | Bande non chiaramente visibili | % etero zigote | % omo zigote | ||||
| TAATGACCG TGTAATTTATA | AACAGCCATG ATGATGATGG | CCCCTCCAAG ATGACCAGTT | GGCCTCGCAA ATCTTAACCC | 24 | 6 | 6 | 6 (Homo zigote | 1 | 13 | 5 | 46.2 | 31.6 | ||||
| TTGATTTAGA AAGATCAGTG | TCTGACAGC ACTGATCTGAA | CCCCAACCC ACCATTACCTA | TTGGGAGCTG TCTTGCCTAA | 24 | 3 | 3 | 11 (Homo zigote | 0 | 6 | 7 | 50.0 | 64.7 | ||||
| AGGCAGTCCT TGTCCCACAG | CTAGAGAAA AGCATCCACGT | CTACCTTGGA GCCCCTCTTC | TCTCCCTCCTT CTCTCTGCT | 24 | 1 | 4 | 12 (Homo zigote | 3 | 8 | 4 | 50.0 | 60.0 | ||||
| TTACTAGTTAT TGAGTGAAG | TGTATGTGT CCTCAATTGTG | TTGGTCACT TGGCATTTGTG | TCCCCTTGTT CACCTTGACT | 48 | 1 | 2 | 15 (Homo zigote | 1 | 4 | 29 | 50.0 | 78.9 | ||||
| CCAAGTTAGG TGGCAAGTCC | ATGGATGACT ATCAGTAATA | CCATCTGTGA GCGCTTTTGG | GGGTTTGAG TCCCTGCCATT | 24 | 15 | 0 | 2 (Homo zigote | 3 | 18 | 4 | 0.0 | 10.0 | ||||
| TCAATGCAGT GTTAGATTCC | GGAGGGAGT CTGAGTATTCG | CTGAGTGACG CAGCTGGATA | CAAGACTGCC TCACACACAC | 48 | 26 | 13 | 6 (Homo zigote | 1 | 40 | 2 | 32.5 | 13.0 | ||||
| TAACCAATAGA ATGTGGCAA | GAATGTGTCT CCTTGAAAGA | TGGCTCCCA ACATCCCAAT | AACGCTTGAG GGGAATGGAT | 48 | 14 | NA (Emi zigote | 4 (Emi zigote | 1 | 15 | 29 | NA | 21.1 | ||||
| CCTTTCCAATA TTTATGCCT | AAATATTAAC AAGTGCAATA | ACTTTGAGG AGAATGGGCATC | GGTGTTTATT CCAGGGACGC | 24 | 4 | NA (Emi zigote | 9 (Emi zigote | 0 | 4 | 11 | NA | 69.2 | ||||
Tabella 1: Efficienze di delezione genetica degli ERV. I dati sono mostrati per ERV appartenenti alla famiglia LTR5_Hs. Sono state generate linee cellulari clonali per verificare se gli elementi LTR5_Hs regolano l'espressione dei geni indicati. La tabella include le coordinate genomiche di ciascun ERV, le guide RNA utilizzate per la delezione, i primer PCR impiegati per il genotipaggio e i risultati del genotipaggio dei cloni. “Efficiente” si riferisce ai cloni con risultati di genotipaggio interpretabili. Le riarrangiamenti indesiderati indicano prodotti che non corrispondono alle dimensioni attese del prodotto wild-type o di delezione. “Bande non chiaramente visibili” si riferisce ai campioni per cui non è stato ottenuto alcun prodotto PCR interpretabile. Le percentuali di delezione sono state calcolate utilizzando come denominatore i cloni con risultati di genotipaggio interpretabili. Le delezioni eterozigoti si riferiscono ai cloni in cui l'ERV è stato eliminato in uno dei due alleli. Le delezioni complete si riferiscono ai cloni in cui l'ERV è stato eliminato in entrambe le copie del cromosoma (cloni omozigoti) o nell'unica copia cromosomica nel caso dei cromosomi sessuali (cloni emizigoti).
Le linee di cloni wild-type, eterozigoti e omozigoti o emizigoti per delezione, una volta convalidate, possono essere ampliate, criopreservate e valutate per la stabilità genomica. Queste linee forniscono una piattaforma per studiare gli effetti dei singoli CRE derivati da ERV sull'espressione genica, sulla proliferazione cellulare, sulla differenziazione linfocitaria e su modelli basati su cellule staminali dello sviluppo umano precoce.
Discussione
Questo protocollo descrive un approccio basato su ribonucleoproteine CRISPR-Cas9 per l'eliminazione di CRE derivati da ERV in hnPSC. Il metodo combina la progettazione di sgRNA accoppiate, il rilascio transitorio di complessi Cas9-sgRNA preassemblati, la derivazione clonale, lo screening basato sulla PCR, il sequenziamento Sanger e la valutazione della stabilità genomica. Poiché gli hnPSC sono sensibili alla dissociazione e alle perturbazioni della coltura, diversi passaggi sono fondamentali per il successo: mantenere colture sane supportate da feeder, utilizzare una sospensione completa di singole cellule, ridurre al minimo il tempo tra la risospensione cellulare e la nucleofezione e integrare il mezzo con Y-27632 durante manipolazioni stressanti. Il metodo richiede inoltre una selezione accurata delle guide poiché le ERV sono sequenze ripetitive e guide scarsamente selezionate potrebbero tagliare multipli loci genomici. La valutazione degli effetti fuori bersaglio dovrebbe quindi includere regioni ripetitive ed escludere guide con attività predetta in geni codificanti, altri CRE o elementi trasponibili multicopia.
Il genotipaggio della popolazione complessiva rappresenta un punto decisionale importante nel flusso di lavoro. La rilevazione del prodotto di delezione prima della selezione delle colonie conferma che il taglio e la delezione sono avvenuti e aiuta a determinare quante colonie devono essere analizzate. Quando non viene rilevato alcun prodotto di delezione, l'azione correttiva più efficace consiste solitamente nel riprogettare una o entrambe le sgRNA piuttosto che procedere direttamente all'isolamento su larga scala delle colonie. Un recupero ridotto dopo la nucleofezione può derivare da una scarsa qualità iniziale delle cellule, dalla rimozione incompleta del mezzo residuo dal pellet cellulare, da un ritardo nella lavorazione dopo la risospensione o da un'eccessiva manipolazione delle cellule. Una dissociazione incompleta in singole cellule può generare colonie contenenti genotipi misti, mentre un'allestimento troppo denso può causare la fusione di colonie adiacenti. Questi problemi possono essere ridotti mediante una dissociazione accurata ma delicata, un'allestimento sparso e la selezione di colonie ben isolate.
L'efficienza della delezione completa di ERV è variata dal 10% al 78,9% nei loci testati, con una media del 43,6%. Questo intervallo indica che l'efficienza di editing dipende fortemente dal locus e può inoltre variare tra linee di hnPSC e condizioni di coltura. L'attività del ciclo cellulare può influenzare l'efficienza di editing CRISPR-Cas9, e differenze nel tasso di proliferazione potrebbero quindi influire sul recupero delle linee cellulari clonali30. Inoltre, la delezione di un ERV con un ruolo regolatorio essenziale potrebbe ridurre la proliferazione, alterare la morfologia delle colonie o impedire il recupero di cloni omozigoti. Alcune popolazioni modificate potrebbero inoltre acquisire alterazioni genomiche compensatorie che consentono una crescita continua. Per questi motivi, è necessario analizzare più cloni ottenuti indipendentemente, e i fenotipi inattesi devono essere confermati dopo il reisolamento o lo scongelamento di ulteriori cloni. La conferma del genotipo, l'analisi del cariotipo e il confronto con cloni paralleli di tipo selvatico sono essenziali prima di ogni interpretazione successiva.
Un limite principale di questo metodo è la bassa produttività. Ogni locus richiede una progettazione individuale della guida, nucleofezione, isolamento delle colonie, genotipizzazione, conferma della sequenza e espansione. Di conseguenza, il metodo è più adatto a test funzionali mirati su ERV selezionati piuttosto che a screening su tutto il genoma. La manipolazione multiplex o a livello di famiglia di ERV mediante regolatori epigenetici basati su dCas9 può alterare simultaneamente molti elementi correlati14, ma questo approccio potrebbe produrre effetti fuori bersaglio più ampi e non consente facilmente di identificare quale singola inserzione sia responsabile di un fenotipo. Al contrario, la strategia qui descritta permette l'eliminazione specifica per locus e consente di attribuire direttamente effetti molecolari o dello sviluppo a un CRE definito derivato da ERV.
Il metodo è particolarmente rilevante perché gli ERV hanno contribuito in modo esteso all'evoluzione delle reti regolatorie dei mammiferi e possono funzionare come promotori, enhancer e altri elementi regolatori durante lo sviluppo precoce5,6,13,14,44,45,46,47. Alcuni singoli ERV sono già stati dimostrati svolgere funzioni essenziali nello sviluppo12,13,14. Le linee di hnPSC modificate generate mediante questo protocollo possono essere utilizzate per l'analisi dell'espressione genica, saggi di proliferazione, differenziazione linéage in due dimensioni e la generazione di blastoidi umani o altri modelli di embrione basati su cellule staminali14,23. Queste applicazioni devono essere condotte nel rispetto degli opportuni quadri etici e normativi per la ricerca sui modelli di embrione umano basati su cellule staminali48,49,50.
Futuri progressi nell'editing del genoma, nella manipolazione automatizzata delle linee cellulari e nel genotipaggio ad alto rendimento potrebbero permettere una valutazione più sistematica delle singole inserzioni di ERV51. Fino a quando tali approcci non diventeranno comunemente disponibili, il presente metodo offre un quadro riproducibile per testare elementi regolatori non codificanti selezionati con risoluzione a singolo locus. Il suo principale vantaggio consiste nella capacità di associare una specifica delezione genomica a fenotipi molecolari e dello sviluppo in un modello umano di preimpianto, contribuendo così a chiarire come sequenze derivate da ERV, specifiche della specie, abbiano modellato i programmi di regolazione genica durante l'embriogenesi umana.
Dichiarazioni
Non vengono dichiarati conflitti di interessi.
Ringraziamenti
Si ringrazia il dottor Jaaved Mohammed per le utili discussioni sull'editing del genoma. Si ringrazia la Max Planck Foundation per il sostegno allo studio e al laboratorio Fueyo. Merel Wentink rha ricevuto una borsa di studio Erasmus+ (ID 50377).
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| 2-Mercaptoetanolo | Gibco | 21985023 | Aggiunto al mezzo base N2B27. Manipolare seguendo le procedure di sicurezza chimica istituzionali. |
| 4D Nucleofector X-Unit | Lonza | AAF-1003X | Dispositivo utilizzato per la nucleofezione. |
| Agarosio Standard, 1 kg | Roth | 3810.4 | Utilizzato per preparare gel di elettroforesi del DNA. |
| Alt-R S. pyogenes Cas9 HiFi V3 Nuclease | Integrated DNA Technologies | 1081060 | Nucleasi Cas9 ad alta fedeltà utilizzata per assemblare complessi ribonucleoproteici. |
| Alt-R RNA guida sintetico singolo | Integrated DNA Technologies | NA | sgRNA personalizzati progettati per delimitare l'ERV selezionato. Le sequenze guida sono riportate nella Tabella 1. |
| Antibiotico-Antimicotico | Gibco | 15240062 | Supplemento antimicrobico opzionale per mezzi di coltura cellulare. |
| Axiovert 40 CFL Microscopio | Zeiss | 491202-0002-001 | Utilizzato per l'osservazione routinaria di MEF e hnPSCs durante la coltura. |
| Integratore B-27, 50× | Gibco | 17504044 | Supplemento aggiunto al mezzo base N2B27. |
| Albumina bovina Fraktion V, soluzione al 7,5% | Gibco | 15260037 | Aggiunta al mezzo di lavaggio per ridurre la perdita di hnPSCs dovuta all'adesione a materiali plastici monouso. |
| Ciclatore termico C1000 Touch con piastra a 96 pozzetti Fast Reaction | Bio-Rad | 1851196 | Dispositivo utilizzato per l'amplificazione PCR. |
| CF1 Mouse Embryonic Fibroblasts, irradiati | Thermo | A234181 | Cellule feeder MEF inattivate utilizzate per supportare la coltura di hnPSCs. Un'alternativa validata preparata in laboratorio può essere utilizzata. |
| Contatore cellulare automatico Countess 3 | Thermo / Invitrogen | AMQAX2000 | Utilizzato per contare MEFs o hnPSCs. |
| DMEM/F-12 | Gibco | 11330032 | Componente del mezzo N2B27 e del mezzo di lavaggio; utilizzato anche per diluire il reagente della matrice extracellulare. |
| Phosphate Buffered Saline di Dulbecco’s senza calcio e magnesio | Gibco | 14190144 | Utilizzato per il lavaggio degli strati feeder. |
| Soluzione completa di gelatina ESGRO | Sigma-Aldrich | SF008 | Utilizzata per rivestire i vasi di coltura prima della semina delle cellule feeder MEF. |
| FBS Supreme | PAN-Biotech | P30-3031 | Utilizzato per preparare il mezzo di coltura MEF. |
| Unità filtro, 1.000 mL, dimensione pori 0,22 µm | Corning | 431098 | Utilizzata per la filtrazione sterile di mezzi di coltura in grandi volumi. |
| Unità filtro, 500 mL, dimensione pori 0,22 µm | Corning | 431097 | Utilizzata per la filtrazione sterile di mezzi di coltura. |
| Mezzo di criopreservazione FreSR-S | STEMCELL Technologies | 5859 | Utilizzato per la criopreservazione di hnPSCs. |
| Sistema di imaging gel GelDoc | Bio-Rad | 170-8195 | Attrezzatura utilizzata per visualizzare le bande di DNA provenienti da gel di elettroforesi. |
| Geltrex Flex LDEV-Free hESC-Qualified Reduced Growth Factor Basement Membrane Matrix | Thermo | A4000046803 | Matrice extracellulare utilizzata per coltivare hnPSCs in assenza di MEF. |
| Generuler 1 Kb Plus DNA Ladder | Fischer Scientific | 11581625 | Utilizzato per misurare le dimensioni delle bande di DNA in elettroforesi. |
| Integratore GlutaMAX | Gibco | 35050061 | Integratore di L-glutammina stabilizzato utilizzato nel mezzo di coltura MEF. |
| Gö6983 | Bio-Techne | 2285/10 | Inibitore della proteina chinasi C atipica utilizzato per preparare il mezzo PXGL. |
| Mezzo di Eagle modificato di Dulbecco’s ad alto contenuto di glucosio | Gibco | 11965092 | Mezzo basale utilizzato per preparare il mezzo di coltura MEF. |
| Cariotipizzazione | Life&Brain | NA | Utilizzata per rilevare anomalie nei cromosomi. |
| L-glutammina | Gibco | 25030081 | Aggiunta al mezzo base N2B27. |
| Kit Monarch Spin per estrazione di DNA genomico | New England Biolabs | T3010 | Kit per l'estrazione di DNA genomico da popolazioni bulk modificate. |
| Pipetta 8 canali regolabile Move It, 30–300 µL | Eppendorf | 3125000176 | Utilizzata per trasferire colonie dissociate tra la piastra di genotipizzazione a 96 pozzetti e la piastra di espansione a 48 pozzetti. |
| Integratore N-2, 100× | Gibco | 17502048 | Supplemento aggiunto al mezzo base N2B27. |
| Mezzo Neurobasal | Gibco | 21103049 | Componente del mezzo base N2B27. |
| Nikon Zoom Stereo Microscopio | Nikon | SMZ1270 | Utilizzato per la selezione di colonie di hnPSCs. |
| NucleoSpin Gel and PCR Clean-up | Machery-Nagel | 740609.25 | Per l'estrazione del DNA da gel prima del sequenziamento Sanger. |
| P3 Primary Cell 4D-Nucleofector X Kit S | Lonza | V4XP-3032 | Kit di reagenti per nucleofezione utilizzato per il trasferimento di complessi ribonucleoproteici Cas9-sgRNA. Include cuvette. |
| Linea cellulare PB004 | In dono dal Prof. Hiromitsu Nakauchi | NA | Autenticata tramite STR, testata per Mycoplasma. Pubblicata in PMID: 26023098.33 |
| Primer PCR | Sigma-Aldrich | NA | Utilizzati per il genotipaggio di cloni di hnPSCs mediante PCR. Sequenze nella Tabella 1. |
| PD0325901 | Selleck Chemicals | S1036 | Inibitore MEK utilizzato per preparare il mezzo PXGL. |
| Phusion Green Hot Start II High-Fidelity PCR Master Mix | Thermo | F566L | Mix master contenente DNA polimerasi per il genotipaggio PCR. |
| Soluzione QuickExtract per estrazione del DNA | Biosearch Technologies | QE09050 | Utilizzata per un'estrazione rapida di DNA genomico da piastre di genotipaggio di cellule clonali. |
| Fattore inibitore della leucemia umano ricombinante | Gibco | 300-05-50UG | Aggiunto al mezzo PXGL. Una preparazione equivalente validata in laboratorio può essere utilizzata. |
| Sequenziamento Sanger | Eurofins | NA | Utilizzato per sequenziare il DNA al fine di verificare i genotipi. |
| Piruvato di sodio, 100 mM | Gibco | 11360070 | Aggiunto al mezzo di coltura MEF. |
| Colorante SYBR Safe per gel di DNA | Thermo | S33102 | Colorante per gel di elettroforesi del DNA. |
| Enzima TrypLE Express, 1×, rosso fenolo | Gibco | 12605036 | Utilizzato per dissociare hnPSCs durante il passaggio, la preparazione per nucleofezione e la derivazione clonale. |
| Acqua, priva di nucleasi, di grado biologia molecolare, ultrapura | Thermo | J71786.AP | Utilizzata per la PCR di genotipaggio. |
| XAV939 | Cell Guidance Systems | SM38-50 | Inibitore della via Wnt utilizzato per preparare il mezzo PXGL. |
| Y-27632 | STEMCELL Technologies | 72304 | Inibitore ROCK aggiunto durante lo scongelamento, il passaggio, il recupero post-nucleofezione e la semina di cellule singole. |
Riferimenti
- Wittkopp PJ, Kalay G. Cis-regulatory elements: molecular mechanisms and evolutionary processes underlying divergence. Nat Rev Genet. 2011;13(1):59–69.
- Jacques PÉ, Jeyakani J, Bourque G. The majority of primate-specific regulatory sequences are derived from transposable elements. PLoS Genet. 2013;9(5):e1003504. doi:10.1371/journal.pgen.1003504.
- Trizzino M, et al. Transposable elements are the primary source of novelty in primate gene regulation. Genome Res. 2017;27(10):1623–33.
- Grandi N, Tramontano E. Type W Human Endogenous Retrovirus (HERV-W) Integrations and Their Mobilization by L1 Machinery: Contribution to the Human Transcriptome and Impact on the Host Physiopathology. Viruses. 2017;9(7):162. doi:10.3390/v9070162.
- Senft AD, Macfarlan TS. Transposable elements shape the evolution of mammalian development. Nat Rev Genet. 2021;22(11):691–711.
- Fueyo R, Judd J, Feschotte C, Wysocka J. Roles of transposable elements in the regulation of mammalian transcription. Nat Rev Mol Cell Biol. 2022;23(7):481–97.
- Oomen ME, et al. An atlas of transcription initiation reveals regulatory principles of gene and transposable element expression in early mammalian development. Cell. 2025;188(4):1156–1174.e20.
- Göke J, et al. Dynamic transcription of distinct classes of endogenous retroviral elements marks specific populations of early human embryonic cells. Cell Stem Cell. 2015;16(2):135–41.
- Grow EJ, et al. Intrinsic retroviral reactivation in human preimplantation embryos and pluripotent cells. Nature. 2015;522(7555):221–5.
- Xiang Y, Liang H. The Regulation and Functions of Endogenous Retrovirus in Embryo Development and Stem Cell Differentiation. Stem Cells Int. 2021;2021:6660936. doi:10.1155/2021/6660936.
- Macfarlan TS, et al. Embryonic stem cell potency fluctuates with endogenous retrovirus activity. Nature. 2012;487(7405):57–63.
- Modzelewski AJ, et al. A mouse-specific retrotransposon drives a conserved Cdk2ap1 isoform essential for development. Cell. 2021;184(22):5541–5558.e22.
- Frost JM, et al. Regulation of human trophoblast gene expression by endogenous retroviruses. Nat Struct Mol Biol. 2023;30(4):527–38.
- Fueyo R, et al. A human-specific regulatory mechanism revealed in a pre-implantation model. Nature. 2025;647(8088):238–47.
- Fuentes DR, Swigut T, Wysocka J. Systematic perturbation of retroviral LTRs reveals widespread long-range effects on human gene regulation. eLife. 2018;7:e35989. doi:10.7554/eLife.35989.
- Pontis J, et al. Hominoid-Specific Transposable Elements and KZFPs Facilitate Human Embryonic Genome Activation and Control Transcription in Naive Human ESCs. Cell Stem Cell. 2019;24(5):724–735.e5.
- Xiang X, et al. Human reproduction is regulated by retrotransposons derived from ancient Hominidae-specific viral infections. Nat Commun. 2022;13(1):463. doi:10.1038/s41467-022-28105-1.
- Theunissen TW, et al. Molecular Criteria for Defining the Naive Human Pluripotent State. Cell Stem Cell. 2016;19(4):502–15.
- Bredenkamp N, et al. Wnt Inhibition Facilitates RNA-Mediated Reprogramming of Human Somatic Cells to Naive Pluripotency. Stem Cell Rep. 2019;13(6):1083–98.
- Guo G, et al. Human naive epiblast cells possess unrestricted lineage potential. Cell Stem Cell. 2021;28(6):1040–1056.e6.
- Io S, et al. Capturing human trophoblast development with naive pluripotent stem cells in vitro. Cell Stem Cell. 2021;28(6):1023–1039.e13.
- Okubo T, et al. Hypoblast from human pluripotent stem cells regulates epiblast development. Nature. 2024;626(7998):357–66.
- Shahbazi MN, Pasque V. Early human development and stem cell-based human embryo models. Cell Stem Cell. 2024;31(10):1398–418.
- Kagawa H, et al. Human blastoids model blastocyst development and implantation. Nature. 2022;601(7894):600–5.
- Yu L, et al. Large-scale production of human blastoids amenable to modeling blastocyst development and maternal-fetal cross talk. Cell Stem Cell. 2023;30(9):1246–1261.e9.
- Liu X, et al. Modelling human blastocysts by reprogramming fibroblasts into iBlastoids. Nature. 2021;591(7851):627–32.
- Yu L, et al. Blastocyst-like structures generated from human pluripotent stem cells. Nature. 2021;591(7851):620–6.
- Sozen B, et al. Reconstructing aspects of human embryogenesis with pluripotent stem cells. Nat Commun. 2021;12(1):5550. doi:10.1038/s41467-021-25853-4.
- Yanagida A, et al. Naive stem cell blastocyst model captures human embryo lineage segregation. Cell Stem Cell. 2021;28(6):1016–1022.e4.
- Pacesa M, Pelea O, Jinek M. Past, present, and future of CRISPR genome editing technologies. Cell. 2024;187(5):1076–100.
- Hendel A, et al. Chemically modified guide RNAs enhance CRISPR-Cas genome editing in human primary cells. Nat Biotechnol. 2015;33(9):985–9.
- Kim S, et al. Highly efficient RNA-guided genome editing in human cells via .delivery of purified Cas9 ribonucleoproteins. Genome Res. 2014;24(6):1012–9.
- Masaki H, et al. Interspecific in vitro. assay for the chimera-forming ability of human pluripotent stem cells. Development. 2015;142(18):3222–30.
- Thomson JA, et al. Embryonic stem cell lines derived from human blastocysts. Science. 1998;282(5391):1145–7.
- Conner DA. Mouse Embryo Fibroblast (MEF) Feeder Cell Preparation. Curr Protoc Mol Biol. 2000;51(1):23.2.1–23.2.7.
- Casper J, et al. The UCSC Genome Browser database: 2026 update. Nucleic Acids Res. 2026;54(D1):D1331–D1335.
- Bao W, Kojima KK, Kohany O. Repbase Update, a database of repetitive elements in eukaryotic genomes. Mob DNA. 2015;6:11. doi:10.1186/s13100-015-0041-9.
- Storer J, et al. The Dfam community resource of transposable element families, sequence models, and genome annotations. Mob DNA. 2021;12(1):2. doi:10.1186/s13100-020-00230-y.
- Tarailo-Graovac M, Chen N. Using RepeatMasker to identify repetitive elements in genomic sequences. Curr Protoc Bioinformatics. 2009;25:4.10.1–4.10.14.
- Doench JG, et al. Optimized sgRNA design to maximize activity and minimize off-target effects of CRISPR-Cas9. Nat Biotechnol. 2016;34(2):184–91.
- Cradick TJ, et al. COSMID: A Web-based Tool for Identifying and Validating CRISPR/Cas Off-target Sites. Mol Ther Nucleic Acids. 2014;3(12):e214. doi:10.1038/mtna.2014.64.
- Concordet JP, Haeussler M. CRISPOR: intuitive guide selection for CRISPR/Cas9 genome editing experiments and screens. Nucleic Acids Res. 2018;46(W1):W242–W245.
- Untergasser A, et al. Primer3—new capabilities and interfaces. Nucleic Acids Res. 2012;40(15):e115. doi:10.1093/nar/gks596.
- Dopkins N, Nixon DF. Activation of human endogenous retroviruses and its physiological consequences. Nat Rev Mol Cell Biol. 2024;25(3):212–22.
- Li P, Yamanaka S. Transposable element regulation in mammalian germ cells and other contexts: multilayered repression, fertility, and regulated activation. Epigenomics. 2026;0(0):1–18.
- Yu H, et al. Dynamic reprogramming of H3K9me3 at hominoid-specific retrotransposons during human preimplantation development. Cell Stem Cell. 2022;29(7):1031–1050.e12.
- Xiang Y, et al. Endogenous retroviruses synthesize heterologous chimeric RNAs to reinforce human early embryo development. Science. 2026;391(6783):eadv5257. doi:10.1126/science.adv5257.
- Arias AM, et al. Human stem cell-based embryo models: innovation, ethics, and policy. Hum Reprod. 2026;41(6):830–46.
- Bentzen HB, et al. A guide to using embedded ethics in human stem-cell-based embryo model research. Nat Cell Biol. 2026;28(4):665–73.
- Clark AT, et al. Stem cell-based embryo models: The 2021 ISSCR stem cell guidelines revisited. Stem Cell Rep. 2025;20(6):102514. doi:10.1016/j.stemcr.2025.102514.
- Liu D, Cao D, Han R. Recent advances in therapeutic gene-editing technologies. Mol Ther. 2025;33(6):2619–44.