Questo protocollo presenta un metodo per la generazione di organoidi vascolari utilizzando cellule staminali pluripotenti indotte umane.
Articolo metodologico
Un protocollo ottimizzato per la generazione di organoidi vascolari da cellule staminali pluripotenti indotte umane
In questo articolo
Sommario
Abstract
Gli organoidi vascolari derivati da cellule staminali pluripotenti umane (hPSCs) si sono affermati come modelli tridimensionali potenti per lo studio dello sviluppo vascolare, dei meccanismi delle malattie e delle risposte ai farmaci. Gli attuali protocolli per organoidi vascolari permettono la generazione di reti endoteliali–pericitarie autoriproducentisi; tuttavia, la variabilità tra i diversi lotti, la formazione incoerente degli organoidi e una copertura inadeguata da parte dei periciti possono compromettere la riproducibilità e la scalabilità. Questo studio presenta un protocollo ottimizzato per la generazione di organoidi vascolari da cellule staminali pluripotenti indotte umane (hiPSCs) con maggiore riproducibilità e coerenza strutturale. Le modifiche principali includono condizioni migliorate per la formazione del corpo embrioide, concentrazioni e tempistiche ottimizzate dei fattori di crescita durante l'induzione mesodermica e la specificazione vascolare, e condizioni di coltura tridimensionale migliorate che favoriscono un efficace reclutamento dei periciti e interazioni endoteliali–pericitarie. Gli organoidi ottimizzati mostrano reti endoteliali altamente ramificate CD31-positive costantemente circondate da periciti PDGFR-β-positivi, con una riduzione significativa della variabilità tra i lotti rispetto al protocollo originale. Vengono fornite procedure dettagliate passo dopo passo per la generazione degli organoidi, la caratterizzazione mediante immunofluorescenza su preparati interi e la valutazione del controllo qualità. Questo metodo ottimizzato consente la produzione scalabile di organoidi vascolari di alta qualità, adatti allo studio delle interazioni tra cellule vascolari, alla modellizzazione delle malattie e allo screening di composti, riducendo così la barriera tecnica per i laboratori che desiderano adottare questo sistema modello.
Introduzione
Gli organoidi tridimensionali (3D) si sono affermati come potenti strumenti per modellare lo sviluppo e le malattie degli organi umani in vitro, offrendo una biomimesi strutturale e una rilevanza fisiopatologica superiori rispetto ai modelli convenzionali di coltura cellulare bidimensionale1,2. Negli ultimi anni, sono stati sviluppati con successo organoidi derivati da cellule staminali pluripotenti umane (hPSC) per diversi tipi di tessuti, tra cui intestino3, cervello4,5, rene6, fegato7,8 e retina9. Tuttavia, una delle principali sfide negli studi basati sugli organoidi è la vascolarizzazione insufficiente durante la coltura a lungo termine, che può causare ipossia e necrosi, ostacolando così l'espansione e la differenziazione degli organoidi10,11. Per superare questa limitazione, sono state introdotte diverse strategie di co-coltura, tra cui l'inserimento di cellule endoteliali o cellule staminali mesenchimali per favorire la formazione di reti vascolari12,13. Tuttavia, le colture bidimensionali convenzionali e i modelli animali non riproducono pienamente la biologia vascolare umana, mentre gli approcci di co-coltura introducono una maggiore complessità sperimentale14. Gli organoidi vascolari capaci di vascolarizzazione autonoma rappresentano quindi una promettente alternativa rilevante per l'uomo15.
La formazione della rete vascolare coinvolge sia la vasculogenesi che l'angiogenesi, processi orchestrati attraverso interazioni tra cellule endoteliali e cellule murali, come periciti e cellule muscolari lisce vascolari, e strettamente regolati da molteplici molecole segnale, tra cui VEGF (fattore di crescita endoteliale vascolare), TGF-β (fattore di crescita trasformante-β), PDGF (fattore di crescita derivato dalle piastrine) e angiopoietine16. Nel 2019, Wimmer e colleghi hanno sviluppato un metodo per generare direttamente da hPSC organoidi vascolari tridimensionali autorganizzati17,18. Questo sistema genera simultaneamente cellule endoteliali e periciti, portando alla formazione di reti microvascolari con lume e rivestimento della membrana basale. Sulla base di questa piattaforma, gli organoidi vascolari sono stati utilizzati per modellare la vasculopatia diabetica sotto stimolazione da glucosio elevato e citochine pro-infiammatorie (TNF-α e IL-6); tali organoidi riproducono l'ispessimento della membrana basale, un segno distintivo della patologia microvascolare diabetica17. Inoltre, questo modello è stato impiegato per studiare malattie vascolari ereditarie e come piattaforma per lo screening della tossicità vascolare19. Più recentemente, diversi studi orientati ai metodi hanno cercato di ottimizzare la generazione di organoidi vascolari. Ad esempio, i progressi nel sequenziamento dell'RNA a singola cellula hanno identificato fattori regolatori chiave, come MECOM e LEF1, fornendo così un quadro molecolare per caratterizzare e ottimizzare la formazione di organoidi vascolari umani. Inoltre, Xu et al. hanno introdotto micropozzetti per facilitare la formazione omogenea di corpi embrionoidi e hanno incorporato il cocktail CEPT per migliorare la vitalità cellulare, riducendo così efficacemente la variabilità tra diversi lotti20.
Per migliorare l'omogeneità, la riproducibilità e la capacità produttiva della generazione di organoidi vascolari, il protocollo originale descritto da Wimmer et al.17,18 è stato sistematicamente ottimizzato per affrontare diverse limitazioni fondamentali. In primo luogo, il protocollo originale utilizza l'aggregazione naturale in piastre a basso attaccamento per la formazione di corpi embrionici, il che può determinare una notevole variabilità da lotto a lotto nella dimensione degli aggregati e, di conseguenza, una differenziazione eterogenea. Nel protocollo ottimizzato, il polivinilalcool (PVA) viene combinato con un'agitazione orbitale durante la formazione degli aggregati per favorire un'aggregazione cellulare uniforme e migliorare la coerenza nella dimensione dei corpi embrionici. In secondo luogo, il protocollo originale prevede la sostituzione completa del mezzo durante la fase di formazione della rete vascolare, il che potrebbe causare notevoli fluttuazioni nelle concentrazioni di fattori di crescita e compromettere la formazione prolungata di nuovi vasi e il reclutamento dei periciti. Al contrario, il protocollo ottimizzato mantiene un terzo del mezzo condizionato ad ogni cambio di mezzo, al fine di preservare i fattori pro-angiogenici endogeni e stabilizzare l'ambiente di coltura. In terzo luogo, il protocollo originale richiede trasferimenti multipli delle piastre durante l'isolamento e la maturazione degli organoidi, aumentando così le operazioni manuali e il rischio di perdita degli organoidi. Il protocollo ottimizzato elimina questi passaggi trasferendo singolarmente gli organoidi isolati in pozzetti di piastre a 96 pozzetti a basso attaccamento, semplificando così la procedura e aumentando la capacità produttiva. Nel complesso, questo protocollo ottimizzato fornisce procedure dettagliate passo dopo passo e punti critici di controllo qualità per ridurre la complessità tecnica nell'adozione di questo sistema modello e facilitare l'uso più ampio degli organoidi vascolari nello studio dello sviluppo vascolare, dei meccanismi delle malattie e della selezione ad alto rendimento di farmaci.
Protocollo
L'uso di hPSCs in questo studio è stato approvato dal Comitato di Bioetica dell'Università dell'Anhui (BECAHU_2026-010).
1. Mantenimento delle cellule staminali pluripotenti indotte umane
NOTA: Mantenere le cellule staminali pluripotenti indotte umane (hiPSCs) in condizioni senza feeder. Eseguire tutte le procedure all'interno di una cappa biologica di Classe II utilizzando tecniche asettiche.
- Preparazione di piastre per coltura rivestite con matrice della membrana basale
- Prelevare un flaconcino di matrice della membrana basale da −20 °C e scongelarlo a 4 °C durante la notte per circa 12–16 h. Evitare cicli ripetuti di congelamento-scongelamento.
- Mescolare accuratamente la matrice della membrana basale scongelata in condizioni sterili e dividerla in aliquote monouso (ad esempio, 1 mL per provetta). Conservare le aliquote a −20 °C fino a 2 anni.
NOTA: Mantenere fredda la matrice della membrana basale, le pipette, le punte e le provette durante le operazioni per evitare una solidificazione prematura. Evitare di introdurre bolle d'aria. - Scongelare l'aliquota richiesta di matrice della membrana basale su ghiaccio. Diluire la matrice della membrana basale 1:200 in DMEM preraffreddato (5 µL di matrice della membrana basale per 1 mL di DMEM; concentrazione finale, circa 5 µg/mL).
- Mescolare delicatamente la soluzione mediante pipettatura fino a quando non rimangono particelle visibili.
- Aggiungere 0,5 mL di matrice della membrana basale diluita in ogni pozzetto di una piastra a 12 pozzetti. Inclinare e ruotare delicatamente la piastra per ricoprire l'intera superficie del fondo.
- Incubare la piastra rivestita a 37 °C in un incubatore con 5% di CO₂ per almeno 2 h oppure a 4 °C durante la notte.
NOTA: Conservare le piastre rivestite sigillate a 4 °C per 1–2 settimane. Portare la piastra a temperatura ambiente e aspirare la soluzione di rivestimento immediatamente prima dell'uso.
- Scongelamento di hiPSCs
- Prelevare un flaconcino di hiPSCs congelate dall'azoto liquido e immergerlo immediatamente in un bagno d'acqua a 37 °C. Agitare delicatamente il flaconcino e rimuoverlo entro 1 minuto, quando rimangono solo pochi piccoli cristalli di ghiaccio.
NOTA: Evitare un'esposizione prolungata alla dimetilsulfossido (DMSO) a 37 °C e uno scongelamento incompleto, poiché entrambi possono ridurre la vitalità cellulare. - Disinfettare l'esterno del flaconcino con etanolo al 70% e aprirlo all'interno della cappa a sicurezza biologica.
- Trasferire lentamente la sospensione cellulare, goccia a goccia, in una provetta conica da 15 mL contenente 3 mL di mezzo di mantenimento per hPSC chimicamente definito preriscaldato, oppure un mezzo di mantenimento chimicamente definito equivalente. Mescolare delicatamente durante il trasferimento per diluire gradualmente il DMSO e minimizzare lo stress osmotico.
- Centrifugare le cellule a 300 × g per 3 min a temperatura ambiente (22–24 °C) utilizzando un rotore a cestelli oscillanti.
- Aspirare con attenzione il soprannatante senza disturbare il pellet cellulare. Risospendere delicatamente il pellet in 1 mL di mezzo di mantenimento per hPSC chimicamente definito preriscaldato.
NOTA: Utilizzare una pipetta P1000 e pipettare delicatamente 2–3 volte per minimizzare lo stress meccanico e la formazione di bolle.
- Prelevare un flaconcino di hiPSCs congelate dall'azoto liquido e immergerlo immediatamente in un bagno d'acqua a 37 °C. Agitare delicatamente il flaconcino e rimuoverlo entro 1 minuto, quando rimangono solo pochi piccoli cristalli di ghiaccio.
- Piattamento e coltura di hiPSCs
- Prelevare la piastra a 12 pozzetti precedentemente rivestita dall'incubatore e aspirare la soluzione di rivestimento. Non lavare i pozzetti.
- Sezionare circa 1 × 10⁵–2 × 10⁵ cellule vitali per pozzetto per il recupero di routine dopo lo scongelamento. Regolare la densità in base alla linea di hiPSC e alle esigenze sperimentali.
- Dispensare lentamente la sospensione cellulare lungo la parete di ciascun pozzetto, senza toccare la superficie rivestita con la punta della pipetta.
- Aggiungere Y-27632 a una concentrazione finale di 5 µM per favorire la sopravvivenza e l'adesione cellulare dopo lo scongelamento.
NOTA: Utilizzare Y-27632 soltanto nel mezzo di piattamento iniziale. Sostituirlo con mezzo di mantenimento per hPSC chimicamente definito privo di Y-27632 il giorno successivo. - Incubare le cellule a 37 °C con 5% di CO₂ e umidità satura.
- Valutare l'adesione cellulare e la morfologia dopo circa 16–24 h. Aspirare il mezzo e sostituirlo con mezzo di mantenimento per hPSC chimicamente definito fresco, preriscaldato e privo di Y-27632.
- Sostituire il mezzo ogni giorno o ogni due giorni fino a quando le cellule raggiungono una confluenza di circa 70%–80% per il passaggio o la differenziazione.
NOTA: Esaminare le colture quotidianamente. Utilizzare colonie con bordi compatti e ben definiti, alto rapporto nucleo-citoplasma e minima differenziazione spontanea.
2. Generazione e differenziamento di aggregati di iPSC umane
NOTA: Mantenere le hiPSC in condizioni senza feeder in un mezzo di mantenimento hPSC chimicamente definito su piastre rivestite con matrice della membrana basale. Passare le cellule ogni 4–5 giorni utilizzando EDTA 0,02%. Utilizzare colture con densità di semina e dimensioni delle colonie appropriate e con differenziazione spontanea minima per massimizzare l'efficienza di differenziazione vascolare.
- Preparazione di una sospensione monocellulare
- Aspirare il mezzo di mantenimento per hPSC chimicamente definito e lavare gli hiPSC con 0,5 mL di DMEM per pozzetto di una piastra a 6 pozzetti.
- Aspirare il DMEM e aggiungere 0,5 mL di EDTA al 0,02% per pozzetto. Incubare a temperatura ambiente per 2–4 minuti e monitorare le cellule finché non iniziano ad arrotondarsi.
- Staccare le cellule utilizzando una pipetta P1000. Pipettare delicatamente 2–3 volte per dissociare gli aggregati in una sospensione monocellulare.
- Risospendere le cellule in 5 mL di mezzo di mantenimento per hPSC chimicamente definito e trasferire la sospensione in un tubo conico da 15 mL.
- Mescolare 10 µL della sospensione cellulare con 10 µL di soluzione di blu di tripano allo 0,1%. Caricare 10 µL della miscela su una camera di conteggio e determinare il numero di cellule vitali.
- Calcolare il volume di sospensione cellulare necessario per ottenere 5 × 10⁵ cellule vitali per pozzetto.
- Centrifugare le cellule a 300 × g per 5 minuti a temperatura ambiente (22–23 °C). Aspirare il sopranatante.
- Risospenderle in mezzo di mantenimento per hPSC chimicamente definito fresco contenente 50 µM Y-27632, in un volume di 3 mL per pozzetto.
- Formazione degli aggregati
- Aggiungere 3 mL della sospensione cellulare in ogni pozzetto di una piastra a 6 pozzetti con superficie non aderente. Aggiungere PVA fino a una concentrazione finale dello 0,25%.
- Posizionare la piastra su uno shaker orbitale a 50 rpm e incubare a 37 °C per 1 giorno.
- Verificare la formazione di aggregati con bordi lisci e un diametro di circa 50–100 µm o superiore prima di procedere.
- NOTA: Ottimizzare il periodo di aggregazione per ciascuna linea di hiPSC. Prolungare l'incubazione fino a 2–3 giorni, se necessario, per ottenere aggregati della dimensione desiderata.
- Induzione del mesoderma
- Al Giorno 0, trasferire gli aggregati in un tubo conico da 15 mL utilizzando una pipetta monouso sterile da 10 mL. Conservare la piastra originale con superficie non aderente per il successivo reimpianto.
- Lasciare sedimentare gli aggregati per gravità per circa 15–20 minuti.
- NOTA: Manipolare gli aggregati con delicatezza e utilizzare la sedimentazione per gravità invece della centrifugazione per ridurre al minimo i danni meccanici.
- Aspirare con attenzione il sopranatante dopo che gli aggregati si sono sedimentati.
- Risospendere gli aggregati in 3 mL per pozzetto di mezzo N2B27 integrato con 12 µM CHIR99021 e 30 ng/mL di BMP-4.
- Trasferire nuovamente gli aggregati nella piastra con superficie non aderente e incubare a 37 °C.
- Pipettare gli aggregati delicatamente una volta al giorno con una pipetta P1000 per ridurre al minimo la fusione eccessiva degli aggregati. Continuare l'induzione del mesoderma per 3 giorni.
- Induzione della linea vascolare
- Al Giorno 3, trasferire gli aggregati in un tubo conico da 15 mL e lasciarli sedimentare per gravità. Conservare la piastra a 6 pozzetti originale.
- Aspirare con attenzione il sopranatante dopo che gli aggregati si sono sedimentati.
- Risospendere gli aggregati in 3 mL per pozzetto di mezzo N2B27 integrato con 100 ng/mL di VEGF-A e 2 µM forskolina.
- Trasferire nuovamente gli aggregati nella piastra a 6 pozzetti con superficie non aderente e incubare per ulteriori 2 giorni.
3. Generazione di reti vascolari e organoidi
- Preparazione della matrice di collagene I–membrana basale
- Raccogliere gli aggregati generati in una piastra a 6 pozzetti per l'inclusione in una piastra a 12 pozzetti. Utilizzare circa 40–60 aggregati per pozzetto.
- Preparare una quantità sufficiente di miscela di collagene I–membrana basale per aggiungere due strati di 0,5 mL a ciascun pozzetto della piastra a 12 pozzetti.
- Preparare 12 mL di matrice per una piastra a 12 pozzetti. Mantenere tutti i componenti sul ghiaccio, preparare la miscela immediatamente prima dell'uso ed evitare di introdurre bolle d'aria.
- Aggiungere 0,5 mL di matrice in ciascun pozzetto della piastra a 12 pozzetti. Ruotare delicatamente la piastra per distribuire la matrice in modo uniforme.
- Incubare la piastra a 37 °C per 2 h per consentire al primo strato di matrice di solidificare.
- Inclusione degli aggregati
- Trasferire gli aggregati in un tubo conico da 15 mL utilizzando una pipetta monouso sterile da 10 mL e lasciarli sedimentare per gravità.
- Aspirare il soprannatante e lavare gli aggregati due volte con 1 mL di mezzo N2B27. Rimuovere la maggior quantità possibile di mezzo residuo dopo l'ultimo lavaggio.
- Preparare una nuova miscela di collagene I–membrana basale e mantenerla sul ghiaccio.
- Risospendere delicatamente gli aggregati lavati nella matrice appena preparata.
- Rimuovere la piastra a 12 pozzetti contenente il primo strato solidificato dall'incubatore.
- Aggiungere 0,5 mL di matrice contenente gli aggregati in ciascun pozzetto.
- Oscillare delicatamente la piastra per non più di 1 minuto per distribuire gli aggregati in modo uniforme.
- Incubare immediatamente la piastra a 37 °C per 2 h per consentire al secondo strato di solidificare.
- Induzione della formazione di sprouting vascolare
- Preriscaldare il mezzo N2B27 integrato con 15% di FBS, 100 ng/mL di VEGF-A e 100 ng/mL di FGF-2 a 37 °C.
- Aggiungere il mezzo preriscaldato e arricchito a ciascun pozzetto per indurre la differenziazione vascolare.
- Monitorare le colture per la formazione di sprouting vascolare nei successivi 1–3 giorni.
- NOTA: preriscaldare il mezzo a 37 °C prima di aggiungerlo alle colture per minimizzare la destabilizzazione della matrice gelatinosa.
- Cambio del mezzo e mantenimento della coltura
- Eseguire il primo cambio del mezzo 3 giorni dopo l'inclusione.
- Sostituire il mezzo ogni due giorni successivamente, utilizzando mezzo N2B27 fresco contenente 15% di FBS, 100 ng/mL di VEGF-A e 100 ng/mL di FGF-2.
- Mantenere un terzo del mezzo condizionato durante ogni cambio del mezzo e sostituire i rimanenti due terzi con mezzo fresco arricchito.
- Procedere con l'isolamento degli organoidi vascolari al Giorno 10.
4. Stabilimento di organoidi vascolari e preparazione per la colorazione
- Isolamento di reti vascolari individuali
- Inserire l'estremità arrotondata di una spatola sterile lungo il bordo della pozzetta e staccare delicatamente la matrice gelatinosa dal fondo.
- Continuare a spostare la spatola dal bordo della pozzetta verso il centro finché l'intera matrice gelatinosa non galleggia liberamente.
- Utilizzare due aghi sterili per escindere singole reti vascolari dal gel. Rimuovere la maggior quantità possibile di matrice in eccesso senza danneggiare la rete vascolare.
- Coltura di organoidi isolati
- Trasferire ciascun organoide isolato direttamente in una pozzetta singola di una piastra a 96 pozzette con superficie non aderente, utilizzando una pipetta monouso sterile.
- Aggiungere 100 µL di mezzo N2B27 integrato con il 15% di FBS, 100 ng/mL di VEGF-A e 100 ng/mL di FGF-2 a ciascuna pozzetta.
- Incubare gli organoidi per ulteriori 5 giorni e sostituire il mezzo arricchito giornalmente.
- Verificare che gli organoidi presentino una morfologia arrotondata e completamente incapsulata entro il giorno 5 della maturazione.
- Fissazione degli organoidi vascolari
- Trasferire gli organoidi morfologicamente maturi in provette microcentrifuga da 2 mL. Elaborare non più di circa 60 organoidi per provetta.
- Aspirare con attenzione il mezzo e aggiungere paraformaldeide al 4% (PFA) in PBS.
- Fissare gli organoidi a temperatura ambiente per 1 h.
ATTENZIONE: La PFA è tossica e sospettata cancerogena. Manipolare la PFA all'interno di una cappa chimica indossando idonei dispositivi di protezione individuale. - Aspirare la PFA e sostituirla con PBS.
PAUSA: conservare gli organoidi vascolari fissati in PBS a 4 °C per un massimo di 1 mese.
5. Colorazione e imaging confocale di organoidi vascolari
- Bloccaggio e permeabilizzazione
- Aggiungere 2 mL di buffer di bloccaggio a ciascun tubo contenente organoidi vascolari fissati.
- Posizionare i tubi verticalmente su uno shaker orbitale e incubare con agitazione a temperatura ambiente per 2 h per bloccare e permeabilizzare gli organoidi.
- Incubazione con anticorpo primario
- Aspirare il buffer di bloccaggio e aggiungere 50–100 µL di anticorpo primario diluito 1:100 nel buffer di bloccaggio.
- Posizionare i tubi in posizione verticale su uno shaker e incubare con agitazione a 4 °C per tutta la notte.
- Lavaggio e incubazione con anticorpo secondario
- Lavare i campioni tre volte con PBST per 10–15 min per ogni lavaggio. Agitare i tubi posizionati verticalmente durante ciascun lavaggio.
- Aggiungere anticorpo secondario fluorescente diluito 1:300 nel buffer di bloccaggio.
- Incubare i campioni a temperatura ambiente per 2 h.
- Controstaining nucleare e lavaggio finale
- Lavare i campioni due volte con PBST per 10–15 min per ogni lavaggio.
- Aggiungere la soluzione di Hoechst diluita 1:5.000 in PBS e incubare a temperatura ambiente per 10–15 min.
- Lavare i campioni con PBS per 10–15 min.
- Acquisizione di immagini confocali
- Trasferire gli organoidi colorati in piastre per imaging confocale.
- Acquisire le immagini confocali utilizzando parametri di imaging costanti tra i diversi gruppi sperimentali.
- Analisi quantitativa delle immagini di organoidi vascolari
NOTA: Eseguire l'analisi quantitativa delle immagini utilizzando Fiji/ImageJ e AngioTool. Mantenere impostazioni identiche di acquisizione al microscopio per tutti i gruppi sperimentali.- Misurazione del diametro degli aggregati
- Acquisire immagini in campo chiaro degli aggregati di hiPSC al Giorno 0 utilizzando un microscopio invertito con scala calibrata. Immortalare aggregati ben separati e includere una barra di scala.
- Importare ogni immagine in Fiji/ImageJ. Tracciare una linea lungo la barra di scala utilizzando lo strumento Linea Retta e selezionare Analyze > Set Scale.
- Inserire la distanza e l'unità conosciute (ad esempio, 100 µm) e selezionare Global per applicare la calibrazione a tutte le immagini della sessione.
- Tracciare una linea lungo il diametro più ampio di ciascun aggregato utilizzando lo strumento Linea Retta. Selezionare Analyze > Measure oppure premere Ctrl+M e registrare il diametro in µm.
- Misurare almeno 30 aggregati per ogni lotto.
- Per aggregati non sferici, delimitare ciascun aggregato utilizzando lo strumento di Selezione Ellittica o Poligonale. Selezionare Analyze > Set Measurements > Feret's diameter e registrare la misurazione.
- Esportare le misurazioni dalla tabella dei risultati e raccogliere i dati in un foglio di calcolo.
- Calcolare la media, la deviazione standard (SD) e il coefficiente di variazione (CV) secondo la formula CV = SD/media × 100% per ogni lotto.
- Misurazione del diametro degli organoidi
- Acquisire immagini in campo chiaro di organoidi vascolari maturi al Giorno 15 utilizzando un microscopio invertito con scala calibrata. Includere una barra di scala in ogni immagine.
- Importare ogni immagine in Fiji/ImageJ e calibrare la scala come descritto al passaggio
- Tracciare una linea lungo il diametro più ampio di ciascun organoide utilizzando lo strumento Linea Retta. Selezionare Analyze > Measure oppure premere Ctrl+M e registrare il diametro in µm.
- Misurare almeno 30 organoidi per ogni lotto.
- Per organoidi di forma irregolare, misurare il diametro più lungo e quello più corto e calcolarne la media, oppure determinare il diametro di Feret come descritto al passaggio 5.6.1.6.
- Esportare le misurazioni e calcolare la media, la SD e il CV per ogni lotto.
- Quantificazione dell'area vascolare positiva per CD31
- Acquisire immagini z-stack confocali di organoidi interi al Giorno 15 colorati per CD31. Utilizzare impostazioni identiche di potenza del laser, guadagno, offset e pinhole per tutti i campioni.
- Generare proiezioni di massima intensità (MIPs) dagli z-stack utilizzando il software del microscopio o Fiji/ImageJ.
- Applicare una soglia di intensità per segmentare la rete vascolare positiva per CD31 escludendo il segnale di fondo.
- Selezionare Process > Noise > Remove Outliers e utilizzare un raggio di 2–5 pixel per rimuovere piccoli artefatti. Selezionare Process > Binary > Fill Holes per riempire piccoli vuoti all'interno della rete vascolare.
- Selezionare Analyze > Set Measurements e abilitare Area e Area fraction. Selezionare Analyze > Measure per determinare l'area vascolare.
- Calcolare l'area vascolare positiva per CD31 come percentuale dell'area totale dell'organoide.
- Analizzare almeno tre organoidi per ogni lotto provenienti da tre lotti indipendenti. Esportare le misurazioni per l'analisi statistica.
- Quantificazione della copertura pericitarica positiva per PDGFR-β
- Acquisire immagini z-stack confocali di organoidi interi al Giorno 15 colorati per CD31 e PDGFR-β. Generare MIPs dagli z-stack.
- Importare le MIPs di CD31 e PDGFR-β in Fiji/ImageJ e verificare l'allineamento delle immagini.
- Sogliare il canale CD31 per generare una maschera binaria che definisca la rete vascolare.
- Sogliare il canale PDGFR-β utilizzando lo stesso approccio di segmentazione per generare una maschera binaria del segnale pericitarico.
- Selezionare Process > Image Calculator e applicare l'operazione AND alle maschere di CD31 e PDGFR-β per identificare i pixel sovrapposti.
- Misurare l'area del segnale sovrapposto.
- Calcolare la copertura pericitarica come (area positiva per PDGFR-β all'interno dei vasi positivi per CD31/area vascolare totale positiva per CD31) × 100%.
- Analizzare almeno tre organoidi per ogni lotto provenienti da tre lotti indipendenti. Esportare le misurazioni per l'analisi statistica.
- Analisi dell'indice di ramificazione mediante AngioTool
- Acquisire immagini z-stack confocali di organoidi interi al Giorno 15 colorati per CD31. Generare MIPs dagli z-stack.
- Avviare AngioTool e caricare l'immagine MIP.
- Impostare il diametro dei vasi in base al diametro tipico osservato nelle immagini.
- Regolare la soglia di intensità per segmentare la rete vascolare escludendo il segnale di fondo. Impostare la dimensione minima del vaso per escludere piccoli artefatti.
- Eseguire l'analisi e registrare area vascolare, densità vascolare, lunghezza totale dei vasi, numero di giunzioni e indice di ramificazione.
- Verificare l'immagine risultante confermando che la vascolarizzazione è delineata in giallo, lo scheletro vascolare è visualizzato in rosso e i punti di ramificazione sono contrassegnati con puntini blu.
- Esportare i risultati quantitativi da AngioTool.
- Analizzare almeno tre campi di vista per ogni lotto provenienti da tre lotti indipendenti e raccogliere i dati per l'analisi statistica.
- Misurazione del diametro degli aggregati
6. Analisi di PCR quantitativa in tempo reale di organoidi vascolari
NOTA: eseguire tutti i passaggi di isolamento dell'RNA e le procedure successive in condizioni prive di RNasi.
- Estrazione dell'RNA
- Raccogliere 5–10 organoidi vascolari maturi del Giorno 15 in una provetta microcentrifuga RNase-free da 1,5 mL. Rimuovere completamente il mezzo residuo.
NOTA: Raggruppare più organoidi quando necessario per ottenere una quantità sufficiente di RNA. - Aggiungere 350 µL di buffer di lisi integrato con il 1% di β-mercaptoetanolo.
- Pipettare i campioni da 10 a 15 volte finché gli organoidi non sono completamente lisiati.
- Trasferire il lisato su una colonna spin per l'eliminazione del DNA genomico posizionata in una provetta di raccolta. Centrifugare a 11.000 × g per 30 s a temperatura ambiente.
- Scartare la colonna e conservare il flusso passante.
- Aggiungere un volume equivalente di etanolo al 70%, circa 350 µL, al flusso passante e mescolare accuratamente mediante pipettatura.
- Trasferire fino a 700 µL della miscela su una colonna spin per RNA posizionata in una provetta di raccolta. Centrifugare a 11.000 × g per 30 s e scartare il flusso passante.
- Aggiungere 350 µL di buffer di lavaggio 1 sulla colonna. Centrifugare a 11.000 × g per 30 s e scartare il flusso passante.
- Preparare la miscela di DNasi I combinando 10 µL di DNasi I con 70 µL di buffer per digestione della DNasi per ogni campione.
- Aggiungere 80 µL della miscela di DNasi I direttamente sulla membrana della colonna e incubare a temperatura ambiente per 15 min.
- Aggiungere 350 µL di buffer di lavaggio 1 sulla colonna. Centrifugare a 11.000 × g per 30 s e scartare il flusso passante.
- Aggiungere 500 µL di buffer di lavaggio 2 sulla colonna. Centrifugare a 11.000 × g per 30 s e scartare il flusso passante.
- Ripetere il lavaggio con 500 µL di buffer di lavaggio 2.
- Centrifugare la colonna vuota a 11.000 × g per 2 min per asciugare la membrana.
- Trasferire la colonna in una nuova provetta microcentrifuga RNase-free da 1,5 mL. Aggiungere 30–50 µL di acqua RNase-free direttamente sulla membrana e incubare a temperatura ambiente per 1 min.
- Centrifugare a 11.000 × g per 1 min per eluire l'RNA. Conservare l'RNA a −80 °C fino all'uso.
NOTA: Valutare concentrazione e purezza dell'RNA mediante spettrofotometria. Utilizzare un rapporto A260/A280 compreso tra 1,8 e 2,1 come intervallo accettabile.
- Raccogliere 5–10 organoidi vascolari maturi del Giorno 15 in una provetta microcentrifuga RNase-free da 1,5 mL. Rimuovere completamente il mezzo residuo.
- Sintesi del cDNA
- Preparare la miscela di reazione per la trascrizione inversa sul ghiaccio.
- Combinare 600 ng di RNA totale con 4 µL di mix master RT contenente trascrittasi inversa, buffer, dNTP e primer casuali. Aggiungere acqua RNase-free fino a un volume finale di 20 µL.
- Incubare la reazione a 37 °C per 15 min, seguito da 85 °C per 5 s.
- Conservare il cDNA ottenuto a −20 °C fino all'uso.
- PCR quantitativa in tempo reale
- Preparare 9 µL di mix master per qPCR per ogni reazione combinando 5 µL di mix master 2× SYBR Green, 3 µL di acqua RNase-free e 1 µL di primer diretti e inversi premiscelati a 10 µM ciascuno.
- Distribuire 9 µL di mix master in ogni pozzetto di una piastra qPCR a 96 pozzetti.
- Aggiungere 1 µL di cDNA in ogni pozzetto per ottenere un volume finale di reazione di 10 µL.
- Sigillare la piastra con pellicola adesiva ottica e centrifugare a 1.000 × g per 1 min.
- Eseguire la denaturazione iniziale a 95 °C per 30 s.
- Eseguire 40 cicli di amplificazione di 95 °C per 5 s seguiti da 60 °C per 30 s.
- Eseguire l'analisi della curva di denaturazione per confermare la specificità dell'amplicone.
NOTA: Eseguire ogni campione in duplicato o triplicato. - Calcolare l'espressione relativa del gene bersaglio utilizzando il metodo 2−ΔΔCt. Normalizzare i valori di Ct al gene di controllo (ad esempio, GAPDH) e calibrare l'espressione rispetto ai campioni di hiPSC indifferenziati.
7. Analisi statistica
- Presentare i dati quantitativi come media ± deviazione standard (SD) da almeno tre replicati biologici indipendenti (n ≥ 3) per condizione.
- Trattare ogni lotto indipendente come un replicato biologico per le misurazioni del diametro degli aggregati e degli organoidi, e calcolare la media dei 30 singoli elementi misurati all'interno di ciascun lotto per ottenere un valore medio unico a livello di lotto.
- Misurare l'area vascolare media, il rivestimento da parte dei periciti e l'indice di ramificazione da organoidi multipli o campi all'interno di ogni batch per ottenere un singolo valore a livello di batch, e utilizzare questi valori a livello di batch per i confronti statistici.
- Confrontare il protocollo ottimizzato con il protocollo originale di Wimmer utilizzando un test t di Student a due code non appaiato t-test.
- Definire il significato statistico come p < 0,05. Indicare i livelli di significatività come p < 0.05, p < 0,01, e p < 0,001, se applicabile.
- Eseguire tutte le analisi statistiche utilizzando il software di analisi statistica versione 10.
Risultati
Il protocollo ottimizzato qui descritto permette la generazione di organoidi vascolari maturi da hiPSCs entro circa 15 giorni, utilizzando una strategia di differenziazione progressiva (Figura 1A). In breve, gli aggregati di hiPSCs sono stati generati in piastre a basso attaccamento, supplementate con PVA al 0,25%, su un agitatore orbitale (Giorno −1). L'induzione del mesoderma è stata avviata al Giorno 0 mediante CHIR99021 (12 µM) e BMP-4 (30 ng/mL) per 3 giorni, seguita dalla specificazione della linea vascolare con VEGF-A (100 ng/mL) e forskolina (2 µM) per 2 giorni (Giorni 3–5). Al Giorno 5, gli aggregati sono stati inclusi in una matrice di collagene I–membrana basale e coltivati in mezzo N2B27 supplementato con VEGF-A (100 ng/mL), FGF-2 (100 ng/mL) e FBS al 15% per favorire la formazione di nuovi vasi. Al Giorno 10, le reti vascolari individuali sono state isolate dai gel e trasferite in piastre a 96 pozzetti a basso attaccamento, con un organoide per pozzetto, per un'ulteriore maturazione. Entro il Giorno 15, sono stati ottenuti organoidi vascolari maturi con una morfologia arrotondata e completamente incapsulata (Figura 1B).
Per confermare l'identità vascolare delle cellule differenziate, è stata eseguita una colorazione immunofluorescente su preparati interi per il marcatore endoteliale CD31, insieme alla controcolorazione nucleare con Hoechst. La microscopia confocale ha rivelato estese reti endoteliali positive per CD31 che formano strutture tubulari ramificate. La ricostruzione tridimensionale delle immagini ottenute mediante z-stack ha ulteriormente dimostrato la complessità delle reti vascolari all'interno degli organoidi (Figura 1C). L'efficienza di differenziazione è stata inoltre valutata mediante analisi quantitativa con PCR in tempo reale dei geni specifici per la linea vascolare. L'espressione dei marcatori endoteliali CD31 e CDH5 e del marcatore dei periciti PDGFR-β è risultata significativamente aumentata negli organoidi al Giorno 15 rispetto agli hiPSC indifferenziati. Al contrario, l'espressione dei marcatori di pluripotenza OCT4, SOX2 e NANOG è risultata fortemente ridotta, confermando un efficace differenziamento verso la linea vascolare (Figura 1D). La doppia colorazione per CD31 e PDGFR-β ha mostrato che i periciti positivi per PDGFR-β erano strettamente associati e avvolgevano i tubi endoteliali positivi per CD31, indicando la formazione di strutture vascolari con copertura di periciti (Figura 1E). Nel complesso, questi risultati dimostrano che il protocollo ottimizzato genera in modo affidabile organoidi vascolari costituiti sia da cellule endoteliali che da periciti all'interno di una rete vascolare tridimensionale complessa.
Per valutare sistematicamente i miglioramenti ottenuti con il protocollo ottimizzato, sono state effettuate analisi morfometriche quantitative per confrontare gli organoidi generati con il protocollo originale di Wimmer e quelli ottenuti con il protocollo ottimizzato in più lotti indipendenti. La microscopia a campo chiaro ha rivelato evidenti differenze morfologiche tra i due protocolli durante tutta la differenziazione. Mentre il protocollo originale produceva aggregati e organoidi di dimensioni eterogenee e forme irregolari in diverse fasi, il protocollo ottimizzato generava aggregati uniformi con bordi lisci fin dal Giorno 0, che successivamente si sviluppavano in organoidi vascolari maturi più arrotondati e di dimensioni omogenee entro il Giorno 15 (Figura 2A).
L'analisi quantitativa del diametro degli aggregati al Giorno 0 ha confermato che il protocollo ottimizzato ha generato aggregati significativamente più uniformi (120,3 ± 5,4 µm, CV = 4,47%; 30 aggregati misurati per lotto; n = 3 lotti indipendenti) rispetto al protocollo originale (112,2 ± 34,7 µm, CV = 30,93%; n = 3 lotti indipendenti; t = 6,159, df = 4, p = 0,004; Figura 2B). Questo miglioramento nell'uniformità è stato mantenuto fino al termine della differenziazione. Gli organoidi del Giorno 15 generati con il protocollo ottimizzato hanno mostrato una variabilità dimensionale notevolmente ridotta (670,8 ± 63,5 µm, CV = 9,47%; 30 organoidi misurati per lotto; n = 3 lotti indipendenti) rispetto a quelli ottenuti con il protocollo originale (615,4 ± 270,9 µm, CV = 44,0%; n = 3 lotti indipendenti; t = 8,430, df = 4, p = 0,001; Figura 2C).
La formazione della rete vascolare è stata successivamente valutata quantificando la copertura endoteliale positiva per CD31 e la copertura dei periciti positivi per PDGFR-β. In tre lotti indipendenti, il protocollo ottimizzato ha prodotto una copertura endoteliale significativamente maggiore rispetto al protocollo originale (40,1 ± 2,9% contro 28,0 ± 7,0%; t = 2,856, df = 4, p = 0,05; Figura 2D). Anche la copertura dei periciti risultava significativamente maggiore con il protocollo ottimizzato (36,2 ± 2,5% contro 17,5 ± 5,2%; t = 6,636, df = 4, p = 0,003) (Figura 2E). L’analisi dell’indice di ramificazione mediante AngioTool ha inoltre mostrato che gli organoidi generati con il protocollo ottimizzato formavano reti vascolari più complesse (50,2 ± 3,8 contro 24,1 ± 6,9 punti/mm2; t = 6,163, df = 4, p = 0,004; Figura 2F). Infine, l’efficienza complessiva di formazione degli organoidi è stata valutata come percentuale di aggregati iniziali che si sono sviluppati in organoidi vascolari maturi entro il giorno 15. In tre lotti indipendenti, il protocollo ottimizzato ha raggiunto un’efficienza di formazione significativamente più elevata (64,3 ± 3,8%; n = 3) rispetto al protocollo originale (41,3 ± 10,8%; n = 3; t = 3,433, df = 4, p = 0,03), corrispondente a un incremento di circa 1,6 volte nel rendimento degli organoidi (60–67 contro 29–50 organoidi per 1 × 10⁶ cellule iniziali; Figura 2G). Il protocollo ottimizzato ha inoltre ridotto sostanzialmente la variabilità tra lotto e lotto (DS, 3,8% contro 10,8%), dimostrando ulteriormente un miglioramento della riproducibilità.
I risultati quantitativi dei protocolli originale e ottimizzato, inclusi diametro degli aggregati e degli organoidi, resa degli organoidi ed efficienza di formazione, area vascolare, copertura pericellulare, indice di ramificazione, tasso di fallimento e variabilità tra batch, sono riassunti nella Tabella 1. Le composizioni dei mezzi e delle soluzioni di matrice utilizzati per il mantenimento degli hiPSC e per la differenziazione in organoidi vascolari sono fornite nella Tabella 2, mentre la formulazione del buffer di blocco impiegato per la colorazione immunofluorescente in toto è indicata nella Tabella 3. Le sequenze dei primer utilizzate per l'analisi di PCR quantitativa in tempo reale sono elencate nella Tabella 4. Le concentrazioni di lavoro e le condizioni di preparazione dei reagenti chiave impiegati durante la generazione e la caratterizzazione degli organoidi vascolari sono fornite nella Tabella Supplementare 1.
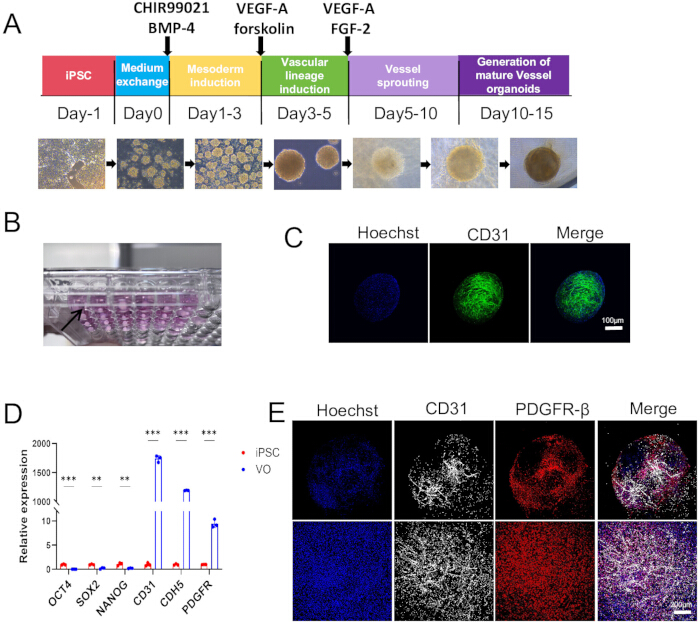
Figura 1Generazione e caratterizzazione di organoidi vascolari derivati da cellule staminali pluripotenti indotte umane (ARappresentazione schematica del protocollo di differenziazione passo-passo in organoidi vascolari. Aggregati di hiPSC subiscono un'induzione verso il mesoderma con CHIR99021 e BMP-4, seguita da un'induzione alla linea vascolare con VEGF-A e forskolina, da un'espansione vascolare in presenza di VEGF-A e FGF-2 e da una successiva maturazione in organoidi vascolari. Immagini rappresentative in campo chiaro illustrano i cambiamenti morfologici durante la differenziazione dal Giorno −1 al Giorno 15. (BImmagine macroscopica rappresentativa di organoidi vascolari maturi coltivati singolarmente in una piastra a 96 pozzetti.CImmagini confocali rappresentative di un organoide vascolare al giorno 15 colorato per CD31 (verde) e controcolorato con Hoechst (blu), che mostrano la rete endoteliale all'interno dell'organoide. Barra della scala = 100 µm. (D) Analisi di PCR quantitativa in tempo reale dei marcatori di pluripotenza OCT4, SOX2 e NANOG e dei marcatori di linea vascolare CD31, CDH5 e PDGFR-β in organoidi vascolari (VO) al giorno 15 rispetto a hiPSC indifferenziate. I dati sono espressi come media ± DS di tre esperimenti indipendenti. La significatività statistica è stata determinata mediante test t di Student a due code non appaiato t-test. (EImmagini rappresentative di immunofluorescenza su preparati interi di un organoide vascolare al giorno 15, colorate per CD31 (bianco), PDGFR-β (rosso) e Hoechst (blu), che mostrano l'associazione tra periciti positivi per PDGFR-β e reti endoteliali positive per CD31. Barra della scala = 200 µm. Cliccare qui per visualizzare una versione ingrandita di questa figura.
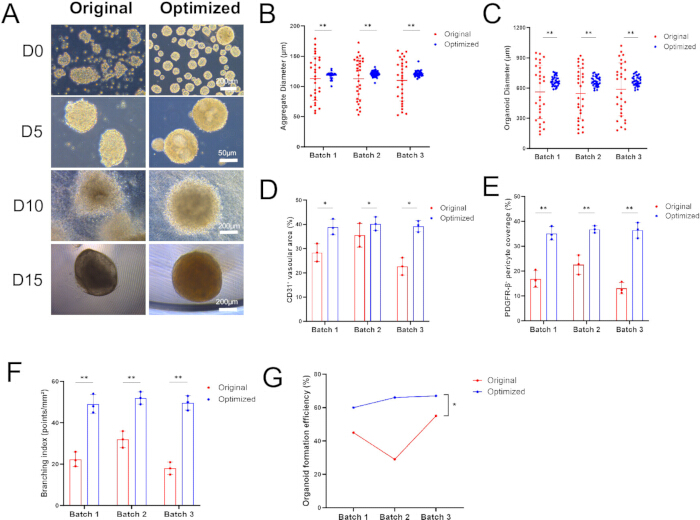
Figura 2: Confronto quantitativo degli organoidi vascolari generati utilizzando il protocollo originale di Wimmer e il protocollo ottimizzato. (A) Immagini rappresentative in campo chiaro che mostrano la morfologia degli aggregati e degli organoidi vascolari generati utilizzando i protocolli originale e ottimizzato al Giorno 0 (D0), Giorno 5 (D5), Giorno 10 (D10) e Giorno 15 (D15). Le barre della scala corrispondono a 200 µm (D0), 50 µm (D5), 200 µm (D10) e 200 µm (D15). (B) Quantificazione del diametro degli aggregati al Giorno 0 su tre lotti indipendenti. Sono stati misurati trenta aggregati per lotto e per condizione, e i risultati sono stati mediati per ottenere una media a livello di lotto. (C) Quantificazione del diametro degli organoidi al Giorno 15 su tre lotti indipendenti. Sono stati misurati trenta organoidi per lotto e per condizione, e le misurazioni sono state mediate per ottenere una media a livello di lotto. (D) Quantificazione dell'area vascolare positiva per CD31 negli organoidi generati utilizzando i protocolli originale e ottimizzato su tre lotti indipendenti. (E) Quantificazione della copertura pericitaria positiva per PDGFR-β su tre lotti indipendenti. (F) Quantificazione dell'indice di ramificazione vascolare mediante AngioTool su tre lotti indipendenti. (G) Efficienza di formazione degli organoidi su tre lotti indipendenti, calcolata come percentuale degli aggregati iniziali che si sono sviluppati in organoidi vascolari maturi entro il Giorno 15. I dati sono presentati come media ± DS di tre medie indipendenti a livello di lotto (n = 3 lotti indipendenti per condizione). La significatività statistica è stata determinata mediante un test t di Student a due code non appaiato sulle medie a livello di lotto. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Tabella 1: Confronto quantitativo della generazione di organoidi vascolari utilizzando il protocollo originale di Wimmer e il protocollo ottimizzato. Confronto del diametro degli aggregati e della variabilità dimensionale al Giorno 0, del diametro degli organoidi e della variabilità dimensionale al Giorno 15, del rendimento degli organoidi, dell'efficienza di formazione degli organoidi, dell'area vascolare positiva per CD31, della copertura pericitaria positiva per PDGFR-β, dell'indice di ramificazione vascolare, della percentuale di fallimenti e della variabilità tra batch. I valori sono espressi come media ± DS laddove applicabile. Le misurazioni di aggregati e organoidi sono state ottenute da 30 strutture per batch su tre batch indipendenti per ciascuna condizione. Le misurazioni dell'area vascolare, della copertura pericitaria e della ramificazione sono state ottenute da almeno tre organoidi o campi per batch su tre batch indipendenti. Abbreviazioni: CV = coefficiente di variazione; DS = deviazione standard. Cliccare qui per scaricare questa Tabella.
Tabella 2: Preparazione dei mezzi e delle soluzioni di matrice per il mantenimento di hiPSC e la differenziazione in organoidi vascolari. Composizione e preparazione del mezzo di mantenimento per hPSC chimicamente definito (PGM1), della soluzione di rivestimento con matrice della membrana basale, della soluzione di lavaggio per il passaggio allo 0,02% di EDTA, del mezzo basale N2B27, del mezzo completo di differenziazione N2B27 e della soluzione di collagene I utilizzati per il mantenimento di hiPSC, la differenziazione, la formazione della rete vascolare e la coltura di organoidi. Le condizioni di conservazione e i requisiti di preparazione sono indicati quando applicabili. Abbreviazioni: DMEM = mezzo di Eagle modificato di Dulbecco; EDTA = acido etilendiamminotetraacetico; FBS = siero fetale bovino; FGF-2 = fattore di crescita dei fibroblasti 2; hiPSC = cellula staminale pluripotente indotta umana; NEAA = aminoacidi non essenziali; PGM1 = Pluripotency Growth Master 1; VEGF-A = fattore di crescita endoteliale vascolare A. Cliccare qui per scaricare questa tabella.
Tabella 3: Preparazione del buffer di blocco per la colorazione immunofluorescente in toto degli organoidi vascolari. Composizione e condizioni di conservazione del buffer di blocco e permeabilizzazione utilizzato per la colorazione immunofluorescente in toto. Abbreviazioni: BSA = albumina sierica bovina; FBS = siero bovino fetale; PBS = soluzione salina tamponata al fosfato. Cliccare qui per scaricare questa tabella.
Tabella 4: Sequenze dei primer utilizzate per l'analisi di PCR quantitativa in tempo reale. Le sequenze dei primer forward e reverse sono state utilizzate per valutare l'espressione dei marcatori della linea vascolare CD31, CDH5 e PDGFR-β; dei marcatori di pluripotenza OCT4, SOX2 e NANOG; e del gene di controllo GAPDH. Le sequenze dei primer sono riportate nell'orientamento 5′→3′. Abbreviazioni: qPCR = PCR quantitativa in tempo reale. Cliccare qui per scaricare questa tabella.
Tabella Supplementare 1: Concentrazioni di lavoro e condizioni di preparazione per i reagenti chiave utilizzati nella generazione e caratterizzazione degli organoidi vascolari. Concentrazioni di lavoro, diluizioni e condizioni di preparazione o conservazione per Y-27632, CHIR99021, BMP-4, VEGF-A, forskolina, FGF-2, PVA, diluenti per anticorpi primari e secondari, soluzione working di Hoechst, soluzione di lavaggio PBST e fissativo al 4% di PFA. Questi reagenti vengono utilizzati durante il recupero e l'aggregazione degli hiPSC, l'induzione verso la linea mesodermica e vascolare, la formazione della rete vascolare, la colorazione immunofluorescente su preparati interi e la fissazione degli organoidi. Abbreviazioni: BMP-4 = proteina morfogenetica ossea 4; FGF-2 = fattore di crescita dei fibroblasti 2; PFA = paraformaldeide; PVA = alcool polivinilico; PBST = soluzione salina tamponata al fosfato contenente Tween 20; VEGF-A = fattore di crescita dell'endotelio vascolare A. Cliccare qui per scaricare questa tabella.
Discussione
Il protocollo ottimizzato descritto in questo articolo introduce diversi miglioramenti chiave al sistema di differenziazione di organoidi vascolari inizialmente sviluppato da Wimmer et al.18, con l'obiettivo di aumentare l'omogeneità, la riproducibilità e l'integrità strutturale della generazione di organoidi vascolari. Rispetto al protocollo originale, il metodo ottimizzato apporta significativi miglioramenti nei seguenti aspetti. In primo luogo, l'ottimizzazione delle condizioni di formazione degli aggregati migliora notevolmente l'omogeneità dei corpi embrionoidi. Il protocollo originale utilizzava l'aggregazione naturale in piastre da 6 pozzetti a bassa adesione per generare aggregati di hiPSC, seminando 2 × 10⁵ cellule per pozzetto per la linea NC8 oppure 5 × 10⁵ cellule per pozzetto per la linea H9, affidandosi alla gravità per indurre l'aggregazione cellulare. Questo approccio dipende fortemente dal controllo empirico della densità di semina e del tempo di incubazione, causando variabilità tra i diversi lotti per quanto riguarda le dimensioni degli aggregati. Nel protocollo ottimizzato, pur mantenendo l'uso di piastre da 6 pozzetti a bassa adesione per l'aggregazione, sono state introdotte tre modifiche per migliorare l'uniformità degli aggregati: (1) semina di 5 × 10⁵ cellule per pozzetto, al fine di fornire un numero sufficiente di cellule per un'aggregazione stabile; (2) aggiunta dello 0,25% di alcool polivinilico (PVA) per ridurre l'adesione cellulare aspecifica al substrato e favorire l'aggregazione omotipica tra cellule; e (3) incubazione delle piastre su un agitatore orbitale a 37 °C per facilitare una distribuzione uniforme delle cellule e un'aggregazione sincrona grazie a un'agitazione continua e delicata. Queste modifiche hanno portato alla produzione di aggregati con una morfologia sferica più regolare e bordi più lisci, fornendo un materiale iniziale più omogeneo per l'induzione successiva del mesoderma e la differenziazione vascolare (Figura 2A,B).
Se gli aggregati sono eccessivamente piccoli o fragili oppure non sviluppano bordi lisci, verificare innanzitutto la vitalità cellulare prima della semina, poiché uno stato di salute cellulare scadente è una causa comune di aggregazione inefficiente. Per linee di iPSC con scarsa capacità di aggregazione, aumentare la densità di semina a 1 × 10⁶ cellule per pozzetto oppure estendere il periodo di incubazione da 1 a 2–3 giorni. Al contrario, aggregati eccessivamente grandi sono generalmente il risultato della fusione di più aggregati. Aumentare la frequenza di pipettaggio delicato durante il periodo di incubazione per ridurre al minimo la fusione degli aggregati. Mantenere dimensioni uniformi degli aggregati in questa fase iniziale è fondamentale, poiché l'eterogeneità dimensionale è direttamente associata alla variabilità nell'efficienza della differenziazione vascolare.
In secondo luogo, l'ottimizzazione della strategia di scambio del mezzo mantiene meglio l'ambiente di coltura durante la differenziazione vascolare. Durante la fase di formazione della rete vascolare, il protocollo conserva un terzo del mezzo condizionato a ogni cambio di mezzo e sostituisce i rimanenti due terzi con mezzo di differenziazione completo N2B27 fresco contenente gli stessi supplementi. Al contrario, il protocollo originale prevedeva la sostituzione totale del mezzo. Poiché VEGF-A e FGF-2 sono instabili nelle condizioni di coltura a 37 °C, la sostituzione completa del mezzo potrebbe causare notevoli fluttuazioni nelle concentrazioni dei fattori di crescita, compromettendo potenzialmente la proliferazione sostenuta delle cellule endoteliali e la formazione di nuovi vasi. La conservazione di una parte del mezzo condizionato preserva i fattori pro-angiogenici secreti dalle cellule e i componenti extracellulari, riducendo al minimo i cambiamenti bruschi nell'ambiente di coltura. Questa strategia si è associata a una formazione più robusta della rete vascolare e a una maggiore copertura da parte dei periciti (Figura 2D,E).
Se la matrice del gel diventa instabile o collassa dopo l'aggiunta del mezzo, verificare innanzitutto che il mezzo sia stato preriscaldato completamente a 37 °C, poiché un mezzo freddo può causare la contrazione del gel. Inoltre, verificare la polimerizzazione del collagene assicurandosi che il pH della soluzione di collagene di tipo I sia circa 7,4 e che i lotti di collagene di tipo I e di matrice della membrana basale formino gel stabili. Se la matrice rimane fragile o non solidifica, utilizzare un nuovo lotto di matrice della membrana basale o di collagene di tipo I e incubare il gel per l'intero periodo di 2 h a 37 °C prima di aggiungere il mezzo. Estendere il periodo di polimerizzazione fino a un massimo di 3 h, se necessario.
In terzo luogo, la semplificazione dell'isolamento e della maturazione degli organoidi vascolari migliora la produttività e la coerenza. Nel protocollo originale, le reti vascolari coltivate in piastre da 12 pozzetti fino al Giorno 10 venivano trasferite singolarmente in piastre da 6 pozzetti a basso attaccamento per un giorno di coltura (Giorno 11), quindi trasferite in piastre da 96 pozzetti a ultra-basso attaccamento per una coltura prolungata fino al Giorno 15. Questi due passaggi di trasferimento delle piastre aumentano la complessità operativa e il rischio di perdita degli organoidi. Il protocollo ottimizzato introduce tre importanti semplificazioni: (1) trasferire direttamente gli organoidi isolati in piastre da 96 pozzetti a ultra-basso attaccamento, con un organoide per pozzetto, eliminando così il passaggio intermedio di coltura in piastre da 6 pozzetti e riducendo manipolazioni e danni meccanici; (2) coltivare un singolo organoide per pozzetto per prevenire la fusione durante la coltura in sospensione e mantenere l'indipendenza di ciascun organoide; e (3) effettuare cambi giornalieri del mezzo per 5 giorni per garantire un apporto costante di nutrienti e fattori di crescita, consentendo agli organoidi di maturare in strutture arrotondate e completamente incapsulate. Queste modifiche semplificano la coltura degli organoidi, migliorano la produttività e facilitano successive applicazioni di screening farmacologico ad alta resa.
Per ridurre al minimo la perdita di organoidi durante l'isolamento, assicurarsi che la matrice di collagene I–membrana basale sia completamente staccata dal fondo della pozzetta prima del taglio. Muovere delicatamente una spatola sterile lungo il fondo della pozzetta dal bordo verso il centro finché l'intero gel non galleggi liberamente. Durante il trasferimento degli organoidi isolati, utilizzare una pipetta monouso sterile anziché la punta di una pipetta P1000 per ridurre lo stress meccanico e minimizzare il danneggiamento degli organoidi. Se gli organoidi si frammentano durante la manipolazione, rivalutare la qualità della differenziazione, inclusa la vitalità iniziale delle cellule e l'attività di fattori di crescita chiave come VEGF-A e FGF-2. Se gli organoidi si fondono durante la coltura in sospensione, separarli delicatamente utilizzando due punte di pipetta P200. Tuttavia, coltivare organoidi singoli, uno per pozzetta, fin dall'inizio della fase di maturazione rappresenta l'approccio più efficace per prevenire la fusione.
Quarto, l'unificazione del sistema di mezzo di coltura semplifica il protocollo e riduce la variabilità tra i diversi lotti. Il protocollo originale utilizzava il mezzo N2B27 durante l'induzione della linea mesodermica con CHIR99021 e BMP-4 e durante l'induzione della linea vascolare con VEGF-A e forskolina, ma passava a un mezzo di coltura per cellule ematopoietiche privo di siero e contenente FBS, VEGF-A e FGF-2 durante la formazione della rete vascolare. Al contrario, il protocollo ottimizzato utilizza costantemente il mezzo di differenziazione completo N2B27 integrato con FBS al 15%, VEGF-A e FGF-2 durante la formazione della rete vascolare e la successiva maturazione degli organoidi, mantenendo così la stessa formulazione basale N2B27. Questa strategia unificata riduce le variabili aggiuntive associate al cambio di mezzo di coltura e semplifica la preparazione dei reagenti. L'uso dei supplementi definiti B27 e N2 nel mezzo N2B27 potrebbe inoltre contribuire a una maggiore riproducibilità tra i diversi lotti, sebbene il contributo specifico di questa modifica, considerata isolatamente rispetto alle altre modifiche al protocollo, non sia stato sperimentalmente distinto nel presente studio. L'efficacia del protocollo ottimizzato è stata confermata dall'upregolazione dei marcatori della linea vascolare e dalla downregolazione dei marcatori di pluripotenza negli organoidi al giorno 15 (Figura 1D). Inoltre, la colorazione immunofluorescente su preparati interi ha rivelato estese reti endoteliali CD31+ e periciti PDGFR-β+ strettamente associati, confermando la formazione di strutture vascolari con rivestimento di cellule murali (Figura 1C,E). PDGFR-β è un marcatore ben consolidato dei periciti negli organoidi vascolari umani, come dimostrato in studi precedenti21.
Se la formazione di nuovi vasi è scarsa o si formano aggregati grandi e indifferenziati privi di reti endoteliali, la causa sottostante potrebbe essere un'induzione insufficiente del mesoderma. Verificare che CHIR99021 e BMP-4 siano attivi e utilizzati alle concentrazioni corrette. Un reclutamento inadeguato dei periciti, indicato dalla scarsa presenza di cellule PDGFR-β+ attorno ai tubuli endoteliali CD31+, potrebbe riflettere un'attività subottimale di VEGF-A o FGF-2. La valutazione di diversi lotti di fattori di crescita e la validazione funzionale dei lotti di FBS per la loro capacità di sostenere la formazione di organoidi vascolari potrebbe migliorare la copertura delle cellule murali. Per validare sistematicamente l'efficacia dei quattro miglioramenti metodologici descritti in precedenza, sono state eseguite analisi morfometriche quantitative che confrontano il protocollo ottimizzato con il protocollo originale di Wimmer (Figura 2; Tabella 1). La microscopia in campo chiaro ha rivelato differenze morfologiche marcate tra i due protocolli durante tutta la differenziazione. Mentre il protocollo originale produceva aggregati e organoidi di dimensioni eterogenee e forme irregolari in tutte le fasi, il protocollo ottimizzato generava costantemente aggregati uniformi con margini lisci a partire dal Giorno 0. Tali aggregati si sviluppavano successivamente in organoidi vascolari maturi più rotondeggianti e di dimensioni uniformi entro il Giorno 15 (Figura 2A).
L'analisi quantitativa ha confermato che il protocollo ottimizzato ha generato aggregati sostanzialmente più uniformi al Giorno 0 (120,3 ± 5,4 µm, CV = 4,47%, n = 3 lotti indipendenti) rispetto al protocollo originale (112,2 ± 34,7 µm, CV = 30,93%, n = 3 lotti indipendenti; Figura 2B). Questo miglioramento nell'uniformità è stato mantenuto fino al termine della differenziazione, poiché gli organoidi del Giorno 15 ottenuti con il protocollo ottimizzato hanno mostrato anch'essi una variabilità dimensionale notevolmente ridotta (Figura 2C). Questi risultati suggeriscono che la combinazione dell'aggregazione assistita da PVA con agitazione orbitale riduce l'eterogeneità dimensionale degli aggregati rispetto al protocollo originale, fornendo un materiale iniziale più omogeneo per l'induzione successiva del mesoderma e la differenziazione vascolare. Tuttavia, poiché il protocollo ottimizzato include molteplici modifiche simultanee, il contributo specifico di ciascuna singola modifica ai miglioramenti osservati non è stato sperimentalmente distinto nel presente studio.
Il protocollo ottimizzato ha inoltre notevolmente potenziato la formazione della rete vascolare, aumentando la copertura di cellule endoteliali CD31+ (40,1 ± 2,9% rispetto a 28,0 ± 7,0%; t = 2,856, df = 4, p = 0,05; Figura 2D) e la copertura di periciti PDGFR-β+ (36,2 ± 2,5% rispetto a 17,5 ± 5,2%; t = 6,636, df = 4, p = 0,003; Figura 2E). L'analisi dell'indice di ramificazione mediante AngioTool ha ulteriormente dimostrato che il protocollo ottimizzato genera reti vascolari più complesse (50,2 ± 3,8 rispetto a 24,1 ± 6,9 punti/mm2; t = 6,163, df = 4, p = 0,004; Figura 2F). Questi miglioramenti potrebbero derivare da due fattori complementari. In primo luogo, gli aggregati omogenei forniscono condizioni iniziali più costanti per la formazione di nuovi vasi. In secondo luogo, il mantenimento di un terzo del mezzo condizionato potrebbe contribuire a conservare i fattori pro-angiogenici aggiunti, preservando al contempo i fattori secreti dalle cellule che potrebbero favorire la migrazione dei periciti e la loro associazione con i tubuli endoteliali.
In definitiva, il protocollo ottimizzato ha prodotto un'efficienza di formazione degli organoidi circa 1,6 volte maggiore (64,3 ± 3,8% rispetto a 41,3 ± 10,8%; t = 3,433, df = 4, p = 0,03), corrispondente a 60–67 organoidi maturi per 1 × 10⁶ cellule iniziali, rispetto ai 29–50 organoidi ottenuti con il protocollo originale (Figura 2G). In particolare, il protocollo ottimizzato ha ridotto sostanzialmente la variabilità tra lotti, con medie comprese tra il 60,0% e il 67,0% (DS = 3,8%), mentre il protocollo originale ha mostrato una variazione notevolmente maggiore tra lotti, con medie comprese tra il 29,0% e il 50,0% (DS = 10,8%).
Nel complesso, i dati quantitativi presentati in Figura 2 e Tabella 1 confermano i miglioramenti sistematici ottenuti con il protocollo ottimizzato riguardo all'omogeneità aggregata, alla formazione della rete vascolare, al reclutamento dei periciti, alla complessità vascolare e al rendimento degli organoidi. Questi miglioramenti affrontano direttamente le principali limitazioni del protocollo originale relative alla riproducibilità e alla scalabilità.
In sintesi, il presente protocollo ottimizzato affronta le principali limitazioni del metodo originale attraverso quattro miglioramenti fondamentali: l'ottimizzazione della formazione degli aggregati, la modifica della strategia di cambio del mezzo, la semplificazione del flusso di lavoro di isolamento e maturazione degli organoidi e l'unificazione del sistema di coltura del mezzo. Nel complesso, queste modifiche rendono la generazione di organoidi vascolari più efficiente, riproducibile e scalabile, fornendo una piattaforma in vitro più affidabile per lo studio dello sviluppo vascolare, della modellizzazione delle malattie e dello screening farmacologico. Tuttavia, come nel metodo originale, il protocollo attuale continua a fare affidamento su componenti di origine animale, tra cui la matrice della membrana basale e il siero fetale bovino (FBS). Gli sforzi futuri potranno quindi concentrarsi sullo sviluppo di matrici sintetiche chimicamente definite e di sistemi di coltura privi di siero, al fine di migliorare ulteriormente il potenziale traslazionale di questa piattaforma.
È importante notare che il protocollo ottimizzato ha introdotto diverse modifiche simultanee: integrazione di PVA, agitazione orbitale, mantenimento del mezzo condizionato, un flusso di lavoro di maturazione semplificato e un sistema unificato di mezzo di coltura; attualmente i dati non consentono di stabilire quale singola modifica sia responsabile dei miglioramenti osservati nell'omogeneità degli aggregati, nella copertura endoteliale, nella copertura dei periciti o nel rendimento degli organoidi. Lo studio attuale è stato progettato per valutare l'effetto cumulativo di queste ottimizzazioni come protocollo completo, piuttosto che analizzare il contributo di ciascun componente singolarmente. Saranno necessari futuri esperimenti fattoriali o di ablazione per determinare il ruolo specifico di ciascuna modifica e per affinare ulteriormente il protocollo.
Nonostante questi limiti, l'attuale protocollo rappresenta una base pratica e riproducibile per la generazione di organoidi vascolari. Diverse linee di ricerca emergenti nel campo degli organoidi vascolari offrono opportunità per un'ulteriore ottimizzazione del protocollo e per un'espansione delle sue applicazioni. Recentissimi progressi nei idrogeli sintetici e privi di componenti animali hanno fornito alternative promettenti alla matrice della membrana basale e al collagene I, con idrogeli dinamici che hanno dimostrato di potenziare l'angiogenesi e indirizzare la differenziazione degli organoidi vascolari in arteriole22. È stato inoltre sviluppato un metodo solido privo di componenti di origine animale, basato su colture in goccia monocellulare ("sitting drop"), che consente di mantenere l'integrità cellulare migliorando al contempo la riproducibilità e la compatibilità con l'automazione23. Studi di multi-omica a singola cellula hanno fornito una risoluzione senza precedenti dell'eterogeneità cellulare durante lo sviluppo di organoidi vascolari umani, rivelando transizioni chiave nel destino e nello stato cellulare che potrebbero guidare un'ottimizzazione mirata dei protocolli di differenziazione24. L'integrazione di piattaforme microfluidiche ha permesso lo sviluppo di organoidi vascolarizzati funzionali-on-chip dotati di reti capillari perfondibili, migliorando la crescita, la maturazione e la funzionalità degli organoidi mediante perfusione intravascolare25. Inoltre, sistemi specializzati di organoidi vascolari-on-chip stanno emergendo come piattaforme promettenti per lo screening farmacologico e la modellizzazione delle malattie, con possibili applicazioni nella medicina rigenerativa e nella chirurgia ricostruttiva26. Insieme al protocollo di differenziazione ottimizzato qui presentato, questi approcci complementari potrebbero accelerare l'applicazione traslazionale degli organoidi vascolari nella modellizzazione delle malattie e nello screening terapeutico.
Sebbene l'attuale protocollo sia stato convalidato utilizzando una singola linea di iPSC, la robustezza dell'approccio di differenziazione è supportata da risultati coerenti in più lotti indipendenti. Tuttavia, sarà necessaria una valutazione su ulteriori linee di iPSC e di ESC per confermarne ulteriormente la generalizzabilità. Le condizioni ottimizzate, in particolare l'integrazione di PVA, l'agitazione orbitale e il mantenimento del mezzo condizionato, sono state progettate per affrontare aspetti fondamentali della coltura di organoidi, inclusi l'uniformità dell'aggregazione, il trasferimento di massa e il supporto paracrino, e potrebbero quindi offrire benefici simili in diversi contesti di linee cellulari.
Dichiarazioni
Gli autori dichiarano di non avere interessi finanziari in conflitto.
Ringraziamenti
Questo lavoro è stato sostenuto dal National Natural Science Foundation of China (NSFC) attraverso il Young Scientists Fund (C) (n. 32200655) e il General Program (n. 32270847). Gli autori ringraziano inoltre la Anhui University Public Service Platform per il suo supporto.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Filtro a bottiglia da 0,22 μm | Nalgene | FPE204030 | Per filtrazione sterile di terreni e tamponi |
| Tubo conico da 15 mL | SparkJade | GD0001 | Sterile |
| Tubo microcentrifuga da 2 mL | Eppendorf | 22363204 | Sterile |
| 2-Mercaptoetanolo (1000×) | Gibco | 21985023 | Da utilizzare in cappa aspirante |
| Alexa Fluor 488 AffiniPure F2 Fragment Donkey Anti-Rabbit IgG (H+L) | Lablead | Y1104 | Anticorpo secondario; diluire 1:300 |
| Alexa Fluor 594 AffiniPure F(ab′)2 Fragment Donkey Anti-Goat IgG (H+L) | Lablead | Y1007 | Anticorpo secondario; diluire 1:300 |
| Anticorpo anti-CD31 | Cell Signaling | 3528s | Anticorpo primario; diluire 1:100 nel buffer di blocco |
| Anticorpo anti PDGFR β | Zenbio | 347269 | Anticorpo primario; diluire 1:100 nel buffer di blocco |
| Contatore cellulare automatico | Life Technologies | Countess™ II | Inclusi vetrini per camera di conteggio |
| Integratore B27 (50×) | Gibco | 17504044 | Per mezzo N2B27; scongelare a 4ºC, aliquotare e conservare a −20ºC, evitare cicli di congelamento-scongelamento |
| Centrifuga da banco | Zonkia | SC-3610 | Con rotore a cestello oscillante |
| Cappa di sicurezza biologica (Classe II) | Thermo Fisher | NA | NA |
| BMP4 | Proteintech | HZ-1045 | Ricostituire in ddH2O sterile fino a 100 ng/μL, aliquotare e conservare a −20 °C |
| Albumina sierica bovina (BSA) | Biosharp | 9048-46-8 | Per buffer di blocco |
| CHIR99021 | MCE | HY-10182 | Preparare una soluzione madre da 10 mM in DMSO, conservare a −20ºC per un massimo di 1 anno |
| Incubatore a CO2 | Fisher Scientific | LS-CO150 | 37 ºC, 5% CO2, umidificato |
| Piatto per imaging confocale | Biosharp | BS-20-GJM | Per imaging dopo colorazione |
| Microscopio confocale | LEICA | NA | Dotato di obiettivi 10×, 20×, 63× e software ZEN |
| DMEM | Vivacell | C3113-0500 | Per diluizione di Matrigel e soluzione di collagene I |
| DMEM/F-12, integratore GlutaMAX | Gibco | 10565018 | Per diluizione di Matrigel e mezzo N2B27 |
| EDTA (0,5 M, pH 8,0) | Invitrogen | AM9260G | Diluire con PBS fino allo 0,02% per il passaggio |
| Siero fetale bovino (FBS) | Gibco | 10270-106 | Per mezzo di differenziazione completo N2B27 (15% finale) |
| FGF-2 | Novoprotein | C046 | Preparare soluzione madre da 1 mg/mL in PBS sterile, aliquotare e conservare a −20ºC |
| Forskolina | R&D Systems | 1099 | Preparare soluzione madre da 10 mM in DMSO, conservare a −20ºC |
| HEPES (1 M) | Gibco | 15630080 | Per soluzione di collagene I |
| Hoechst | Beyotime | C1071S-4 | Preparare soluzione madre da 1 mg/mL in acqua deionizzata, aliquotare e conservare a −20ºC |
| Microscopio invertito | LEICA | DMIL LED | Per osservazione routinaria delle cellule |
| Matrigel (con fattori di crescita ridotti) | STEEMA | BM05 | Conservare a −20ºC dopo l’aliquotatura, evitare cicli di congelamento-scongelamento; manipolare su ghiaccio |
| Soluzione di aminoacidi non essenziali MEM (NEAA, 100×) | Gibco | 11140035 | Per mezzo N2B27 |
| Integratore N2 (100×) | Gibco | 17502048 | Per mezzo N2B27; conservare a −20ºC al riparo dalla luce |
| Mezzo Neurobasal | Gibco | 21103049 | Per mezzo N2B27 |
| Acqua priva di nucleasi (privi di DNasi/RNasi) | Lablead | Doo55WJ | Per preparazione di RNA/cDNA e qPCR |
| Agitatore orbitale | Joan Lab | NA | Per fasi di lavaggio |
| Paraformaldeide (soluzione al 4%) | Servicebio | G1101 | Diluire con PBS fino al 4% per fissazione; utilizzare in cappa aspirante |
| Penicillina-Streptomicina (100×) | Gibco | 15140122 | Per mezzo N2B27 |
| Mezzo PGM1 | Cellapy | A1517001 | Mezzo per espansione di hiPSC; conservare a 4ºC al riparo dalla luce, stabile per 2 settimane |
| Integratore PGM1 (25×) | Cellapy | A1517101 | Da usare con il mezzo basale PGM1 |
| Alcool polivinilico (PVA) | Sigma-Aldrich | P8136 | Sciogliere nel PGM1 al 0,25% (p/v) per promuovere l’aggregazione |
| PureCol (Collagene di tipo I bovino, 3 mg/mL) | Advanced BioMatrix | 5005 | Per miscela collagene I-Matrigel; testare il lotto per capacità di polimerizzazione |
| Ciclatore termico per qPCR | Thermo Fisher | StepOnePlus™ | Con funzionalità di curva di denaturazione; per rilevamento PCR in tempo reale |
| Kit per trascrizione inversa | Accurate Biology | AG11706 | Per sintesi di cDNA da RNA totale; contiene mix master RT con trascrittasi inversa, buffer, dNTPs e primer casuali |
| Kit per estrazione di RNA | Yeasen | 19221ES50 | Per isolamento di RNA totale da organoidi vascolari; include colonne per eliminazione di gDNA e DNasi I priva di RNasi |
| Bicarbonato di sodio (7,5%) | Gibco | 25080094 | Per soluzione di collagene I |
| Deossicolato di sodio | Sigma-Aldrich | D6750 | Preparare soluzione al 1% (p/v) in acqua deionizzata per buffer di blocco |
| Idroxido di sodio (1,0 N) | Sigma-Aldrich | S2770 | Per aggiustamento del pH della soluzione di collagene I |
| Pipette monouso sterili (10 mL) | Bkmamlab | 110205007 | Confezionate singolarmente, sterili |
| Punte filtranti sterili per pipetta (1000, 200, 20 μL) | Biozym | VT0270/VT0250/VT0220 | Sterili, con filtro |
| Ago sterile (30 G) | NA | NA | Per dissezione delle reti vascolari |
| Spatola sterile (a estremità arrotondata) | Fisher Scientific | 21-401-5 | In acciaio inossidabile |
| Master mix SYBR Green | Accurate Biology | AG11733 | Concentrazione 2× per qPCR; contiene DNA polimerasi hot-start, buffer, dNTPs e colorante SYBR Green |
| Piastra da coltura cellulare trattata, 12 pozzetti | BD Falcon | 353043 | Per inclusione in gel e coltura di reti vascolari |
| Piastra da coltura cellulare trattata, 6 pozzetti | Eppendorf | 30720113 | Trattata standard per coltura cellulare (TC) |
| Triton X-100 | Sigma-Aldrich | T9084 | Per buffer di blocco |
| Blu di tripano (0,4%) | Thermo Fisher | 15250061 | Per conteggio cellulare |
| Tween 20 | Sigma-Aldrich | P7949 | Per soluzione di lavaggio PBS-T allo 0,05% |
| Piastra da 6 pozzetti con attacamento ultra-basso | Corning | 3471 | Per formazione di aggregati e differenziazione |
| Piastra da 96 pozzetti con fondo rotondo e attacamento ultra-basso | Beyotime | FULA962-6pcs | Per coltura in sospensione di organoidi vascolari |
| VEGF-A | Proteintech | HZ-1038 | Preparare soluzione madre da 1 mg/mL in PBS sterile, aliquotare e conservare a −20ºC |
| Bagno termostatato | Blue pard | HWS-24 | 37ºC |
| Y-27632 | MCE | HY-10071 | Preparare soluzione madre da 10 mM in PBS sterile o DMSO, conservare a −20ºC; concentrazioni di lavoro: 5 μM (scongelamento), 50 μM (formazione di aggregati) |
Riferimenti
- Lancaster MA, Knoblich JA. Organogenesis in a dish: modeling development and disease using organoid technologies. Science. 2014;345:1247125.
- Clevers H. Modeling development and disease with organoids. Cell. 2016;165:1586-1597.
- Spence JR, et al. Directed differentiation of human pluripotent stem cells into intestinal tissue in vitro. Nature. 2011;470:105-109.
- Lancaster MA, et al. Cerebral organoids model human brain development and microcephaly. Nature. 2013;501:373-379.
- Quadrato G, et al. Cell diversity and network dynamics in photosensitive human brain organoids. Nature. 2017;545:48-53.
- Takasato M, et al. Kidney organoids from human iPS cells contain multiple lineages and model human nephrogenesis. Nature. 2015;526:564-568.
- Takebe T, et al. Vascularized and functional human liver from an iPSC-derived organ bud transplant. Nature. 2013;499:481-484.
- Huch M, et al. Long-term culture of genome-stable bipotent stem cells from adult human liver. Cell. 2015;160:299-312.
- Nakano T, et al. Self-formation of optic cups and storable stratified neural retina from human ESCs. Cell Stem Cell. 2012;10:771-785.
- Mansour AA, et al. An in vivo model of functional and vascularized human brain organoids. Nat Biotechnol. 2018;36:432-441.
- Ham O, et al. Blood vessel formation in cerebral organoids formed from human embryonic stem cells. Biochem Biophys Res Commun. 2020;521:84-90.
- Sun XY, et al. Generation of vascularized brain organoids to study neurovascular interactions. eLife. 2022;11:e76707.
- Grebenyuk S, Ranga A. Engineering organoid vascularization. Front Bioeng Biotechnol. 2019;7:39.
- Parikh M, Pierce GN. Considerations for choosing an optimal animal model of cardiovascular disease. Can J Physiol Pharmacol. 2024;102:75-85.
- Krug A, et al. Three-dimensional spheroid models for cardiovascular biology and pathology. Mechanobiol Med. 2025;3:100144.
- Carmeliet P. Angiogenesis in health and disease. Nat Med. 2003;9:653-660.
- Wimmer RA, et al. Human blood vessel organoids as a model of diabetic vasculopathy. Nature. 2019;565:505-510.
- Wimmer RA, et al. Generation of blood vessel organoids from human pluripotent stem cells. Nat Protoc. 2019;14:3082-3100.
- Naderi-Meshkin H, et al. Vascular organoids: unveiling advantages, applications, challenges, and disease modelling strategies. Stem Cell Res Ther. 2023;14:292.
- Xu C, et al. Vascular organoid generation from human-induced pluripotent stem cells. J Vis Exp. 2024;214:e67125.
- Frenz-Wiessner S, et al. Generation of complex bone marrow organoids from human induced pluripotent stem cells. Nat Methods. 2024;21:868-881.
- Sun D, et al. Matrix viscoelasticity controls differentiation of human blood vessel organoids into arterioles and promotes neovascularization in myocardial infarction. Adv Mater. 2025;37:e2410802.
- Hoffmann A, et al. Animal-origin-free method for generating blood vessel organoids. Sci Rep. 2026;16:12096.
- Nikolova MT, et al. Fate and state transitions during human blood vessel organoid development. Cell. 2025;188:3329-3348.e31.
- Quintard C, et al. A microfluidic platform integrating functional vascularized organoids-on-chip. Nat Commun. 2024;15:1452.
- Sun L, Wang P, Lin X, Qiu Y. Microfluidic vascular organoids-on-chips: a promising platform for advancing plastic and reconstructive surgery. Chinese Journal of Plastic and Reconstructive Surgery. 2025.