Questo protocollo descrive la costruzione e la valutazione molecolare di un ricombinante multigenico privo di marcatori Escherichia coli ceppo progettato per l'integrazione cromosomica di geni associati alla resistenza e al sequestro di metalli pesanti
Articolo metodologico
Integrazione cromosomica libera da marcatori di una cassetta multigenica in Escherichia coli per lo sviluppo della biorimedazione da metalli pesanti
In questo articolo
Sommario
Abstract
La contaminazione da metalli pesanti rimane una sfida ambientale significativa a causa della persistenza, tossicità e bioaccumulazione degli inquinanti metallici. I batteri geneticamente modificati offrono un approccio potenziale per il risanamento da metalli pesanti; tuttavia, i sistemi di espressione basati su plasmidi possono presentare limitazioni associate al mantenimento del plasmide e alla selezione antibiotica. Questo studio descrive un protocollo per la costruzione di un ricombinante privo di marcatori e contenente più geni E. coli ceppo progettato per l'integrazione cromosomica di geni associati alla resistenza e al sequestro di metalli pesanti. Una cassetta multigenica di 4.741 pb costituita da cadD, cadAe metalotioneina (mt), insieme a un sistema di visualizzazione superficiale della proteina della membrana esterna lipoproteina A (Lpp-OmpA) e una proteina fluorescente verde (gfp) un gene reporter sotto il controllo del promotore costitutivo della piruvato deidrogenasi (Ppdh) è stato progettato e sintetizzato. Il costrutto è stato clonato nel vettore di integrazione pKIKOArsBKm e introdotto in E. coli MG1655 utilizzando lambda (λRicombinazione mediata da Red. La cassetta di resistenza alla kanamicina è stata successivamente rimossa utilizzando il sistema di ricombinazione flippasi–sito di riconoscimento per la flippasi (FLP-FRT). L'assemblaggio del costrutto e l'integrazione cromosomica sono stati valutati mediante analisi con enzimi di restrizione, isolamento del plasmide e amplificazione mediante reazione a catena della polimerasi (PCR), mentre la perdita della resistenza agli antibiotici è stata verificata mediante test di sensibilità agli antibiotici. Amplificazione del prodotto atteso cadD, cadA, e mt frammenti di DNA genomico, insieme all'assenza di DNA plasmidico rilevabile, hanno fornito evidenze compatibili con l'integrazione cromosomica del cassetta multigenico. Sebbene questo protocollo stabilisca un quadro per la costruzione e la valutazione molecolare del ceppo ricombinante, la conferma definitiva del locus di integrazione, dell'espressione genica funzionale, della stabilità genetica a lungo termine e delle prestazioni nella biosorzione di metalli pesanti richiede ulteriori validazioni sperimentali.
Introduzione
L'inquinamento da metalli pesanti è diventato una preoccupazione ambientale significativa a causa della persistenza, della non biodegradabilità e della tossicità degli inquinanti metallici. A differenza degli inquinanti organici, i metalli pesanti si accumulano negli ecosistemi e entrano nella catena alimentare attraverso bioaccumulo e biomagnificazione, rappresentando un serio rischio per la salute ambientale e umana. Le tecnologie convenzionali di bonifica, tra cui precipitazione chimica, scambio ionico e filtrazione a membrana, sono spesso associate ad alti costi operativi, efficienza limitata a basse concentrazioni di metalli e produzione di inquinanti secondari. Di conseguenza, le strategie di bonifica biologica hanno ricevuto crescente attenzione come alternative sostenibili ed economiche per la rimozione di metalli pesanti1.
Tra questi approcci biologici, la biosorzione batterica si è affermata come una tecnologia promettente per il ripristino da metalli pesanti. La biosorzione implica l'assorbimento passivo di ioni metallici da parte di materiali biologici attraverso interazioni fisico-chimiche tra gli ioni metallici e gruppi funzionali come i gruppi carbossilici, idrossilici, amminici e fosfatici presenti sulla superficie cellulare microbica2. Queste interazioni facilitano la rimozione del metallo attraverso meccanismi di scambio ionico, complessazione, coordinazione e precipitazione. Grazie al loro elevato rapporto superficie/volume, alla rapida crescita e alla diversa chimica della superficie cellulare, i batteri risultano particolarmente efficaci come biosorbenti. L'efficienza della biosorzione batterica dipende da diversi fattori, tra cui la specie batterica, le caratteristiche dell'ione metallico, il pH, la temperatura e la presenza di ioni competitori3. Oltre all'adsorbimento passivo, i batteri possono rimuovere attivamente i metalli pesanti attraverso il sequestro intracellulare, la bioaccumulazione, la biomineralizzazione e altri meccanismi di detossificazione, aumentando così la loro capacità di rimozione del metallo4.
L'adattamento batterico ad ambienti contaminati da metalli pesanti è mediato da diversi meccanismi di resistenza, tra cui pompe di efflusso associate alla membrana, proteine leganti i metalli, sistemi enzimatici di detossificazione e vie metaboliche di ossidoriduzione che collettivamente mantengono l'omeostasi intracellulare dei metalli. Diversi operoni di resistenza ai metalli pesanti, tra cui i sistemi mer, chr, ars e cad , sono stati ampiamente caratterizzati e rappresentano risorse genetiche preziose per l'ingegnerizzazione di biosorbenti batterici. L'operone mer media la detossificazione del mercurio riducendo l'Hg2⁺ tossico a mercurio elementare volatile (Hg°)5, mentre l'operone chr conferisce resistenza al cromato riducendo il Cr6⁺ al Cr3⁺ meno tossico6. Analogamente, l'operone ars detossifica l'arseniato attraverso la riduzione ad arsenite, seguita da efflusso attivo7. Il gene cadA , identificato in Staphylococcus aureus RN4220 e in Bacillus megaterium TWSL_4, codifica una ATPasi di tipo P che espelle attivamente gli ioni di cadmio dal citoplasma, riducendo così la tossicità intracellulare e contribuendo alla resistenza batterica ai metalli8,9. Le proteine leganti i metalli, come le metalotioneine e le fitochelatine, aumentano ulteriormente la tolleranza ai metalli pesanti sequestrando gli ioni metallici e impedendo la loro interazione con componenti cellulari essenziali10.
I recenti progressi nella biologia sintetica hanno permesso l'ingegnerizzazione razionale di biosorbenti batterici con capacità migliorate di legame ai metalli. Studi precedenti hanno dimostrato un miglioramento nella rimozione di metalli pesanti mediante l'overespressione di proteine leganti i metalli in Bacillus subtilis e Pseudomonas putida11, l'immobilizzazione di cellule batteriche in matrici di alginato o biofilm per migliorare stabilità e riutilizzabilità12, e l'introduzione di peptidi sintetici leganti metalli in E. coli per aumentare la biosorzione di mercurio e arsenico13. Nonostante questi progressi, la maggior parte dei biosorbenti ingegnerizzati si basa su sistemi di espressione plasmidici che richiedono una selezione antibiotica continua ed è soggetta a instabilità del plasmide, perdita segregazionale, numero variabile di copie geniche e aumento del carico metabolico. Questi limiti riducono la loro idoneità per applicazioni ambientali e industriali in cui la stabilità genetica a lungo termine e la sicurezza biologica sono fondamentali.
Lo sviluppo strategico di biosorbenti batterici richiede quindi l'integrazione di microbiologia, biologia molecolare, biologia sintetica e ingegneria ambientale. I progressi nella genomica, proteomica e metabolomica hanno ulteriormente approfondito la nostra comprensione delle risposte batteriche allo stress da metalli pesanti, facilitando l'identificazione di nuovi geni e vie regolatorie per l'ingegnerizzazione di biosorbenti migliorati.
A differenza degli approcci convenzionali basati su plasmidi, questo studio stabilisce una piattaforma ingegnerizzata per costruire un ricombinante multigenico, privo di marcatori e integrato a livello cromosomico E. coli ceppo che ospita geni associati alla resistenza e al sequestro di metalli pesanti. La strategia di ingegnerizzazione combina λ Ricombinazione in rosso, escissione del marcatore mediata da FLP-FRT, un cassetta multigenica costitutiva e un design per la visualizzazione superficiale basato su Lpp-OmpA. La cassetta multigenica incorporava cadD (619 pb), cadA (2.564 bp) e metalotioneina (mt) (154 pb), selezionati in base ai loro ruoli precedentemente descritti nella resistenza ai metalli pesanti e nel sequestro dei metalli. I geni sono stati organizzati sotto il controllo del promotore costitutivo Ppdh promotore, con singoli siti di legame per il ribosoma, e mt è stato fuso a Lpp-OmpA per la localizzazione superficiale prevista. Un elemento downstream gfp il gene marcatore è stato inserito nel costrutto.
La cassetta è stata progettata per l'integrazione cromosomica in E. coli MG1655 piuttosto che per il mantenimento su un plasmide multicopia. Questa strategia è stata scelta per stabilire un approccio ingegneristico che possa ridurre la dipendenza dal mantenimento del plasmide e dalla selezione antibiotica continua. L'eliminazione mediata da FLP-FRT del marcatore di resistenza antibiotica selezionabile è stata inclusa nel flusso di lavoro, e test di sensibilità agli antibiotici sono stati utilizzati per valutare il fenotipo risultante. Il presente studio si concentra sull'assemblaggio dei costrutti e sulla valutazione molecolare del ceppo ricombinante. La stabilità genetica a lungo termine, l'espressione funzionale dei geni integrati, il restringimento proteico, la rimozione di metalli pesanti e le prestazioni ambientali non sono state valutate e richiedono ulteriori validazioni sperimentali.
Questo protocollo è destinato a ricercatori in biologia molecolare, biotecnologie microbiche e biologia sintetica che intendono costruire ceppi batterici multigenici integrati a livello cromosomico e privi di marcatori. Il metodo è particolarmente adatto per l'ingegneria genetica su scala di laboratorio e per la valutazione molecolare di ceppi ricombinanti E. coli ceppi progettati per la ricerca futura sulla biorimedazione dei metalli pesanti, piuttosto che per l'applicazione diretta nell'ambiente.
Protocollo
Tutti gli esperimenti sono stati condotti in conformità con le linee guida istituzionali di biosicurezza del laboratorio e con le normative applicabili per la manipolazione di microorganismi geneticamente modificati. Tutti i materiali e i software utilizzati nel presente studio sono elencati nella Tabella dei Materiali.
1. Progettazione e analisi in silico del costrutto multigenico.
- Selezionare i geni di resistenza ai metalli pesanti.
- Selezionare i geni di resistenza ai metalli pesanti cadD (619 bp), cadA (2.564 bp) e la metalotioneina (mt; 154 bp), precedentemente identificati rispettivamente da Staphylococcus epidermidis TWSL_17, Bacillus megaterium TWSL_4 e Staphylococcus warneri TWSL_6.
- Recuperare le sequenze nucleotidiche di cadD, cadA e mt dal database NCBI GenBank utilizzando i numeri di accessione MK900473.1, MK327282.1 e MK900456.1, rispettivamente.
NOTA: Questi geni sono stati selezionati sulla base della caratterizzazione precedente dei ceppi batterici donatori per la tolleranza e la rimozione dei metalli pesanti; le origini delle sequenze nucleotidiche di ciascun elemento genetico inserito nel costrutto biosorbente sono elencate nella Tabella 1.
- Eseguire l'analisi in silico dei geni selezionati e delle proteine codificate.
- Importare le sequenze nucleotidiche di cadD, cadA e mt in un software (ad esempio SnapGene) e analizzare le sequenze codificanti.
- Tradurre le sequenze nucleotidiche nelle corrispondenti sequenze aminoacidiche utilizzando il server di traduzione ExPASy.
- Inviare le sequenze aminoacidiche predette di CadD, CadA e Mt al server I-TASSER per predire le strutture tridimensionali delle proteine e i potenziali siti di legame per ligandi.
- Analizzare le sequenze proteiche di CadD, CadA e Mt utilizzando il server TMHMM per predire i domini transmembrana.
- Analizzare le sequenze proteiche utilizzando il server ExPASy TMPRED per predire i profili di idrofobicità e le regioni associate alle membrane.
NOTA: Registrare i residui di legame per ligandi predetti, i parametri strutturali, i domini transmembrana e i profili di idrofobicità per l'interpretazione successiva delle funzioni predette e del localizzazione delle proteine codificate.
- Progettare il cassetta multigenica.
- Progettare una cassetta multigenica di 4.741 bp contenente il promotore costitutivo dell'operone della piruvato deidrogenasi (Ppdh), cadD, cadA, Lpp-OmpA, mt e il gene reporter gfp.
- Posizionare i geni selezionati a valle del promotore costitutivo Ppdh e inserire un sito di legame per il ribosoma (RBS; 5′-AGGAGG-3′) a monte di ciascuna sequenza codificante.
- Fondere la sequenza della metalotioneina con la sequenza Lpp-OmpA per generare il componente Lpp-OmpA-Mt, progettato per localizzare la metalotioneina sulla membrana esterna batterica.
- Inserire gfp a valle dei geni associati ai metalli pesanti come reporter per la successiva valutazione dell'espressione del costrutto.
- Verificare l'orientamento, le posizioni nucleotidiche e l'organizzazione generale degli elementi genetici nel costrutto finale di 4.741 bp utilizzando SnapGene.
- Sintetizzare e clonare il costrutto multigenico.
- Inviare il costrutto multigenico finale di 4.741 bp per la sintesi commerciale e il clonaggio nel vettore pET-21a tra i siti di restrizione BamHI e XhoI.
- All'arrivo del costrutto ricombinante pET-21a, ricostituire il plasmide seguendo le istruzioni del fornitore e procedere con la trasformazione in E. coli BL21(DE3).
NOTA: E. coli BL21(DE3) è stato utilizzato per la propagazione iniziale del costrutto multigenico sintetizzato commercialmente fornito nel vettore di espressione pET-21a. Sebbene BL21(DE3) sia principalmente impiegato per l'espressione di proteine ricombinanti, è compatibile dal punto di vista genotipico con pET-21a ed è stato utilizzato con successo in questo studio. In alternativa, ceppi di clonaggio dedicati come E. coli DH5α o TOP10 possono essere utilizzati per la propagazione iniziale del plasmide, poiché a questo stadio non è richiesta l'espressione della T7 RNA polimerasi.
2. Costruire il cassette multigenico per il biosorbente.
- Trasformare il costrutto sintetizzato in E. coli BL21(DE3)
- Scongelare E. coli BL21(DE3) competenti cellule sul ghiaccio
- Aggiungere 10–100 ng del plasmide ricombinante sintetizzato pET-21a contenente il costrutto del biosorbente a 50 µL di E. coli Cellule competenti BL21(DE3). Mescolare delicatamente il contenuto senza pipettare ripetutamente.
- Incubare la sospensione cellulare sul ghiaccio per 30 min.
- Incubare le cellule a shock termico a 42 °C per 45 s.
- Trasferire immediatamente i tubi sul ghiaccio e incubare per 2 min.
- Aggiungere 500 µL di pre-riscaldata (37 °C), mezzo SOC sterile (mezzo super ottimale con repressore catabolico) senza antibiotici. Incubare la coltura a 37 °C con agitazione (180 giri/min) per 1 h per consentire il recupero.
- Diffusione 100 µL della coltura trasformata su piastre di agar LB (Luria-Bertani) contenenti ampicillina (100 µg/mL). Incubare le piastre per 16–18 h a 37 °C.
- Verificare i transformanti positivi contenenti il plasmide ricombinante.
- Selezionare una singola colonia ben isolata dalla piastra di agar selettivo e inocularla in 5 mL di brodo LB contenente ampicillina (100 µg/mL).
- Incubare la coltura per 16-18 h a 37 °C con agitazione (180 giri/min).
- Isolare il DNA plasmidico dalla coltura batterica cresciuta per 16–18 h.
- Trasferire 5 mL di una coltura batterica crescita per 16–18 h in un tubo da centrifuga ed estrarre le cellule mediante centrifugazione a 11.000 × g per 1 min. Rimuovere completamente il soprannatante.
- Risospendere accuratamente il pellet cellulare in 250 µL di buffer ET ghiacciato.
- Aggiungere 250 µL di tampone di lisi appena preparato e mescolare delicatamente capovolgendo il tubo più volte (non vortexare). Incubare la miscela sul ghiaccio per 5 min.
- Aggiungere 300 µL di soluzione di neutralizzazione e mescolare delicatamente capovolgendo il tubo diverse volte (non vortexare).
- Centrifugare la miscela a 11.000 × g per 10 min, quindi trasferire con attenzione il soprannatante in un nuovo tubo da microcentrifuga senza disturbare il pellet.
- Aggiungere fenolo equilibrato con TE al sopranatante raccolto in rapporto volumetrico 1:1 e mescolare accuratamente. Centrifugare a 11.000 × g per 10 min, quindi trasferire con attenzione il livello acquoso superiore in una nuova provetta da microcentrifuga senza disturbare l'interfaccia.
ATTENZIONE: Il fenolo è altamente corrosivo e tossico e può causare gravi ustioni chimiche. Manipolare tutte le soluzioni contenenti fenolo all'interno di una cappa chimica certificata indossando idonei dispositivi di protezione individuale. - Aggiungere etanolo assoluto in volume doppio rispetto alla fase acquosa recuperata, seguito da 0,1 volumi di acetato di sodio 0,1 N. Mescolare accuratamente e incubare a −20 °C per 15 min per consentire la precipitazione del DNA.
- Centrifugare il campione a 11.000 × g per 20 min. Rimuovere con attenzione il soprannatante senza disperdere il pellet di DNA.
- Lavare il pellet di DNA con etanolo al 70% (v/v) e centrifugare per ri-pellettizzare il DNA. Rimuovere con attenzione l'etanolo e lasciare asciugare il pellet all'aria.
- Sciogliere il pellet di DNA essiccato in 20 µL di tampone TE o acqua priva di nucleasi.
PUNTO DI PAUSA: conservare il DNA plasmidico isolato a −20 °C finché non sarà necessario per la digestione con enzimi di restrizione e la verifica del plasmide ricombinante.
- Confermare il plasmide isolato mediante digestione con enzimi di restrizione.
- Preparare un 50 µL reazione di digestione con enzimi di restrizione in un tubo sterile per microcentrifuga contenente 500 ng di DNA plasmidico, 5 µL di 10× tampone per enzimi di restrizione, 10 U di ciascuno dei BamHI e XhoI, e acqua priva di nucleasi fino a un volume finale di 50 µL.
NOTA: BamHI e XhoI sono stati scelti perché questi siti di restrizione sono stati utilizzati per clonare la cassetta genica del biosorbente sintetizzato nel vettore pET-21a.
- Preparare un 50 µL reazione di digestione con enzimi di restrizione in un tubo sterile per microcentrifuga contenente 500 ng di DNA plasmidico, 5 µL di 10× tampone per enzimi di restrizione, 10 U di ciascuno dei BamHI e XhoI, e acqua priva di nucleasi fino a un volume finale di 50 µL.
- Incubare il miscuglio di reazione a 37 °C per 1 h.
- Separare e analizzare i frammenti di DNA digeriti mediante elettroforesi su gel di agarosio per verificare la presenza e la dimensione attesa della cassetta genica del biosorbente.
- Preparare una soluzione di agarosio al 1% (p/v) utilizzando 100 mL di 1× buffer TAE
- Riscaldare la sospensione di agarosio in microonde fino a completa dissoluzione dell'agarosio e alla comparsa di una soluzione trasparente. Raffreddare l'agarosio fuso a circa 60 °C.
- Aggiungere 10× DNA Safe Stain all'agarosio fuso raffreddato per ottenere una concentrazione finale di 1×Mescolare delicatamente per evitare di introdurre bolle d'aria.
- Versare la miscela di agarosio in una piastra per colata del gel contenente un pettine appropriato. Rimuovere le bolle d'aria visibili e lasciare solidificare completamente il gel a temperatura ambiente.
- Trasferire il gel solidificato nella camera di elettroforesi e aggiungere una quantità sufficiente di 1× Buffer di corsa TAE per coprire il gel. Rimuovere con attenzione la pettine.
- Mescolare 5 µL di ciascun campione di DNA con 1 µL di 6× Buffer di caricamento del DNA e caricare la miscela in pozzi singoli.
- Eseguire l'elettroforesi a 100 V per 40 minuti o fino al raggiungimento di un'adeguata separazione dei frammenti di DNA.
- Visualizzare le bande di DNA utilizzando un transilluminatore UV e acquisire l'immagine del gel mediante un sistema appropriato di documentazione elettroforetica.
AVVERTENZA: Le radiazioni ultraviolette possono causare lesioni agli occhi e alla pelle. Utilizzare lo schermo protettivo e un'adeguata attrezzatura di protezione per le radiazioni UV durante l'uso del transilluminatore UV.
NOTA: Includere un campione di plasmide non digerito come controllo per verificare l'avvenuta digestione completa con enzimi di restrizione sul gel di agarosio.
- Conservare il ceppo ricombinante confermato.
- Innestare una colonia ricombinante confermata in 5 mL di brodo LB contenente ampicillina (100 µg/mL) e incubare per 16–18 h a 37 °C con agitazione (180 giri/min).
- Mescolare la coltura cresciuta per 16–18 h con glicerolo sterile per ottenere una concentrazione finale di glicerolo del 15% (v/v).
- Aliquotare il ceppo glicerolato in crioprovette sterili e conservare a −80 °C.
PUNTO DI PAUSA: conservare le colture in glicerolo a −80 °C per la conservazione a lungo termine prima di procedere con l'integrazione cromosomica.
3. Clonaggio del cassetto di biosorbente nel vettore di integrazione cromosomica (pKIKOArsBKm) e integrazione nel genoma dell'ospite (E. coli MG1655)
- Clonare il cassette genico del biosorbente nel vettore di integrazione pKIKOArsBKm.
- Digestione separata del plasmide ricombinante pET-21a contenente il cassetta genica del biosorbente e del vettore di integrazione pKIKOArsBKm con SacI e BamHI.
- Preparare un 50 µL reazione di digestione con enzimi di restrizione contenente 500 ng di DNA plasmidico, 1× tampone per enzimi di restrizione, 1 U ciascuno di SacI e BamHI, e acqua priva di nucleasi fino a un volume finale di 50 µL. Incubare la miscela di reazione a 37 °C per 1 h.
- Separare i frammenti di DNA digeriti con enzimi di restrizione mediante elettroforesi in gel di agarosio, come descritto al punto 2.2.6.
- Asportare le bande corrispondenti al cassette genico biosorbente di 4.741 pb e al vettore pKIKOArsBKm linearizzato. Trasferire ciascun frammento di gel asportato in una provetta microcentrifuga pre-pesata.
NOTA: Minimizzare l'esposizione dei frammenti di DNA bersaglio alla luce UV durante la visualizzazione e l'escissione. - Purificare il cassette genico del biosorbente escisso e il vettore pKIKOArsBKm linearizzato dal gel di agarosio.
- Pesi il tubo contenente il frammento di gel e calcoli la massa dell'agarosio escisso sottraendo il peso del tubo vuoto.
- Aggiungere 1× buffer TE in un volume equivalente a cinque volte la massa del frammento di gel, utilizzando un rapporto di 5 µL di tampone TE per ogni 1 mg di agarosio (ad esempio, aggiungere 500 µL di tampone TE a una porzione di gel da 100 mg).
- Incubare il tubo in un bagno termostatato a 65 °C fino a quando l'agarosio è completamente sciolto. Lasciare raffreddare il campione a temperatura ambiente prima di procedere con l'estrazione fenolica.
- Seguire i passaggi da 2.2.3.6 a 2.2.3.10 per eseguire l'estrazione con fenolo e la precipitazione del DNA dei frammenti di DNA bersaglio.
PUNTO DI PAUSA: conservare il DNA purificato a −20 °C fino al momento dell'utilizzo per successivi clonaggi o reazioni di ligazione.
- Ligare la cassetta genica del biosorbente purificato nel vettore lineare pKIKOArsBKm utilizzando la DNA ligasi T4 in un rapporto di massa inserto-vettore di circa 3:1.
- Preparare un 10 µL reazione di ligazione contenente 150 ng del gene cassette del biosorbente purificato, 49,2 ng del vettore lineare pKIKOArsBKm, 1 µL di 10X tampone per T4 DNA ligasi e 3 U di T4 DNA ligasi. Aggiungere acqua priva di nucleasi fino a un volume finale di 10 µL, mantenendo un rapporto di massa inserto-vettore di circa 3:1.
- Mescolare delicatamente la reazione mediante pipettaggio e incubare per 16–18 h a 4 °C.
- Trasformare 5 µL della miscela di reazione di ligazione in E. coli Pir1 cellule
- Scongelare E. coli Pir1 cellule competenti sul ghiaccio.
- Aggiungere 5 µL del campione della reazione di ligazione a 50 µL di E. coli Cellule competenti Pir1. Mescolare delicatamente il contenuto senza pipettare ripetutamente.
- Mantenere la sospensione cellulare sul ghiaccio per 30 min.
- Sottoporre le cellule a shock termico a 42 °C per 45 s.
- Riportare immediatamente i tubi sul ghiaccio e mantenerli per 2 min.
- Aggiungere 500 µL di sterile, preriscaldato (37 °C) mezzo SOC senza antibiotici. Lasciare le cellule recuperare per 1 h a 37 °C con agitazione a 180 giri/min.
- Piastra 100 µL della miscela di trasformazione su agar LB contenente kanamicina (50 µg/mL) utilizzando un’asticella sterile. Incubare le piastre a 37 °C per 16–18 h.
- Selezionare colonie ricombinanti ben isolate resistenti alla kanamicina dalle piastre di agar LB.
- Verificare la presenza del plasmide di integrazione ricombinante mediante isolamento del plasmide come descritto al punto 2.2.3, seguito da elettroforesi su gel di agarosio come descritta al punto 2.2.6.
PUNTO DI PAUSA: conservare la reazione di ligazione completata a −20 °C finché non sarà necessario per la successiva trasformazione e verifica del costrutto ricombinante pKIKOArsBKm.
- Digestione separata del plasmide ricombinante pET-21a contenente il cassetta genica del biosorbente e del vettore di integrazione pKIKOArsBKm con SacI e BamHI.
- Trasformare il prodotto della ligazione contenente il costrutto ricombinante pKIKOArsBKm in E. coli MG1655
- Preparare λ Cellule ospiti di ricombinazione rossa.
- Preparare cellule chimicamente competenti E. coli Cellule MG1655
- Selezionare una singola colonia ben isolata di E. coli MG1655 da una piastra di agar LB e inocularlo in 5 mL di brodo LB. Incubare la coltura a 37 °C per 16–18 h con agitazione.
- Trasferire 0,5 mL della coltura ottenuta durante la notte in 50 mL di mezzo sterile Super Optimal Broth (SOB). Incubare la coltura a 37 °C con agitazione a 180 rpm fino all'OD₆₀₀ raggiunge 0,35–0,45.
- Trasferire immediatamente la coltura in un bagno di ghiaccio e raffreddare accuratamente.
- Trasferire la coltura refrigerata in un tubo da centrifuga sterile, preraffreddato, da 50 mL e centrifugare a 10,000 × g per 10 min a 4 °C.
- Rimuovere con attenzione il soprannatante e risospendere delicatamente il pellet cellulare in 20 mL di acqua deionizzata fredda.
- Centrifugare la sospensione cellulare a 10.000 × g per 10 min a 4 °C. Eliminare con attenzione il soprannatante.
- Risospendi delicatamente il pellet cellulare in 2 mL di cloruro di calcio 0,1 M freddo su ghiaccio e mantieni la sospensione sul ghiaccio per 30 min.
- Centrifugare la sospensione a 10.000 × g per 5 min a 4 °C, quindi rimuovere con attenzione il soprannatante.
- Risospesi delicatamente il pellet cellulare finale in 1 mL di CaCl₂ 0,1 M freddo di ghiaccio₂. Distribuire 80 µL aliquote dei batteri chimicamente competenti E. coli Cellule MG1655 in tubi da microcentrifuga sterili, preraffreddati. Utilizzare le cellule competenti chimicamente E. coli MG1655 immediatamente per la trasformazione oppure conservare le aliquote a −80 °C fino all'uso.
- Trasformare chimicamente competente E. coli cellule MG1655 con il λ Plasmide di ricombinazione rossa pKD46 mediante il procedimento di trasformazione per shock termico.
- Aggiungere 100 ng del plasmide pKD46 a 80 µL di un tubo microcentrifugo freddo contenente cellule competenti dal punto di vista chimico E. coli Cellule MG1655. Mescolare delicatamente il contenuto senza pipettare ripetutamente.
- Incubare la sospensione cellulare sul ghiaccio per 30 min.
- Esponi le cellule a un shock termico a 42 °C per 45 s.
- Trasferire immediatamente i tubi sul ghiaccio e mantenerli lì per 2 min.
- Aggiungere 500 µL di mezzo SOC sterile senza antibiotici. Incubare la coltura a 30 °C con agitazione (180 giri/min) per 1 h per consentire il recupero.
- Diffusione 100 µL della coltura trasformata su piastre di agar LB contenenti ampicillina (100 µg/mL). Incubare le piastre per 16–18 h a 30 °C.
NOTA: Mantenere E. coli MG1655(pKD46) a 30 °C fino all'uso al punto 3.2.2 per mantenere il plasmide pKD46 sensibile alla temperatura.
- Preparare cellule chimicamente competenti E. coli Cellule MG1655
- Preparare cellule elettrocompetenti E. coli MG1655(pKD46) cellule.
- Inoculare 1 mL di una coltura crescita da 16–18 h E. coli coltura MG1655(pKD46) in un matraccio Erlenmeyer contenente 250 mL di brodo LB integrato con ampicillina (100 µg/mL) e incubare la coltura a 30 °C con agitazione a 180 rpm fino all'OD₆₀₀ raggiunge 0,35–0,40.
- Aggiungere L-arabinosio al 10% (p/v), sterilizzato per filtrazione, fino a una concentrazione finale dello 0,1% (p/v) per indurre l'espressione del λ Proteine di ricombinazione Red
NOTA: Per una coltura di 250 mL, aggiungere 2,5 mL di L-arabinosio al 10% (p/v) per ottenere una concentrazione finale di circa 0,1% (p/v). - Incubare la coltura indotta per ulteriori 15 min a 30 °C con agitazione a 180 giri/min.
- Trasferire la beuta di Erlenmeyer contenente la coltura in un bagno di ghiaccio e incubare per 40 min.
- Trasferire la coltura refrigerata in provette da centrifuga pre-rafreddate e raccogliere le cellule centrifugando a 1.800 × g per 15 min a 4 °C. Rimuovere con attenzione il soprannatante.
- Risospesi delicatamente il pellet cellulare in 30 mL di glicerolo al 10% (v/v) freddo su ghiaccio, quindi centrifuga a 3.000 × g per 5 min a 4 °C.
- Rimuovere il soprannatante e ripetere il lavaggio descritto al punto 3.2.2.6 altre due volte, per un totale di tre lavaggi con glicerolo al 10% (v/v) freddo di ghiaccio. Dopo l'ultimo lavaggio, scartare con attenzione il soprannatante e risospendere il pellet in 200 µL di glicerolo al 10% (v/v) ghiacciato
- Distribuire l'elettrocompetente E. coli MG1655(pKD46) in 50 µL aliquote e mantenere le cellule sul ghiaccio fino all'elettroporazione.
NOTA: utilizzare immediatamente le cellule elettrocompetenti appena preparate per l'elettroporazione. In alternativa, aliquotare le cellule in provette sterili per microcentrifuga e congelarle a −80 °Ce scongelare sul ghiaccio prima dell'uso successivo.
- Linearizzare il costrutto di integrazione ricombinante ottenuto al passaggio 3.1.5.
- Digeraire il plasmide ricombinante pKIKOArsBKm, contenente il cassetta genica del biosorbente, con l'enzima di restrizione NotI per linearizzare il costrutto di integrazione.
- Verificare la digestione completa del plasmide ricombinante mediante elettroforesi su gel di agarosio come descritto al punto 2.2.6.
- Purificare il frammento di DNA linearizzato dalla miscela di reazione di digestione mediante estrazione con fenolo e precipitazione del DNA come descritto nei passaggi 2.2.3.6–2.2.3.10.
- Elettroporare il costrutto di integrazione linearizzato in cellule elettrocompetenti E. coli MG1655(pKD46)
- Aggiungere circa 250 ng del DNA linearizzato purificato del passaggio 3.2.3.3 a 50 µL di elettrocompetenti appena preparati E. coli Cellule MG1655(pKD46). Mescolare delicatamente e trasferire la miscela cellula-DNA in una cuvetta per elettroporazione preraffreddata.
- Elettroporare le cellule a 1,8 kV, 600 Ωe 25 µF utilizzando un elettroporatore.
- Aggiungere immediatamente 500 µL di mezzo SOC nel cuvetta di elettroporazione e risospendere delicatamente le cellule.
- Trasferire la sospensione cellulare recuperata in una provetta sterile per microcentrifuga e lasciare rigenerare le cellule per 1 h a 37 °C con agitazione a 180 giri/min.
- Diffusione 100 µL della sospensione cellulare recuperata su piastre di agar LB integrate con kanamicina (50 µg/mL) e incubare per 16-18 h a 37 °C.
- Selezionare le colonie ricombinanti per l'integrazione cromosomica.
- Selezionare singole colonie resistenti alla kanamicina e inocularne ciascuna in un tubo distinto contenente 10 mL di brodo LB con kanamicina alla concentrazione finale di 50 µg/mL.
- Coltivare le colture per 16–18 h a 37 °C con agitazione a 180 giri/min.
- Trasferire 5 mL di ciascuna coltura in un tubo sterile separato e isolare il DNA plasmidico come descritto al punto 2.2.3.
- Analizzare il DNA isolato mediante elettroforesi su gel di agarosio come descritto al punto 2.2.6.
- Identificare i campioni in cui non è rilevabile DNA plasmidico mediante elettroforesi in gel di agarosio e conservare tali campioni per la successiva valutazione dell'integrazione cromosomica.
- Isolare il DNA genomico dai restanti 5 mL di ciascuna coltura conservata al punto 3.2.5.3, e utilizzare il DNA genomico isolato come stampo per l'amplificazione PCR del cadD, cadAe mt geni come descritto al punto 3.2.7.
- Trasferire 5 mL della coltura batterica cresciuta per 16–18 h in un tubo da centrifuga sterile ed eliminare il pellet cellulare mediante centrifugazione a 11.000 × g per 10 min a 4 °C. Eliminare il soprannatante.
- Risospesi delicatamente il pellet cellulare in 5 mL di soluzione salina tamponata al fosfato sterile (PBS). Centrifugare a 11.000 × g per 10 min a 4 °C, quindi rimuovere completamente il soprannatante.
- Risospendi il pellet cellulare lavato in 100 µL di soluzione di lisozima (50 mg/mL) e incubare la sospensione a 37 °C per 1 h.
- Aggiungere 500 µL di 5 M soluzione di tiocianato di guanidina alle cellule trattate con lisozima. Mescolare delicatamente e incubare a temperatura ambiente per 10 min.
ATTENZIONE: La tiocianato di guanidina è nociva e può liberare gas tossici se mescolata con acidi o candeggina. Indossare idonei dispositivi di protezione individuale e manipolare le soluzioni contenenti tiocianato di guanidina seguendo le procedure istituzionali di sicurezza chimica. - Mettere il campione sul ghiaccio per 10 min, quindi aggiungere 250 µL di acetato di ammonio 7,5 M ghiacciato, mescolando delicatamente. Mantenere la miscela sul ghiaccio per ulteriori 10 minuti.
- Aggiungere fenolo equilibrato con TE al lisato in rapporto 1:1 (v/v). Eseguire un'energica agitazione con vortex e centrifugare a 10.000 × g per 15 min.
ATTENZIONE: Il fenolo e il cloroformio sono tossici e corrosivi. Manipolare il fenolo all'interno di una cappa chimica certificata indossando idonei dispositivi di protezione individuale. - Trasferire con attenzione il sopranatante acquoso in un nuovo tubo sterile per microcentrifuga, senza disturbare l'interfase.
- Aggiungere 0,1 volumi di soluzione di acetato di sodio e 2 volumi di etanolo assoluto alla fase acquosa recuperata. Mescolare delicatamente per inversione, quindi incubare a −20 °C per 20 min.
- Centrifugare il campione a 10.000 × g per 15 min. Rimuovere con attenzione il soprannatante senza smuovere il pellet di DNA.
- Lavare il pellet di DNA con 100 µL di etanolo al 70% (v/v).
- Centrifugare a 10.000 × g per 10 min, rimuovere l'etanolo residuo e lasciare asciugare all'aria il pellet di DNA a temperatura ambiente per 10 min.
- Risospendere il pellet di DNA secco in 20–50 µL di tampone TE o acqua priva di nucleasi.
PUNTO DI PAUSA: conservare il DNA genomico isolato a −20 °C fino al momento in cui sono necessari per l'analisi molecolare successiva.
- Valutare l'integrazione cromosomica mediante PCR specifica per il gene e analisi del DNA plasmidico.
- Preparare separatamente 25 µL Miscele di reazione PCR per l'amplificazione del cadD, cadAe mt geni
- Per ogni reazione, aggiungere i primer diretto e inverso corrispondenti a una concentrazione finale di 0.4 µM ciascuno, insieme a 1× tampone PCR, 200 µM di ciascun dNTP, 1,5 mM MgCl₂, 100 ng di DNA genomico isolato al punto 3.2.6 e Taq DNA polimerasi a 0,2 U/µL. Aggiungere acqua priva di nucleasi fino a un volume finale di reazione di 25 µL.
- Amplificare i geni bersaglio mediante PCR utilizzando il seguente programma di ciclaggio: denaturazione iniziale a 95 °C per 5 min; eseguire 35 cicli di denaturazione a 94 °C per 30 s, appaiamento per 30 s alla temperatura gene-specifica indicata in Tabella 2e allungamento a 72 °C per 1 min; quindi eseguire un'estensione finale a 72 °C per 5 min.
- Analizzare i prodotti della PCR mediante elettroforesi su gel di agarosio come descritto al punto 2.2.6, utilizzando un marcatore di dimensione molecolare costituito dal DNA ladder da 1 kB.
- Valutare i prodotti della PCR confrontando la loro migrazione con quella del marcatore di peso molecolare da 1 kb e identificare le bande corrispondenti alle dimensioni previste degli ampliconi di 619 pb per cadD, 2.564 bp per cadAe 154 pb per mt.
NOTA: L'assenza di DNA plasmidico rilevabile combinata con l'amplificazione del prodotto previsto cadD, cadAe mt frammenti di DNA genomico forniscono evidenze a sostegno dell'integrazione cromosomica del cassetto genico del biosorbente.
- Preparare separatamente 25 µL Miscele di reazione PCR per l'amplificazione del cadD, cadAe mt geni
- Preparare λ Cellule ospiti di ricombinazione rossa.
4. Rimuovere il marcatore di resistenza alla kanamicina.
- Preparare cellule elettrocompetenti ricombinanti E. coli Cellule MG1655 con cassetta genica Biosorbent
- Inoculare un ricombinante E. coli Colonia di MG1655 portatrice del cassetto di biosorbente integrato nel cromosoma, confermato al passaggio 3.2.7, in 5 mL di brodo LB integrato con kanamicina (50 µg/mL).
- Incubare la coltura a 37 °C con agitazione a 180 rpm fino all'OD₆₀₀ raggiunge 0,4–0,6.
- Trasferire la coltura sul ghiaccio immediatamente dopo la misurazione dell'OD₆₀₀ raggiunge 0,4–0,6 e incubare sul ghiaccio per 15 minuti.
- Raccogliere le cellule mediante centrifugazione a 4.000 × g per 10 min a 4 °C e scartare il soprannatante.
- Lavare il pellet cellulare due volte con acqua deionizzata fredda di ghiaccio, seguito da un lavaggio con glicerolo al 10% (v/v) freddo di ghiaccio.
- Risospendere il pellet cellulare finale in 50 µL di glicerolo al 10% (v/v) ghiacciato
NOTA: Mantenere le cellule e tutte le soluzioni a ghiaccio durante tutta la procedura di lavaggio per preservare l'elettrocompetenza.
- Elettroporazione del plasmide helper pCP20
- Aggiungere 50 ng del plasmide helper pCP20 a 50 µL di cellule elettrocompetenti. Mescolare delicatamente e trasferire la miscela in una cuvetta per elettroporazione preraffreddata.
- Elettroporare le cellule utilizzando le seguenti impostazioni: 2,5 kV, 600 Ωe 25 µF.
- Aggiungere immediatamente 1 mL di mezzo SOC alla cuvetta e risospendere delicatamente le cellule.
- Trasferire le cellule recuperate in un tubo sterile per coltura e incubare a 30 °C con agitazione a 180 rpm per 1 h.
- Diffusione 100 µL della coltura recuperata su piastre di agar LB addizionate con ampicillina (100 µg/mL). Incubare le piastre per 16–18 h a 30 °C.
- Selezionare colonie singole ben isolate per confermare i ricombinanti positivi.
- Verificare la presenza del plasmide pCP20 mediante isolamento del plasmide come descritto al punto 2.2.3, seguito da elettroforesi su gel di agarosio come descritta al punto 2.2.6.
NOTA: Mantenere le cellule trasformate a 30 °C per preservare il plasmide sensibile alla temperatura pCP20.
- Asportare la cassetta di resistenza alla kanamicina.
- Inoculare una colonia confermata resistente all'ampicillina del passaggio 4.2 in brodo LB privo di antibiotici e incubare per 16–18 h a 42 °C con agitazione a 180 rpm per indurre l'espressione della ricombinasi FLP ed eliminare il plasmide termosensibile pCP20.
- Streakiare la coltura cresciuta per 16–18 h separatamente su piastre di agar LB contenenti nessun antibiotico, kanamicina (50 µg/mL) e ampicillina (100 µg/mL). Incubare ogni piastra per 16–18 h a 37 °C.
- Identificare le colonie che crescono solo su agar LB privo di antibiotici ma non crescono su piastre contenenti kanamicina o ampicillina. Selezionare queste colonie come ricombinanti putativi privi di marcatore.
- Purificare i ricombinanti privi di marcatori mediante risospensione di una singola colonia su piastre di agar LB fresche senza antibiotico.
PUNTO DI PAUSA: conservare i ceppi ricombinanti purificati e privi di marcatori sotto forma di stock glicerolo a −80 °C fino a quando necessario per la conferma molecolare successiva o per la caratterizzazione funzionale.
5. Analizzare l'espressione di GFP del biosorbente cellulare intero costruito mediante microscopia a fluorescenza.
- Preparare colture batteriche per l'esposizione a metalli pesanti.
- Inoculare 5 µL di una coltura di 16–18 h di batteri ricombinanti privi di marcatori E. coli MG1655 contenente il costrutto biosorbente integrato a livello cromosomico dal passaggio 4.3.4 in brodo LB contenente Cd2⁺, Zn2⁺oppure Pb2⁺ a concentrazioni finali di 1, 5, 10, 50, 100, 500 o 1000 ppm.
- Per preparare le soluzioni di metalli pesanti, preparare innanzitutto soluzioni stock sterili al 2.000 ppm di Cd2⁺, Zn2⁺e Pb2⁺ sciogliendo cloruro di cadmio di grado analitico (CdCl₂), cloruro di zinco (ZnCl₂) e nitrato di piombo [Pb(NO₃)₂], rispettivamente, in brodo LB sterile.
- Sterilizzare ogni soluzione madre mediante filtrazione attraverso un 0.22 µm filtro membrana. Conservare le soluzioni sterili in stock a 4 °C fino all'uso.
- Preparare soluzioni di lavoro fresche diluendo ciascuna soluzione madre con brodo LB sterile per ottenere concentrazioni finali di ioni metallici di 1, 5, 10, 50, 100, 500 e 1.000 ppm.
NOTA: Preparare ogni soluzione metallica separatamente per evitare precipitazioni o interazioni tra ioni metallici diversi.
- Preparare quattro condizioni di controllo: tipo selvaggio E. coli MG1655 coltivato nelle stesse condizioni del ceppo ricombinante, ricombinante privo di marcatori E. coli MG1655 che ospita il cassetta multigenica integrata a livello cromosomico coltivata in brodo LB senza aggiunta di metalli pesanti come controllo ricombinante senza metalli, esprimente GFP E. coli Stirpe JM109 contenente il plasmide pQBIT-GFP-T7 come controllo biologico positivo per GFP, e brodo LB non inoculato contenente le corrispondenti concentrazioni di metalli pesanti come controllo abiotico.
- Incubare tutte le colture per 16–18 h a 37 °C con agitazione a 180 giri/min.
- Inoculare 5 µL di una coltura di 16–18 h di batteri ricombinanti privi di marcatori E. coli MG1655 contenente il costrutto biosorbente integrato a livello cromosomico dal passaggio 4.3.4 in brodo LB contenente Cd2⁺, Zn2⁺oppure Pb2⁺ a concentrazioni finali di 1, 5, 10, 50, 100, 500 o 1000 ppm.
- Preparare vetrini per microscopio.
- Pipetta 1 µL di ciascun ceppo batterico su un vetrino pulito e separato. Distribuire il ceppo in modo da formare uno strato sottile e uniforme di cellule e lasciare asciugare completamente all'aria lo strato.
- Acquisire immagini di fluorescenza.
- Osservare i campioni preparati mediante microscopia a fluorescenza a 600× ingrandimento dotato di un set di filtri per FITC (lunghezza d'onda di eccitazione, 460–490 nm).
- Acquisire immagini di fluorescenza e immagini corrispondenti in campo chiaro utilizzando impostazioni identiche del microscopio per tutti i campioni ricombinanti e di controllo.
NOTA: Mantenere identici il tempo di esposizione, il guadagno, l'intensità dell'illuminazione e l'ingrandimento per tutti i campioni, al fine di consentire un confronto diretto dell'intensità della fluorescenza GFP tra i diversi trattamenti.
PRECAUZIONE: Evitare un'esposizione prolungata dei campioni alla luce di eccitazione per ridurre al minimo la fotodegradazione della GFP.
Risultati
In silico progettazione del costrutto multigenico per il biosorbente
La cassetta multigenica progettata per il biossorbente aveva una lunghezza totale di 4.741 paia di basi e comprendeva il promotore costitutivo Ppdh seguito dai geni di resistenza ai metalli pesanti cadD, cadA e mt, disposti come un operone policistronico. Siti di legame per il ribosoma (RBS) individuali sono stati inseriti a monte di ciascuna sequenza codificante per favorire una traduzione efficiente, mentre un gene reporter gfp è stato incluso a valle dei geni del biossorbente per consentire il monitoraggio dell'espressione del costrutto (Figura 1).
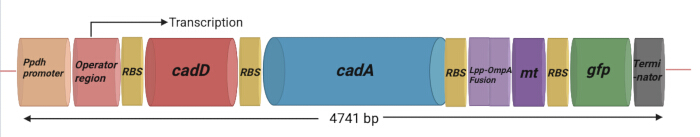
Figura 1Progettazione e organizzazione del costrutto multigenico. Il cassetto multigenico di 4.741 pb è stato progettato con la piruvato deidrogenasi costitutiva (Ppdh) promotore seguito da una regione operatore per indurre l'espressione di geni associati alla resistenza e al sequestro di metalli pesanti. Il costrutto contiene i geni di resistenza ai metalli pesanti cadD e cadA, la metalotioneina (mt) gene, un componente di superficie di lipoproteina della proteina della membrana esterna A (Lpp-OmpA) fuso a mt per la localizzazione prevista sulla superficie cellulare, e il gfp gene reporter. Siti di legame per il ribosoma (RBS; 5′-AGGAGG-3′) sono stati inseriti singolarmente a monte delle rispettive sequenze codificanti per favorire la traduzione all'interno della cassetta multigenica. Una sequenza terminatore si trova a valle di gfp L'intero cassetto è stato progettato come un costrutto di 4.741 pb per il successivo clonaggio e l'integrazione cromosomica in E. coli. Abbreviazioni: Ppdh = promotore della piruvato deidrogenasi; RBS = sito di legame per il ribosoma; Lpp-OmpA = lipoproteina–proteina della membrana esterna A; mt = metalotioneina; gfp = gene della proteina fluorescente verde; bp = paia di basi; E. coli = Escherichia coli. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Per facilitare il sequestro extracellulare dei metalli, il gene mt è stato fuso all'ancora della membrana esterna Lpp-OmpA per consentire la localizzazione sulla superficie della proteina metalotioneina. In base alla progettazione del costrutto, CadD e CadA sono stati indirizzati alla membrana interna come proteine di trasporto transmembrana dei metalli, mentre la proteina di fusione Lpp-OmpA-Mt è stata indirizzata alla membrana esterna. La proteina reporter GFP è stata progettata per l'espressione citoplasmatica al fine di facilitare il monitoraggio dell'espressione genica del biosorbente (Figura 2).
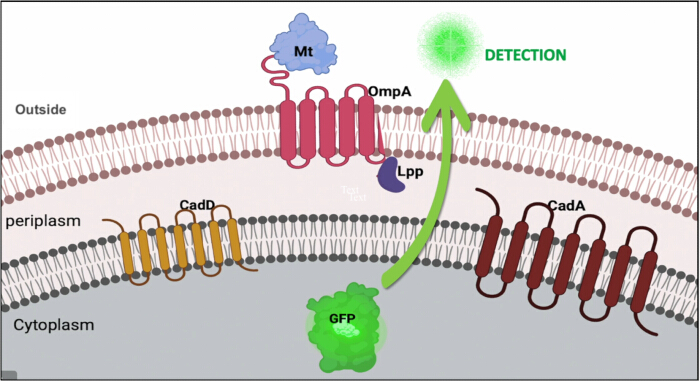
Figura 2: Localizzazione prevista delle proteine espresse dal costrutto biosorbente multigenico. CadD e CadA sono state progettate per localizzarsi nella membrana interna, la fusione tra la proteina della membrana esterna A del lipoproteina (Lpp-OmpA) e la metalotioneina è stata indirizzata alla membrana esterna, mentre la proteina verde fluorescente è stata inclusa come proteina reporter citoplasmatica. Abbreviazioni: Lpp-OmpA = lipoproteina–proteina della membrana esterna A; Mt = metalotioneina; GFP = proteina verde fluorescente. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Le fonti delle sequenze nucleotidiche di ciascun elemento genetico incorporato nel costrutto biosorbente sono elencate nella Tabella 1.
| Elemento genetico nel costrutto biosorbente | Posizione nel costrutto (bp) | Fonte/Riferimento |
| Ppdh | 7-74 | Gao et al. 2002.14 |
| Operatore | 75-92 | Regione operatore di cad D di Staphylococcus epidermidis ceppo TWSL_22 : numero di accesso NCBI Gene Bank: MK900473.1 |
| cadD | 97-716 | numero di accesso NCBI Gene Bank: MK900473.1 |
| cadA | 770-3334 | numero di accesso NCBI Gene Bank: MK327282.1 |
| Lpp-OmpA | 3385-3754 | Stathopoulo et al. 1995. 15 |
| mt | 3755-3909 | numero di accesso NCBI Gene Bank: MK900456.1 |
| gfp | 3960-4679 | vettore TPMV_P-EGFP_H-His6, numero di accesso NCBI Gene Bank: MF379627.1 |
| Terminatore | 4684-4741 | Regione terminatore dell'operone cadAC di Bacillus megaterium ceppo TWSL-4 : numero di accesso NCBI Gene Bank: MK327282.1 |
Tabella 1: Fonti delle sequenze nucleotidiche per gli elementi genetici nel costrutto biosorbente. La tabella riassume gli elementi genetici inseriti nel costrutto multigenico di 4.741 bp, inclusi le fonti delle sequenze, i numeri di accessione o i riferimenti e le posizioni nucleotidiche all'interno del costrutto genico. Abbreviazioni: Ppdh = promotore della piruvato deidrogenasi; Lpp-OmpA = lipoproteina–proteina della membrana esterna A; mt = metalotioneina; gfp = gene della proteina verde fluorescente; NCBI = National Center for Biotechnology Information; bp = paia di basi.
Trasformazione e verifica del costrutto sintetizzato in E. coli BL21(DE3)
Il plasmide ricombinante pET-21a contenente il cassetta genica del biosorbente è stato correttamente verificato mediante digestione con enzimi di restrizione (Figura 3A). Una doppia digestione con BamHI e XhoI ha generato due frammenti di DNA corrispondenti al vettore pET-21a (5.331 paia di basi) e alla cassetta genica del biosorbente (4.741 paia di basi), in accordo con le dimensioni attese per la costruzione. Sebbene i due frammenti di DNA abbiano mostrato una separazione limitata sul gel di agarosio all'1% a causa delle dimensioni simili, entrambi i frammenti sono risultati chiaramente distinguibili, confermando l'integrità della costruzione ricombinante.
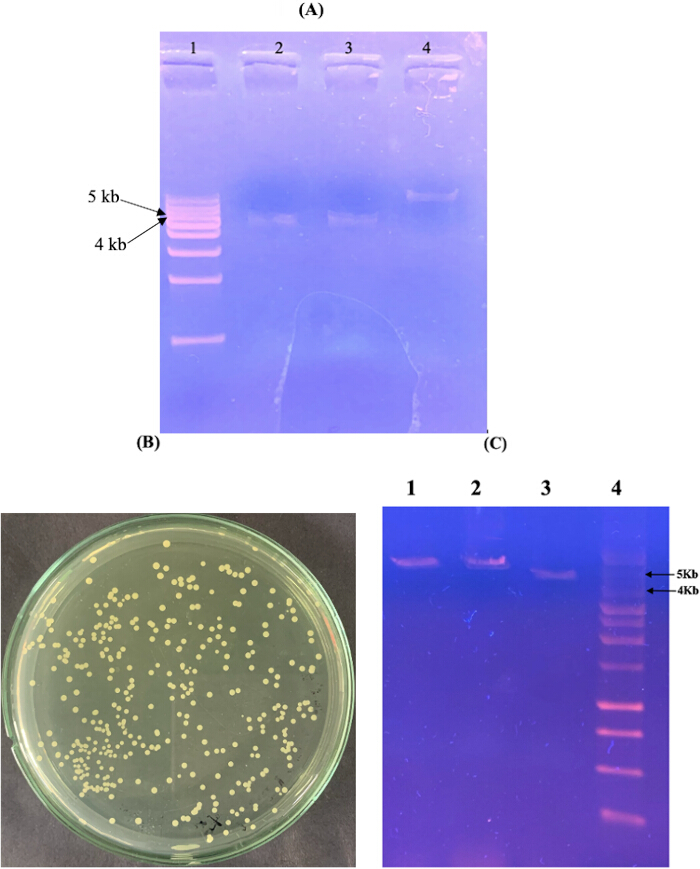
Figura 3: Costruzione e verifica del plasmide ricombinante biosorbente. (A) Analisi con enzimi di restrizione del costrutto biosorbente sintetizzato clonato nel vettore di espressione pET-21a. Corsia 1, scala di DNA da 1 kb; corsie 2–3, plasmide ricombinante digerito con due enzimi che mostra il tratto vettoriale di pET-21a (5.331 bp) e la cassetta genica biosorbente (4.741 bp); corsia 4, plasmide ricombinante non digerito. (B) Batteri E. coli BL21(DE3) resistenti all'ampicillina contenenti il plasmide ricombinante biosorbente. (C) Analisi con enzimi di restrizione di plasmidi isolati da trasformanti rappresentativi. Corsia 1, plasmide digerito con BamHI; corsia 2, plasmide digerito con XhoI; corsia 3, plasmide digerito con BamHI/XhoI; corsia 4, scala di DNA da 1 kb. Abbreviazioni: DNA = acido desossiribonucleico; bp = paia di basi; kb = chilobasi; E. coli = Escherichia coli. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Dopo la trasformazione del plasmide ricombinante in E. coli BL21(DE3), sono state recuperate con successo colonie resistenti all'ampicillina (Figura 3B). Il DNA plasmidico isolato da trasformanti rappresentativi è stato successivamente analizzato mediante digestione con enzimi di restrizione. La digestione con BamHI, XhoI e la doppia digestione combinata hanno generato i profili di restrizione previsti, confermando la corretta propagazione del plasmide ricombinante biosorbente in E. coli BL21(DE3) (Figura 3C).
Valutazione dell'integrazione cromosomica del cassette genico del biosorbente in E. coli MG1655
La cassetta genica del biosorbente è stata clonata con successo nel vettore di integrazione cromosomica pKIKOArsBKm. I cloni ricombinanti sono stati inizialmente selezionati su agar LB supplementato con kanamicina (50 µg/mL) (Figura 4A). L'analisi con enzimi di restrizione ha confermato il corretto clonaggio della cassetta del biosorbente nel vettore di integrazione (Figura 4B). La linearizzazione del plasmide ricombinante con NotI ha prodotto il frammento di DNA previsto di circa 8,9 kb, mentre una doppia digestione con BamHI e SacI ha rilasciato la cassetta del biosorbente di 4,7 kb dallo scheletro del vettore di 4,2 kb, confermando l'inserzione corretta del costrutto in pKIKOArsBKm. Il plasmide non digerito ha mostrato le conformazioni previste, circolare aperto e superavvolto.
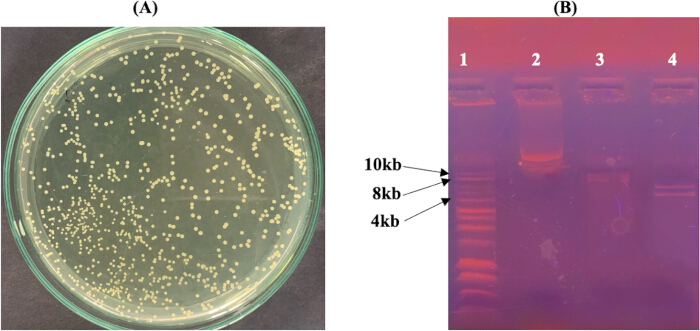
Figura 4: Costruzione del vettore di integrazione cromosomica ricombinante portatore del cassetto genico del biosorbente. (A) Colonie di E. coli Pir1 resistenti alla kanamicina portatrici del plasmide ricombinante pKIKOArsBKm. (B) Analisi con enzimi di restrizione del plasmide ricombinante pKIKOArsBKm. Corsia 1, DNA ladder da 1 kb; corsia 2, plasmide ricombinante non digerito; corsia 3, plasmide linearizzato con NotI (~8,9 kb); corsia 4, plasmide digerito con BamHI/SacI che mostra il vettore di 4,2 kb e il cassetto del biosorbente di 4,7 kb. Abbreviazioni: DNA = acido desossiribonucleico; kb = chilobasi; E. coli = Escherichia coli. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Il costrutto ricombinante lineare pKIKOArsBKm è stato successivamente introdotto in cellule di E. coli MG1655(pKD46) elettrocompetenti per facilitare l'integrazione cromosomica mediata da λ Red. Dopo la selezione su mezzo contenente kanamicina, il DNA genomico e il DNA plasmidico sono stati isolati da colonie ricombinanti rappresentative per verificare l'avvenuta integrazione.
Come mostrato in Figura 5, il DNA genomico è stato isolato da colonie ricombinanti rappresentative (Linea 1), mentre nessun DNA plasmidico rilevabile è stato osservato dopo l'isolamento del plasmide (Linea 2). L'amplificazione mediante PCR, utilizzando i primer specifici per il gene descritti nella Tabella 2, ha generato ampliconi delle dimensioni previste per cadD (619 bp), cadA (2.564 bp) e mt (154 bp) a partire dalla preparazione di DNA genomico (Linee 4–6). Nel complesso, l'assenza di DNA plasmidico rilevabile e il rilevamento dei tre geni bersaglio nella preparazione di DNA genomico hanno fornito evidenze compatibili con l'integrazione cromosomica del cassetto biosorbente multigenico in E. coli MG1655.
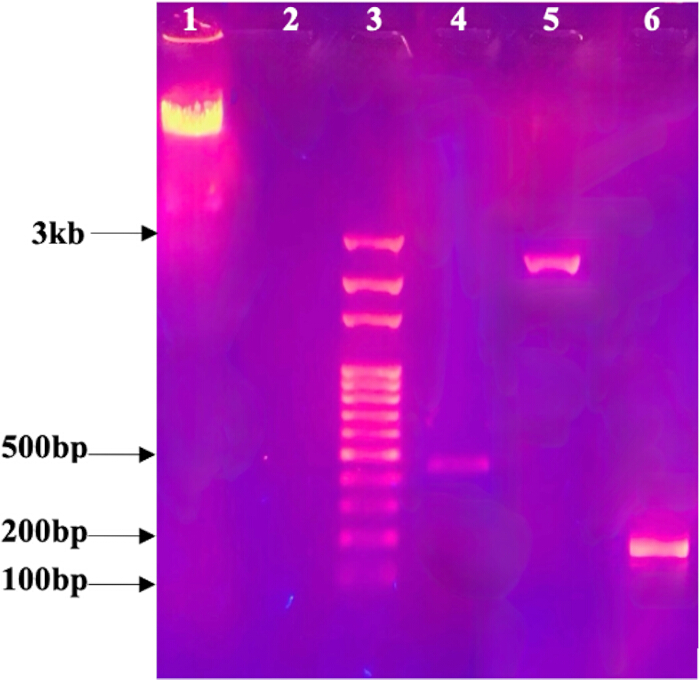
Figura 5: Valutazione molecolare del ceppo ricombinante di E. coli portatore del cassetta genica del biosorbente. Corsia 1, DNA genomico isolato da E. coli ricombinante MG1655; corsia 2, isolamento del plasmide dalla corrispondente colonia ricombinante, che mostra l'assenza di DNA plasmidico rilevabile; corsia 3, DNA ladder da 100 bp; corsia 4, amplificazione PCR di cadD (619 bp); corsia 5, amplificazione PCR di cadA (2.564 bp); corsia 6, amplificazione PCR di mt (154 bp). Abbreviazioni: DNA = acido desossiribonucleico; PCR = reazione a catena della polimerasi; bp = paia di basi; mt = metalotioneina; E. coli = Escherichia coli. Cliccare qui per visualizzare una versione ingrandita di questa figura.
| Sequenza di DNA bersaglio | Nome dell'innesco | Sequenza di oligonucleotide (5’→3’) | *Tan (℃) | Dimensione prevista del prodotto PCR (bp) |
| cadD | SD-EF | GAATTCATGATTCA GACTATTGTAACTG | 50 | 619 |
| SE-XHR | CTCGAGAAATATAA ATCCTAAAATTGTTTG | |||
| cadA | PD-BF | GGATCCGACACAAT GAAACACGAAGA | 56 | 2564 |
| PF-XHR | CCGCTCGAGCGGCAT GTAATTTTTCATTTTGA GTAAGCGAAG | |||
| mt | SEmtF | GGAATTCATGGAAAAAT GTGCGAGACCGAAC | 48 | 154 |
| SEmtR | CCGCTCGAGTGCAGTT GCACAGCTACAATC |
Tabella 2: Dettagli dei primer per l'amplificazione di cadD, cadA e mt. La tabella elenca le sequenze dei primer forward e reverse utilizzate per l'amplificazione mediante PCR di cadD, cadA e mt, insieme alle corrispondenti temperature di annealing e alle dimensioni previste degli ampliconi. *Tun- Temperatura di annealing per ogni coppia di primer utilizzata nella PCR.
Valutazione dell'eliminazione del marcatore di resistenza alla kanamicina da E. coli MG1655 ricombinante
Dopo la trasformazione con il plasmide ausiliario pCP20, sono state ottenute colonie resistenti all'ampicillina su agar LB supplementato con ampicillina (100 µg/mL). Il DNA plasmidico corrispondente al pCP20 è stato rilevato dopo l'isolamento del plasmide da trasformanti rappresentativi (Figura 6).
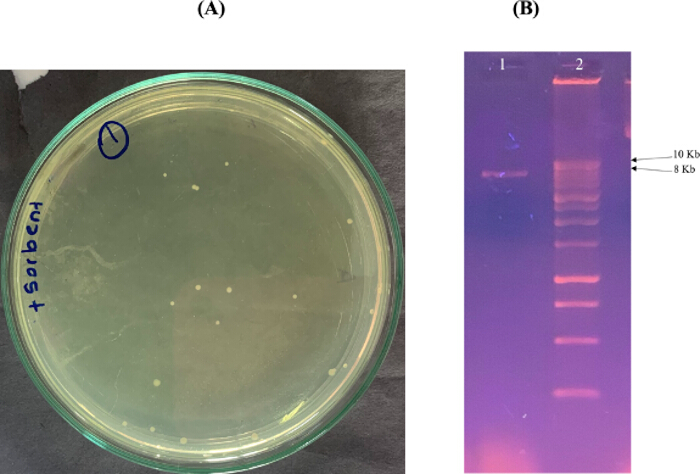
Figura 6: Conferma della trasformazione con pCP20 in E. coli MG1655 ricombinante contenente la cassetta biosorbente integrata nel cromosoma. (A) Trasformanti resistenti all'ampicillina dopo l'introduzione del plasmide ausiliario pCP20. (B) Elettroforesi su gel di agarosio che conferma la presenza del plasmide pCP20. Corsia 1, plasmide pCP20 isolato (~9,3 kb); corsia 2, scala di DNA da 10 kb. Abbreviazioni: DNA = acido desossiribonucleico; kb = chilobasi; E. coli = Escherichia coli. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Dopo l'escissione del marcatore mediata dalla ricombinasi FLP e il trattamento termico per l'eliminazione del plasmide pCP20, le colonie ricombinanti sono state valutate mediante test di sensibilità agli antibiotici. Come mostrato in Figura 7, le colonie testate sono cresciute su agar LB privo di antibiotici, ma non sono cresciute su agar LB supplementato con kanamicina (50 µg/mL) o ampicillina (100 µg/mL). Questo fenotipo di sensibilità agli antibiotici è coerente con la perdita della resistenza alla kanamicina e alla ampicillina a seguito della procedura di escissione del marcatore e di eliminazione del plasmide.
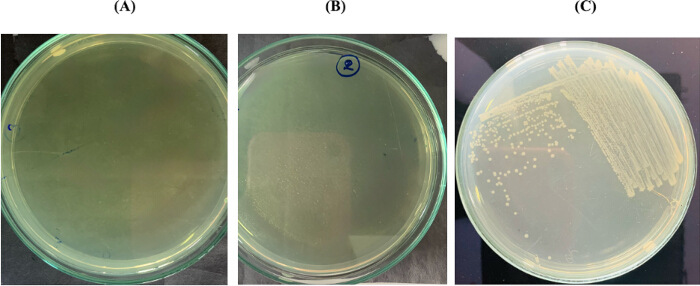
Figura 7: Conferma dell'escissione mediata da flippasi del marcatore di resistenza alla kanamicina e perdita del plasmide ausiliario pCP20. (A) Assenza di crescita batterica su agar Luria-Bertani supplementato con kanamicina (50 µg/mL). (B) Assenza di crescita batterica su agar LB supplementato con ampicillina (100 µg/mL). (C) Crescita batterica normale su agar LB senza antibiotici, a conferma della vitalità cellulare dopo l’escissione del marcatore. Abbreviazioni: LB = Luria-Bertani; E. coli = Escherichia coli. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Analisi mediante microscopia a fluorescenza di E. coli MG1655 ricombinanti portatori del costrutto biosorbente
A E. coli MG1655 ricombinante, generato mediante il procedimento di integrazione cromosomica, è stato valutato per la presenza di fluorescenza verde rilevabile dopo esposizione a Cd2⁺, Zn2⁺ e Pb2⁺ a concentrazioni comprese tra 1 e 1.000 ppm. Nessuna fluorescenza verde rilevabile è stata osservata nelle cellule ricombinanti a nessuna delle concentrazioni di metalli testate. Nessun segnale di fluorescenza è stato rilevato nei quattro campioni di controllo.
Discussione
Il protocollo qui presentato descrive un flusso di lavoro per la costruzione di un ricombinante multigenico, privo di marcatori e integrato a livello cromosomico E. coli ceppo contenente geni associati alla resistenza e al sequestro di metalli pesanti. Il metodo combina l'assemblaggio di un cassetta multigenica, il clonaggio nel vettore di integrazione pKIKOArsBKm, λ Integrazione cromosomica mediata da Red, escissione del marcatore selettivo mediata da FLP-FRT, valutazione molecolare delle colonie ricombinanti e microscopia a fluorescenza. L'approccio è stato progettato per evitare il mantenimento del costrutto finale su un plasmide multicopia e per generare una ceppo ricombinante privo del marcatore di resistenza alla kanamicina.
Diversi passaggi sono fondamentali per l'implementazione corretta di questo protocollo. Durante λ Integrazione mediata da Red, mantenendo il plasmide termosensibile pKD46 a 30 °C prima della ricombinazione e dell'induzione della λ Le proteine di ricombinazione rosse con L-arabinosio sono importanti per una ricombinazione efficiente16,17. Preparazione di cellule elettrocompetenti E. coli Le cellule MG1655(pKD46) richiedono anche il mantenimento delle cellule e delle soluzioni di lavaggio a bassa temperatura e la riduzione al minimo dei sali residui prima dell'elettroporazione. Il costrutto ricombinante pKIKOArsBKm deve essere completamente linearizzato e purificato prima dell'elettroporazione, poiché il DNA linearizzato funge da substrato per λ Ricombinazione mediata da Red. Si è precedentemente riportato che il sistema di integrazione pKIKO possa accogliere inserti di DNA relativamente grandi e supporti un'efficace integrazione cromosomica18,19Dopo la selezione, le colonie candidate devono essere valutate mediante l'analisi di preparati di DNA plasmidico e di DNA genomico. Nel presente studio, l'assenza di DNA plasmidico rilevabile, unita all'amplificazione di cadD, cadA, e mt dalla preparazione del DNA genomico ha fornito evidenze compatibili con l'integrazione cromosomica. Tuttavia, questi saggi da soli non stabiliscono in modo definitivo l'esatto evento di integrazione genomica. Una PCR specifica per le giunzioni, il sequenziamento delle regioni ai confini dell'integrazione o il sequenziamento dell'intero genoma potrebbero fornire una conferma più diretta del sito di integrazione nelle future applicazioni del protocollo.
L'eliminazione del marcatore è un altro componente fondamentale del metodo. Il sistema di ricombinazione FLP-FRT fornisce un mezzo per rimuovere i marcatori di resistenza antibiotica selezionabili dopo l'ingegnerizzazione del genoma16,20. Dopo l'introduzione del plasmide ausiliario termosensibile pCP20, i trasformanti vengono mantenuti a 30 °C, quindi incubati a 42 °C per favorire l'eliminazione mediata da FLP del marcatore e la perdita del plasmide pCP20. Le colonie devono quindi essere valutate su terreni privi di antibiotici, contenenti kanamicina e contenenti ampicillina. La crescita su terreno privo di antibiotici, accompagnata dall'assenza di crescita su terreni contenenti kanamicina e ampicillina, rappresenta un approccio pratico di screening per identificare colonie candidate prive di marcatori dopo la procedura di eliminazione e di perdita del plasmide. Se persistono colonie resistenti agli antibiotici, potrebbe essere necessaria un'ulteriore purificazione mediante isolamento di singole colonie e un'ulteriore perdita del plasmide dipendente dalla temperatura, prima di proseguire con la caratterizzazione. La strategia di integrazione cromosomica utilizzata in questo caso differisce dai metodi convenzionali di espressione basati su plasmidi.
I sistemi plasmidici possono fornire un numero maggiore di copie geniche e possono quindi risultare vantaggiosi quando è richiesta un'espressione ricombinante elevata di proteine. Tuttavia, i sistemi basati su plasmidi possono essere influenzati dalla segregazione plasmidica, dal numero variabile di copie, dal carico metabolico e dalla dipendenza da una pressione selettiva per il mantenimento del plasmide. L'integrazione cromosomica elimina la necessità di mantenere la cassetta del biosorbente finale come plasmide extracromosomico ed è stata scelta in questo protocollo per fornire una configurazione genetica più stabile. Studi precedenti hanno descritto l'integrazione cromosomica come un approccio per migliorare il mantenimento genetico durante la divisione cellulare21,22. Tuttavia, la stabilità genetica a lungo termine del ceppo ricombinante generato nel presente studio non è stata valutata direttamente. Pertanto, un miglioramento della stabilità genetica non deve essere considerato un risultato sperimentalmente dimostrato di questo protocollo. Un'altra caratteristica del metodo è la progettazione multigenica. Invece di introdurre un singolo gene associato ai metalli, la cassetta combina cadA, cadD e la metalotioneina (mt) con un sistema di esposizione superficiale Lpp-OmpA e un reporter gfp . Le precedenti strategie di biosorbenti batterici ricombinanti si sono generalmente concentrate su singole proteine leganti metalli o su determinanti di resistenza11,13,23,24. La configurazione modulare utilizzata qui permette l'inserimento di più componenti genetici in un unico processo di integrazione cromosomica. Il protocollo potrebbe quindi essere adattato ad altre costruzioni multigeniche modificando i geni, il promotore, il reporter o i componenti per l'esposizione superficiale in base all'applicazione prevista. Tuttavia, l'aumento delle dimensioni della cassetta e del numero di geni espressi potrebbe influire sull'efficienza di ricombinazione, sulla trascrizione, sulla traduzione e sul carico metabolico cellulare, e questi aspetti devono essere considerati nell'adattamento del metodo.
Una limitazione importante del presente studio è che l'espressione funzionale della cassetta ingegnerizzata non è stata dimostrata nelle condizioni sperimentali testate. Nessuna fluorescenza GFP rilevabile è stata osservata dopo l'esposizione delle cellule ricombinanti a Cd2⁺, Zn2⁺ o Pb2⁺. Di conseguenza, i dati attuali non dimostrano l'espressione funzionale della cassetta multigenica completa né la biosorzione di metalli pesanti da parte del ceppo ricombinante. L'integrazione cromosomica generalmente produce un numero inferiore di copie geniche rispetto ai sistemi plasmidici multicopia, e l'espressione ricombinante può essere influenzata anche dal sito di inserzione genomico e dall'attività del promotore22,25. Le risposte cellulari allo stress da metalli pesanti possono inoltre influenzare l'espressione di geni eterologhi26,27. Questi fattori rappresentano considerazioni possibili piuttosto che spiegazioni sperimentalmente confermate per l'assenza di fluorescenza rilevabile nel presente studio. Nell'applicare questo protocollo, l'assenza di fluorescenza rilevabile dovrebbe indurre a valutare le condizioni di coltura, le condizioni di esposizione ai metalli, l'attività del promotore e l'espressione del reporter. Misurazioni indipendenti della trascrizione e della produzione proteica potrebbero aiutare a distinguere un'espressione inadeguata da limitazioni nella rilevazione della fluorescenza. L'espressione simultanea di più proteine ricombinanti può inoltre imporre ulteriori richieste metaboliche all'ospite, specialmente in condizioni di coltura stressanti28.
Queste possibilità richiedono una valutazione sperimentale diretta prima che si possa stabilire la causa dell'assenza di fluorescenza GFP rilevabile. Il protocollo presenta inoltre delle limitazioni nella caratterizzazione del ceppo ricombinante finale. La PCR specifica per il gene e l'assenza di DNA plasmidico rilevabile forniscono evidenze compatibili con l'integrazione cromosomica, ma non consentono di determinare la sequenza esatta del sito di integrazione né la stabilità genetica a lungo termine. La sensibilità agli antibiotici rappresenta un metodo pratico di screening dopo l'eliminazione del marcatore, ma può essere integrata dall'analisi molecolare della regione contenente FRT quando è necessaria una conferma più diretta. Inoltre, la microscopia a fluorescenza permette una valutazione qualitativa della fluorescenza GFP rilevabile, ma non sostituisce misurazioni quantitative della trascrizione o dell'abbondanza proteica. Analisi quantitative di reverse-transcription PCR, analisi proteiche, misurazioni quantitative della fluorescenza e conferma basata sul sequenziamento potrebbero quindi migliorare la caratterizzazione dei ceppi ottenuti mediante questo protocollo.
Sono necessarie ulteriori ottimizzazioni e caratterizzazioni funzionali prima che il ceppo ingegnerizzato possa essere valutato come biosorbente funzionale per metalli pesanti. Misurazioni dirette dell'assorbimento o della rimozione dei metalli sono essenziali per stabilire le prestazioni di biosorzione. L'espressione e la localizzazione delle proteine dovrebbero inoltre essere verificate sperimentalmente, in particolare per il fusione Lpp-OmpA-metalotioneina. Sarebbero necessari esperimenti di passaggio a lungo termine per determinare se l'integrazione cromosomica garantisce la stabilità genetica prevista in condizioni di coltura rilevanti. Un'ingegnerizzazione del genoma priva di marcatori potrebbe inoltre facilitare cicli successivi di modifiche cromosomiche senza l'accumulo di multipli marcatori selezionabili, offrendo opportunità per lo sviluppo ulteriore di costrutti multigenici15,27.
Nel complesso, questo protocollo fornisce un quadro metodologico per la costruzione e la valutazione di un ceppo batterico ricombinante multigenico, integrato a livello cromosomico e privo di marcatori. Il suo design modulare può essere adattato ad altre combinazioni di geni associati a metalli, sistemi di reporter o applicazioni di biologia sintetica. Il presente lavoro stabilisce il flusso di lavoro per l'ingegnerizzazione e il screening; l'espressione funzionale, la stabilità genetica a lungo termine, il reperimento proteico e le prestazioni nella biosorzione di metalli pesanti devono ancora essere validati sperimentalmente prima di poter trarre conclusioni riguardo ad applicazioni ambientali o di biorimedazione.
Dichiarazioni
Gli autori non hanno conflitti di interessi da dichiarare.
Ringraziamenti
Questo lavoro è stato sostenuto da una borsa di ricerca, AP/3/2/2018/CG/33, dell'Università di Colombo.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Filtro a membrana da 0,22 μm | ThermoFisher Scientific | 596-3320 | Nessuno |
| Marcatore DNA da 1 kb | Promega Corporation | G5711 | Nessuno |
| Scala molecolare DNA da 10 kb | N/D | N/D | Marcatore di dimensione molecolare utilizzato per la Figura 6 |
| Scala molecolare DNA da 100 bp | N/D | N/D | Marcatore di dimensione molecolare utilizzato per la Figura 5 |
| Tampone 10X per T4 DNA ligasi | Promega Corporation | C1263 | Nessuno |
| Tampone di carico DNA 6× | N/D | N/D | Utilizzato per elettroforesi su gel di agarosio |
| Agarosio | Molecular Designs | A113-3 | Nessuno |
| Acetato di ammonio | N/D | N/D | Preparato come soluzione 7,5 M per l'estrazione del DNA genomico |
| Ampicillina | ThermoFisher Scientific | J60977.14 | Nessuno |
| Enzima di restrizione BamHI | New England BioLabs | R0136S | Nessuno |
| Cloruro di cadmio | ThermoFisher Scientific | 219141000 | Nessuno |
| Cloruro di calcio | ThermoFisher Scientific | 012316.A7 | Nessuno |
| Centrifuga | ThermoFisher Scientific | Heraeus Fresco 21 / 75002478 | Nessuno |
| Acqua deionizzata | ThermoFisher Scientific | 751-610 | Nessuno |
| Colorante sicuro per DNA | Molecular Designs | C138 | Nessuno |
| Mix di dNTP | Promega Corporation | U1511 | Nessuno |
| Attrezzatura per elettroforesi | BioRad | 1704405 | Nessuno |
| Cuvetta per elettroporazione | BioRad | 1652086 | Nessuno |
| Elettroporatore | BioRad | 1652100 | Nessuno |
| Escherichia coli BL21(DE3) | Università di Colombo, Dipartimento di Chimica | N/D | Nessuno |
| Escherichia coli MG1655 | Dipartimento di Scienze della Vita e della Tecnologia, Istituto di Scienze di Tokyo, Yokohama, Giappone | N/D | Nessuno |
| Celle competenti Escherichia coli Pir1 | ThermoFisher Scientific | C101010 | Nessuno |
| Celle competenti Escherichia coli BL21(DE3) | ThermoFisher Scientific | C600003 | Nessuno |
| Stirpe Escherichia coli JM109 contenente il plasmide pQBIT-GFP-T7 | Dipartimento di Scienze della Vita e della Tecnologia, Istituto di Scienze di Tokyo, Yokohama, Giappone | N/D | Nessuno |
| Tampone ET | N/D | N/D | Per preparare 1 L di tampone ET, sciogliere 6,06 g di Tris base e 3,72 g di EDTA in circa 800 mL di acqua distillata. Regolare il pH al valore richiesto utilizzando HCl, mescolare accuratamente e portare il volume finale a 1 L con acqua distillata |
| Etilene | ThermoFisher Scientific | T038181000CS | Nessuno |
| Acido etilendiamminotetraacetico (EDTA) | ThermoFisher Scientific | 17892 | Nessuno |
| Microscopio a fluorescenza | Coastal Microscopes | Olympus BX53/ 11679 | Nessuno |
| Apparecchio per elettroforesi su gel | Bio Rad | 1704405 | Nessuno |
| Acido acetico glaciale | MilliporeSigma | PHR1748 | Nessuno |
| Glicerolo | MilliporeSigma | G5516 | Nessuno |
| Tiocianato di guanidina | ThermoFisher Scientific | 433941000 | Nessuno |
| Acido cloridrico (HCl) | MilliporeSigma | 1.00317 | Nessuno |
| Kanamicina | ThermoFisher Scientific | 15160054 | Nessuno |
| L-Arabinosio | ThermoFisher Scientific | 365185000 | Nessuno |
| Nitrato di piombo | ThermoFisher Scientific | 211565000 | Nessuno |
| Agar Luria–Bertani (LB) | Molecular Designs | C120 | Nessuno |
| Brodo Luria–Bertani (LB) | Molecular Designs | C121 | Nessuno |
| Tampone di lisi | N/D | N/D | Per preparare il tampone di lisi, combinare i volumi appropriati delle soluzioni stock di NaOH 5 M e SDS al 20% (p/v) per ottenere concentrazioni finali di NaOH 0,2 N e SDS 1% (p/v). Regolare al volume finale richiesto con acqua distillata e mescolare accuratamente. |
| Lisozima | ThermoFisher Scientific | 89833 | Nessuno |
| Cloruro di magnesio (MgCl2) | N/D | N/D | Utilizzato a concentrazione finale di 1,5 mM nelle reazioni di PCR |
| Soluzione di neutralizzazione | N/D | N/D | Preparare il tampone di neutralizzazione utilizzando acetato di potassio 3 M e acido acetico glaciale. Regolare la soluzione al volume finale richiesto con acqua distillata e mescolare accuratamente. |
| Enzima di restrizione NotI | New England BioLabs | R0189S | Nessuno |
| pCP20 | Dipartimento di Scienze della Vita e della Tecnologia, Istituto di Scienze di Tokyo, Yokohama, Giappone | N/D | Nessuno |
| Termociclatore | ThermoFisher Scientific | Applied Biosystems MiniAmp / A37834 | Nessuno |
| Plasmide pET-21a in E. coli BL21(DE3) | Università di Colombo, Dipartimento di Chimica | N/D | Nessuno |
| Soluzione salina tamponata al fosfato | MilliporeSigma | P4474 | Nessuno |
| pKD46 | Creative Biogene | OVT2612 | Nessuno |
| pKIKOArsBKm | Addgene | 46766 | Nessuno |
| Acetato di potassio | MilliporeSigma | 236497 | Nessuno |
| Tampone per enzimi di restrizione | N/D | N/D | Utilizzato per le reazioni di digestione con enzimi di restrizione |
| Enzima di restrizione SacI | New England BioLabs | R0156 | Nessuno |
| Incubatore agitatore | Crystal technology and industries | IS-A6 | Nessuno |
| Acetato di sodio | ThermoFisher Scientific | A13184.30 | Nessuno |
| Dodecilsolfato di sodio (SDS) | ThermoFisher Scientific | 15525017 | Nessuno |
| Idrossido di sodio (NaOH) | MilliporeSigma | 567530 | Nessuno |
| Mezzo Super ottimale (SOB) | MilliporeSigma | H8032 | Nessuno |
| Mezzo Super ottimale con repressore catabolico (SOC) | ThermoFisher Scientific | J60255.AK | Nessuno |
| T4 DNA ligasi | Promega Corporation | M1801 | Nessuno |
| Tampone TAE | ThermoFisher Scientific | B49 | Nessuno |
| Taq DNA polimerasi | Promega Corporation | M3001 | Nessuno |
| Tampone TE | MilliporeSigma | 93283 | Nessuno |
| Fenolo equilibrato con TE | ThermoFisher Scientific | 15513039 | Nessuno |
| Tris base | N/D | N/D | Utilizzato per preparare il tampone ET |
| Tampone PCR universale | Promega Corporation | M7911 | Nessuno |
| Transilluminatore UV | Labexchange | TFX-35M, 021425 | Nessuno |
| Spettrofotometro UV/Visibile | Microbiotests | Jenway 6300, TE15 | Nessuno |
| Bagno termostatato | ThermoFisher Scientific | TSGP05 | Nessuno |
| Enzima di restrizione XhoI | New England BioLabs | R0146S | Nessuno |
| Cloruro di zinco | ThermoFisher Scientific | A16281.36 | Nessuno |
| Primer | |||
| Primer forward di cadD (SD-EF) | N/D | N/D | 5′-GAATTCATGATTC AGACTATTGTAACTG-3′ |
| Primer reverse di cadD (SE-XHR) | N/D | N/D | 5′-CTCGAGAAATATAA ATCCTAAAATTGTTTG-3′ |
| Primer forward di cadA (PD-BF) | N/D | N/D | 5′-GGATCCGACACAAT GAAACACGAAGA-3′ |
| Primer reverse di cadA (PF-XHR) | N/D | N/D | 5′-CCGCTCGAGCGGCA GTGTAATTTTTCATTTTGA GTAAGCGAAG-3′ |
| Primer forward di mt (SEmtF) | N/D | N/D | 5′-GGAATTCATGGAAAAAT GTGCGAGACCGAAC-3′ |
| Primer reverse di mt (SEmtR) | N/D | N/D | 5′-CCGCTCGAGTGCAGTTG CACAGCTACAATC-3′ |
| Nome software/strumento | Versione/Server | URL | Data di accesso |
| Strumenti ExPASy | Server TMPRED | https://embnet.vital-it.ch/cgi-bin/TMPRED_form_parser | 30-01-2023 |
| ExPASy Translate | Strumento di traduzione ExPASy | https://web.expasy.org/translate/ | N/D |
| I-TASSER | N/D | https://zhanggroup.org/I-TASSER/ | 24-02-2023 |
| NCBI GenBank | Database GenBank | https://www.ncbi.nlm.nih.gov/genbank/ | N/D |
| SnapGene | v.7.1.2 | N/D | N/D |
| TMHMM | v. 2.0 | https://services.healthtech.dtu.dk/services/TMHMM-2.0/ | 16-01-2023 |
Riferimenti
- Volesky B. Detoxification of metal-bearing effluents: biosorption for the next century. Hydrometallurgy. 2001;59(2-3):203-16.
- Ayangbenro AS, Babalola OO. A new strategy for heavy metal polluted environments: a review of microbial biosorbents. Int J Environ Res Public Health. 2017;14(1):94.
- Das S, Dash HR, Chakraborty J. Genetic basis and importance of metal resistant genes in bacteria for bioremediation of contaminated environments with toxic metal pollutants. Appl Microbiol Biotechnol. 2016;100(7):2967-84.
- Volesky B. Biosorption of heavy metals. Biotechnol Prog. 1995;11(3):235-50.
- Barkay T, Miller SM, Summers AO. Bacterial mercury resistance from atoms to ecosystems. FEMS Microbiol Rev. 2003;27(2-3):355-84.
- Cervantes C, et al. Interactions of chromium with microorganisms and plants. FEMS Microbiol Rev. 2001;25(3):335-47.
- Cai L, Liu G, Rensing C, Wang G. Genes involved in arsenic transformation and resistance associated with different levels of arsenic-contaminated soils. BMC Microbiol. 2009;9:4.
- Silver S, Phung LT. Genes and enzymes involved in bacterial oxidation and reduction of inorganic arsenic. Appl Environ Microbiol. 2005;71(2):599-608.
- Kumari WMNH, et al. Characterization of a Bacillus megaterium strain with metal bioremediation potential and in silico discovery of novel cadmium binding motifs in the regulator, CadC. Appl Microbiol Biotechnol. 2021;105(6):2573-86.
- Hamer DH. Metallothionein. Annu Rev Biochem. 1986;55:913-51.
- Kazy SK, D’Souza SF, Sar P. Uranium and thorium sequestration by a Pseudomonas sp.: mechanism and chemical characterization. J Hazard Mater. 2009;163(1):65-72.
- Yan G, Viraraghavan T. Heavy-metal removal from aqueous solution by fungus Mucor rouxii. Water Res. 2003;37(18):4486-96.
- Pazirandeh M, Wells B, Ryan RL. Development of bacterium-based heavy metal biosorbents: enhanced uptake of cadmium and mercury by Escherichia coli expressing a metal binding motif. Appl Environ Microbiol. 1998;64(10):4068-72.
- Gao H, Jiang X, Pogliano K, Aronson AI. The E1β and E2 subunits of the Bacillus subtilis pyruvate dehydrogenase complex are involved in regulation of sporulation. J Bacteriol. 2002;184(10):2780-8.
- Stathopoulos C, Georgiou G, Earhart CF. Characterization of Escherichia coli expressing an Lpp′OmpA(46-159)-PhoA fusion protein localized in the outer membrane. Appl Microbiol Biotechnol. 1996;45(1-2):112-9.
- Datsenko KA, Wanner BL. One-step inactivation of chromosomal genes in Escherichia coli K-12 using PCR products. Proc Natl Acad Sci U S A. 2000;97(12):6640-5.
- Yu D, et al. An efficient recombination system for chromosome engineering in Escherichia coli. Proc Natl Acad Sci U S A. 2000;97(11):5978-83.
- Sabri S, et al. Knock-in/Knock-out (KIKO) vectors for rapid integration of large DNA sequences, including whole metabolic pathways, onto the Escherichia coli chromosome at well-characterised loci. Microb Cell Fact. 2013;12:60.
- Wang J, et al. Converting Escherichia coli MG1655 into a chemical overproducer through inactivating defense system against exogenous DNA. Synth Syst Biotechnol. 2020;5(4):333-42.
- Cherepanov PP, Wackernagel W. Gene disruption in Escherichia coli: TcR and KmR cassettes with the option of Flp-catalyzed excision of the antibiotic-resistance determinant. Gene. 1995;158(1):9-14.
- Liu M, et al. Metabolic engineering of Escherichia coli to improve recombinant protein production. Appl Microbiol Biotechnol. 2015;99(24):10367-77.
- Persad AK, Williams ML, LeJeune JT. Rapid loss of a green fluorescent plasmid in Escherichia coli O157. AIMS Microbiol. 2017;3(4):872-84.
- Jeiranikhameneh M, et al. Designing novel construction for cell surface display of protein E on Escherichia coli using non-classical pathway based on Lpp-OmpA. AMB Express. 2017;7(1):53.
- Dissanayake DMDC, Kumari WMNH, Chandrasekharan NV, Wijayarathna CD. Isolation of heavy metal-resistant Staphylococcus epidermidis strain TWSL_22 and evaluation of heavy metal bioremediation potential of recombinant E. coli cloned with isolated cadD. FEMS Microbiol Lett. 2023;370:fnad092.
- Bryant JA, Sellars LE, Busby SJW, Lee DJ. Chromosome position effects on gene expression in Escherichia coli K-12. Nucleic Acids Res. 2014;42(18):11383-92.
- Busuioc M, Ciofu O, Høiby N. Cellular responses to environmental stress in bacteria. FEMS Microbiol Rev. 2010;34(6):1042-64.
- Outten FW, Outten CE, Hale J, O'Halloran TV. Transcriptional activation of an Escherichia coli copper efflux regulon by the chromosomal MerR homologue, CueR. J Biol Chem. 2001;276(9):6346-54.
- Zaslaver A, et al. Just-in-time transcription program in metabolic pathways. Nat Genet. 2004;36(5):486-91.
- Thomason LC, Costantino N, Shaw DV, Court DL. Multicopy plasmid modification with phage lambda Red recombineering. Plasmid. 2007;58(2):148-58.