Questa revisione presenta la fibrosi come base validata del rischio di carcinoma epatocellulare associato alla steatosi epatica correlata a disfunzione metabolica (MASLD) e valuta modificatori metabolici, microbici e immunitari, classificati per livello di evidenza, per la stratificazione, la diagnosi precoce e la prevenzione.
Articolo di revisione
Carcinoma epatocellulare nella malattia steatosica del fegato associata a disfunzione metabolica oltre la fibrosi: determinanti metabolici, microbici e immunitari
* These authors contributed equally
In questo articolo
Sommario
Abstract
La malattia epatica grassa associata a disfunzione metabolica (MASLD) è una causa sempre più importante di carcinoma epatocellulare (HCC). La fibrosi e la cirrosi rimangono i predittori meglio validati per l'HCC, tuttavia una percentuale significativa di tumori correlati alla MASLD viene diagnosticata in assenza di cirrosi. Questa revisione narrativa valuta cosa dovrebbe intendersi con «oltre la fibrosi» nella valutazione del rischio, senza considerare la fibrosi come un fattore trascurabile. Innanzitutto, distinguiamo la proporzione di casi di HCC non cirrotici dall'incidenza assoluta molto più bassa di HCC nella popolazione con MASLD non cirrotica. Successivamente, sintetizziamo le evidenze umane, animali e in vitro relative al danno litotossico e ossidativo, al segnale dell'insulina e dell'insulin-like growth factor, alla comunicazione intestino-fegato e al rimodellamento immunitario. Distinguiamo tra possibili fattori meccanicistici determinanti, modificatori clinici del rischio, biomarcatori del rischio futuro, test per la diagnosi precoce e interventi modificanti la malattia. Le attuali evidenze sostengono una stratificazione del rischio articolata e centrata sulla fibrosi, basata su fattori clinici e misure non invasive della fibrosi, mentre marcatori genetici, proteomici, microbici e immunitari rimangono ancora oggetto di ricerca. Resmetirom e semaglutide migliorano l'istologia della MASH in pazienti selezionati con fibrosi F2–F3; le evidenze riguardo alla prevenzione diretta dell'HCC tramite farmaci metabolici o chirurgia bariatrica rimangono di tipo osservazionale o assenti. La sorveglianza di routine non è giustificata nei casi di MASLD senza fibrosi avanzata, ma la valutazione individualizzata nei casi con fibrosi F3 e la validazione prospettica di modelli multivariabili di rischio rappresentano priorità attuali.
Introduzione
La malattia epatica grassa associata a disfunzione metabolica (MASLD), precedentemente classificata all'interno della steatosi epatica non alcolica, è definita dalla steatosi epatica in presenza di fattori di rischio cardio-metabolici ed è in aumento a causa dell'obesità e del diabete di tipo 21,2. Lo spettro della malattia comprende steatosi, steatoepatite associata a disfunzione metabolica (MASH), fibrosi, cirrosi ed epatocarcinoma (HCC). La fibrosi rimane il predittore istologico più forte degli esiti legati al fegato ed il fondamento più pratico per la valutazione del rischio di HCC3.
Spesso vengono confuse due diverse quantità epidemiologiche. Una percentuale significativa di casi di carcinoma epatocellulare (HCC) associati alla MASLD insorge in assenza di cirrosi, ma l'incidenza annuale assoluta di HCC tra tutte le persone con MASLD non cirrotica è bassa. In una coorte svedese sottoposta a biopsia, l'incidenza di HCC è aumentata da 0,8 a 1.000 persone-anno nella steatosi semplice a 1,2 nella steatoepatite non fibrotica, a 2,3 nella fibrosi non cirrotica e a 6,2 nella cirrosi4. In una vasta coorte di veterani statunitensi, la cirrosi ha aumentato l'incidenza di HCC a 10,6 per 1.000 persone-anno, rispetto a un tasso molto più basso a livello di popolazione nella MASLD nel complesso5.
Questa distinzione ha un'importanza clinica. Le attuali linee guida non sostengono la sorveglianza routinaria del carcinoma epatocellulare (HCC) per tutti i pazienti con MASLD non cirrotico. L'American Association for the Study of Liver Diseases raccomanda di non effettuare sorveglianza routinaria nel MASLD non cirrotico, mentre le linee guida europee non raccomandano la sorveglianza al di sotto dello stadio F3 e consentono una valutazione individualizzata nei casi di malattia F32,6. Pertanto, la plausibilità meccanicistica dovrebbe motivare una migliore stratificazione del rischio e una validazione prospettica, piuttosto che un'estensione non supportata della sorveglianza a una popolazione molto ampia di soggetti con MASLD a bassa incidenza.
Diversi danni possono modificare il rischio all'interno di un determinato stadio di fibrosi. L'eccesso di lipidi, i danni ossidativi, la resistenza all'insulina, l'iper glicemia, i segnali di origine intestinale e il malfunzionamento del sistema immunitario possono favorire danni al DNA, segnalazioni proliferative e una sorveglianza tumorale compromessa7,8. Le evidenze disponibili sono eterogenee: la fibrosi e le comorbidità metaboliche sono supportate da studi longitudinali sull'uomo, mentre molte vie molecolari si basano su analisi trasversali di tessuti umani, modelli animali o sistemi in vitro. Identifichiamo pertanto il livello di evidenza per ciascun percorso proposto ed evitiamo di considerare le associazioni come prova di causalità.
Questa revisione aggiunge un quadro basato su evidenze agli attuali resoconti descrittivi. Considera la fibrosi come un marcatore integrativo validato di danno cumulativo, quindi organizza le informazioni aggiuntive in quattro categorie: fattori causali plausibili, modificatori clinici del rischio, biomarcatori per la valutazione del rischio futuro rispetto al rilevamento precoce del tumore e bersagli terapeutici o preventivi suscettibili di intervento.
Revisione e prospettiva
La fibrosi è centrale, ma non sufficiente
La fibrosi comprende danno cronico agli epatociti, infiammazione, attivazione delle cellule stellate, rimodellamento vascolare e tentativi di riparazione. La fibrosi avanzata e la cirrosi creano ipossia, rigidità anomala, segnalazione infiammatoria e ripetuta perdita e rigenerazione cellulare; pertanto, rimangono gli stati clinici più chiari per il monitoraggio del carcinoma epatocellulare2,6. "Oltre la fibrosi" in questa revisione non significa "senza fibrosi". Indica l'aggiunta di modificatori supportati da evidenze allo stadio di fibrosi.
Il carcinoma epatocellulare (HCC) associato a MASLD non cirrotico dimostra che la trasformazione maligna non richiede necessariamente la cirrosi. Tuttavia, le proporzioni dei casi non devono essere interpretate come resa dello screening. Le revisioni sistematiche riportano che la malattia non cirrotica rappresenta una quota significativa dei casi di HCC correlati a MASLD, mentre l'incidenza nei pazienti con MASLD non cirrotico in popolazione generale rimane generalmente al di sotto delle soglie di convenienza economica accettate per la sorveglianza3,9,10.
La fibrosi è quindi un forte amplificatore del rischio, ma non un modello completamente causale. Lo stress metabolico può danneggiare il DNA, la resistenza all'insulina può mantenere i segnali di crescita, la disbiosi può aggiungere un input infiammatorio portale e un tessuto ricco di lipidi può indebolire la sorveglianza immunitaria. Questi processi possono sovrapporsi alla fase iniziale della fibrogenesi, ma il loro valore clinico aggiuntivo deve essere dimostrato dopo aver tenuto conto della fibrosi e dei rischi demografici già stabiliti.
Scala epidemiologica e confini della sorveglianza
Le stime pubblicate variano in base al denominatore, all'accertamento dei casi, al contesto di riferimento e alla geografia. Le stime ottenute da meta-analisi indicano che circa un quarto fino a un terzo dei casi di carcinoma epatocellulare (HCC) associato alla MASLD potrebbe non presentare cirrosi, con alcuni coorti che riportano frazioni più elevate3,9. Questa proporzione descrive la composizione dei casi di HCC; non descrive la probabilità che un individuo con MASLD non cirrotica sviluppi un HCC.
I dati istologici migliori mostrano un gradiente monotono che comprende steatosi semplice, MASH non fibrotica, fibrosi non cirrotica e cirrosi, ma al momento non sono disponibili stime consolidate di incidenza raggruppata per ciascuna delle singole fasi F0, F1, F2 ed F34. Anche coorti contemporanee mostrano che valori longitudinalmente elevati dell'indice di fibrosi-4 (FIB-4) identificano gruppi a rischio più elevato non cirrotici, sebbene i tassi assoluti rimangano bassi11. Riportiamo pertanto le stratificazioni disponibili, piuttosto che dedurre tassi specifici per stadio non supportati da evidenze.
L'età avanzata, il sesso maschile, il diabete di tipo 2, l'obesità e il danno biochimico persistente aumentano il rischio di carcinoma epatocellulare, e il diabete può amplificare il gradiente associato alla fibrosi4,5. L'aggregazione familiare e la predisposizione genetica aggiungono ulteriore eterogeneità12. Questi fattori modificanti sono clinicamente rilevanti, ma il loro contributo assoluto dipende dal grado di fibrosi di base, dall'ascendenza, dalla geografia, dalla mortalità concorrente e dall'accertamento della MASLD.
Le linee guida differiscono quindi marginalmente piuttosto che nei fondamenti. La cirrosi richiede un monitoraggio semestrale; l'American Association for the Study of Liver Diseases (AASLD) sconsiglia il monitoraggio di routine nella MASLD non cirrotica, l'European Association for the Study of the Liver (EASL) permette una valutazione individualizzata nello stadio F3, e una precedente revisione di esperti dell'American Gastroenterological Association ha ammesso la possibilità di valutare il caso in cui due test non invasivi suggeriscano concordemente una fibrosi avanzata2,6,13. Queste posizioni sostengono una valutazione caso per caso nella fibrosi avanzata, piuttosto che uno screening generalizzato delle malattie F0–F2.
Gerarchia delle evidenze e struttura organizzativa
Utilizziamo il termine «longitudinale umano» per indicare evidenze che precedono lo sviluppo del carcinoma epatocellulare (HCC), «trasversale umano» per campioni di sangue o tessuto misurati al momento della diagnosi o successivamente, «animale» per modelli meccanicistici in vivo e «in vitro» per cellule isolate o organoidi. Un’associazione umana non implica automaticamente una relazione causale, e un percorso causale dimostrato sperimentalmente non è automaticamente un biomarcatore clinicamente utile né un bersaglio terapeutico valido.
Il framework distingue quattro domande. Prima, un percorso può ragionevolmente indurre la carcinogenesi? Seconda, modifica il rischio futuro oltre alla fibrosi e alle variabili cliniche di routine? Terza, un test predice il futuro carcinoma epatocellulare (HCC) o rileva un tumore precoce già presente? Quarta, un intervento migliora la citologia della MASH, riduce l'incidenza osservata di HCC o previene direttamente l'HCC in uno studio randomizzato? Mantenere distinte queste domande riduce la sopravvalutazione che ha caratterizzato la versione precedente. Un framework basato su valutazione delle evidenze, che integra questi percorsi meccanicistici, misure di rischio e applicazioni cliniche, è riassunto in Figura 1.
Eccesso di lipidi e danno metabolico
Stress del reticolo endoplasmatico dopo il danno epatocitario
Quando l'apporto di nutrienti rimane elevato, gli epatociti accumulano acidi grassi liberi, colesterolo, ceramidi, diacilgliceroli e prodotti della perossidazione lipidica. Gli acidi grassi saturi e le specie lipidiche reattive attivano i componenti PERK, IRE1 e ATF6 della risposta all'accumulo di proteine mal ripiegate. Un segnale persistente altera l'omeostasi proteica, la regolazione del calcio e la funzione mitocondriale e può favorire infiammazione, apoptosi o programmi di sopravvivenza tolleranti allo stress. Questo percorso è supportato principalmente da modelli cellulari e animali; le evidenze dirette longitudinali che associano marcatori di stress del reticolo endoplasmatico all'HCC da MASLD umano sono limitate7,14.
Lo stress del RE può attivare la trascrizione infiammatoria, aumentare la pressione ossidativa e intensificare i cicli di perdita e sostituzione degli epatociti. In un fegato ricco di citochine, mediatori lipidici e segnali di crescita correlati all'insulina, la rigenerazione ripetuta può fornire opportunità di selezione per cloni alterati. Gli studi sull'uomo mostrano in larga misura firme tissutali compatibili piuttosto che una prova temporale causale.
Danni ossidativi al DNA e instabilità del genoma
L'ossidazione mitocondriale degli acidi grassi è inizialmente adattativa, ma un eccesso prolungato di substrato può aumentare la perdita di elettroni e la produzione di specie reattive dell'ossigeno. Insieme ai prodotti della perossidazione lipidica, lo stress ossidativo danneggia il DNA, le proteine e le membrane e può favorire mutagenesi e instabilità genomica. Modelli sperimentali confermano questa sequenza; i dati umani sono principalmente associativi e potrebbero riflettere la gravità della malattia piuttosto che una causa indipendente14,15.
Gli epatociti danneggiati rilasciano anche pattern molecolari associati al danno che attivano le cellule di Kupffer e le cellule stellate e reclutano popolazioni immunitarie. Il circuito risultante aggiunge citochine e stress ossidativo, promuovendo al contempo una proliferazione compensatoria. Questo rappresenta un percorso biologicamente plausibile per la carcinogenesi prima della cirrosi, ma non dimostra che il rischio umano indipendente dalla fibrosi sia sufficientemente elevato da giustificare un monitoraggio.
Inflammasomi e infiammazione cronica di basso grado
Il danno da lipotossicità, il danno mitocondriale e i prodotti di origine intestinale attivano vie immunitarie innate, inclusa la via di segnalazione dell'inflammasoma della famiglia di recettori simili a NOD contenente il dominio pirina 3 (NLRP3). L'attivazione della caspasi-1 e il rilascio dell'interleuchina-1β possono aggravare il danno epatocitario, il reclutamento infiammatorio e il rimodellamento del tessuto. Questi eventi a valle sono ben documentati da evidenze sperimentali, mentre gli studi umani su MASLD-HCC sono per lo più trasversali16,17.
L'infiammazione precoce può rimuovere le cellule danneggiate, ma un'infiammazione persistente arricchisce il fegato di citochine, chemochine, specie reattive dell'ossigeno, fattori di crescita e segnali di rimodellamento della matrice. In queste condizioni, le cellule clonali che tollerano lo stress ossidativo e resistono all'apoptosi possono acquisire un vantaggio selettivo.
Segnalazione lipotossica con cellule stellate epatiche
Gli epatociti lipotossici comunicano con le cellule stellate epatiche attraverso mediatori solubili, vescicole extracellulari, metaboliti lipidici e segnali di pericolo. Le cellule stellate depositano la matrice extracellulare, modificando la rigidità, l'architettura sinusoidale e i gradienti di ossigeno e nutrienti. Questo percorso collega direttamente il danno metabolico alla fibrosi e spiega perché la fibrosi rimane un marcatore integrativo dello stress cancerogeno cumulativo8.
Questo scambio inizia prima che sia visibile una fibrosi avanzata. La rimodellazione precoce della matrice potrebbe già alterare i siti in cui gli epatociti danneggiati sopravvivono, pertanto la fibrogenesi e il danno metabolico non fibrotico sono processi sovrapposti piuttosto che mutuamente esclusivi.
Resistenza all'insulina e segnali di crescita
Iperinsulinemia con segnalazione IGF
La resistenza all'insulina e il diabete di tipo 2 sono modificatori del rischio umano costanti per il MASLD-HCC18. L'iperinsulinemia compensatoria può aumentare la bioattività del fattore di crescita simile all'insulina (IGF) e attivare i recettori per l'insulina o per l'IGF, innescando le vie di segnalazione fosfoinositide 3-chinasi–proteina chinasi B (PI3K-AKT) e Rat sarcoma-chinasi regolata da segnale extracellulare (RAS-ERK), che favoriscono sopravvivenza, proliferazione, angiogenesi e resistenza all'apoptosi. L'associazione epidemiologica è umana; la specifica catena causale a valle si basa in larga misura su tessuti tumorali e modelli sperimentali19.
La resistenza insulinica epatica è selettiva: l'insulina può non riuscire a sopprimere la gluconeogenesi mentre le risposte lipogeniche e mitogeniche persistono. Il fegato può quindi rimanere esposto contemporaneamente all'accumulo di grassi e ai segnali di crescita. L'iperinsulinemia dovrebbe essere considerata sia un marcatore della disfunzione metabolica sistemica sia un possibile input oncogenico, piuttosto che un biomarcatore validato di carcinoma epatocellulare autonomo.
Input di IRS-1, PI3K, AKT e mTOR
Una fosforilazione anomala dei substrati del recettore per l'insulina può indebolire l'azione metabolica dell'insulina preservando al contempo il segnale mitogeno attraverso PI3K, AKT ed ERK. Questi percorsi regolano l'utilizzo del glucosio, la sintesi dei lipidi, la sopravvivenza e la proliferazione20,21. Nei tumori umani si osserva comunemente l'attivazione di questi percorsi, ma le evidenze che tale attivazione possa predire in modo indipendente il carcinoma epatocellulare nell'epatopatia grassa metabolica non cirrotica rimangono limitate.
mTOR integra i segnali provenienti dai fattori di crescita, la disponibilità di amminoacidi e lo stato energetico cellulare. Un'attività eccessiva di mTORC1 aumenta la sintesi proteica, la lipogenesi e la sopravvivenza cellulare. I condensati di IRTKS localizzati nei lisosomi sono stati sperimentalmente associati all'attivazione di mTORC1, alla MASLD e al carcinoma epatocellulare (HCC), inserendo il riconoscimento dei nutrienti all'interno di questa via; l'applicabilità terapeutica rimane a livello preclinico22.
AKR1B1 nella riprogrammazione metabolica legata al glucosio
L'elevato livello di glucosio, l'eccesso di lipidi e la resistenza all'insulina favoriscono programmi glicolitici e lipogenici che sostengono la crescita e l'equilibrio redox. AKR1B1 è stato associato al rimodellamento metabolico indotto dall'iperglicemia nel carcinoma epatocellulare associato a MASLD attraverso analisi di materiale umano, sistemi cellulari e modelli murini23. Queste evidenze a più livelli rendono AKR1B1 un bersaglio plausibile, ma non sono disponibili dati clinici sulla chemioprevenzione.
Il percorso metabolico è clinicamente rilevante perché il diabete di tipo 2 aumenta il rischio di carcinoma epatocellulare, tuttavia l'enzima non dovrebbe essere considerato un predittore validato. La traduzione richiede specificità farmacologica, dati sulla sicurezza ed evidenze prospettiche che l'inibizione del percorso modifichi l'incidenza del cancro.
Segnalazione AGE-RAGE nel danno epatico diabetico
L'iperglicemia promuove la glicazione non enzimatica di proteine e lipidi. I prodotti finali della glicazione avanzata e il loro recettore (AGE-RAGE) possono attivare segnali infiammatori e ossidativi legati a NF-κB. Il percorso è meccanicamente plausibile, ma le evidenze umane specifiche per MASLD-HCC sono scarse; pertanto, dovrebbe essere classificato come un fattore candidato piuttosto che come un bersaglio terapeutico validato.
Nel fegato iperglicemico, i segnali dell'insulina e dell'IGF convergono con lo stress ossidativo, l'infiammazione e la riorganizzazione metabolica. Questa convergenza potrebbe spiegare in parte perché il diabete modifica il rischio di carcinoma epatocellulare una volta considerata la fibrosi, illustrando al contempo il motivo per cui un singolo biomarcatore basato su un'unica via risulta improbabile essere sufficiente.
Segnali portali di origine intestinale
Perdita della barriera con attivazione immunitaria epatica
Il fegato campiona continuamente il sangue portale. Nella MASLD, difetti della barriera possono consentire ai prodotti batterici e ai metaboliti microbici di raggiungere le cellule di Kupffer, le cellule stellate, le cellule endoteliali e gli epatociti. Studi sull'interazione tra microbioma umano e metaboliti mostrano associazioni, mentre studi di trasferimento e perturbazione in modelli animali forniscono un sostegno causale più solido; farmaci, dieta, geografia e metodi di sequenziamento rimangono importanti fattori confondenti16,17.
La disfunzione della barriera può seguire la rottura delle giunzioni strette, alterazioni del muco, stress dietetico, squilibrio degli acidi biliari e disbiosi. Quando i prodotti microbici raggiungono un fegato danneggiato dai lipidi, possono mantenere l'attivazione dell'immunità innata e favorire MASH, fibrogenesi e rimodellamento permissivo per i tumori.
Rilevamento di endotossine da parte di TLR4
Il lipopolisaccaride (LPS), un componente della membrana dei batteri Gram-negativi, attiva il recettore simile al Toll 4 (TLR4) sulle cellule di Kupffer e altre cellule epatiche. Un segnale persistente LPS-TLR4 induce citochine e chemochine, recluta cellule infiammatorie, danneggia gli epatociti e attiva le cellule stellate. La catena a valle è stata chiarita in sistemi sperimentali; le misurazioni del LPS circolante negli esseri umani risultano variabili16.
Un segnale persistente LPS-TLR4 potrebbe favorire il carcinoma epatocellulare (HCC) mantenendo l'infiammazione, i segnali di sopravvivenza e la proliferazione rigenerativa. Poiché questa via può essere attiva prima della cirrosi, è meccanicamente compatibile con l'HCC non cirrotico, ma ad oggi nessun intervento mirato alla microbiota ha dimostrato una prevenzione randomizzata dell'HCC.
FXR e TGR5 nella segnalazione mediata dagli acidi biliari
I microrganismi intestinali convertono gli acidi biliari primari in acidi biliari secondari, e una disbiosi può alterare la segnalazione attraverso il recettore X farnesoide (FXR) e il recettore 5 accoppiato a proteina G Takeda (TGR5). Questi recettori regolano il metabolismo dei lipidi e del glucosio, l'infiammazione e le risposte immunitarie. Studi sull'uomo mostrano profili alterati di acidi biliari, mentre gli effetti meccanicistici sulla carcinogenesi sono supportati principalmente da modelli animali e cellulari17.
Gli acidi biliari secondari possono influenzare la senescenza, le risposte al danno del DNA e l'infiammazione. Ripristinare l'equilibrio degli acidi biliari è biologicamente interessante, ma le evidenze cliniche non supportano ancora un marcatore degli acidi biliari o una terapia mirata ai recettori per la prevenzione del carcinoma epatocellulare nella steatosi epatica associata al metabolismo alterato.
Metaboliti microbici delle fibre e equilibrio immunitario
I batteri intestinali convertono le fibre alimentari in acetato, propionato e butirrato. Questi acidi grassi a catena corta sostengono l'integrità della barriera epiteliale e regolano il tono immunitario. Un'abbondanza o distribuzione alterata è stata riportata nella MASLD, ma la direzionalità e la rilevanza causale rispetto al carcinoma epatocellulare umano rimangono incerte17.
Approcci dietetici, prebiotici, probiotici e altri mirati alla microbiota potrebbero essere testati per valutarne gli effetti sulla funzione di barriera, sull'esposizione all'endotossina e sull'infiammazione. Tali approcci rimangono sperimentali per la prevenzione del carcinoma epatocellulare (HCC) e non devono essere presentati come terapie preventive consolidate.
Rimodellamento immunitario nel fegato grasso
Cellule di Kupffer: dal danno alla soppressione
Le cellule di Kupffer rilevano il danno agli epatociti, i prodotti microbici, i metaboliti lipidici e le citochine. Il MASLD precoce può indurre programmi infiammatori, mentre la progressione recluta macrofagi e porta a stati eterogenei, sia soppressivi sia promotori di tumori. I tessuti umani supportano questa eterogeneità, ma i ruoli causali specifici per linea cellulare sono definiti principalmente in modelli sperimentali24.
I macrofagi infiammatori esercitano una pressione ossidativa e rigenerativa; successivamente, gli stati soppressivi possono inibire le cellule T antitumorali. La plasticità dei macrofagi rappresenta quindi un collegamento plausibile tra danno metabolico e fuga immunitaria, anche se un'inibizione ampia dei macrofagi potrebbe compromettere anche la difesa dell'ospite e i processi di riparazione.
Perdita delle cellule MAIT nel fegato ricco di lipidi
Le cellule T associate alla mucosa (MAIT) contribuiscono alla difesa microbica epatica e al controllo dei tumori. Studi traslazionali collegano la perossidazione lipidica indotta dagli acidi grassi polinsaturi all'esaurimento metabolico e alla ferroptosi delle cellule MAIT, evidenze supportate da campioni umani e da esperimenti meccanicistici15. Se il mantenimento delle cellule MAIT prevenga il carcinoma epatocellulare umano rimane sconosciuto.
Questo percorso collega la composizione lipidica al fallimento immunitario e fornisce una spiegazione verificabile della permissività tumorale prima della fibrosi avanzata. Rimane un bersaglio candidato per la prevenzione immunologica, piuttosto che un intervento clinicamente pronto all'uso.
Ferroptosi delle cellule dendritiche associata a Tim-3
Le cellule dendritiche presentano antigeni tumorali e attivano risposte dei linfociti T citotossici. Tessuti umani di carcinoma epatocellulare, sistemi cellulari e modelli murini legati alla steatoepatite associano la proteina Tim-3 (immunoglobulina e dominio mucina contenente-3) alla ferroptosi delle cellule dendritiche, alla ridotta presentazione dell'antigene e all'immunità compromessa dei linfociti T CD8+25. Il blocco di Tim-3 è pertanto supportato da dati preclinici, ma non è ancora una strategia di prevenzione consolidata.
Questo percorso potrebbe influenzare anche la risposta all'immunoterapia poiché il fegato grasso presenta difetti immunitari distinti. La traduzione richiederà prove che il ripristino della vitalità delle cellule dendritiche migliori gli esiti clinici senza aggravare l'infiammazione epatica.
Cellule T regolatorie e inibizione delle cellule T CD8+
Le cellule T regolatorie preservano la tolleranza ma possono sopprimere l'immunità antitumorale. Studi su tessuti umani e modelli sperimentali indicano che l'espansione del carcinoma epatocellulare associato a MASH e MASLD può inibire le cellule T citotossiche CD8+ attraverso meccanismi mediati da citochine e meccanismi dipendenti dal contatto26. Queste evidenze supportano una plausibilità biologica, ma non identificano un marcatore circolante di rischio validato.
L'equilibrio terapeutico è difficile da raggiungere: un'esaurimento indiscriminato potrebbe aggravare il danno epatico, mentre una soppressione eccessiva potrebbe indebolire il controllo tumorale. Ogni intervento richiederebbe una selezione dei pazienti guidata da biomarcatori.
Cellule mieloidi soppressive e risposta all'immunoterapia
Le cellule mieloidi derivanti da precursori soppressori inibiscono l'attivazione dei linfociti T, producono specie reattive dell'ossigeno, alterano il metabolismo degli aminoacidi e favoriscono la progressione tumorale. Queste cellule si accumulano nel fegato grasso e infiammato e interagiscono con macrofagi, linfociti T regolatori e cellule tumorali. Le evidenze relative al carcinoma epatocellulare associato alla MASLD sono principalmente basate su dati tissutali e sperimentali27.
Una nicchia mieloide soppressiva può contribuire a risposte disomogenee all'immunoterapia. L'ostacolo al reclutamento o alla funzione appare sperimentalmente interessante, ma il rischio di peggiorare l'infiammazione epatica e l'assenza di studi preventivi mantengono bassa la prontezza terapeutica. I meccanismi proposti, le evidenze a sostegno, il grado di validazione nell'uomo e lo stato di prontezza terapeutica sono riassunti nella Tabella 1.
| Meccanismo candidato | Evidenza principale | Validazione nell'uomo | Interpretazione | Prontezza terapeutica |
| Lipotossicità, stress del reticolo endoplasmatico, danno ossidativo al DNA | Modelli cellulari e animali; firme tissutali umane | Validazione trasversale; validazione longitudinale limitata | Driver plausibile che si sovrappone alla fibrogenesi | Preclinica |
| Segnalazione insulinica/IGF-PI3K-AKT-mTOR | Epidemiologia metabolica umana più biologia tumorale e sperimentale | Il diabete è validato come modificatore di rischio; l'attività della via non è un predittore autonomo | Modificatore di rischio e driver plausibile | Trattamento cardiometabolico consolidato; prevenzione del carcinoma epatocellulare non dimostrata |
| AKR1B1 e riprogrammazione iperglicemica | Campioni umani, sistemi cellulari e modelli murini | Evidenze translazionali iniziali | Driver plausibile associato al diabete | Preclinica |
| Insufficienza della barriera intestinale e LPS-TLR4 | Associazioni nel microbioma/metaboliti umani; studi sperimentali sugli animali | Confusa da dieta, farmaci, geografia e metodi | Input infiammatorio portale plausibile | Nessun intervento validato per la prevenzione del carcinoma epatocellulare |
| Acidi biliari, FXR/TGR5 e metaboliti microbici | Profilazione umana più modelli animali/cellulari | Di tipo associativo ed eterogenea | Modificatore candidato; causalità incerta | In fase di studio |
| Rimodellamento dei macrofagi | Tessuti umani e modelli animali | Confermata eterogeneità fenotipica; valore predittivo non chiaro | Ruoli infiammatori e soppressivi variabili a seconda dello stadio | Preclinica; preoccupazione per la sicurezza |
| Ferroptosi delle cellule MAIT e delle cellule dendritiche | Campioni umani con studi meccanicistici su cellule e topi | Translazionale ma non prospettica | Collega lo stress lipidico all'evasione immunitaria | Preclinica |
| Cellule T regolatorie e cellule mieloidi soppressive | Tessuti umani e modelli sperimentali | Nessuna soglia decisionale circolante validata | Rimodellamento immunitario permissivo per il tumore | Preclinica; tossicità dipendente dal contesto |
Tabella 1: Meccanismi candidati, livello di evidenza, validazione nell'uomo e prontezza terapeutica. Abbreviazioni: AKR1B1, aldo-cheto reduttasi famiglia 1 membro B1; AKT, chinasi della proteina B; ER, reticolo endoplasmatico; FXR, recettore X farnesoide; HCC, carcinoma epatocellulare; IGF, fattore di crescita simile all'insulina; LPS, lipopolisaccaride; MAIT, T linfociti invariati associati alla mucosa; mTOR, bersaglio meccanicistico della rapamicina; PI3K, fosfoinositide 3-chinasi; TGR5, recettore accoppiato a proteina G Takeda 5; TLR4, recettore di tipo Toll 4.
Previsione del rischio, rilevamento precoce e prevenzione
Misure di rischio cliniche consolidate e incentrate sulla fibrosi
La valutazione del rischio dovrebbe iniziare dallo stadio di fibrosi e da fattori clinici comunemente disponibili. L'FIB-4 è economico e ampiamente utilizzato per classificare il rischio di fibrosi; valori elevati ripetuti possono inoltre identificare un gruppo con una maggiore incidenza futura di carcinoma epatocellulare11. Il test di fibrosi epatica migliorato (ELF), l'elastografia transitoria controllata da vibrazione e l'elastografia con risonanza magnetica affinano la valutazione della fibrosi avanzata, ma misurano principalmente il danno epatico cumulativo piuttosto che un percorso specifico per il tumore2.
Età, sesso, diabete di tipo 2, obesità, enzimi epatici, conta piastrinica e anamnesi familiare possono essere associati alla fibrosi. Il punteggio aMAP (age-male-ALBI-platelets) è stato ampiamente convalidato in termini di rischio di carcinoma epatocellulare in diverse epatopatie croniche, ma ha incluso un numero relativamente ridotto di pazienti con malattia non virale.28. Un modello coreano di NAFLD non cirrotica basato su età, sesso, diabete, obesità e alanina aminotransferasi γ-la transferasi del glutammato ha mostrato una buona prestazione interna ed esterna, ma la trasportabilità geografica e le soglie di sorveglianza economicamente sostenibili richiedono ulteriori validazioni29.
Approcci genetici e multi-omici per il rischio futuro
Varianti nel gene della fosfolipasi simile alla patatina 3 (PNPLA3), nel membro della superfamiglia 6 transmembrana (TM6SF2), nel regolatore della glucocinasi (GCKR) e nel gene contenente il dominio O-aciltransferasi legato alla membrana (MBOAT7) aumentano il rischio epatico di accumulo di grasso o di malattia, mentre le varianti di HSD17B13 possono avere un effetto protettivo. Un punteggio poligenico che combina questi loci è risultato associato al carcinoma epatocellulare (HCC) in coorti con fegato grasso, inclusi alcuni pazienti senza fibrosi grave, ma la sensibilità era limitata e rimane necessaria una calibrazione specifica per l'origine ancestrale30. La genetica può affinare la suscettibilità nel corso della vita; tuttavia, non rileva la presenza di un tumore già esistente.
Le firme proteomiche, trascrittomique, metabolomiche, lipidomiche e del microbioma sono aree di ricerca attive. Un pannello prognostico del secretoma epatico ha dimostrato una stratificazione del rischio a lungo termine nella fibrosi avanzata, ma l'eterogeneità eziologica e la limitata validazione specifica per la MASLD ne limitano l'uso immediato31. Il fattore di crescita e differenziazione 15, la proteina angiopoietina-simile 8, i rapporti tra apolipoproteine, i profili di acidi biliari e le firme microbiche devono essere presentati come esplorativi, poiché il loro valore aggiuntivo rispetto alla fibrosi e alle variabili cliniche non è stato ancora stabilito32,33,34.
La rilevazione precoce del carcinoma epatocellulare è un compito diverso
I biomarcatori per il rischio futuro stimano chi potrebbe sviluppare un carcinoma epatocellulare nel corso degli anni; i test per la diagnosi precoce mirano a individuare un tumore già presente, generalmente asintomatico. Nei pazienti che soddisfano già i criteri di sorveglianza, l'ecografia più α-fetoproteina rimane l'approccio standard6L'obesità può ridurre la visualizzazione ecografica, e potrebbe essere necessaria un'imaging alternativa quando la visualizzazione è inadeguata.
GALAD combina sesso, età, αalfa-fetoproteina, αfetoproteina-L3 e des-γ-carbossi protrombina e ha dimostrato prestazioni nella rilevazione precoce in coorti di pazienti con NASH35GALAD, gli algoritmi di screening per il rilevamento precoce del carcinoma epatocellulare (HCC) e i pannelli di DNA circolante libero da cellule rimangono strumenti per il rilevamento precoce in fase di validazione; non devono essere confusi con punteggi di rischio a lungo termine né utilizzati per giustificare il monitoraggio in una popolazione con un'incidenza di base troppo bassa.
Requisiti di validazione per modelli stratificati
Un modello utile dovrebbe dimostrare calibrazione e capacità discriminante in base a sesso, età, diabete, obesità, origine ancestrale e geografia; fornire un valore aggiunto rispetto alla sola fibrosi; definire una soglia decisionale associata a un beneficio nella sorveglianza; e sottoporsi a validazione esterna prospettica. I modelli sviluppati su campioni caso-controllo sono soggetti a bias di spettro, mentre i segnali derivanti dal microbioma e dalle multi-omiche richiedono preanalitiche standardizzate e piattaforme analitiche uniformi.
L'opportunità clinica immediata è quindi un approccio conservativo stratificato: utilizzare prima la fibrosi e le variabili cliniche consolidate, riservare i marcatori sperimentali alla ricerca e distinguere in ogni fase un punteggio di rischio futuro da un saggio di rilevamento precoce. I principali marcatori di rischio e modelli, i loro utilizzi previsti, lo stato di validazione e le limitazioni principali sono riassunti nella Tabella 2.
| Marcatore o modello | Utilizzo previsto | Stato di validazione | Principale limitazione |
| Stadio istologico di fibrosi | Rischio futuro di carcinoma epatocellulare (HCC) | Fondamento con migliore validazione | Richiede biopsia; variabilità del campionamento |
| FIB-4 e FIB-4 longitudinale | Triage della fibrosi e arricchimento del rischio futuro | Validato ampiamente per la fibrosi; segnalato gradiente di rischio per HCC | Dipendenza dall'età; basso valore predittivo positivo |
| ELF, VCTE, MRE | Valutazione della fibrosi avanzata e arricchimento del rischio futuro | Validato per la stadiazione della fibrosi e gli esiti | Non specifico per tumore; accessibilità e valori soglia variabili |
| Età, sesso, diabete di tipo 2, obesità, test epatici | Modificatori clinici del rischio futuro | Evidenze coerenti da coorti | Il rischio assoluto rimane dipendente dalla fibrosi |
| aMAP | Rischio futuro di HCC | Validazione ampia su più eziologie | Rappresentazione limitata specifica per MASLD |
| Modello clinico per HCC da NAFLD non cirrotica | Rischio futuro di HCC | Sviluppo a livello nazionale in Corea e validazione ospedaliera | Necessita validazione prospettica internazionale |
| PRS per PNPLA3/TM6SF2/GCKR/MBOAT7/HSD17B13 | Suscettibilità ereditaria al rischio futuro | Cohorti retrospettive | Calibrazione per origine ancestrale e sensibilità limitata |
| PLSec e altri pannelli proteomici/multi-omici | Rischio futuro di HCC | Validazione iniziale su coorti | Standardizzazione del saggio; dati limitati specifici per MASLD |
| Profilo di GDF15, ANGPTL8, ApoB/A1, lipidi/acidi biliari/microbioma | Arricchimento esplorativo del rischio futuro | Prevalentemente studi trasversali o su piccole coorti | Valore aggiuntivo e soglie non dimostrati |
| Ecografia più AFP | Rilevamento precoce di HCC | Standard raccomandato dalle linee guida nei pazienti idonei alla sorveglianza | Visualizzazione ridotta in caso di obesità |
| GALAD e altri pannelli ematici | Rilevamento precoce di HCC | Dati promettenti da studi caso-controllo e coorti | Non sostituisce la strategia di sorveglianza validata |
Tabella 2: Marcatori e modelli di rischio in base all'uso previsto, allo stato di validazione e alle limitazioni. Abbreviazioni: AFP, alfa-fetoproteina; ANGPTL8, proteina simile all'angiopoietina 8; ApoB/A1, rapporto tra apolipoproteina B e apolipoproteina A1; aMAP, età-uomo-ALBI-piastrine; ELF, fibrosi epatica migliorata; FIB-4, indice di fibrosi-4; GALAD, sesso, età, AFP-L3, AFP e des-gamma-carbossi prothrombina; GDF15, fattore di crescita e differenziazione 15; HCC, carcinoma epatocellulare; MASLD, malattia epatica steatotica associata a disfunzione metabolica; MRE, elastografia con risonanza magnetica; NAFLD, steatosi epatica non alcolica; PLSec, firma prognostica del secretoma epatico; PRS, punteggio poligenico di rischio; T2D, diabete di tipo 2; VCTE, elastografia transitoria controllata da vibrazione; GCKR, regolatore della glucocinasi; HSD17B13, idrossisteroide 17-beta deidrogenasi 13; MBOAT7, dominio contenente O-aciltransferasi legato alla membrana 7; PNPLA3, dominio contenente fosfolipasi simile alla patatina 3; TM6SF2, membro della superfamiglia transmembrana 6.
Prevenzione della MASLD con rischio oncologico elevato
Stile di vita e riduzione del peso
Qualità della dieta, attività fisica, riduzione sostenuta del peso, moderazione nell'assunzione di alcol e gestione ottimale di diabete, dislipidemia e ipertensione rimangono il trattamento di prima linea per la MASLD2. Questi interventi migliorano il peso, la sensibilità all'insulina, la steatosi e gli esiti cardiometabolici e potrebbero rallentare la fibrosi. Non sono disponibili evidenze dirette provenienti da studi randomizzati sulla prevenzione del carcinoma epatocellulare.
La chirurgia bariatrica metabolica può indurre una significativa perdita di peso e miglioramenti nella MASH. In coorti osservazionali di pazienti con MASH fibrotica, l'intervento chirurgico è stato associato a un minor numero di esiti epatici avversi maggiori, ma gli eventi di carcinoma epatocellulare sono rari e la prevenzione del cancro non può essere distinta dagli altri componenti dell'esito composito36.
Terapie mirate alla MASH e basate sugli incretini
La MASH è una fase infiammatoria clinicamente rilevante all'interno della MASLD, in particolare quando è presente una fibrosi di grado F2–F3. Studi randomizzati di fase 3 hanno dimostrato che il resmetirom, un agonista del recettore per l'ormone tiroideo-β, e il semaglutide, un agonista del recettore del peptide-1 simile al glucagone, migliorano endpoint istologici prestabiliti nella MASH non cirrotica con fibrosi F2–F337,38. Questi risultati sostengono un trattamento modificante la malattia in pazienti con indicazioni appropriate, ma nessuno dei due studi ha dimostrato una prevenzione del carcinoma epatocellulare (HCC).
Il tirzepatide ha migliorato la risoluzione della MASH e gli endpoint secondari legati alla fibrosi in un trial randomizzato di fase 239. L'uso di inibitori del cotrasportatore sodio-glucosio di tipo 2 è stato associato a una minore incidenza di carcinoma epatocellulare in una vasta coorte retrospettiva di pazienti con MASLD e diabete di tipo 2, anche se potrebbe persistere un possibile confondimento residuo40. L'efficacia istologica, il beneficio metabolico e l'associazione osservazionale con il carcinoma epatocellulare dovrebbero pertanto essere riportati come livelli distinti di evidenza.
Target sperimentali per la chemioprevenzione
La riduzione della perossidazione lipidica, il mantenimento della funzione delle cellule MAIT o delle cellule dendritiche, l'inibizione di AKR1B1 o la modulazione di mTORC1 sono approcci proposti derivati da studi meccanicistici15,22,23,25. Nessuno di questi è attualmente pronto per essere utilizzato nella chemioprevenzione routinaria del carcinoma epatocellulare. Un'interferenza ampia con vie metaboliche o immunitarie potrebbe compromettere la difesa dell'ospite o la riparazione epatica, e studi preventivi richiederebbero un arruolamento mirato a soggetti ad alto rischio e un follow-up prolungato.
Attualmente, nessun agente farmacologico dovrebbe essere prescritto esclusivamente per prevenire il carcinoma epatocellulare correlato alla MASLD al di fuori di un'indicazione basata su evidenze o di una sperimentazione clinica. La ricerca sulla chemioprevenzione dovrebbe definire la popolazione target, i rischi competitivi, la tolleranza alla tossicità e l'endpoint specifico per il cancro41.
Sorveglianza adeguata al rischio
La cirrosi rimane la soglia standard per la sorveglianza. Nei casi di malattia F3, una valutazione individualizzata può prendere in considerazione età, sesso, diabete, obesità, anamnesi familiare, concordanza dei test non invasivi e sospetto di fibrosi sottostimata. Per la MASLD F0–F2, le attuali evidenze non supportano una sorveglianza di routine, anche in presenza di fattori di rischio meccanicistici.2,6.
Studi prospettici dovrebbero verificare se modelli stratificati identificano un sottogruppo in cui l'incidenza annuale di carcinoma epatocellulare e il beneficio della sorveglianza superano le soglie accettate. Tali studi dovrebbero riportare calibrazione, rapporto costo-efficacia, danni derivanti da test falsamente positivi e prestazioni in diversi gruppi geografici e demografici.
Conclusioni
La fibrosi rimane la base validata del rischio di carcinoma epatocellulare associato a MASLD. I tumori non cirrotici mostrano che la fibrosi non è un passaggio finale necessario in ogni caso, ma la bassa incidenza assoluta nei pazienti con MASLD non cirrotico e non selezionato limita la plausibilità meccanicistica di una raccomandazione di sorveglianza generalizzata.
L'insulto lipotossico e ossidativo, il segnale insulinico e dell'IGF, l'infiammazione di origine intestinale e il rimodellamento immunitario sono fattori plausibili, ognuno con livelli diversi di evidenza. L'evidenza longitudinale umana è più solida per quanto riguarda la fibrosi e i modificatori metabolici clinici; molte vie molecolari restano supportate da studi su tessuti, modelli animali o esperimenti in vitro. I biomarcatori per il rischio futuro devono essere distinti dai test per la rilevazione precoce del tumore.
La pratica attuale dovrebbe adottare una valutazione stratificata centrata sulla fibrosi e un trattamento del MASH basato su evidenze, evitando al contempo affermazioni non provate riguardo alla prevenzione del carcinoma epatocellulare. Le priorità includono la validazione prospettica di modelli multivariabili di rischio, saggi multi-omici standardizzati e studi di prevenzione con endpoint specifici per il cancro in popolazioni chiaramente arricchite.
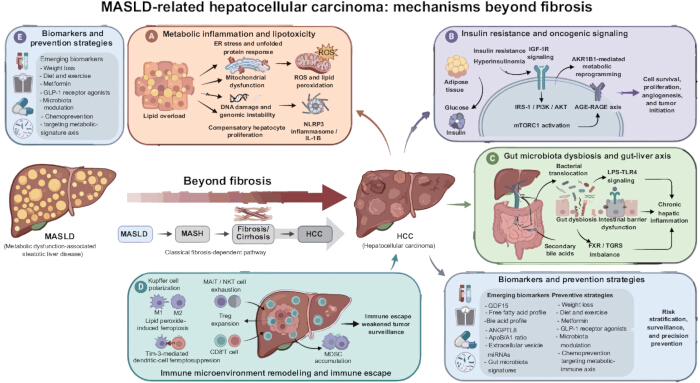
Figura 1: Quadro gerarchico basato su evidenze per il carcinoma epatocellulare (HCC) associato a MASLD al di là della fibrosi. Il percorso centrale mostra la progressione dalla malattia epatica grassa associata a disfunzione metabolica (MASLD) attraverso la steatoepatite associata a disfunzione metabolica (MASH), fibrosi/cirrosi e carcinoma epatocellulare (HCC), riconoscendo al contempo che l'HCC può svilupparsi anche in assenza di cirrosi. (A) L'infiammazione metabolica e la lipotossicità comprendono lo stress del reticolo endoplasmatico (ER), le specie reattive dell'ossigeno (ROS), i danni al DNA e il segnale dell'inflammasoma NLRP3. (B) La resistenza all'insulina e i segnali oncogenici includono il recettore del fattore di crescita simile all'insulina 1 (IGF-1R), il substrato del recettore dell'insulina 1 (IRS-1), la fosfoinositide 3-chinasi (PI3K), la proteina chinasi B (AKT), il complesso 1 del bersaglio meccanicistico della rapamicina (mTORC1), l'aldo-cheto reduttasi famiglia 1 membro B1 (AKR1B1), il prodotto finale della glicazione avanzata–recettore per i prodotti finali della glicazione avanzata (AGE-RAGE) e il riprogrammamento metabolico. (C) La disbiosi intestinale e l'asse intestino-fegato comprendono il segnale lipopolisaccaride (LPS)–recettore Toll-simile 4 (TLR4), il recettore X farnesoide (FXR) e il recettore accoppiato a proteina G Takeda 5 (TGR5). (D) Il rimodellamento immunitario include gli stati delle cellule di Kupffer, le cellule T invarianti associate alla mucosa (MAIT) e le cellule T natural killer (NKT), le cellule T regolatorie (Treg), le cellule T CD8+, la ferroptosi delle cellule dendritiche e le cellule soppressorie mieloidi (MDSCs). (E) La traduzione clinica distingue le misure di rischio futuro dai test di rilevamento precoce e dagli interventi modificanti la malattia; la prevenzione diretta dell'HCC rimane ancora non dimostrata per le attuali terapie metaboliche. Abbreviazioni: AGE, prodotti finali della glicazione avanzata; AKR1B1, aldo-cheto reduttasi famiglia 1 membro B1; AKT, proteina chinasi B; AFP, alfa-fetoproteina; CD8+, cluster di differenziazione 8-positivo; ELF, fibrosi epatica migliorata; ER, reticolo endoplasmatico; FIB-4, indice di fibrosi-4; FXR, recettore X farnesoide; GALAD, sesso, età, AFP-L3, AFP e des-gamma-carbossi proprotrombina; HCC, carcinoma epatocellulare; IGF-1R, recettore del fattore di crescita simile all'insulina 1; IRS-1, substrato del recettore dell'insulina 1; LPS, lipopolisaccaride; MAIT, cellula T invariante associata alla mucosa; MASLD, malattia epatica grassa associata a disfunzione metabolica; MASH, steatoepatite associata a disfunzione metabolica; MDSCs, cellule soppressorie mieloidi derivate da cellule mieloidi; MRE, elastografia con risonanza magnetica; mTORC1, complesso 1 del bersaglio meccanicistico della rapamicina; NKT, cellula T natural killer; NLRP3, famiglia di recettori simili a NOD contenente dominio pirina 3; PI3K, fosfoinositide 3-chinasi; PRS, punteggio di rischio poligenico; RAGE, recettore per i prodotti finali della glicazione avanzata; ROS, specie reattive dell'ossigeno; TGR5, recettore accoppiato a proteina G Takeda 5; TLR4, recettore Toll-simile 4; Treg, cellula T regolatoria; VCTE, elastografia transitoria a controllo di vibrazione. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Dichiarazioni
Gli autori dichiarano di non avere conflitti di interessi. Durante la revisione, gli autori hanno utilizzato Figurelabs (https://chat.figurelabs.ai/) per assistere nella creazione della Figura 1. Gli autori hanno verificato autonomamente le affermazioni scientifiche e le referenze e si assumono piena responsabilità per il contenuto finale.
Ringraziamenti
Nessun finanziamento è stato ricevuto per questo lavoro.
Riferimenti
- Rinella ME, et al. A multisociety Delphi consensus statement on new fatty liver disease nomenclature. Hepatology. 2023;78(6):1966-1986.
- European Association for the Study of the Liver (EASL), European Association for the Study of Diabetes (EASD), European Association for the Study of Obesity (EASO). EASL-EASD-EASO Clinical Practice Guidelines on the management of metabolic dysfunction-associated steatotic liver disease. J Hepatol. 2024;81(3):492-542.
- Huang DQ, El-Serag HB, Loomba R. Global epidemiology of NAFLD-related hepatocellular carcinoma: trends, predictions, risk factors and prevention. Nat Rev Gastroenterol Hepatol. 2021;18(4):223-238.
- Simon TG, et al. Cancer risk in patients with biopsy-confirmed nonalcoholic fatty liver disease: a population-based cohort study. Hepatology. 2021;74(5):2410-2423.
- Kanwal F, et al. Risk of hepatocellular cancer in patients with non-alcoholic fatty liver disease. Gastroenterology. 2018;155(6):1828-1837.e2.
- Singal AG, et al. AASLD Practice Guidance on prevention, diagnosis, and treatment of hepatocellular carcinoma. Hepatology. 2023;78(6):1922-1965.
- Li D, Zhang X. From mechanisms to management: early detection and improved treatment of MASLD and its related hepatocellular carcinoma. Hepatol Commun. 2025;9(12):e0846.
- Lekakis V, Papatheodoridis GV. Natural history of metabolic dysfunction-associated steatotic liver disease. Eur J Intern Med. 2024;122:3-10.
- Orci LA, et al. Incidence of hepatocellular carcinoma in patients with nonalcoholic fatty liver disease: a systematic review, meta-analysis, and meta-regression. Clin Gastroenterol Hepatol. 2022;20(2):283-292.e10.
- Behari J, et al. Incidence of hepatocellular carcinoma in nonalcoholic fatty liver disease without cirrhosis or advanced liver fibrosis. Hepatol Commun. 2023;7(7):e00183.
- Cholankeril G, et al. Longitudinal changes in fibrosis markers and the risk of hepatocellular carcinoma in non-alcoholic fatty liver disease. J Hepatol. 2023;78(3):493-500.
- Ebrahimi F, et al. Familial coaggregation of MASLD with hepatocellular carcinoma and adverse liver outcomes: nationwide multigenerational cohort study. J Hepatol. 2023;79(6):1374-1384.
- Loomba R, et al. AGA Clinical Practice Update on screening and surveillance for hepatocellular carcinoma in patients with nonalcoholic fatty liver disease: expert review. Gastroenterology. 2020;158(6):1822-1830.
- Saha S, et al. Proteomic analysis reveals USP7 as a novel regulator of palmitic acid-induced hepatocellular carcinoma cell death. Cell Death Dis. 2022;13(6):563.
- Deschler S, et al. Polyunsaturated fatty acid-induced metabolic exhaustion and ferroptosis impair the antitumour function of MAIT cells in MASLD. J Hepatol. 2025;83(6):1364-1378.
- Benedé-Ubieto R, Cubero FJ, Nevzorova YA. Breaking the barriers: the role of gut homeostasis in metabolic dysfunction-associated steatotic liver disease. Gut Microbes. 2024;16(1):2331460.
- Che Z, et al. Regulatory role and biomarker potential of gut microbiota metabolites in the progression of metabolic dysfunction-associated steatotic liver disease to hepatocellular carcinoma. Clin Transl Gastroenterol. 2025;16(12):e00914.
- Caturano A, et al. Metabolic dysfunction-associated steatotic liver disease, insulin resistance and hepatocellular carcinoma: a deadly triad. Eur J Clin Invest. 2026;56(1):e70132.
- Bisht S, Sharma U, Gupta S. Role of insulin-like growth factor/receptor signaling in hepatocellular carcinoma. Hepatol Forum. 2026;7(1):59-68.
- Pei J, Wang B, Wang D. Current studies on molecular mechanisms of insulin resistance. J Diabetes Res. 2022;2022:1863429.
- Jørgensen SH, et al. Multi-layered proteomics identifies insulin-induced upregulation of the EphA2 receptor via the ERK pathway which is dependent on low IGF1R level. Sci Rep. 2024;14(1):28856.
- Xie C, et al. Lysosome-localized IRTKS condensates promote mTORC1 activity leading to MASLD and HCC. Cell Rep. 2026;45(2):116893.
- Syamprasad NP, et al. AKR1B1 drives hyperglycemia-induced metabolic reprogramming in MASLD-associated hepatocellular carcinoma. JHEP Rep. 2024;6(2):100974.
- Huang G, Li D. The macrophage opera: from metabolic prolog to oncogenic crescendo in metabolic dysfunction-associated steatotic liver disease. Front Med (Lausanne). 2026;13:1751290.
- Li N, et al. Tim-3 facilitates dendritic cell ferroptosis and impairs antitumor immunity in steatohepatitis-related hepatocellular carcinoma. J Hepatol. 2026;85(2):331-344.
- Wang H, Tsung A, Mishra L, Huang H. Regulatory T cell: a double-edged sword from metabolic-dysfunction-associated steatohepatitis to hepatocellular carcinoma. EBioMedicine. 2024;101:105031.
- Jin J, et al. Immunotherapy resistance in MASLD-related hepatocellular carcinoma: special immune microenvironment and gut microbiota. Int J Biol Sci. 2025;21(13):5666-5690.
- Fan R, et al. aMAP risk score predicts hepatocellular carcinoma development in patients with chronic hepatitis. J Hepatol. 2020;73(6):1368-1378.
- Kim GA, et al. A risk prediction model for hepatocellular carcinoma in non-alcoholic fatty liver disease without cirrhosis. Liver Int. 2024;44(3):738-748.
- Bianco C, et al. Non-invasive stratification of hepatocellular carcinoma risk in non-alcoholic fatty liver using polygenic risk scores. J Hepatol. 2021;74(4):775-782.
- Fujiwara N, et al. A blood-based prognostic liver secretome signature and long-term hepatocellular carcinoma risk in advanced liver fibrosis. Med. 2021;2(7):836-850.e10.
- Myojin Y, Hikita H. Growth differentiation factor 15: from stress response to clinical utility in chronic liver diseases. J Gastroenterol. 2026;61(2):117-130.
- Abdelhameed F, et al. Circulating angiopoietin-like protein 8 and steatotic liver disease related to metabolic dysfunction: an updated systematic review and meta-analysis. Front Endocrinol (Lausanne). 2025;16:1574842.
- Park KJ. Associations between apolipoprotein B/A1 ratio, lipoprotein(a), and the risk of metabolic-associated fatty liver diseases in a Korean population. Lab Med. 2023;54(6):633-637.
- Best J, et al. GALAD score detects early hepatocellular carcinoma in an international cohort of patients with nonalcoholic steatohepatitis. Clin Gastroenterol Hepatol. 2020;18(3):728-735.e4.
- Aminian A, et al. Association of bariatric surgery with major adverse liver and cardiovascular outcomes in patients with biopsy-proven nonalcoholic steatohepatitis. JAMA. 2021;326(20):2031-2042.
- Harrison SA, et al. A phase 3, randomized, controlled trial of resmetirom in NASH with liver fibrosis. N Engl J Med. 2024;390(6):497-509.
- Sanyal AJ, et al. Phase 3 trial of semaglutide in metabolic dysfunction-associated steatohepatitis. N Engl J Med. 2025;392(21):2089-2099.
- Loomba R, et al. Tirzepatide for metabolic dysfunction-associated steatohepatitis with liver fibrosis. N Engl J Med. 2024;391(4):299-310.
- Soong RS, et al. SGLT2 inhibitors and the risk of hepatocellular carcinoma in patients with MASLD and type 2 diabetes. Diabetes Metab. 2025;51(6):101698.
- Schwenk S, Kaplan DE. Chemoprevention of hepatocellular carcinoma. Hepatol Commun. 2025;9(11):e0836.