Questa revisione esamina la neuropatia enterica associata al diabete come un danno multicellulare specifico del segmento, che collega lo stress metabolico, lo squilibrio redox, il rimodellamento immunitario e gliale, il fallimento trofico e la coordinazione neuromuscolare alterata alla disfunzione gastrointestinale.
Articolo di revisione
Neuropatia enterica associata al diabete: un fattore trascurato della disfunzione gastrointestinale
In questo articolo
Sommario
Abstract
Il diabete mellito è spesso accompagnato da sintomi gastrointestinali, ma questi sintomi non sono completamente spiegabili dalla neuropatia autonoma extrinseca e non dovrebbero essere equiparati a una singola lesione enterica. Studi su biopsie umane e sulla motilità, integrati da modelli sperimentali, indicano che il sistema nervoso enterico (ENS) e la sua nicchia neuromuscolare possono subire danni in modo specifico per segmento e per cellula. Le evidenze umane supportano modificazioni gastriche nelle cellule interstiziali di Cajal (ICC) e nei macrofagi, e una perdita neuronale enterica colonica associata allo stress ossidativo; i meccanismi di riparazione e quelli specifici per plesso derivano principalmente da studi su animali o in vitro. I percorsi ripetutamente implicati includono squilibrio redox, rimodellamento immunitario, segnalazione compromessa del fattore neurotrofico derivato dalle cellule della glia (GDNF)-fosfoinositide 3-chinasi (PI3K)/Akt, stress della glia enterica e segnalazione tra microbiota e metaboliti. Il danno mienterico è più direttamente collegato alla dismotilità, mentre il danno sottomucoso può alterare la secrezione, la funzione della barriera e il controllo neuroimmunitario locale. L'approccio terapeutico attuale rimane mirato ai sintomi. L'eme ossigenasi-1, l'interleuchina-10, il recupero neurotrofico, la nicotinamide riboside, l'agonismo del recettore 5-idrossitriptamina 4, il butirrato derivato dal microbiota e le vescicole extracellulari sono terapie in fase di studio, non ancora stabilite come trattamenti modificanti la malattia. Sono necessari biomarcatori specifici per segmento e modelli traslazionali umani per collegare il danno cellulare ai sintomi e alla risposta al trattamento.
Introduzione
I sintomi gastrointestinali nel diabete sono comuni, prolungati e spesso poco correlati ai test clinici di routine. Vengono spesso descritti come neuropatia autonomico-diabetica o gastroenteropatia diabetica, termini che sono clinicamente utili ma biologicamente incompleti. Recenti revisioni hanno collocato la neuropatia enterica all'interno dello spettro dei disturbi gastrointestinali diabetici e sostengono che i danni ai circuiti enterici dovrebbero essere considerati insieme ai danni vagali e simpatici1,2,3,4,5.
I sintomi gastrointestinali sono più diffusi negli adulti con diabete rispetto ai controlli della popolazione, in particolare quando il controllo glicemico è scarso, ma la prevalenza dei sintomi non equivale a gastroparesi confermata o a neuropatia entrica istologica6. In una coorte comunitaria, il rischio cumulativo a 10 anni di gastroparesi rigorosamente definita era del 5,2% nei pazienti con diabete di tipo 1 e dell'1,0% nei pazienti con diabete di tipo 2, rispetto allo 0,2% nei controlli7. Questa distinzione epidemiologica impedisce che i sintomi comuni del tratto gastrointestinale superiore o inferiore vengano interpretati come evidenza di una singola lesione neuropatica.
La gastroparesi illustra il problema. È definita da sintomi gastrointestinali superiori, svuotamento gastrico ritardato e assenza di ostruzione meccanica8. Tuttavia, sintomi, velocità di svuotamento e istologia non sempre procedono di pari passo. I pazienti con diabete di tipo 1 e di tipo 2 possono differire per gravità dei sintomi e decorso clinico nel tempo9. Studi effettuati con capsula di motilità wireless mostrano inoltre che la dismotilità può estendersi oltre lo stomaco, coinvolgendo il transito intestinale tenue e quello colico, nonché la contrattilità10,11. Anche la diarrea ha cause multifattoriali: in alcuni pazienti riflette una secrezione o una motilità di origine neuropatica, mentre in altri è dovuta agli effetti dei farmaci, infezioni, malassorbimento di acidi biliari, sovracrescita batterica dell’intestino tenue, insufficienza pancreatica o a cause miste12.
Questa revisione si concentra sulla neuropatia enterica associata al diabete come fenomeno a livello cellulare e di circuito, piuttosto che come un catalogo completo delle malattie gastrointestinali diabetiche. Il danno metabolico può alterare i neuroni enterici, le cellule gliali enteriche, le cellule immunitarie, le cellule interstiziali di Cajal (ICC) e il muscolo liscio in modi specifici per regione. La neuropatia enterica associata al diabete deve quindi essere considerata un disturbo neuromuscolare multicellulare e non semplicemente una manifestazione tardiva della neuropatia autonoma. Figura 1 riassume questo schema basato sulle evidenze e distingue le osservazioni consolidate nell'uomo dai meccanismi e dalle strategie di riparazione supportati principalmente da modelli sperimentali.
Revisione e prospettiva
Fenotipo clinico: più di un semplice ritardo dello svuotamento gastrico
La gastroparesi diabetica è spesso il punto di partenza per le discussioni sulle malattie gastrointestinali di origine diabetica. Nausea, vomito, senso di sazietà precoce, senso di pienezza postprandiale, gonfiore, dolore e fluttuazioni glicemiche instabili sono comunemente attribuiti a un malfunzionamento gastrico. La linea guida dell'American College of Gastroenterology definisce la gastroparesi sulla base di sintomi associati a un ritardo gastrico obiettivamente documentato nello svuotamento gastrico, in assenza di ostruzione meccanica.8. Per una revisione orientata all'ENS, tale diagnosi è descrittiva piuttosto che esplicativa. Un test di svuotamento ritardato mostra un'alterata attività motoria gastrica, ma non identifica se il difetto risieda principalmente nei neuroni enterici, nelle cellule interstiziali di Cajal (ICC), nei macrofagi, nel muscolo liscio, nei nervi estrinseci, nella funzione pilorica, nelle fluttuazioni glicemiche o in una combinazione di questi fattori.
Anche i fenotipi intestinali sono altrettanto diversi. La stitichezza nel diabete è spesso associata a un transito colico lento, ma studi sulla motilità basati su capsule mostrano che la contrattilità e il transito possono variare in base alla regione intestinale, pertanto non si dovrebbe assumere un unico schema11. Anche la diarrea diabetica ha meccanismi misti. Questa definizione può includere secrezione o motilità neuropatica, effetti del trattamento e altri disturbi associati al diabete12. È quindi necessaria una visione segmentale. Il sistema nervoso enterico (ENS) è continuo lungo l'intestino, ma i neuroni enterici risiedono in diversi ambienti locali nello stomaco, nell'intestino tenue, nel colon e nel retto.
I sintomi non devono essere utilizzati come indice diretto della perdita neuronale enterica. Un paziente con nausea grave può presentare uno svuotamento gastrico ritardato, normale o rapido. Un paziente con costipazione può avere un transito lento, una contrattilità debole, un'evacuazione disordinata, effetti di farmaci o molteplici cause simultanee. La neuropatia enterica associata al diabete deve essere considerata come una singola patologia all'interno dello spettro più ampio delle malattie gastrointestinali diabetiche, e non come una diagnosi che spiega ogni sintomo.
Istotipia regionale e specifica del plesso
L'ENS è organizzato principalmente in plessi mienterici e sottomucosi. Il plesso mienterico si trova tra i livelli muscolari circolare e longitudinale e coordina principalmente i modelli motori propulsivi e degli sfinteri. Il plesso sottomucoso regola in modo più diretto la secrezione e l'assorbimento mucosali, il flusso sanguigno locale e la segnalazione neuro-immunitaria della barriera. Il diabete può interessare entrambi i plessi, ma le evidenze sono eterogenee: gli studi umani hanno principalmente analizzato il tessuto gastrico della muscolaris e il tessuto colico a spessore completo, mentre la maggior parte dei confronti risolti a livello di plesso proviene da modelli sperimentali13,14,15.
La vulnerabilità neuronale non è limitata a una singola classe chimica. Nel colon diabetico umano, la perdita di neuroni positivi per la periferina, la sintasi del monossido di azoto neuronale (nNOS), il neuropeptide Y (NPY) e la colina acetiltransferasi (ChAT) coesiste con lo stress ossidativo e un'alterata contrazione e rilassamento, mentre la colorazione per il peptide intestinale vasivoattivo è relativamente preservata13. Nei roditori diabetici, lo stress ossidativo e nitrosativo è associato a modifiche nelle popolazioni mienteriche positive per HuC/D, nNOS e calretinina lungo l'asse duodeno-jejun-ileo14, e i neuroni submucosi positivi per il peptide intestinale vasivoattivo e le fibre positive per il peptide correlato al gene della calcitonina possono anch'essi subire rimodellamento15. I neuroni nitrergici sono frequentemente coinvolti, ma la suscettibilità varia in base alla regione, alla durata della malattia, al modello e al marcatore; le evidenze attuali non supportano l'identificazione di una singola popolazione neuronale come "più colpita".
Queste differenze hanno implicazioni funzionali. Il danno ai macrofagi-ICC-mielenterici gastrici può compromettere la coordinazione antrale-pilorica e l'accomodamento; il danno mielenterico intestinale può alterare la peristalsi, mentre il danno sottomucoso può modificare la secrezione e la funzione di barriera; inoltre, la perdita di neuroni mielenterici colici può compromettere la contrazione e il rilassamento e contribuire alla costipazione o a un transito anomalo. Dati sperimentali mostrano un'induzione segmento-specifica dell'interleuchina-1 beta nei neuroni mielenterici colici positivi per nNOS rispetto a quelli ileali positivi per il peptide correlato al gene della calcitonina16, a sostegno dell'idea che la neuropatia enterica associata al diabete sia una famiglia di lesioni regionali piuttosto che un processo pan-enterico uniforme. Confronti diretti nell'uomo tra plessi e segmenti intestinali rimangono una lacuna significativa.
Evidenza tissutale umana: una lesione cellulare mista
Gli studi sui tessuti umani hanno spostato la gastroparesi diabetica da un'etichetta puramente funzionale verso una condizione di tipo cellulare. Biopsie gastriche a tutto spessore prelevate da pazienti con gastroparesi diabetica e idiopatica hanno mostrato una riduzione delle cellule interstiziali di Cajal (ICC), anomalie dei nervi enterici e modificazioni delle cellule immunitarie17. Un successivo approfondimento clinico-istologico effettuato dal Gastroparesis Clinical Research Consortium ha correlato i reperti cellulari a sintomi e allo svuotamento gastrico, ma tali associazioni non sono risultate sufficientemente specifiche da sostenere un singolo marcatore istologico della gravità della malattia18.
I macrofagi probabilmente non sono semplici spettatori. Basse concentrazioni di cellule positive per CD206 nel corpo gastrico sono state associate alla perdita di cellule ICC nella gastroparesi diabetica19. Una simile riduzione di macrofagi positivi per CD206 è stata successivamente riportata nell'antro gastrico di pazienti affetti da gastroparesi diabetica e idiopatica20. Questi risultati sono in accordo con dati ottenuti su modelli animali che collegano il fenotipo dei macrofagi all'integrità delle cellule ICC e allo svuotamento gastrico, e suggeriscono un compartimento neuromuscolare in cui la regolazione immunitaria potrebbe influenzare la sopravvivenza neuronale.
Anche i componenti del muscolo liscio e dello stroma possono essere coinvolti. In campioni chirurgici prelevati da pazienti con diabete, i ricercatori hanno riportato alterazioni nel muscolo liscio, nei nervi enterici, nelle ICC e nelle cellule fibroblastoidi positive per il recettore delle piastrine del fattore di crescita derivato dalle piastrine21. Queste osservazioni non implicano che tutti i pazienti condividano la stessa lesione. Piuttosto, mostrano che lo stomaco diabetico può subire danni attraverso diversi tipi cellulari interagenti. I neuroni enterici fanno parte di questa rete multicellulare e sono modellati dalle ICC, dalle cellule gliali, dai macrofagi e dal muscolo circostanti.
Danno metabolico e stress redox
L'iperglicemia non danneggia il sistema nervoso enterico attraverso un singolo percorso. Lo stress ossidativo è una caratteristica comune nei modelli e nei tessuti umani. La perdita di eme ossigenasi-1 (HO-1) nei topi diabetici è stata associata a stress ossidativo, deplezione delle cellule interstiziali di Cajal (ICC) e ritardo dello svuotamento gastrico, mentre l'induzione di HO-1 ha protetto le ICC e invertito il ritardo dello svuotamento22. Il monossido di carbonio, un prodotto dell'attività di HO-1, ha mostrato effetti protettivi nei topi diabetici non obesi23. L'interleuchina-10 (IL-10) promuove un programma macrofagico citoprotettivo e l'espressione di HO-1; nei topi diabetici, questo percorso ha ripristinato lo svuotamento gastrico, l'attività elettrica e le reti di ICC24. Dati successivi ottenuti nei topi hanno ulteriormente confermato che le alterazioni nella popolazione di macrofagi possono favorire il ritardo dello svuotamento gastrico25.
I dati sul colon umano ampliano la storia del redox oltre lo stomaco. Campioni del colon prelevati da individui con diabete hanno mostrato un'alterazione della motilità associata alla perdita di neuroni enterici, apoptosi e aumento dei marcatori dello stress ossidativo13. Questo studio non ha dimostrato che lo stress ossidativo sia l'unica causa della perdita neuronale. Tuttavia, ha mostrato che lesioni neuronali, stress ossidativo e alterazioni motorie del colon possono verificarsi contemporaneamente in persone con diabete.
Il danno redox potrebbe inoltre contribuire a spiegare perché la disfunzione dell'ENS può persistere. Una volta che la segnalazione neuronale, le reti di ICC, il fenotipo dei macrofagi e la contrattilità muscolare sono squilibrati, un insulto metabolico transitorio potrebbe lasciare un'impronta funzionale più duratura. Questo non rende la malattia irreversibile, ma suggerisce che il solo controllo glicemico potrebbe risultare insufficiente dopo che la nicchia neuromuscolare è stata rimodellata.
Insufficienza neurotrofica e plasticità neuronale
Il fattore neurotrofico derivato dalle cellule gliali (GDNF) ha effetti protettivi nei neuroni enterici sottoposti a stress metabolico. In colture primarie di neuroni enterici, il GDNF ha inibito la perdita neuronale indotta dall'iper glicemia attraverso l'attivazione della via di segnalazione della fosfoinositide 3-chinasi (PI3K)/Akt26. Anche i ratti diabetici mostrano perdita di neuroni enterici, ridotta espressione di GDNF e diminuita attività della via PI3K/Akt27. Questi studi sperimentali supportano una catena di eventi verificabile in cui l'elevata concentrazione di glucosio riduce i segnali di sopravvivenza e aumenta la vulnerabilità neuronale, ma non dimostrano l'efficacia di una terapia basata sul GDNF nell'uomo.
Le evidenze riguardo alla protezione e riparazione dei neuroni enterici rimangono prevalentemente precliniche. L'elettroacupuntura ad alta frequenza nel punto ST36 ha indotto la rigenerazione dei neuroni enterici perduti in ratti diabetici attraverso il segnale GDNF-PI3K/Akt28. Il riboside di nicotinamide ha ridotto la neuropatia enterica in ratti diabetici indotti da streptozotocina proteggendo il plesso mienterico29, e un agonista del recettore della 5-idrossitriptamina 4 (5-HT4) ha attenuato la neuropatia enterica diabetica nei topi inibendo la morte cellulare mediata dalla chinasi 3 che interagisce con il recettore30. Le microvescicole derivanti da cellule staminali mesenchimali del midollo osseo hanno migliorato la sopravvivenza delle cellule precursori neurali enteriche, la struttura del sistema nervoso enterico (ENS) e la motilità in topi diabetici; lo stesso studio ha documentato un transito ritardato e alterazioni della struttura dell'ENS in pazienti, ma non ha testato il trattamento con microvescicole negli esseri umani31.
Questi studi non hanno ancora stabilito trattamenti clinici di routine per la neuropatia enterica diabetica. Tuttavia, essi mettono in discussione l'idea che il sistema nervoso enterico (ENS) nell'adulto sia esclusivamente degenerativo una volta danneggiato. I neuroni enterici e le loro cellule precursori possono rispondere a segnali trofici, metabolici, infiammatori e mediati da vescicole. Il passo successivo consiste nello sviluppare biomarcatori umani in grado di mostrare se un segnale di riparazione raggiunge l'ENS e se modifica i sintomi o la motilità.
Glia, microbiota e vulnerabilità regionale
I neuroni enterici non vanno incontro a fallimento indipendentemente. Le cellule gliali enteriche regolano la funzione della barriera epiteliale, la trasmissione sinaptica, il segnale immunitario e il supporto neuronale. I cambiamenti associati al diabete nel microambiente del sistema nervoso enterico includono un alterato supporto trofico, la vulnerabilità dei neuroni nitrergici, la perdita neuronale dipendente dalla regione e modifiche nell'ambiente cellulare locale32. Un approccio basato sul microambiente aiuta a spiegare perché diversi segmenti intestinali possono rispondere in modo differente alla stessa malattia metabolica sistemica.
Studi recenti su modelli di diabete di tipo 1 suggeriscono che la lunghezza intestinale e la struttura specifica per segmento influenzano il modo in cui l'iperglicemia altera i neuroni enterici33. Questo aiuta a spiegare perché lo svuotamento gastrico, il transito dell'intestino tenue, il transito colico e la funzione ano-rettale possono risultare alterati in diverse combinazioni nello stesso paziente. Un singolo sito di biopsia, un test di motilità o un segmento intestinale animale non dovrebbero pertanto essere considerati rappresentativi dell'intero tratto gastrointestinale.
I cambiamenti gliali e immunitari sono ancora meno chiaramente definiti rispetto alle anomalie neuronali e delle cellule ICC. Alcuni studi sottolineano la differenziazione dei macrofagi; altri esaminano il numero di cellule gliali, i fattori trofici e lo stress ossidativo. Queste non sono spiegazioni contrastanti, ma diverse prospettive sullo stesso compartimento neuromuscolare. Le evidenze attuali indicano che il diabete modifica l'ambiente che sostiene e coordina i neuroni enterici, e che questo ambiente varia lungo il tratto intestinale.
La microflora intestinale rappresenta un modificatore plausibile, piuttosto che una causa accertata, della neuropatia enterica associata al diabete. In topi non diabetici trattati con antibiotici, la riduzione della microflora ha causato una perdita neuronale nei plessi mienterico e sottomucoso dell'ileo e del colon prossimale; la ricostituzione della microflora o l'integrazione con acidi grassi a catena corta ha ripristinato il numero di neuroni e alcuni aspetti della funzione intestinale.34. Più direttamente, uno studio integrato su esseri umani e topi del 2026 ha riscontrato una disbiosi associata alla gravità della gastroenteropatia autonomico-neuropatica; il trasferimento della microbiota fecale da pazienti affetti ha aggravato la dismotilità e l'apoptosi dei neuroni mienterici positivi per ChAT e positivi per nNOS in topi db/db, mentre il butirrato derivato da Faecalibacterium prausnitzii si è dimostrato neuroprotettivo in sistemi sperimentali35Questi risultati supportano l'esistenza di un asse microbiota-sistema nervoso enterico, ma la causalità nell'uomo e il beneficio terapeutico non sono ancora dimostrati, e la dieta, i farmaci, il fenotipo di diabete e il transito intestinale stesso rappresentano importanti fattori confondenti.
Implicazioni del trattamento
Il trattamento attuale inizia ancora con la gestione dei sintomi. L'adeguamento della dieta, la regolazione glicemica, gli antiemetici, i procinetici, la gestione della costipazione, la valutazione della diarrea e il supporto nutrizionale rimangono essenziali8,36,37,38. La terapia mirata al piloro, la terapia con dispositivi e le opzioni farmacologiche possono aiutare alcuni pazienti con gastroparesi, anche se la qualità delle evidenze e la risposta sono variabili8,39. Questi approcci possono migliorare l'assistenza, ma non valutano né correggono direttamente il danno al sistema nervoso enterico (ENS).
Un piano basato sull'ENS aggiungerebbe tre domande alla valutazione di routine. Primo, quale segmento intestinale è responsabile della principale disabilità del paziente? Secondo, il meccanismo predominante è un'insufficienza motoria, un disturbo sensoriale, una secrezione, un'attivazione immunitaria, un effetto del farmaco o una combinazione di questi? Terzo, un intervento proposto allevia soltanto i sintomi, oppure sostiene anche il ripristino del sistema neuromuscolare interessato? Queste domande sono meno semplici dell'etichetta generica di gastroenteropatia diabetica, ma si avvicinano di più al problema biologico.
Sono emerse diverse direzioni sperimentali di riparazione. Le vie dell'ossidasi dell'emina-1 (HO-1) e dell'interleuchina-10 (IL-10) supportano il controllo redox e il riprogrammazione dei macrofagi nei topi diabetici22,23,24,25. Dati su GDNF-PI3K/Akt sostengono il recupero neurotrofico in modelli cellulari e rodentici26,27,28. Il riboside di nicotinamide, il segnale attraverso il recettore 5-HT4, le vescicole extracellulari e il butirrato derivato dalla microflora suggeriscono un supporto metabolico, la regolazione della morte cellulare, la protezione delle cellule precursori e una modulazione neuroimmunitaria29,30,31,35. Nessuna di queste rappresenta attualmente un trattamento consolidato modificante la malattia per la neuropatia enterica associata al diabete umano. Studi futuri dovrebbero abbinare i sintomi e gli esiti di motilità regionale a biomarcatori di danno neuronale, gliale, delle cellule a pacemaker (ICC), immunitario e dei metaboliti microbici.
Domande aperte
Diverse lacune limitano il campo. I tessuti umani sono difficili da ottenere e sono per lo più gastrici. I test sulla motilità identificano disfunzioni regionali ma non rivelano la lesione cellulare. I sintomi sono essenziali per l'assistenza clinica ma rappresentano indicatori deboli della struttura del sistema nervoso enterico (ENS). I modelli animali riproducono alcune caratteristiche selezionate dell'enteropatia diabetica ma differiscono per tipo di diabete, durata della malattia, microbiota, dieta e sesso. Queste differenze potrebbero spiegare perché un meccanismo appare forte in un modello e meno coerente in un altro.
La principale esigenza traduzionale è lo sviluppo di biomarcatori. I marcatori ematici dello stress ossidativo e dell'infiammazione difficilmente saranno sufficientemente specifici di per sé. Potrebbero essere necessari esami di imaging, letture tissutali della mucosa o a tutto spessore, firme di vescicole extracellulari circolanti, fenotipizzazione del transito e test neurofisiologici. L'obiettivo non è un indice diagnostico perfetto, ma un metodo pratico per classificare i pazienti in base alla biologia rilevante per il trattamento: danno neuromuscolare gastrico dominante, dismotilità panintestinale, disfunzione neuropatica colica o malattia mista non principalmente determinata da lesione neuronale.
Conclusioni
La neuropatia enterica associata al diabete rappresenta un approccio mirato per comprendere una parte delle malattie gastrointestinali diabetiche. Studi su tessuti umani, dati di motilità segmentale e modelli sperimentali collegano l'iper-glicemia allo stress ossidativo, a modifiche nei macrofagi, alla compromissione delle cellule di Cajal, a un segnale neurotrofico alterato, a cambiamenti nei metaboliti gliali e del microbiota, e alla perdita di neuroni enterici. Le evidenze disponibili indicano una serie di lesioni regionali che colpiscono i circuiti mienterici e, in misura minore e meno definita, quelli sottomucosi, piuttosto che una neuropatia pan-enterica uniforme. Non tutti i sintomi gastrointestinali nel diabete sono causati da danni al sistema nervoso enterico (ENS), e i sintomi da soli non possono definire la lesione. Tuttavia, un approccio centrato sull'ENS incoraggia una fenotipizzazione regionale precisa e una misurazione diretta del danno neuromuscolare. Il settore necessita ora di biomarcatori utilizzabili clinicamente, di campionamenti abbinati tra diverse regioni intestinali e plessi, di modelli umani migliori e di studi clinici volti a determinare se la protezione o il ripristino dei circuiti neurali enterici migliori esiti rilevanti per il paziente.
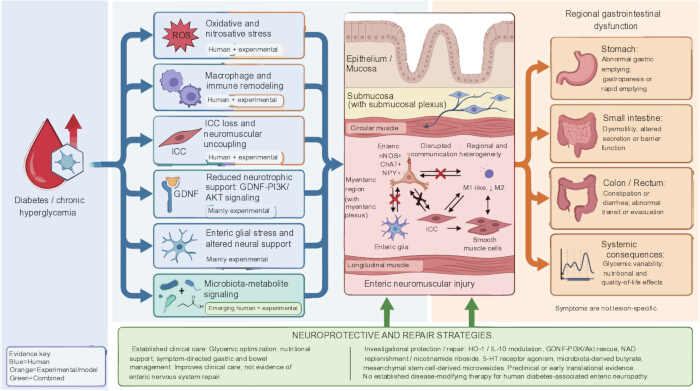
Figura 1: Schema del quadro della neuropatia enterica associata al diabete, suddiviso per segmenti e basato sulle evidenze. L'iperglicemia cronica e lo stress metabolico associato al diabete si associano allo stress ossidativo e nitrosativo, al rimodellamento immunitario e dei macrofagi, alla perdita delle cellule interstiziali di Cajal (ICC), all'alterazione della segnalazione GDNF-PI3K/Akt, allo stress dei glia enterici e alla segnalazione microbica mediata dai metaboliti. Le evidenze umane sono più solide per quanto riguarda le anomalie delle ICC gastriche e dei macrofagi e la perdita neuronale colonica associata allo stress ossidativo; la maggior parte delle evidenze specifiche sui percorsi e sulla riparazione proviene da modelli sperimentali. Il diagramma colloca il plesso sottomucoso nella sottomucosa e il plesso mienterico tra i livelli muscolari circolare e longitudinale, con le ICC che formano una rete neuromuscolare adiacente ai neuroni e al muscolo liscio. Un danno regionale potrebbe contribuire a un'alterata evacuazione gastrica, a una dismotilità intestinale, a un'alterata funzione secretoria o della barriera nell'intestino tenue, a disturbi del transito colico, diarrea, costipazione e variabilità glicemica. La terapia attualmente consolidata rimane mirata ai sintomi, mentre la modulazione di HO-1/IL-10, il ripristino della segnalazione GDNF-PI3K/Akt, il reintegro di NAD, l'attivazione dei recettori 5-HT4, il butirrato derivato dalla microbiota e gli approcci basati su vescicole extracellulari rimangono ancora sperimentali. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Dichiarazioni
Gli autori dichiarano di non avere conflitti di interessi. La Figura 1 è stata realizzata con l'assistenza di FigureLabs (https://chat.figurelabs.ai), una piattaforma scientifica di illustrazione assistita da intelligenza artificiale. Gli autori hanno esaminato e approvato la figura finale.
CONTRIBUTI DEGLI AUTORI:
Zhu Y ha ideato la revisione, effettuato la ricerca bibliografica, redatto il manoscritto e preparato la figura. Jiao Y ha contribuito alla progettazione concettuale, rivisto criticamente il manoscritto per contenuti intellettuali importanti e supervisionato lo studio. Liu Q ha ideato lo studio, supervisionato l'intero progetto, rivisto criticamente il manoscritto e approvato la versione finale. Tutti gli autori hanno esaminato, rivisto e approvato il manoscritto finale e accettano di assumersi la responsabilità per tutti gli aspetti del lavoro
Riferimenti
- Abdalla, M. M. I. Enteric neuropathy in diabetes: Implications for gastrointestinal function. World J. Gastroenterol. 30 (22), 2852-2865 (2024).
- Bharucha, A. E., Kudva, Y. C. & Prichard, D. O. Diabetic gastroparesis. Endocr. Rev. 40 (5), 1318-1352 (2019).
- Chandrasekharan, B. & Srinivasan, S. Diabetes and the enteric nervous system. Neurogastroenterol. Motil. 19 (12), 951-960 (2007).
- Yarandi, S. S. & Srinivasan, S. Diabetic gastrointestinal motility disorders and the role of enteric nervous system: Current status and future directions. Neurogastroenterol. Motil. 26 (5), 611-624 (2014).
- Azpiroz, F. & Malagelada, C. Diabetic neuropathy in the gut: Pathogenesis and diagnosis. Diabetologia. 59 (3), 404-408 (2016).
- Bytzer, P. et al. Prevalence of gastrointestinal symptoms associated with diabetes mellitus: A population-based survey of 15,000 adults. Arch. Intern. Med. 161 (16), 1989-1996 (2001).
- Choung, R. S. et al. Risk of gastroparesis in subjects with type 1 and 2 diabetes in the general population. Am. J. Gastroenterol. 107 (1), 82-88 (2012).
- Camilleri, M. et al. ACG clinical guideline: Gastroparesis. Am. J. Gastroenterol. 117 (8), 1197-1220 (2022).
- Koch, K. L. et al. Baseline features and differences in 48-week clinical outcomes in patients with gastroparesis and type 1 versus type 2 diabetes. Neurogastroenterol. Motil. 28 (7), 1001-1015 (2016).
- Sangnes, D. A. et al. Wireless motility capsule compared with scintigraphy in the assessment of diabetic gastroparesis. Neurogastroenterol. Motil. 32 (4), e13771 (2020).
- Sangnes, D. A. et al. Gastrointestinal transit and contractility in diabetic constipation: A wireless motility capsule study on diabetes patients and healthy controls. United Eur. Gastroenterol. J. 9 (10), 1168-1177 (2021).
- Selby, A., Reichenbach, Z. W., Piech, G. & Friedenberg, F. K. Pathophysiology, differential diagnosis, and treatment of diabetic diarrhea. Dig. Dis. Sci. 64 (12), 3385-3393 (2019).
- Chandrasekharan, B. et al. Colonic motor dysfunction in human diabetes is associated with enteric neuronal loss and increased oxidative stress. Neurogastroenterol. Motil. 23 (2), 131-138, e26 (2011).
- Ferreira, P. E. B., Beraldi, E. J., Borges, S. C., Natali, M. R. M. & Buttow, N. C. Resveratrol promotes neuroprotection and attenuates oxidative and nitrosative stress in the small intestine in diabetic rats. Biomed. Pharmacother. 105, 724-733 (2018).
- Tashima, C. M., Hermes-Uliana, C., Perles, J. V. C. M., de Miranda Neto, M. H. & Zanoni, J. N. Vitamins C and E (ascorbate/alpha-tocopherol) provide synergistic neuroprotection in the jejunum in experimental diabetes. Pathophysiology. 22 (4), 241-248 (2015).
- Al Doghmi, A. et al. Gut region-specific interleukin-1 beta induction in different myenteric neuronal subpopulations of type 1 diabetic rats. Int. J. Mol. Sci. 24 (6), 5804 (2023).
- Grover, M. et al. Cellular changes in diabetic and idiopathic gastroparesis. Gastroenterology. 140 (5), 1575-1585.e8 (2011).
- Grover, M. et al. Clinical-histological associations in gastroparesis: Results from the Gastroparesis Clinical Research Consortium. Neurogastroenterol. Motil. 24 (6), 531-539, e249 (2012).
- Bernard, C. E. et al. Association of low numbers of CD206-positive cells with loss of ICC in the gastric body of patients with diabetic gastroparesis. Neurogastroenterol. Motil. 26 (9), 1275-1284 (2014).
- Grover, M. et al. Diabetic and idiopathic gastroparesis is associated with loss of CD206-positive macrophages in the gastric antrum. Neurogastroenterol. Motil. 29 (6), e13018 (2017).
- Park, K. S. et al. Characterization of smooth muscle, enteric nerve, interstitial cells of Cajal, and fibroblast-like cells in the gastric musculature of patients with diabetes mellitus. World J. Gastroenterol. 22 (46), 10131-10139 (2016).
- Choi, K. M. et al. Heme oxygenase-1 protects interstitial cells of Cajal from oxidative stress and reverses diabetic gastroparesis. Gastroenterology. 135 (6), 2055-2064.e2 (2008).
- Kashyap, P. C. et al. Carbon monoxide reverses diabetic gastroparesis in NOD mice. Am. J. Physiol. Gastrointest. Liver Physiol. 298 (6), G1013-G1019 (2010).
- Choi, K. M. et al. Interleukin-10 restores gastric emptying, electrical activity, and interstitial cells of Cajal networks in diabetic mice. Cell Mol. Gastroenterol. Hepatol. 2 (4), 454-467 (2016).
- Cipriani, G. et al. Change in populations of macrophages promotes development of delayed gastric emptying in mice. Gastroenterology. 154 (8), 2122-2136.e12 (2018).
- Anitha, M. et al. GDNF rescues hyperglycemia-induced diabetic enteric neuropathy through activation of the PI3K/Akt pathway. J. Clin. Invest. 116 (2), 344-356 (2006).
- Du, F., Wang, L., Qian, W. & Liu, S. Loss of enteric neurons accompanied by decreased expression of GDNF and PI3K/Akt pathway in diabetic rats. Neurogastroenterol. Motil. 21 (11), 1229-e114 (2009).
- Du, F. & Liu, S. Electroacupuncture with high frequency at acupoint ST36 induces regeneration of lost enteric neurons in diabetic rats via the GDNF and PI3K/Akt signaling pathway. Am. J. Physiol. Regul. Integr. Comp. Physiol. 309 (2), R109-R118 (2015).
- Costa, C. J., Cohen, M. W., Goldberg, D. C., Mellado, W. & Willis, D. E. Nicotinamide riboside improves enteric neuropathy in streptozotocin-induced diabetic rats through myenteric plexus neuroprotection. Dig. Dis. Sci. 68 (7), 2963-2974 (2023).
- Cheng, Y. et al. 5-Hydroxytryptamine 4 receptor agonist attenuates diabetic enteric neuropathy through inhibition of the receptor-interacting protein kinase 3 pathway. Am. J. Pathol. 194 (5), 785-795 (2024).
- Shi, H. et al. BM-derived mesenchymal stem cell microvesicles protect enteric neural precursor cells and alleviate diabetes-associated enteric neuropathy. J. Clin. Invest. 136 (6), e192437 (2026).
- Bagyánszki, M. & Bódi, N. Diabetes-related alterations in the enteric nervous system and its microenvironment. World J. Diabetes. 3 (5), 80-93 (2012).
- Bagyánszki, M. & Bódi, N. Key elements determining the intestinal region-specific environment of enteric neurons in type 1 diabetes. World J. Gastroenterol. 29 (18), 2704-2716 (2023).
- Vicentini, F. A. et al. Intestinal microbiota shapes gut physiology and regulates enteric neurons and glia. Microbiome. 9 (1), 210 (2021).
- Guo, L. et al. Neuroprotective role of Faecalibacterium prausnitzii-derived butyrate in diabetic gastrointestinal autonomic neuropathy. J. Genet. Genomics. In press (2026). doi: 10.1016/j.jgg.2026.06.005.
- Meldgaard, T. et al. Diabetic enteropathy: From molecule to mechanism-based treatment. J. Diabetes Res. 2018, 3827301 (2018).
- Meldgaard, T. et al. Pathophysiology and management of diabetic gastroenteropathy. Ther. Adv. Gastroenterol. 12, 1756284819852047 (2019).
- Törnblom, H. Treatment of gastrointestinal autonomic neuropathy. Diabetologia. 59 (3), 409-413 (2016).
- Grover, M., Farrugia, G. & Stanghellini, V. Gastroparesis: A turning point in understanding and treatment. Gut. 68 (12), 2238-2250 (2019).