Viene descritto un metodo dettagliato per valutare i fenotipi di mutanti di geni di interesse e determinarne il ruolo nella fusione dei mioblasti utilizzando embrioni di Drosophila. Questo approccio consente una caratterizzazione sistematica della funzione genica durante lo sviluppo muscolare embrionale.
Articolo metodologico
Analisi Genetica, Fenotipica e Quantitativa della Fusione dei Mioblasti negli Embryoni di Drosophila
In questo articolo
Sommario
Abstract
La fusione di mioblasti mononucleati in sincizi multinucleati è un processo fondamentale nello sviluppo del muscolo scheletrico. Drosophila melanogaster è un modello genetico potente e facilmente manipolabile per valutare rapidamente ed efficacemente la funzione di geni candidati coinvolti in questo processo. Qui descriviamo un protocollo completo con istruzioni dettagliate per analizzare il fenotipo di fusione dei mioblasti negli embrioni di Drosophila . Questo metodo comprende la selezione di linee mutanti per il gene candidato, raccolta e fissazione degli embrioni, immunomarcatura su preparati interi, determinazione dello stadio di sviluppo, acquisizione di immagini confocali e analisi fenotipica. La marcatura della catena pesante della miosina (MHC) viene utilizzata per visualizzare la morfologia muscolare complessiva e identificare i mioblasti mononucleati non fusi. Parallelamente, la marcatura di Even-skipped (Eve) etichetta i nuclei all'interno di una specifica fibra muscolare, consentendo un'analisi quantitativa del grado di fusione mediante il conteggio dei nuclei incorporati in quella fibra. Nel complesso, questo protocollo permette ai lettori di valutare i fenotipi mutanti di qualsiasi gene di interesse e di esaminarne il ruolo nella fusione dei mioblasti. Questo approccio fornisce una solida base metodologica per identificare e caratterizzare nuovi regolatori della fusione dei mioblasti.
Introduzione
Il muscolo scheletrico è il tessuto più abbondante nel corpo umano, costituendo oltre il 30% del peso corporeo totale. Durante lo sviluppo embrionale, le fibre muscolari scheletriche si formano attraverso la fusione di cellule muscolari mononucleate, note come mioblasti, in miofibre sinciziali multinucleate1,2. Questo processo è essenziale per la corretta formazione, crescita e funzione muscolare, e il suo alterarsi è associato a numerose patologie muscolari3,4. Analogamente al muscolo scheletrico dei vertebrati, le miofibre multinucleate che costituiscono la muscolatura della parete corporea negli stadi embrionali e larvali di Drosophila melanogaster si formano anch'esse mediante la fusione di mioblasti mononucleati5,6,7,8. In Drosophila, la fusione avviene tra due tipi di cellule muscolari, le cellule fondatrici muscolari e i mioblasti competenti alla fusione (FCM), a livello della sinapsi fusogena asimmetrica9,10,11,12,13. In modo significativo, gli eventi cellulari e i meccanismi molecolari che regolano la fusione dei mioblasti sono altamente conservati tra Drosophila e i vertebrati14,15,16, rendendo Drosophila un organismo modello potente per lo studio delle basi genetiche e cellulari della fusione dei mioblasti.
Il modello Drosophila offre anche diversi vantaggi sperimentali. In primo luogo, il ciclo vitale breve di Drosophila (~10 giorni a 25 °C) permette incroci genetici rapidi e la generazione efficiente di linee mutanti. In secondo luogo, gli embrioni di Drosophila sono piccoli e facilmente permeabili agli anticorpi dopo la fissazione, consentendo l'immunomarcatura in toto e l'analisi ad alta risoluzione dello sviluppo muscolare senza la necessità di dissezione del tessuto. In terzo luogo, lo sviluppo muscolare embrionale di Drosophila segue un modello altamente stereotipato, con 30 fibre muscolari presenti nella maggior parte degli emisegmenti addominali. Ogni fibra muscolare è specificata da una singola cellula fondatrice che si fonde con un numero definito di FCM (da 3 a 30)17, permettendo un'analisi riproducibile e quantitativa della fusione dei mioblasti. Infine, collezioni pubblicamente disponibili di mutanti genici e linee di delezione portatrici di delezioni cromosomiche consentono analisi di perdita di funzione rapide di quasi tutti i geni, senza richiedere la generazione de novo, che richiede tempo, di mutanti.
Viene presentato un protocollo dettagliato per valutare i fenotipi di fusione dei mioblasti negli embrioni di Drosophila (Figura 1). Il protocollo comprende strategie per la selezione di alleli mutanti appropriati, raccolta e fissazione degli embrioni, immunomarcatura su preparati interi, acquisizione delle immagini degli embrioni e analisi quantitativa dei fenotipi di fusione. Nel complesso, queste procedure forniscono un flusso di lavoro rapido ed efficiente per l'analisi genetica di geni candidati coinvolti nella fusione dei mioblasti.
Protocollo
1. Selezionare ceppi mutanti per l'analisi genetica della fusione dei mioblasti
- Cercare linee mutanti del gene di interesse in FlyBase. Aprire la pagina del rapporto genico corrispondente e esaminare gli alleli mutanti elencati nella sezione “Alleli, inserzioni, costrutti e aberrazioni”.
- Selezionare alleli nulli o con perdita di funzione marcata analizzando le lesioni molecolari riportate per ciascun allele. Dare priorità agli alleli che presentano mutazioni nonsenso, mutazioni frameshift, delezioni o inserzioni che interrompono la funzione del gene.
- Posizionare l'allele mutante selezionato su un cromosoma equilibratore portatore di un marcatore fluorescente per distinguere gli embrioni mutanti omozigoti dai fratelli che portano l'equilibratore. Selezionare un equilibratore fluorescente appropriato in base al cromosoma su cui si trova l'allele mutante (Tabella 1).
2. Raccogliere e fissare gli embrioni di Drosophila
- Preparare i bicchieri per la raccolta degli embrioni creando diverse forature di ventilazione sui lati e sui fondi di becher di plastica da 100 mL utilizzando un ago da 25 G (Figura 1).
- Preparare l'agar succo d'uva mescolando 15 g di agar con 400 mL di acqua distillata (dH₂O) e sterilizzazione in autoclave a 121 °C per 21 min. Raffreddare l'agar fuso fino a quando non è tiepido al tatto.
- Riscaldare 100 mL di succo d'uva al 100% fino a renderlo tiepido al tatto e mescolare accuratamente con l'agar fuso. Distribuire circa 10 mL in ogni piastra di coltura da 60 mm, lasciare solidificare le piastre a temperatura ambiente e conservare a 4 °C.
- Preparare una pasta di lievito fresca mescolando 10 g di lievito secco in 15 ml di H₂O d₂O fino a ottenere una consistenza liscia e spalmabile. Applicare la pasta al centro di una piastra di agar succo d'uva e preriscaldare la piastra a 25 °C (Figura 1).
NOTA: conservare la pasta di lievito preparata a 4 °C per un massimo di 2 settimane. - Trasferire moscerini adulti di 3-7 giorni di età eterozigoti per l'allele mutante e un marcatore fluorescente equilibratore appropriato nei contenitori di raccolta.
NOTA: Utilizzare moscerini di tipo selvatico, come w1118, come controlli. Circa 50-80 femmine e 40-50 maschi sono sufficienti per un bicchiere di raccolta. - Posizionare una piastra di agar al succo d'uva preriscaldata sopra il bicchiere di raccolta e fissarla con dei cerchietti di gomma (Figura 1). Incubare il contenitore di raccolta a 25 °C per 12 h.
- Battere leggermente il contenitore di raccolta per far cadere le mosche e sostituire la piastra con una piastra fresca, preriscaldata. Ripetere la sostituzione della piastra ogni 12 ore per 2 giorni per abituare le mosche all'ambiente.
NOTA: preriscaldare ogni piastra a 25 °C prima dell'uso perché la deposizione delle uova è ridotta su piastre fredde. - Sostituire la piastra con una piastra fresca, preriscaldata, dopo il periodo di ambientamento di 2 giorni. Lasciare che le mosche depongano le uova per tutta la notte per 14−15 h.
- Riempire una provetta microcentrifuga da 1,5 mL con Triton X-100 0,1% (v/v) in acqua distillata. Raccogliere gli embrioni dalla piastra utilizzando un pennello precedentemente immerso in Triton X-100 0,1%, quindi trasferirli nella provetta.
- Agitare vigorosamente il tubo per risospendere gli embrioni ed eliminare la pasta di lievito residua. Lasciare sedimentare gli embrioni, quindi lavarli almeno 3 volte con Triton X-100 0,1%, o fino a quando la soluzione diventa limpida (Figura 1).
- Aggiungere 1,5 mL di candeggina domestica al ~50% per ottenere una concentrazione finale di ipoclorito di sodio del 2,85%. Incubare in agitazione lenta (nutate) per 3 minuti per dechorionare gli embrioni.
NOTA: Evitare un'esposizione prolungata alla candeggina, poiché una dechorionazione eccessiva può danneggiare gli embrioni e compromettere la successiva immunomarcatura. - Lasciare sedimentare gli embrioni, rimuovere la candeggina e lavare 3 volte con Triton X-100 allo 0,1%.
- Rimuovere la soluzione di lavaggio rimanente e aggiungere 700 µL di formaldeide al 3,7% in soluzione salina tamponata al fosfato (PBS) e 700 µL di eptano.
ATTENZIONE: manipolare formaldeide ed eptano in una cappa da laboratorio ed eliminarli seguendo le appropriate procedure di sicurezza chimica. - Chiudere ermeticamente il tubo e agitare vigorosamente per 30 s. Incubare gli embrioni in agitazione lenta per 30 min per completare la fissazione.
- Lasciare che gli embrioni si accumulino all'interfaccia tra la fase superiore di eptano e la fase acquosa inferiore (Figura 1). Rimuovere con attenzione la fase acquosa senza disturbare gli embrioni.
- Aggiungere circa 700 µL di metanolo e agitare vigorosamente per 30 s per devitellinizzare gli embrioni.
NOTA: Gli embrioni devitellinizzati con successo affondano sul fondo del tubo, mentre le membrane vitelline staccate rimangono all'interfacciaFigura 1).
ATTENZIONE: Manipolare il metanolo in una cappa da laboratorio e smaltirlo secondo le appropriate procedure di sicurezza chimica. - Rimuovere l'etano e il metanolo mantenendo gli embrioni ricoperti con un piccolo volume di metanolo. Lavare gli embrioni due volte con metanolo.
- Riidratare gli embrioni lavandoli tre volte con PBST (0,1% Triton X-100 in PBS), per 5 minuti ogni lavaggio, su un agitatore orbitale. Proteggere gli embrioni dalla luce durante questa e tutte le fasi successive.
NOTA: Mantenere gli embrioni coperti con soluzione dopo la devitelinizzazione per prevenire la disidratazione e preservare la morfologia degli embrioni. Ridurre al minimo l'esposizione alla luce ambiente per preservare le proteine fluorescenti e gli anticorpi coniugati a fluorocromi.
3. Eseguire l'immunomarcatura su preparato intero
- Rimuovere il PBST e incubare gli embrioni in 1,5 mL di PBSBT (0,5% BSA (p/v) e 5 mM NaN3 in PBST) per almeno 1 h a temperatura ambiente su un nutatore.
- Tagliare l'estremità di una punta da pipetta per creare un'apertura più ampia e ridurre al minimo i danni meccanici durante il trasferimento degli embrioni.
- Trasferire gli embrioni bloccati in una provetta microcentrifuga da 0,5 mL e rimuovere la soluzione di blocco. Aggiungere 200−300 µL di PBSBT fresco contenente l'anticorpo anti-MHC (1:500)18 e/o l'anticorpo anti-Eve (0,5 µg/mL).
- Incubare gli embrioni con gli anticorpi primari tutta la notte a 4 °C su un nutatore.
NOTA: Eseguire la co-marcazione con anti-Eve per l'analisi quantitativa dopo aver identificato un fenotipo di fusione dei mioblasti. Per visualizzare la muscolatura embrionale di Drosophila può essere utilizzato un anticorpo anti-MHC da coniglio o da ratto. - Rimuovere la soluzione di anticorpo primario e lavare gli embrioni tre volte con PBST per 10 minuti per ogni lavaggio su un nutatore.
NOTA: Conservare la soluzione di anticorpo primario a 4 °C per un successivo utilizzo, quando appropriato. La soluzione può generalmente essere riutilizzata fino a tre volte entro 1 mese. - Incubare gli embrioni in 300 µL di PBSBT contenente gli anticorpi secondari fluorescenti appropriati diluiti 1:500 per 2 h a temperatura ambiente su un nutatore.
- Rimuovere la soluzione di anticorpo secondario e lavare gli embrioni tre volte con PBST per 10 minuti per ogni lavaggio.
- Rimuovere l'ultimo lavaggio con PBST e aggiungere circa 80 µL di mezzo di montaggio. Trasferire gli embrioni su un vetrino da microscopia, posizionare delicatamente una lamella sul campione e sigillarne i bordi (Figura 1).
NOTA: Conservare i vetrini preparati a 4 °C, al riparo dalla luce, e acquisirne le immagini il prima possibile per ottenere un segnale di fluorescenza ottimale.
4. Allevarе e acquisire immagini di embrioni
- Identificare gli embrioni allo stadio avanzato 15 in base alla caratteristica morfologia a forma di cuore del midgut19 in illuminazione in campo chiaro.
NOTA: L'espressione della proteina MHC è non rilevabile negli embrioni allo stadio 14 o precedenti. Negli embrioni allo stadio 16, il midgut a forma di cuore subisce un restringimento ed è suddiviso in quattro camere19. - Identificare gli embrioni mutanti omozigoti in base all'assenza del marcatore fluorescente.
NOTA: Gli embrioni mutanti omozigoti non portano il marcatore equilibratore fluorescente; pertanto, non esprimono la proteina fluorescente. Omettere questo passaggio per gli embrioni di controllo di tipo selvatico. - Selezionare gli embrioni orientati lateralmente per visualizzare l'intera muscolatura somatica marcata con l'anticorpo anti-MHC.
NOTA: Gli embrioni orientati dorsalmente o ventralmente mostrano principalmente la porzione corrispondente della muscolatura. Utilizzare embrioni orientati lateralmente per valutare in modo completo i difetti di fusione dei mioblasti. - Regolare la potenza del laser e il guadagno del rilevatore per ottenere una fluorescenza MHC chiara senza saturazione del segnale, e mantenere queste impostazioni per tutti i campioni all'interno di ciascun esperimento. Definire i limiti superiore e inferiore dello stack z per includere l'intera profondità della muscolatura somatica.
- Impostare la risoluzione dell'immagine a 1024 × 1024 pixel, il diaframma a 1 unità Airy, la media della linea/immagine a 1 e il fattore di ingrandimento a 1, e mantenere queste impostazioni per tutti i campioni all'interno di ciascun esperimento. Acquisire immagini z-stack confocali a intervalli di 1,0 µm utilizzando un obiettivo ad immersione in olio da 40×.
- Acquisire immagini di circa 6−10 embrioni per genotipo per valutare la riproducibilità del fenotipo.
NOTA: Acquisire contemporaneamente il canale del marcatore fluorescente equilibratore insieme al canale MHC quando è necessaria la conferma del genotipo mutante omozigote.
5. Acquisire immagini del muscolo DA1 per la quantificazione della fusione
- Eseguire la co-immunomarcatura di MHC e Eve dopo aver identificato un difetto di fusione dei mioblasti negli embrioni orientati lateralmente.
- Selezionare embrioni mutanti e controllo allo stadio 15 orientati dorsalmente per l'acquisizione di immagini.
NOTA: Even-skipped (Eve) è espressa specificamente nei nuclei del muscolo dorsale acuto 1 (DA1)20. Quantificare la fusione dei mioblasti determinando il numero di nuclei positivi per Eve incorporati nel muscolo DA1. - Regolare i parametri di acquisizione per ottenere una fluorescenza chiara di MHC ed Eve senza saturazione del segnale. Definire uno z-stack che comprenda l'intera profondità del muscolo DA1 in base al segnale Eve.
- Acquisire immagini z-stack confocali utilizzando i parametri di acquisizione descritti sopra. Acquisire immagini di circa 6−10 embrioni per genotipo per la quantificazione della fusione.
6. Quantificare i nuclei ed eseguire l'analisi statistica
- Identificare gli emisegmenti addominali A1−A7 in base ai loro schemi muscolari stereotipati e ripetitivi.
- Identificare i nuclei positivi per Eve all'interno del muscolo DA1 marcato con MHC. Esaminare l'intero z-stack e contare tutti i nuclei positivi per Eve situati a diversi piani focali all'interno di ciascun muscolo DA1.
NOTA: ogni emisegmento addominale contiene un singolo muscolo DA1. Pertanto, tutti i nuclei positivi per Eve all'interno di un determinato emisegmento vengono conteggiati per il corrispondente muscolo DA1. - Quantificare i nuclei del DA1 nello stesso insieme di emisegmenti addominali, ad esempio A2−A5, per ciascun embrione.
NOTA: sebbene i muscoli DA1 degli emisegmenti addominali A1−A7 siano adatti alla quantificazione, analizzare tutti e sette gli emisegmenti non è necessario. Invece, quantificare alcuni emisegmenti per embrione, ad esempio A2−A5, e analizzare lo stesso insieme di emisegmenti in tutti gli embrioni per mantenere la coerenza. - Calcolare il numero medio di nuclei per muscolo DA1 per ciascun embrione e utilizzare questo valore medio come singolo dato indipendente. Inserire i dati individuali degli embrioni in un software di analisi statistica per l'analisi e la rappresentazione grafica.
- Utilizzare un test t di Student a due code per confrontare due condizioni. Utilizzare l'analisi della varianza ad un fattore (ANOVA) seguita dal test di Dunnett per confrontare tre o più condizioni, considerando statisticamente significativo un valore di p < 0,05.
Risultati
La pagina del rapporto genico di FlyBase per spook (spo) viene presentata come esempio per illustrare la selezione di un allele mutante appropriato. spo è uno dei geni "Halloween" che codificano enzimi coinvolti nella biosintesi degli ormoni steroidei21,22 e si è dimostrato che promuove la fusione dei mioblasti23. La sezione "Alleli" della pagina del rapporto genico di spo in FlyBase elenca 12 alleli mutanti di spo riportati in letteratura, di cui quattro sono stati depositati presso il BDSC (Figura 2A) e sono facilmente disponibili. Se un allele desiderato non è disponibile attraverso il BDSC, può essere richiesto direttamente al gruppo di ricerca che ha originariamente descritto la linea mutante.
Tra i quattro alleli mutanti disponibili presso BDSC, spo1 presenta una mutazione di senso errato (G481E), mentre spoMI06810 contiene un'inserzione MiMIC all'interno della sequenza codificante che determina uno spostamento della cornice di lettura all'amminoacido Y341 (Figura 2B,C). Poiché la proteina Spo è composta da 543 amminoacidi, si prevede che spoMI06810 (Y341fs) produca una proteina troncata priva di circa il 40% della sua lunghezza totale ed è pertanto probabile che rappresenti un allele con perdita di funzione marcata. Per questo motivo, spoMI06810 è preferito rispetto a spo1 per l'analisi fenotipica della fusione dei mioblasti.
La fusione dei mioblasti inizia nello stadio embrionale 12 (7,3−9,3 h dopo la deposizione delle uova [AEL]) e si completa prevalentemente entro la fine dello stadio 15 (11,3−13,3 h AEL)24. I fenotipi di fusione vengono pertanto generalmente valutati negli embrioni allo stadio finale 15, quando è stato formato il modello dei muscoli somatici e la maggior parte degli eventi di fusione si è conclusa.
Gli embrioni allo stadio 15 possono essere identificati da due caratteristiche morfologiche prominenti: il completamento della chiusura dorsale e l'acquisizione della tipica morfologia a forma di cuore del midgut (Figura 3A–C)19. Gli embrioni allo stadio 14 possono essere distinti per l'invaginazione cefalica in corso (Figura 3A), mentre gli embrioni allo stadio 15 mostrano il midgut caratteristico a forma di cuore (Figura 3B). Gli embrioni allo stadio 16 possono essere identificati dalla costrizione del midgut e dalla formazione di quattro camere (ciechi gastrici; Figura 3C)19. Inoltre, l'espressione della proteina MHC è non rilevabile negli stadi precedenti, incluso lo stadio 14, ma diventa marcata a partire dallo stadio 15 e negli stadi successivi (Figura 3A–C).
Alla fase embrionale tardiva 15, la muscolatura della parete corporea è completamente organizzata negli embrioni di tipo selvatico (w1118), e la maggior parte dei semi-segmenti addominali mostra un identico schema muscolare stereotipato nella vista laterale (Figura 3B). Questo schema muscolare stereotipato può essere visualizzato utilizzando anticorpi anti-MHC di coniglio o di ratto (Figura 3B,D). Al contrario, un numero minore di fibre muscolari è visibile quando gli embrioni vengono osservati in orientamento dorsale o ventrale (Figura 3E,F). Pertanto, l'acquisizione di immagini degli embrioni in orientamento laterale permette la visualizzazione dell'intera muscolatura della parete corporea e facilita la valutazione dei difetti nella fusione dei mioblasti.
Per esaminare i difetti di fusione dei mioblasti, la muscolatura della parete corporea di embrioni mutanti omozigoti viene acquisita in orientamento laterale. Gli omozigoti mutanti vengono identificati dall'assenza di un marcatore fluorescente bilanciatore, come GFP o YFP. Ad esempio, gli embrioni mutanti omozigoti per spo derivati da genitori spoMI06810/TM3, twi>UAS-GFP sono negativi per GFP, mentre gli embrioni fratelli che portano il bilanciatore esprimono GFP nel mesoderma (Figura 4B,C). Rispetto agli embrioni di tipo selvatico e a quelli fratelli positivi per GFP, gli embrioni mutanti per spo mostrano un difetto di fusione dei mioblasti caratterizzato dalla presenza di numerosi mioblasti competenti per la fusione (FCMs) non fusi (Figura 4A–C).
È degno di nota che nei spo embrioni mutanti si osservano più MCF non fuse in sezioni ottiche più profonde (Z3 e Z4) rispetto alla sezione superficiale (Z1) (Figura 4B). Questa distribuzione rispecchia l'organizzazione spaziale delle cellule fondatrici e delle MCF durante la fusione dei mioblasti embrionali. Le cellule fondatrici e i miotubi in crescita si trovano principalmente nello strato superficiale del mesoderma, mentre le MCF risiedono in strati più profondi prima di migrare verso i miotubi in crescita e fondersi con essi25. Di conseguenza, i mioblasti non fusi sono più abbondanti in sezioni confocali più profonde, in particolare negli embrioni con difetti parziali di fusione. Pertanto, è necessario acquisire z-stack che coprano l'intera profondità della muscolatura della parete corporea per evitare di sottostimare la gravità del fenotipo di fusione.
Sebbene la visualizzazione della muscolatura della parete corporea nel complesso in orientamento laterale permetta la valutazione fenotipica dei difetti di fusione dei mioblasti, un'analisi quantitativa può essere effettuata visualizzando il muscolo DA1 in orientamento dorsale. Negli embrioni di tipo selvatico, il muscolo DA1 è completamente formato e contiene 13,03 ± 0,60 nuclei positivi per Eve (Figura 5A,C). Negli embrioni mutanti per spo, il numero di nuclei positivi per Eve nel muscolo DA1 è ridotto a 8,16 ± 0,54 (Figura 5B,C), indicando un difetto di fusione in cui un numero minore di FCM si fonde con la cellula fondatrice del muscolo DA1. Per una quantificazione costante e riproducibile, i nuclei positivi per Eve nei muscoli DA1 degli stessi emisegmenti addominali (A2−A5) vengono contati e mediati per ogni embrione, utilizzando la media di ciascun embrione come singolo punto dati per l'analisi statistica (Figura 5C).
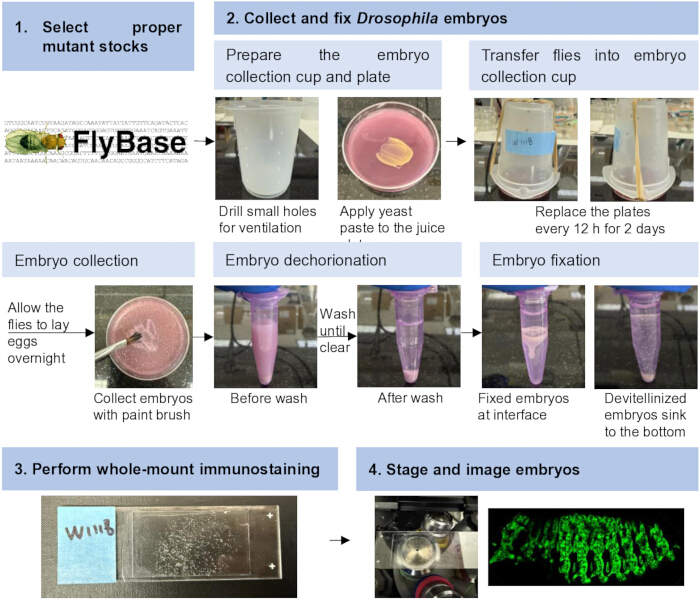
Figura 1: Flusso di lavoro per l'analisi genetica, fenotipica e quantitativa della fusione dei mioblasti negli embrioni di Drosophila. Il flusso di lavoro comprende la selezione di ceppi mutanti appropriati, raccolta e fissazione degli embrioni, immunomarcatura su preparati interi e montaggio, nonché lo stadio degli embrioni e l'acquisizione delle immagini. Cliccare qui per visualizzare una versione ingrandita di questa figura.
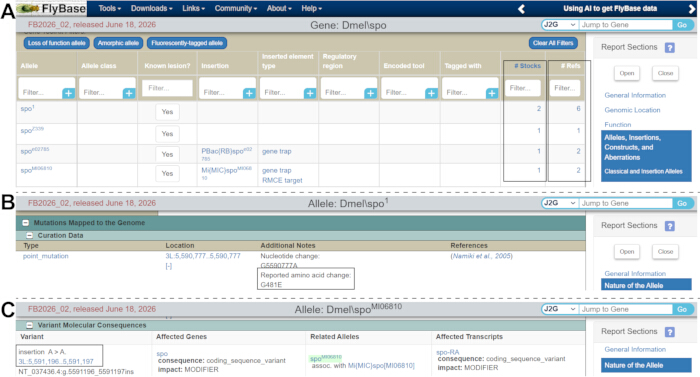
Figura 2: Selezione di alleli mutanti utilizzando FlyBase. (A) Schermata della pagina del rapporto genico di FlyBase per spo. Gli alleli mutanti sono elencati nella sezione “Alleles”. La colonna Stocks (evidenziata) indica il numero di ceppi disponibili, mentre la colonna Refs (evidenziata) indica il numero di riferimenti associati. (B,C) Lesioni molecolari di due alleli mutanti rappresentativi di spo, spo1 (B) e spoMI06810 (C). Cliccare qui per visualizzare una versione ingrandita di questa figura.
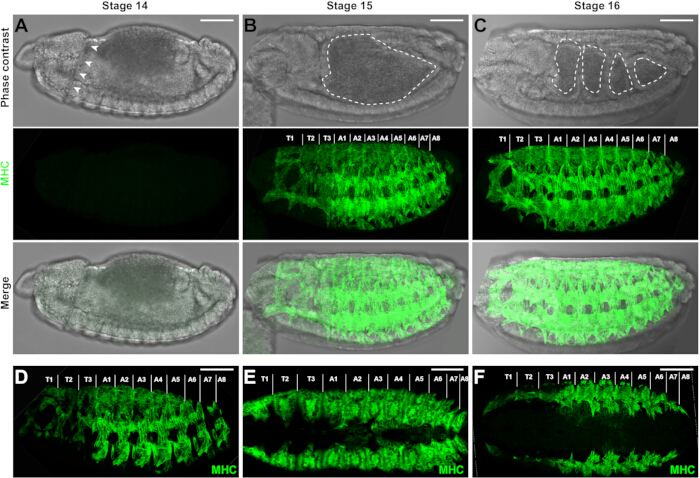
Figura 3: Muscolatura embrionale di Drosophila. (A–C) Immagini a contrasto di fase, proiezioni z confocali colorate per MHC e immagini sovrapposte di embrioni di tipo selvatico (WT) agli stadi 14, 15 e 16. L'involuzione della testa è evidente (frecce) nell'embrione allo stadio 14 (A). Un caratteristico intestino medio a forma di cuore (linea tratteggiata) è osservabile nell'embrione allo stadio 15 (B), mentre l'intestino medio è suddiviso in quattro camere distinte (linee tratteggiate) nell'embrione allo stadio 16 (C). L'espressione della proteina MHC non è rilevabile allo stadio 14 (A), ma diventa intensa agli stadi 15 (B) e 16 (C). Gli embrioni sono mostrati in vista laterale, con l'anteriore a sinistra, il posteriore a destra, il lato dorsale in alto e il lato ventrale in basso. Sono indicati gli emisegmenti toracici (T1–T3) e addominali (A1–A8). (D) Immagine confocale della vista laterale della muscolatura in un embrione WT allo stadio 15, visualizzata mediante un anticorpo di ratto anti-MHC. Per le immagini negli altri pannelli è stato utilizzato un anticorpo di coniglio anti-MHC. (E,F) Proiezioni z confocali delle viste dorsale (E) e ventrale (F) della muscolatura in embrioni WT allo stadio 15. Sono visibili meno fibre muscolari nelle orientazioni dorsale e ventrale rispetto a quella laterale. Barra della scala = 50 µm. Cliccare qui per visualizzare una versione ingrandita di questa figura.
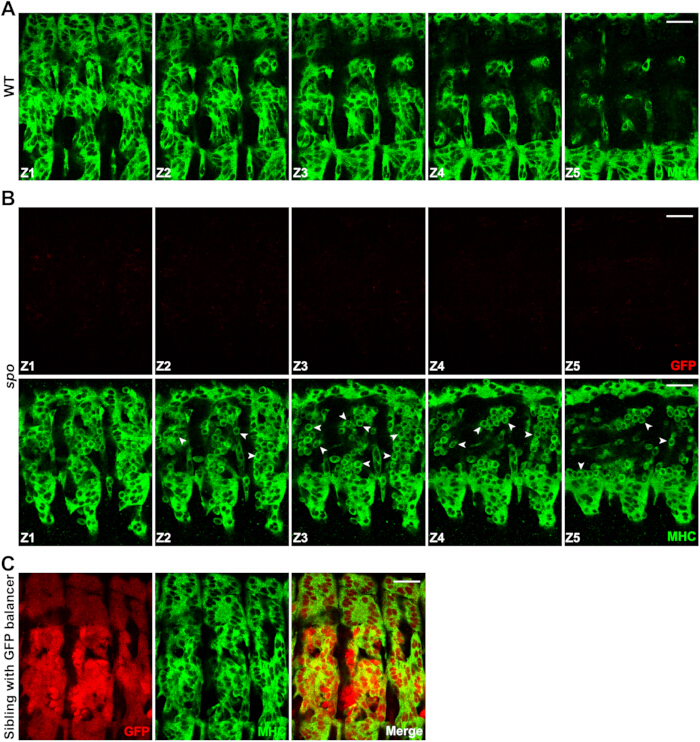
Figura 4: Confronto della muscolatura tra embrioni di tipo selvatico e mutanti spo. (A) Immagini rappresentative ottenute mediante z-stack confocale della muscolatura della parete corporea in vista laterale di un embrione WT allo stadio finale 15. La fusione dei mioblasti è completa e non si osservano mioblasti non fusi. La MHC è mostrata in verde. (B) Immagini rappresentative ottenute mediante z-stack confocale della muscolatura della parete corporea in vista laterale di un embrione mutante spo negativo per GFP ottenuto da genitori spoMI06810/TM3, twi>UAS-GFP. L'assenza di fluorescenza GFP (rosso) indica che l'embrione è omozigote per spoMI06810. Le frecce indicano mioblasti non fusi rappresentativi. Un numero maggiore di mioblasti non fusi è osservabile nelle sezioni ottiche più profonde (Z3 e Z4) rispetto alle zone vicine alla superficie dell'embrione (Z1). La MHC è mostrata in verde. (C) Immagini confocali in vista laterale di un embrione fratello positivo per GFP ottenuto dagli stessi genitori spoMI06810/TM3, twi>UAS-GFP. L'espressione mesodermica di GFP (rosso), indotta dal transgene twi>UAS-GFP presente sul balancer TM3, permette di distinguere gli embrioni fratelli positivi per GFP dagli embrioni mutanti spo omozigoti negativi per GFP. La MHC è mostrata in verde. Scala = 20 µm. Cliccare qui per visualizzare una versione ingrandita di questa figura.
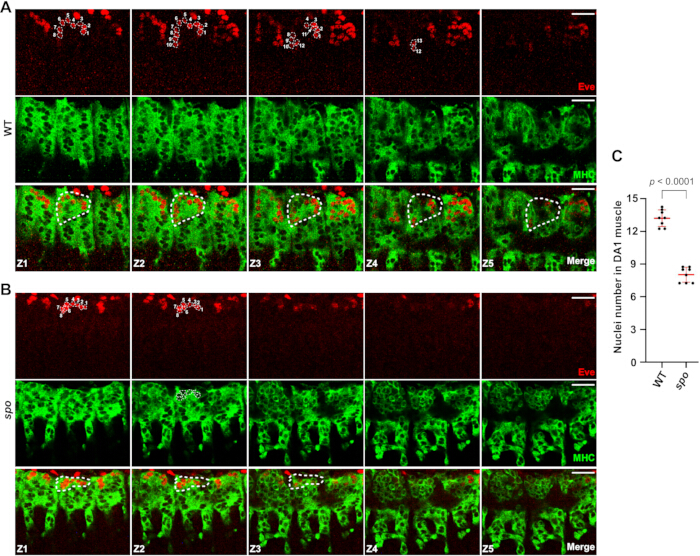
Figura 5: Immagini rappresentative di z-stack al microscopio confocale e quantificazione dei muscoli DA1. (A,B) Immagini confocali a z-stack delle viste dorsali di stadio avanzato 15 di WT (A) e spo mutanteB) embrioni marcati con anti-MHC (verde) e anti-Eve (rosso). Sono state acquisite z-sezioni confocali attraverso l'intera profondità del muscolo DA1 positivo per Eve per rilevare tutti i nuclei presenti all'interno del muscolo. I nuclei positivi per Eve appaiono come regioni non colorate all'interno del segnale MHC. Un muscolo DA1 rappresentativo è delimitato da una linea tratteggiata, e i nuclei positivi per Eve all'interno del muscolo DA1 sono numerati. (CQuantificazione dei nuclei positivi per Eve nei muscoli DA1 di WT e spo embrioni mutanti. Per ogni genotipo sono stati quantificati otto embrioni. Ogni punto dati rappresenta il numero medio di nuclei nei muscoli DA1 degli emisegmenti A2–A5 di un singolo embrione. I dati sono presentati come media ± SD (barre rosse). La significatività statistica è stata determinata utilizzando un test t di Student a due code t-test; p < 0,0001. Scala = 20 µm. Cliccare qui per visualizzare una versione ingrandita di questa figura.
| Numero di ceppo BDSC | Genotipo | Scopo |
| 6873 | N1/FM7c, twi>UAS-GFP | L'espressione mesodermica di GFP permette l'identificazione di embrioni mutanti omozigoti negativi per GFP. |
| 6662 | wgGla-1/CyO, twi>UAS-GFP | |
| 6663 | DrMio/TM3, twi>UAS-GFP | |
| 23229 | baz4/FM7c, Dfd-YFP | L'espressione specifica di YFP nella regione cefalica permette l'identificazione di embrioni mutanti omozigoti negativi per YFP. |
| 23230 | snaSco/ CyO, Dfd-YFP | |
| 23232 | Dr1/TM6B, Dfd-YFP |
Tabella 1: ceppi di Drosophila portatori di un gene marcatore fluorescente su cromosomi equilibratori.
Discussione
Il protocollo descritto qui fornisce un flusso di lavoro completo per l'analisi genetica, fenotipica e quantitativa della fusione dei mioblasti negli embrioni di Drosophila. È importante sottolineare che l'osservazione di un difetto di fusione in una linea mutante richiede ulteriori analisi genetiche per confermare che il gene di interesse sia responsabile del fenotipo osservato. Mutazioni spontanee di sfondo possono accumularsi durante il mantenimento delle linee e contribuire ai fenotipi mutanti26. Un approccio consiste nell'esaminare embrioni trans-eterozigoti ottenuti incrociando l'allele mutante con una delezione cromosomica che elimina il gene di interesse. L'osservazione dello stesso difetto di fusione in questi embrioni supporterebbe la conclusione che il fenotipo derivi dall'interruzione del gene candidato piuttosto che da mutazioni di sfondo non correlate. Esperimenti di recupero genetico, come quelli che utilizzano il sistema GAL4/UAS27, possono fornire ulteriore validazione determinando se l'espressione del gene di interesse ripristini la normale fusione dei mioblasti negli embrioni mutanti.
Sebbene il Gene Disruption Project di Drosophila abbia generato una collezione pubblicamente disponibile di linee mutanti che coprono circa il 75% dei geni di Drosophila28, alleli mutanti adatti, in particolare alleli con perdita forte di funzione, potrebbero non essere disponibili per ogni gene di interesse. In tali casi, le linee con delezione cromosomica possono rappresentare una risorsa alternativa per valutare se un gene candidato è coinvolto nella fusione dei mioblasti. Le collezioni attualmente disponibili di linee con delezione coprono più del 98% del genoma euchromatico di Drosophila29, consentendo l'analisi della perdita di funzione di quasi tutti i geni. Le delezioni cromosomiche possono essere identificate nella sezione “Aberrations” della scheda genica su FlyBase. Tuttavia, poiché ogni linea con delezione elimina più geni, un difetto di fusione dei mioblasti osservato in embrioni omozigoti per la delezione non può essere attribuito a un gene specifico all'interno della regione cromosomica eliminata senza ulteriori conferme sperimentali. Pertanto, quando un difetto di fusione viene identificato utilizzando una linea con delezione, dovrebbe essere generato e analizzato un mutante knock-out per singolo gene per determinare il ruolo specifico del gene candidato nella fusione dei mioblasti.
Sebbene questo protocollo si concentri sull'analisi fenotipica di mutanti per singoli geni di interesse, il flusso di lavoro può essere applicato anche a schermate su larga scala di delezioni per identificare nuovi regolatori della fusione dei mioblasti, utilizzando collezioni di delezioni disponibili29. Inoltre, sostituendo l'anticorpo anti-MHC con anticorpi specifici contro regolatori della fusione dei mioblasti, è possibile adattare il flusso di lavoro generale, inclusi raccolta degli embrioni, fissazione e immunomarcatura, allo studio della localizzazione proteica rispetto alla sinapsi fusogena. Infine, i metodi descritti qui possono essere adattati all'analisi fenotipica di altri processi dello sviluppo embrionale oltre alla fusione dei mioblasti, ampliando così l'utilità del protocollo a un'ampia gamma di studi sullo sviluppo.
Dichiarazioni
Gli autori dichiarano di non avere interessi concorrenti. ChatGPT 5 (OpenAI) è stato utilizzato esclusivamente per la correzione grammaticale e linguistica. Non è stato utilizzato per generare contenuti scientifici, dati, analisi o figure.
Ringraziamenti
Ringraziamo il centro di conservazione delle linee di Drosophila di Bloomington per le linee di moscerini. Questo lavoro è stato sostenuto da sovvenzioni NIH R01AR085116 e R35GM136316 assegnate a E.H.C.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Agar | Fisher | BP1423-500 | Polvere di agar; utilizzata per preparare mezzi di coltura solidi. |
| Albumina sierica bovina (BSA) | Sigma | A7906 | Albumina sierica bovina; utilizzata per la preparazione di soluzioni bloccanti durante l'immunomarcatura. |
| Microscopio confocale | Leica | SP8 | Microscopio confocale a scansione laser utilizzato per l'imaging a fluorescenza di campioni colorati. |
| Microscopio confocale | Nikon | A1R | Microscopio confocale a scansione laser utilizzato per l'imaging a fluorescenza di campioni colorati. |
| Coverslip | Fisher | 12-545-CP | Coverslip di vetro, 40 mm × 22 mm; utilizzato per il montaggio di campioni per microscopia. |
| Piatto di coltura | Corning | 430166 | Piatto di coltura da 60 mm; utilizzato per la manipolazione, la coltivazione o l'elaborazione di campioni biologici. |
| Lievito secco | Sigma | YSC2 | Lievito secco utilizzato come fonte nutrizionale per la coltura di organismi. |
| Formaldeide, 37% | Fisher | BP531-500 | Soluzione concentrata di formaldeide utilizzata per la preparazione del fissativo. ATTENZIONE: Tossica e volatile; maneggiare indossando idonei dispositivi di protezione individuale e sotto cappa chimica. |
| Secondario anticorpo caprino anti-topo IgG 647 | ThermoFisher | A-21236 | Anticorpo secondario caprino anti-topo IgG coniugato a fluorocromo per la rivelazione a fluorescenza di anticorpi primari murini. |
| Secondario anticorpo caprino anti-coniglio IgG 568 | ThermoFisher | A-11036 | Anticorpo secondario caprino anti-coniglio IgG coniugato a fluorocromo per la rivelazione a fluorescenza di anticorpi primari da coniglio. |
| Eptano | Fisher | H350 | Solvente organico utilizzato durante la fissazione e la permeabilizzazione dei campioni. ATTENZIONE: Infiammabile e nocivo; maneggiare sotto cappa chimica con idonei dispositivi di protezione individuale. |
| Incubatore | Percival | I36LL | Incubatore a temperatura controllata utilizzato per mantenere colture o organismi sperimentali in condizioni ambientali definite. |
| Metanolo | Pharmco | 339000ACSBK01 | Metanolo utilizzato durante la fissazione, la disidratazione o la permeabilizzazione dei campioni. ATTENZIONE: Infiammabile e tossico; maneggiare sotto cappa chimica con idonei dispositivi di protezione individuale. |
| Vetrini per microscopia | Fisher | 12-550-15 | Vetrini di vetro utilizzati per il montaggio di campioni per l'imaging. |
| Mezzo di montaggio | ThermoFisher | P36980 | Mezzo di montaggio antifade utilizzato per preservare la fluorescenza e montare campioni colorati per la microscopia. |
| Anticorpo primario monoclonale da topo anti-Even skipped (Eve) | DSHB | 2B8 | Anticorpo monoclonale murino che riconosce la proteina Even skipped; utilizzato per la colorazione immunofluorescente. |
| Nutatore | Corning | 6720 | Mixer nutante da banco utilizzato per l'agitazione delicata e continua di campioni durante i passaggi di lavaggio, bloccaggio o incubazione con anticorpi. |
| Becher di plastica | Sigma | Z245380 | Il becher di plastica da 100 mL è utilizzato per creare un contenitore per la raccolta di moscerini. |
| Anticorpo primario da coniglio anti-catena pesante della miosina (MHC) | — | — | Anticorpo primario da coniglio che riconosce la catena pesante della miosina di Drosophila; la fonte dell'anticorpo è descritta da Kiehart e Feghali (1986), Journal of Cell Biology 103, 1517–1525. |
| Anticorpo primario monoclonale da ratto anti-catena pesante della miosina (MHC) | DSHB | BB7/21.14 | Anticorpo monoclonale da ratto che riconosce la catena pesante della miosina; utilizzato per la colorazione immunofluorescente. |
| Azoturo di sodio (NaN3) | Sigma | S8032 | Azoturo di sodio utilizzato come conservante in soluzioni di anticorpi o tamponi. ATTENZIONE: Altamente tossico; evitare ingestione, inalazione, contatto con la pelle e contatto con metalli. |
| Triton X-100 | Fisher | AAA16046AP | Detergente non ionico utilizzato per la permeabilizzazione delle membrane e la preparazione di tamponi di lavaggio o bloccaggio. |
| Soluzione salina fosfato-tampone 10× (PBS) | Fisher | BP3994 | Soluzione concentrata di PBS utilizzata per preparare PBS 1× per lavaggi, diluizioni e preparazione di tamponi. |
Riferimenti
- Abmayr SM, Pavlath GK. Myoblast fusion: Lessons from flies and mice. Development. 2012;139(4):641-656.
- Petrany MJ, Millay DP. Cell fusion: Merging membranes and making muscle. Trends Cell Biol. 2019;29(12):964-973.
- Wherley TJ et al. Current topics in developmental biology. Vol. 158. Academic Press; 2024:53-82.
- Millay DP. Regulation of the myoblast fusion reaction for muscle development, regeneration, and adaptations. Exp Cell Res. 2022;415(2):113134.
- Dworak HA, Sink H. Myoblast fusion in Drosophila. Bioessays. 2002;24(7):591-601.
- Schejter ED. Myoblast fusion: Experimental systems and cellular mechanisms. Semin Cell Dev Biol. 2016;60:112-120.
- Deng S, Azevedo M, Baylies M. Acting on identity: Myoblast fusion and the formation of the syncytial muscle fiber. Semin Cell Dev Biol. 2017;72:45-55.
- Lee DM, Chen EH. Drosophila myoblast fusion: Invasion and resistance for the ultimate union. Annu Rev Genet. 2019;53:67-91.
- Bate M. The development of Drosophila melanogaster. CSH Laboratory Press; New York; 1993:1013-1090.
- Baylies MK, Bate M, Ruiz Gomez M. Myogenesis: A view from Drosophila. Cell. 1998;93(6):921-927.
- Chen EH, Olson EN. Towards a molecular pathway for myoblast fusion in Drosophila. Trends Cell Biol. 2004;14(8):452-460.
- Sens KL et al. An invasive podosome-like structure promotes fusion pore formation during myoblast fusion. J Cell Biol. 2010;191(5):1013-1027.
- Kim JH et al. Mechanical tension drives cell membrane fusion. Dev Cell. 2015;32(5):561-573.
- Chen EH. Invasive podosomes and myoblast fusion. Curr Top Membr. 2011;68:235-258.
- Kim JH, Jin P, Duan R, Chen EH. Mechanisms of myoblast fusion during muscle development. Curr Opin Genet Dev. 2015;32:162-170.
- Kim JH, Chen EH. The fusogenic synapse at a glance. J Cell Sci. 2019;132(18).
- Haralalka S, Abmayr SM. Myoblast fusion in Drosophila. Exp Cell Res. 2010;316(18):3007-3013.
- Kiehart DP, Feghali R. Cytoplasmic myosin from Drosophila melanogaster. J Cell Biol. 1986;103(4):1517-1525.
- Campos-Ortega JA, Hartenstein V. The embryonic development of Drosophila melanogaster. 2nd ed. Springer Berlin Heidelberg; Berlin, Heidelberg; 1997:9-102.
- De Joussineau C, Bataille L, Jagla T, Jagla K. Diversification of muscle types in Drosophila: Upstream and downstream of identity genes. Curr Top Dev Biol. 2012;98:277-301.
- Namiki T et al. Cytochrome P450 CYP307A1/Spook: A regulator for ecdysone synthesis in insects. Biochem Biophys Res Commun. 2005;337(1):367-374.
- Niwa R, Niwa YS. Enzymes for ecdysteroid biosynthesis: Their biological functions in insects and beyond. Biosci Biotechnol Biochem. 2014;78(8):1283-1292.
- Ruan ZR, Yu Z, Xing C, Chen EH. Inter-organ steroid hormone signaling promotes myoblast fusion via direct transcriptional regulation of a single key effector gene. Curr Biol. 2024;34(7):1438-1452.e6.
- Beckett K, Baylies MK. 3D analysis of founder cell and fusion competent myoblast arrangements outlines a new model of myoblast fusion. Dev Biol. 2007;309(1):113-125.
- Richardson B, Beckett K, Baylies M. Visualizing new dimensions in Drosophila myoblast fusion. BioEssays. 2008;30(5):423-431.
- Huang W et al. Spontaneous mutations and the origin and maintenance of quantitative genetic variation. eLife. 2016;5.
- McGuire SE, Roman G, Davis RL. Gene expression systems in Drosophila: A synthesis of time and space. Trends Genet. 2004;20(8):384-391.
- Bellen HJ et al. The Drosophila Gene Disruption Project: Progress using transposons with distinctive site specificities. Genetics. 2011;188(3):731-743.
- Cook RK et al. The generation of chromosomal deletions to provide extensive coverage and subdivision of the Drosophila melanogaster genome. Genome Biol. 2012;13(3).
Ristampe e permessi
Questo articolo è stato pubblicato
Video in arrivo