Questo protocollo descrive l'analisi della durata della vita basata sulla microfluidica mediante microscopia a intervalli temporali di Saccharomyces cerevisiae gameti ottenuti da cellule precursori giovani o anziane
Articolo metodologico
Un Saggio Basato sulla Microfluidica per la Scoperta di Fattori di Ringiovanimento Gametogenico in Saccharomyces cerevisiae
In questo articolo
Sommario
Abstract
Saccharomyces cerevisiae invecchia progressivamente attraverso divisioni cellulari asimmetriche, trattenendo i danni associati all'età nella cellula madre mentre produce cellule figlie giovani. La gametogenesi azzera completamente la durata della vita replicativa delle cellule anziane, riavvolgendo così l'orologio dell'invecchiamento per la generazione successiva. Sebbene il ringiovanimento gametogenico nel lievito sia stato descritto in precedenza, mancavano tecniche in grado di quantificare l'azzeramento della durata della vita replicativa con elevata produttività. I metodi precedenti per quantificare il ringiovanimento dopo la gametogenesi erano limitati ad approcci a bassa produttività e ad alta intensità lavorativa, basati su ripetute micromanipolazioni manuali di singole cellule. In questo studio, descriviamo dettagliatamente un saggio microscopico basato sulla microfluidica ad alta produttività, che consente la caratterizzazione sistematica dei fattori necessari per il ringiovanimento gametogenico in S. cerevisiae. Questo metodo si avvale di due modificazioni genetiche inerti che permettono la valutazione della durata della vita replicativa dei gameti mediante microfluidica. Dopo il sorting per età e la dissociazione del tetrad, gameti condizionalmente sterili vengono caricati in dispositivi di imaging basati sulla microfluidica e identificati utilizzando un marcatore specifico per i gameti. L'acquisizione di immagini a lungo termine in time-lapse consente un tracciamento robusto e un confronto delle durate della vita replicativa di gameti derivati da cellule precursori giovani e anziane. In questo articolo forniamo un protocollo passo dopo passo che permette la quantificazione sistematica della durata della vita dei gameti e l'identificazione ad alta produttività dei fattori molecolari coinvolti nel ringiovanimento cellulare gametogenico in S. cerevisiae.
Introduzione
Le cellule di Saccharomyces cerevisiae invecchiano replicativamente durante la mitosi dividendosi in modo asimmetrico, trattenendo i danni associati all'età nella cellula madre mentre producono cellule figlie giovani1,2,3,4. La durata della vita replicativa del lievito è quindi limitata e viene definita come il numero di cellule figlie prodotte da una determinata cellula madre prima della sua divisione terminale, seguita dalla senescenza e infine dalla morte. In modo sorprendente, se una cellula S. cerevisiae anziana completa la gametogenesi, la durata della vita replicativa di tutti i gameti risultanti viene completamente reimpostata, rendendoli indistinguibili dai gameti derivati da cellule precursori giovani5,6,7,8,9 (Figura 1A). Dalla scoperta iniziale del ringiovanimento gametogenetico nel lievito, sono stati identificati diversi fattori importanti che eliminano i danni associati all'età durante la gametogenesi, ma l'assenza di tecniche ad alto rendimento ha reso difficile studiare l'impatto di questi percorsi sulla durata della vita dei gameti6. La quantificazione della durata della vita replicativa dei gameti si è storicamente basata sul conteggio manuale delle divisioni cellulari mediante microscopio fluorescente per microdissezione, in cui la durata della vita replicativa dei gameti viene valutata per diversi giorni attraverso un conteggio continuo e la rimozione manuale delle cellule figlie generate7. Sebbene la durata della vita replicativa dei gameti possa essere analizzata con questa tecnica, la sua natura laboriosa e dispendiosa in termini di tempo ha portato a un utilizzo marginale nel campo negli ultimi dieci anni10,11. Il fatto che nessun percorso molecolare specifico sia stato dimostrato contribuire direttamente al ringiovanimento gametogenetico dalla sua scoperta iniziale7 sottolinea i limiti della tecnica attuale e la necessità di un saggio automatizzato e ad alto rendimento.
Negli ultimi anni, nuovi approcci basati sulla microfluidica hanno sostituito la quantificazione della durata della vita replicativa mediante micromanipolazione, eliminando la necessità di separare manualmente le cellule figlie12. Sono state progettate diverse trappole per catturare e trattenere le cellule madri in camere di imaging, con un flusso costante di mezzo fresco per l'intera durata della vita replicativa, rimuovendo le cellule figlie appena formate. La parallelizzazione di diverse camere di imaging consente inoltre di acquisire la durata della vita replicativa di centinaia di cellule con diversi background genetici nel corso di diversi giorni in un singolo esperimento13,14,15,16,17,18,19. Sebbene questi approcci basati sulla microfluidica siano ora preferiti per le cellule di lievito aploidi in crescita vegetativa, l'applicazione di questa tecnica alla misurazione della durata della vita replicativa dei gameti del lievito non è stata finora riportata.
Tre principali ostacoli tecnici e biologici ostacolano la valutazione della durata media delle replicazioni dei gameti di S. cerevisiae mediante dispositivi microfluidici. In primo luogo, durante la gametogenesi, una cellula diploide di lievito subisce due divisioni meiotiche e forma un tetrade strettamente impacchettato contenente quattro gameti aploidi con una segregazione 2:2 dei due tipi di accoppiamento, MATa e MATα (Figura 1A). Pertanto, quando si caricano i gameti MATa e MATα nei dispositivi microfluidici, i feromoni sessuali secreti indurranno una risposta di accoppiamento nelle cellule vicine, causando arresto della crescita, morfologie cellulari anomale e intasamento dei dispositivi microfluidici. In secondo luogo, i quattro gameti all'interno di un asco tetradico non si separano naturalmente durante la germinazione. Di conseguenza, senza separazione manuale, solo tetradi interi possono essere intrappolati nelle camere microfluidiche. La ridotta ritenzione nei trappoletti dei tetradi non separati e l'impossibilità di monitorare le singole divisioni dei quattro gameti ancora connessi rendono impossibile la valutazione della durata media delle replicazioni di ciascun gamete singolo. In terzo luogo, se i tetradi vengono separati in gameti individuali prima del caricamento nei dispositivi microfluidici, questi risultano significativamente più piccoli rispetto alle cellule in crescita vegetativa e non vengono catturati dai trappoletti standard (Figura 2A–C).
Per superare queste limitazioni, Spiri et al. 20269 hanno combinato modifiche genetiche inerti, separazione delle tetradi e sviluppo dei gameti, e un marcatore specifico per i gameti per consentire la quantificazione ad alto rendimento basata su microfluidica della durata replicativa dei gameti e la caratterizzazione dei fattori necessari per il ringiovanimento gametogenico in S. cerevisiae (Figura 1B–F). Innanzitutto, per impedire l'accoppiamento post-germinazione senza interferire con gli incroci genetici standard, è stato progettato un allele condizionalmente sterile (Figura 3A). In secondo luogo, per separare le tetradi in singoli gameti, il trattamento con Zimolasi, che indebolisce la parete esterna delle spore, è stato abbinato a una manipolazione meccanica. In terzo luogo, per consentire un'efficiente identificazione dei gameti, anche dopo la separazione e la breve crescita iniziale necessaria per l'uso delle trappole microfluidiche standard, è stato introdotto un reporter fluorescente specifico per i gameti, stabile e di lunga durata. Utilizzando questo approccio, singoli gameti derivati da cellule precursori giovani e anziane precedentemente selezionate possono essere isolati e caricati in dispositivi microfluidici per eseguire un'acquisizione continua in time-lapse per 72 h, permettendo un'analisi quantitativa e un confronto della durata replicativa dei gameti provenienti da cellule precursori giovani e anziane9. Il protocollo dettagliato descritto qui migliora sostanzialmente la fattibilità e il rendimento dell'analisi della durata vitale dei gameti sia nelle cellule precursori giovani che in quelle anziane, consentendo l'identificazione diretta dei percorsi molecolari che mediano il ringiovanimento cellulare durante la gametogenesi.
Protocollo
Un elenco dettagliato dei reagenti e dell'equipaggiamento utilizzati in questo protocollo è riportato nella Tabella dei Materiali.
1. Invecchiamento replicativo delle cellule fondatrici
NOTA: Tutti gli esperimenti effettuati con il protocollo riportato di seguito vengono eseguiti in cellule diploidi di S. cerevisiae con background genetico SK1, contenenti il seguente background genetico minimo: pPMA2-PMA2-eGFP, ste5::NATR-pTet07.1-STE5, pRNR2-TetR-TUP1, pTetO7.1-TetR, flo8Δ, amn1D368V. Per tutte le colture incubate in flaconi di vetro, il volume della coltura non deve superare 1/5 del volume del flacone per garantire un’adeguata aerazione.
- Scongelare le cellule diploidi su piastre di glicerolo in estratto di lievito peptone (YP), incubare a 30 °C per tutta la notte. Trasferire le cellule diploidi su piastre di estratto di lievito peptone destrosio (YPD), incubare a 30 °C (>8 h).
- Innestare i diploidi appena scongelati in 5 mL di YPD liquido (2% destrosio). Agitare le colture (300 rpm) a temperatura ambiente per tutta la notte (>12 h).
- Ridiluire la coltura iniziale a una densità ottica a 600 nm (OD600) = 0,2 in 30 mL di YPD (2% destrosio). Agitare le colture (300 rpm) a 30 °C per 3–4 h fino a quando le colture raggiungono una densità OD600 = 0,6–1.
- Assicurarsi di partire con una quantità sufficiente di coltura per ottenere 16 unità OD600 di cellule da etichettare per ogni genotipo. Trasferire 2 x 8 unità OD600 di cellule per ogni genotipo in un tubo conico da 50 mL.
- Consigliato: suddividere le 16 unità OD600 in due campioni (8 unità OD600 ciascuno) per preparare due colture cellulari fondatrici indipendenti per ogni genotipo. Dopo il sorting per età (passo 2.16), unire le cellule invecchiate dalle due colture fondatrici per aumentare il rendimento totale di cellule invecchiate.
- Centrifugare il tubo conico da 50 mL per 2 min a 1.900 x g e decantare il soprannatante. Sospendere il pellet in 20 mL di soluzione salina tamponata al fosfato (PBS) (pH 8).
- Ripetere il passo 1.6 altre due volte, per un totale di tre lavaggi in PBS (pH 8). Preparare una soluzione di biotina a 8 mg/mL (necessari 500 μL per 8 unità OD600 di cellule).
- Pesare la biotina (4 mg/campione) e sospendere completamente la polvere in PBS (pH 8) fino a raggiungere una concentrazione finale di 8 mg/mL (500 μL necessari per campione). Dopo il terzo lavaggio, sospendere le cellule in 1 mL di PBS (pH 8).
- Distribuire 500 μL di sospensione cellulare in due tubi centrifuga a bassa adesione, suddividendo le iniziali 2 x 8 unità OD600. Aggiungere 500 μL di soluzione di biotina (8 mg/mL) a ciascun tubo centrifuga per un volume totale di 1 mL (Figura 1B).
- Chiudere il coperchio con parafilm e vortexare per 1 minuto. Le cellule invecchiate sono sensibili allo stress meccanico; questa è l'ultima volta in cui le cellule vengono vortexate. Da questo momento in poi, sospendere i pellet cellulari pipettando delicatamente su e giù.
- Trasferire i tubi centrifuga su un agitatore rotante e incubare per 30 min a 4 °C. Centrifugare per 2 min a 1.900 x g, quindi rimuovere il soprannatante con la pipetta. Sospendere il pellet in 1 mL di PBS (pH 8 + 100 mM glicina) per bloccare chimicamente l'eccesso di biotina.
- Ripetere il passo 1.11 altre tre volte, per un totale di 3 lavaggi con PBS (pH 8 + 100 mM glicina). Sospendere le cellule in 1 mL di YPD (2% destrosio).
- Centrifugare per 2 min a 1.900 x g e rimuovere il soprannatante con la pipetta. Preparare colture di YPD 50 mL (2% destrosio) + ampicillina (100 µg/mL) in flaconi da 500 mL per ogni campione etichettato con biotina.
- Sospendere le cellule etichettate con biotina in 1 mL di YPD (2% destrosio) e aggiungerle al flacone da 500 mL. Misurare la densità ottica (OD600) della coltura fondatrice per stimare il numero di generazioni il giorno successivo.
- Agitare le colture fondatrici (300 rpm) a 30 °C per tutta la notte (16–18 h) per indurre l'invecchiamento replicativo (Figura 1B). Ciò comporterà circa 6–7 divisioni di ciascuna cellula fondatrice etichettata con biotina.
2. Isolamento di cellule fondatrici anziane
NOTA: Conservare il PBS (pH 7,4) + BSA (5 g/L) a 4 °C e mantenerlo sul ghiaccio durante l'esperimento.
Quando si diluiscono nuovamente i pellet cellulari, assicurarsi che siano completamente risospesi e ben mescolati per evitare l'occlusione della colonna e massimizzare l'efficienza del sorting. Per aumentare la purezza della popolazione cellulare anziana, vengono effettuati due sorting consecutivi riapplicando l'eluito dalla prima colonna di sorting su una seconda colonna fresca. Questa procedura consente di ottenere popolazioni cellulari anziane con minima contaminazione da cellule giovani (purezza 90–98%). Le cellule anziane sono sensibili allo stress meccanico; risospendere i pellet cellulari pipettando delicatamente su e giù con una pipetta serologica.
- Dopo 16–18 h di incubazione, registrare la densità ottica (OD600) di ciascuna coltura fondatrice. Calcolare il numero stimato di generazioni (età media = log2(OD600Finale / OD600Iniziale)).
- Centrifugare ogni coltura per 2 min a 1.900 x g in provette coniche da 50 mL e decantare il soprannatante. Ri-sospendere il pellet con 20 mL di PBS (pH 7,4 + BSA (5 g/L)) aspirando e dispensando con una pipetta sierologica da 25 mL.
- Ripetere una volta il passaggio 2.2. Mescolare la sospensione di MicroBeads anti-biotina capovolgendo il vial. Utilizzando una punta tagliata, aggiungere 100 μL di MicroBeads anti-biotina alla sospensione cellulare.
- Mescolare capovolgendo. Incubare a 4 °C per 15 min. Incubare su un agitatore rotante o capovolgere la provetta almeno 3–4 volte ogni 5 min (Figura 1C).
- Preparare il supporto magnetico QuadroMACS, le colonne e i filtri di pre-separazione (30 µm). Posizionare un contenitore sotto la colonna per raccogliere tutti gli scarti che passano attraverso.
- Priming di ogni filtro/colonna con 3 mL di PBS (pH 7,4 + BSA (5 g/L)). Etichettare due provette coniche da 15 mL per ogni colonna e condizione (una per "eluito di cellule vecchie" e una per "flusso passante di cellule giovani").
- Centrifugare le sospensioni cellulari per 2 min a 1.900 x g e decantare il soprannatante. Ri-sospendere il pellet con 20 mL di PBS (pH 7,4 + BSA (5 g/L)) e centrifugare nuovamente.
NOTA: Questo passaggio è importante per rimuovere l’eccesso di MicroBeads anti-biotina libere, che altrimenti saturerebbero la colonna. - Ri-sospendere completamente il pellet cellulare in 5 mL di PBS (pH 7,4 + BSA (5 g/L)) e applicare sulla prima colonna di separazione (Figura 1C). Etichettare le colonne con il genotipo applicato per tenerne traccia.
- Raccogliere il primo flusso passante nelle provette coniche da 15 mL etichettate come "flusso passante di cellule giovani". Sostituire le provette coniche da 15 mL con un contenitore per gli scarti una volta che la sospensione cellulare ha attraversato la colonna.
- Unire le due sospensioni di flusso passante di cellule giovani dello stesso genotipo in un’unica provetta conica da 15 mL. Diluire 250 μL di flusso passante giovane combinato con 9,75 mL di PBS (pH 7,4 + BSA (5 g/L)) in una nuova provetta conica da 15 mL. Mettere da parte, etichettato come "cellule giovani diluite", per i passaggi successivi.
- Lavare ogni colonna 4 volte con 3 mL di PBS (pH 7,4 + BSA (5 g/L)). Per il primo lavaggio, trasferire 3 mL di PBS (pH 7,4 + BSA (5 g/L)) nuovamente nella provetta conica da 50 mL che conteneva la sospensione cellulare. Trasferire quindi sulla colonna corrispondente per applicare eventuali cellule residue. Lavare la colonna altre 3 volte con 3 mL freschi di PBS (pH 7,4) + BSA (5 g/L).
- Preparare colonne nuove e filtri di pre-separazione (30 µm) per la seconda separazione. Effettuare il priming di ogni filtro/colonna con 3 mL di PBS (pH 7,4 + BSA (5 g/L)).
- Rimuovere la prima colonna dal magnete e tenerla sopra la seconda colonna per la seconda separazione. Aggiungere 5 mL di PBS (pH 7,4 + BSA (5 g/L)) alla prima colonna e spingere in modo costante (dolcemente ma con fermezza) con lo stantuffo fornito per eluire le cellule vecchie.
- Applicare le cellule vecchie eluite sulla seconda colonna. Etichettare le colonne con il genotipo applicato per tenerne traccia.
- Lavare ogni colonna 3 volte con 3 mL di PBS (pH 7,4) + BSA (5 g/L). Rimuovere la colonna dal magnete e posizionarla in una provetta conica da 15 mL etichettata come "eluito di cellule vecchie". Aggiungere 5 mL di PBS (pH 7,4) + BSA (5 g/L) alle colonne e spingere in modo costante (dolcemente ma con fermezza) con lo stantuffo fornito per eluire le cellule vecchie.
- Combinare due eluiti provenienti da due colture fondatrici indipendenti dello stesso genotipo per aumentare il rendimento totale di cellule vecchie (vedi passaggio 1.5).
3. Marcatura fluorescente delle cicatrici di gemmazione e della biotina
NOTA: Quando le cellule sono marcate con coloranti fluorescenti, devono essere protette dalla luce durante l'incubazione. Il mezzo condizionato induttore della gametogenesi si ottiene filtrando e sterilizzando una coltura induttrice della gametogenesi in un mezzo standard per l'induzione della gametogenesi, 5 h dopo l'induzione della gametogenesi. Conservare il mezzo condizionato induttore della gametogenesi sigillato con parafilm a 4 °C.
- Centrifugare la sospensione cellulare mista, invecchiata e diluita, per 2 min a 1.900 x g e decantare il soprannatante. Ri-sospendere le cellule in 12 mL di PBS (pH 7).
- Ripetere il passaggio 3.1 due volte, quindi ri-sospendere le cellule in 4 mL di PBS (pH 7) al secondo lavaggio. Aggiungere 4 μL di wheat germ agglutinin marcata con fluorocromo (1 µg/mL) e 4 μL di streptavidina marcata con fluorocromo (1 µg/mL) in ogni provetta (Figura 1C).
- Incubare per 15 min al buio a temperatura ambiente. Capovolgere la provetta 3–4 volte ogni 5 min. Centrifugare le cellule per 2 min a 1.900 x g, quindi decantare il soprannatante.
- Ri-sospendere in 12 mL di mezzo induttivo per la gametogenesi. Ripetere il lavaggio mediante centrifugazione e ri-sospensione per tre volte; dopo l’ultimo lavaggio, ri-sospendere le cellule in 2 mL di mezzo induttivo per la gametogenesi condizionato, contenente ampicillina (100 µg/mL).
4. Induzione della gametogenesi e analisi del raggruppamento per età
AVVERTENZA: La formaldeide è tossica e irritante; maneggiarla in una cappa chimica indossando dispositivi di protezione individuale (DPI) adeguati.
- Misurare la densità (OD600) della sospensione cellulare ri-sospesa (proveniente dal passaggio 3.4). Diluire le colture fino a un OD600 di 0,8 con mezzo condizionato per l'induzione della gametogenesi contenente ampicillina (100 µg/mL), quindi trasferire in un flacone di vetro.
NOTA: Il volume dipende dal rendimento totale delle cellule invecchiate; un volume finale di coltura di 10 mL è sufficiente per le applicazioni successive. - Aliquotare 135 μl di coltura pre-gametogenica diluita in provette da centrifuga da 1,5 mL contenenti 15 μl di formaldeide (37%). Ruotare e incubare a temperatura ambiente per 15 min. Conservare a 4 °C.
- Agitare le colture (300 rpm) a 30 °C per 24 h per completare la gametogenesi (Figura 1C).
PUNTO DI PAUSA: L'analisi mediante microscopia di cellule fissate con formaldeide può essere eseguita in qualsiasi momento ritenuto più comodo. Tuttavia, si raccomanda di verificare l'efficienza del sorting delle cellule invecchiate prima di proseguire con il resto del protocollo. Le cellule possono essere conservate fino a 48 h nel mezzo di fissazione con formaldeide a 4 °C. Per la conservazione a lungo termine, sostituire la soluzione contenente formaldeide con sorbitolo (1,2 M) e conservare a -20 °C. - Prima dell'analisi microscopica, centrifugare le cellule fissate con formaldeide per 2 min a 1.900 x g. Aspirare il soprannatante e smaltirlo in un contenitore dedicato per rifiuti di formaldeide.
- Risospendere in 20 μL di sorbitolo (1,2 M). Aggiungere 3,3 μL di sospensione cellulare su un vetrino standard e applicare un coprioggetto di 22 x 22 mm.
- Acquisire uno stack in z che comprenda l'intero volume delle cellule nei canali DAPI, mCherry, FITC e contrasto di interferenza differenziale (DIC) per valutare il numero di cicatrici di gemmazione, l'etichetta con biotina e il segnale di Pma2-GFP (Figura 1C e Figura 4A; mostrati rispettivamente in magenta, giallo e ciano).
- Proseguire acquisendo almeno 50 cellule per ogni condizione.
5. Analisi dell'immagine per valutare l'efficienza della marcatura con biotina e il numero di cicatrici di gemmazione
PUNTO DI PAUSA: L'analisi dell'immagine per verificare la separazione per età può essere eseguita in qualsiasi momento ritenuto più comodo. Tuttavia, si raccomanda di verificare l'efficienza del sorting prima di proseguire con il resto del protocollo.
NOTA: Le immagini vengono quantificate utilizzando macro personalizzate semiautomatizzate per Fiji/ImageJ (ImageJ2, V. 2.14.0/1.54m)20,21. Le note specifiche sugli input delle macro sono indicate nell'intestazione di ciascuna macro e devono essere adattate ai singoli dati di input.
- Aprire Fiji/ImageJ. Trascinare e rilasciare il macro Manual ROI Selection and TIFF Export (Supplementary File 1) in Fiji/ImageJ per aprirlo.
- Fare clic su Run nella finestra del macro. Scegliere le cartelle di input e output come richiesto e fare clic su OK.
- Disegnare un rettangolo attorno alle cellule di interesse e aggiungere ogni rettangolo al gestore delle regioni di interesse (ROI), manualmente o utilizzando la scorciatoia t. Includere l'intera cellula all'interno del rettangolo e lasciare un margine di circa un diametro cellulare su ciascun lato.
- Una volta aggiunti tutti gli ROI al gestore ROI dalla prima immagine, fare clic su OK nella finestra di richiesta: Action Required (tutti gli ROI selezionati e salvati nel gestore ROI (t)?) (Supplementary Figure 1). Tutti gli ROI selezionati verranno ritagliati e salvati automaticamente. L'immagine successiva nella cartella di input verrà aperta automaticamente.
- Ripetere i passaggi 5.3–5.4 per tutte le immagini nella cartella di input. Il macro si ferma dopo aver elaborato tutte le immagini nella cartella di input. Trascinare e rilasciare il macro Single-Cell 3D and Z Projection (Supplementary File 2) in Fiji/ImageJ per aprirlo.
- Modificare, se necessario, la spaziatura delle sezioni nel comando 3D Project…. Fare clic su Run nella finestra del macro. Scegliere le cartelle di input e output come richiesto e fare clic su OK.
NOTA: Il macro verrà eseguito automaticamente, senza intervento dell'utente. Il macro si ferma dopo aver elaborato tutte le immagini nella cartella. - Spostare tutte le immagini chiamate Y_projection… in una nuova cartella di input per il conteggio. Trascinare e rilasciare il macro Manual Budscar and Biotin Annotation (Supplementary File 3) in Fiji/ImageJ per aprirlo.
- Fare clic su Run nella finestra del macro. Scegliere le cartelle di input e output come richiesto e fare clic su OK. Contare le cicatrici di gemmazione ruotando la cellula in 3D.
NOTA: Ogni struttura ad anello positiva per DAPI e mCherry viene conteggiata come una singola cicatrice di gemmazione, a meno che non si sovrappongano e rappresentino lo stesso evento di gemmazione. Il grande segnale circolare pieno positivo per biotina (mCherry) presente su ogni cellula dalla sua nascita non viene incluso nel conteggio totale delle cicatrici di gemmazione (Figure 4A). - Fare clic su OK nella finestra di richiesta: Action Required (Numero di cicatrici di gemmazione?). Selezionare il numero di cicatrici di gemmazione conteggiate nella finestra di richiesta, quindi fare clic su OK (Supplementary Figure 2).
- Determinare se la cellula è marcata con biotina esaminando il segnale mCherry. Se una cellula era presente durante l'etichettatura con biotina, l'intera cellula risulta positiva per mCherry (Figure 4A).
- Fare clic su OK nella finestra di richiesta: Action Required (Etichetta biotina: No = 0 / Sì = 1?). Scegliere 0 se la cellula non presenta etichetta di biotina e 1 se la cellula presenta etichetta di biotina. Nella successiva finestra di richiesta, fare clic su OK (Supplementary Figure 3).
- I risultati verranno registrati automaticamente nella finestra Log e salvati come file .txt nella cartella di output. Non chiudere la finestra Log durante il conteggio.
- L'immagine successiva verrà aperta automaticamente. Ripetere i passaggi 5.9–5.13 per tutte le immagini nella cartella di input. Il macro si ferma dopo aver elaborato tutte le immagini nella cartella di input.
6. Valutare l'efficienza della gametogenesi e analizzare l'età delle tetradi
NOTA: È importante rieseguire la verifica della separazione per età delle tetradi per escludere un de-enrichimento specifico della gametogenesi nelle cellule anziane. Utilizzare la stessa pipeline di analisi impiegata per le cellule pre-gametogeniche descritte al passaggio 5 (analisi dell'immagine per valutare l'efficienza della marcatura con biotina e il numero di cicatrici di gemmazione), con la differenza che solo le tetradi vengono ritagliate e utilizzate per l'analisi nelle condizioni post-gametogeniche, poiché solo i gameti all'interno delle tetradi sopravvivranno al trattamento con Zymolyase e contribuiranno quindi alla popolazione di gameti. Le immagini vengono quantificate mediante macro semi-automatiche personalizzate per Fiji/ImageJ (ImageJ2, V. 2.14.0/1.54m)20,21. Le note specifiche sugli input delle macro sono indicate nell'intestazione di ciascuna macro e devono essere adattate ai dati di input individuali.
PUNTO DI PAUSA: Il conteggio dell'efficienza della sporulazione può essere effettuato dopo aver allestito la separazione delle spore, mettendo da parte un'aliquote (100 μl) della coltura iniziale in un tubo da centrifuga per il conteggio.
- Contare l'efficienza della sporulazione determinando il numero di monadi, diadi e tetradi per 300 cellule prelevate da ciascun coltura mediante microscopio ottico.
- Dopo 24 h in terreno induttore della gametogenesi, aliquotare 135 μL di coltura diluita post-gametogenesi (dal passaggio 4.3) in provette contenenti 15 μL di formaldeide (37%).
- Ruotare e incubare a temperatura ambiente per 15 min. Conservare a 4 °C.
PUNTO DI PAUSA: Se è stata valutata la classificazione per età delle cellule pre-gametogenetiche, l'acquisizione di immagini di tetradi fissate con formaldeide può essere effettuata in qualsiasi momento più comodo. Le cellule possono essere conservate fino a 48 h nel terreno di fissazione con formaldeide a 4 °C. Per la conservazione a lungo termine, sostituire la soluzione contenente formaldeide con sorbitolo (1,2 M) e conservare a -20 °C. - Prima dell'acquisizione delle immagini, centrifugare le cellule fissate con formaldeide per 2 min a 1.900 x g. Aspirare il soprannatante in un contenitore dedicato per rifiuti di formaldeide.
- Risospendere in 20 μL di sorbitolo (1,2 M). Aggiungere 3,3 μL di sospensione cellulare su un vetrino standard e applicare una lamella da 22 x 22 mm.
- Acquisire uno z-stack che includa il volume completo delle cellule nei canali DAPI, mCherry, FITC e DIC per valutare il numero di cicatrici di gemmazione, l'etichetta biotinica e PMA2-GFP (Figura 1D e Figura 4A; mostrati rispettivamente in magenta, giallo e ciano).
- Continuare l'acquisizione per almeno 50 tetradi per ogni condizione.
PUNTO DI PAUSA: Se è stata valutata la classificazione per età delle cellule pre-gametogenetiche, l'analisi dell'efficienza dell'etichettatura con biotina e del numero di cicatrici di gemmazione sulle tetradi può essere effettuata in qualsiasi momento più comodo. - Analizzare l'efficienza dell'etichettatura con biotina e il numero di cicatrici di gemmazione delle tetradi post-gametogenetiche come descritto al passaggio 5.
7. Separazione dei tetradi in singoli gameti
NOTA: Dopo il trattamento con Zymolyase, le cellule sono molto appiccicose; prestare attenzione durante la risospensione dei pellet cellulari per evitare di aspirarli o perderli. Preparare YPD (2% dextrosio) + ampicillina (100 µg/mL) fresco e sterilizzato per filtrazione nel giorno dell'esperimento, per eliminare eventuali detriti indesiderati o precipitati.
AVVERTENZA: il β-mercaptoetanolo è tossico e volatile; maneggiarlo in una cappa aspirante indossando idonei dispositivi di protezione individuale (PPE).
- Dopo 24 h in terreno di gametogenesi, trasferire le colture (dal passo 4.3) in provette coniche da 15 mL. Centrifugare per 2 min a 1.900 x g e decantare il soprannatante.
- Risospendere in 900 μl di H2O deionizzata sterile e trasferire in provette da 1,5 mL a bassa adesione. Aggiungere 100 μL di Zymolyase (1 mg/mL).
- In una cappa chimica, aggiungere 2 μL di β-mercaptoetanolo. Sigillare le provette con parafilm, trasferirle su un agitatore rotante e incubare per 3 h a 30 °C (Figura 1D).
- Dopo 3 h di incubazione, trasferire la sospensione in una provetta conica da 15 mL. Pipettare con attenzione: le cellule sono molto appiccicose. Centrifugare i campioni per 2 min a 1.900 x g. Rimuovere completamente e con attenzione il soprannatante, evitando il pellet appiccicoso, quindi risospendere in 1 mL di H2O deionizzata sterile.
- Ripetere una volta il passo 7.4. Sonicare i campioni con un sonicatore manuale (Figura 1D). Sonicare i campioni per 20 secondi a 1 impulso/secondo e con un ciclo di lavoro del 50%. Porre i campioni sul ghiaccio per 1 minuto tra ogni ciclo di sonificazione.
- Sciacquare il sonicatore con etanolo al 70% tra un campione e l'altro. Ripetere la procedura di sonificazione descritta al passo 7.5 altre cinque volte, per un totale di sei cicli di sonificazione.
- Verificare la separazione dei tetradi mediante microscopio ottico (Figura 3B). Aggiungere 1 mL di YPD (2% destrosio) + ampicillina (100 µg/mL) (sterilizzato per filtrazione il giorno dell'esperimento) a ciascun campione.
- Ridiluire nuovamente a OD600 = 0,8 con YPD (2% destrosio) + ampicillina (100 µg/mL). Il volume dipende dal rendimento totale di cellule separate.
NOTA: Il volume massimo è 12 mL se si utilizzano provette coniche da 15 mL. - Filtrare le colture attraverso un filtro di pre-separazione in una nuova provetta conica da 15 mL. Trasferire su un agitatore rotante e incubare a 30 °C per 3 h prima di caricarle nei dispositivi microfluidici (Figura 1D).
8. Preparazione del dispositivo microfluidico
NOTA: Questa sezione descrive l'allestimento dei dispositivi microfluidici (Figura 2A–C) secondo le raccomandazioni del produttore, utilizzando un microscopio a fluorescenza invertito dotato di camera di controllo ambientale. Utilizzare etanolo al 70% per sterilizzare l'area di lavoro, le forbici, i tubi e i guanti durante tutto l'allestimento, al fine di ridurre il rischio di contaminazione. Per ridurre il rischio di aggregazione cellulare e di occlusione durante l'esperimento, il Pluronic F-127 viene aggiunto al mezzo di coltura. Sciogliere 5 g di polvere di Pluronic F-127 (10 g/L) in 500 mL di mezzo YPD (2% destrosio) un giorno prima dell'esperimento, aggiungere ampicillina (100 µg/mL) e sterilizzare per filtrazione 1–2 h prima dell'uso. Assicurarsi che non rimangano bolle d'aria nelle siringhe e nei tubi contenenti il mezzo durante l'allestimento del dispositivo microfluidico.
- Sciogliere 5 g di polvere di Pluronic F-127 (10 g/L) in 500 mL di YPD (2% dextrosio). Preparare il giorno prima dell'esperimento e lasciare sciogliere per tutta la notte. Nel giorno dell'esperimento, aggiungere ampicillina (100 µg/mL) a YPD (2% dextrosio), Pluronic F-127 (10 g/L).
- Eseguire la sterilizzazione per filtrazione di YPD (2% dextrosio) + ampicillina (100 µg/mL) + Pluronic F-127 (10 g/L). Lasciare riposare per 1–2 h prima di caricare le pompe per il mezzo, per eliminare le bolle d'aria introdotte durante la filtrazione.
- Ispezionare il dispositivo microfluidico per verificare eventuali danni, come vetri di copertura incrinati. Chiudere i porti di caricamento delle cellule con perni in acciaio inossidabile solidi (Figura 2A,D,E).
NOTA: È necessario fare attenzione a non inserire troppo in profondità i perni in acciaio inossidabile nei porti di caricamento delle cellule, poiché ciò potrebbe rendere difficile la loro rimozione durante il caricamento delle cellule. - Tagliare il tubicino per l'uscita del mezzo alla lunghezza necessaria per collegare il porto di uscita del mezzo al contenitore di raccolta degli scarti, lasciando un po' di gioco per il movimento della piastra durante l'acquisizione delle immagini (Figura 2A,G).
- Collegare i perni cavi in acciaio inossidabile al tubicino di uscita del mezzo. Inserire i perni cavi in acciaio inossidabile e il tubicino nei porti di uscita del mezzo (Figura 2D–F). Aggiungere olio sull'obiettivo del microscopio e sul vetro di copertura del dispositivo microfluidico.
- Montare il dispositivo microfluidico sul microscopio (Figura 2G). Individuare il piano focale delle unità di imaging e ispezionare l'integrità delle strutture a U-trap in polidimetilsilossano (PDMS) (Figura 2C).
- Indirizzare il tubicino dal porto di uscita del mezzo verso un contenitore di raccolta degli scarti (Figura 2G). Fissare con nastro il tubicino di uscita del mezzo alla piastra del microscopio (Figura 2G, nastro verde).
- Assicurarsi che il tubicino di uscita del mezzo sia ben al di sopra del fondo del contenitore di raccolta, per evitare che si immerga nel mezzo di scarto che si accumulerà durante l'esperimento, generando una pressione retrostante.
- Accorciare il tubicino di uscita del mezzo se necessario. Tagliare il tubicino di ingresso del mezzo alla lunghezza necessaria per collegare il porto di ingresso del mezzo alle siringhe del mezzo posizionate sulle micropompe. Lasciare un po' di gioco per il movimento della piastra durante l'acquisizione delle immagini.
- Collegare i perni cavi in acciaio inossidabile al tubicino di ingresso del mezzo. Aprire la confezione della siringa da 20 mL ed espellere completamente l'aria.
- Aspirare 20 mL di YPD (2% dextrosio) + ampicillina (100 µg/mL) + Pluronic F-127 (10 g/L) nelle siringhe da 20 mL. Collegare un adattatore alla testa della siringa del mezzo.
- Assicurarsi che l'adattatore della siringa sia avvitato saldamente. Collegare il tubicino di ingresso del mezzo all'adattatore della siringa del mezzo. Fissare con nastro l'altra estremità del tubicino di ingresso del mezzo a un contenitore di raccolta degli scarti, in modo che il perno cavo in acciaio inossidabile sia rivolto verso il contenitore.
- Espellere con attenzione le bolle d'aria residue dalla siringa del mezzo. Tenere la siringa del mezzo in posizione verticale, permettendo alle bolle d'aria di risalire verso la testa della siringa. Applicare pressione per espellere le bolle d'aria e il mezzo attraverso il tubicino nel contenitore di raccolta degli scarti.
- Battere leggermente il lato della siringa contro un tavolo mentre la si tiene in posizione verticale per liberare eventuali bolle d'aria residue, quindi riapplicare pressione finché tutte le bolle d'aria non sono state espulse. Controllare attentamente il tubicino e la siringa per verificare la presenza di eventuali bolle d'aria residue.
- Montare la siringa del mezzo sulla micropompa. Se si utilizza una micropompa con più alloggiamenti, ripetere la preparazione della siringa descritta nei passaggi 8.10–8.14 per ogni siringa aggiuntiva e montare ogni siringa preparata sulla micropompa finché tutti gli alloggiamenti desiderati non sono occupati. Spostare il pistone della micropompa in avanti finché non si innesta con i pistoni delle siringhe e il mezzo inizia a essere espulso attraverso i tubicini di tutte le siringhe.
- Inserire i perni cavi in acciaio inossidabile, collegati al tubicino e a una siringa del mezzo, nel porto di ingresso del mezzo del dispositivo microfluidico montato (Figura 2A,H,I).
- Avviare la pompa con un flusso di 2,4 µL/min una volta che tutte le siringhe montate sulla micropompa sono collegate al dispositivo microfluidico. Fissare con nastro il tubicino collegato al porto di ingresso del mezzo alla piastra del microscopio (Figura 2I, nastro verde sullo sfondo).
- Assicurarsi che ci sia gioco nei tubicini per permettere il movimento della piastra durante l'acquisizione delle immagini. Accendere la camera ambientale e impostarla a 30 °C. Far funzionare le pompe del mezzo per almeno 2 h prima del caricamento delle cellule, per condizionare le unità di imaging con il mezzo.
- Acquisire immagini di prova dell'area di interesse (ROI) dopo circa 1 h di flusso del mezzo per verificare le differenze di piano focale all'interno di una singola unità di imaging.
- A seconda del microscopio e dell'ingrandimento, acquisire per ogni camera 2 x 27 immagini e tre sezioni z per posizione con un intervallo di 3–8 µm, per compensare le differenze di piano focale all'interno di una singola unità di imaging.
- Fermare le pompe 1 h prima del caricamento delle cellule per ridurre la pressione e facilitare il caricamento.
9. Caricamento dei gameti in dispositivi microfluidici
NOTA: Il caricamento delle cellule per tutte le condizioni deve essere completato in meno di 1 h per evitare divisioni cellulari premature dei gameti. Il mancato rispetto di questo tempo comporterà una diluizione dei gameti da parte delle nuove cellule figlie generate e una valutazione imprecisa della durata totale della vita replicativa. Per ogni condizione e genotipo, vengono caricate due unità di imaging per ottenere due repliche tecniche da analizzare.
- Tagliare il tubo per il caricamento delle cellule alla lunghezza necessaria per collegare l'ingresso di caricamento delle cellule con la siringa. Collegare perni cavi in acciaio inossidabile al tubo di caricamento delle cellule. Collegare un adattatore per siringa alla testa di una siringa da 5 mL.
- Collegare il tubo di caricamento delle cellule all'adattatore della siringa da 5 mL. Dopo 3 h di rincrescita (passaggio 7.9), verificare se la maggior parte dei gameti ha iniziato la crescita. Controllare la presenza di gameti ingranditi e di gemme emergenti mediante microscopio ottico.
- Aliquotare 2 mL della prima condizione da caricare in un tubo da centrifuga da 2 mL. Per ogni condizione, eseguire i passaggi dal 9.3 al 9.15 uno alla volta. Rimuovere il perno in acciaio inossidabile solido dalle due unità di imaging che verranno caricate con cellule provenienti da una specifica condizione, per rilasciare la pressione.
- Sonicare le aliquote cellulari con un sonicatore a mano (cinque impulsi a 1 impulso/secondo e ciclo di lavoro al 50%) immediatamente prima di aspirarle in una siringa. Far passare la sospensione cellulare sonificata attraverso un filtro di pre-separazione (30 µmin un nuovo tubo da centrifuga da 2 mL.
- Caricare la sospensione cellulare nella siringa da 5 mL preparata attraverso il perno in acciaio inossidabile cavo e il tubo collegato. Espellere l'aria dalla siringa contenente la sospensione cellulare, assicurandosi che non rimanga aria nella siringa e nel tubo.
- Spingere lo stantuffo della siringa fino a quando non appare una piccola goccia di liquido sull'ago in acciaio inossidabile cavo. Inserire un ago in acciaio inossidabile cavo nell'ingresso di caricamento delle cellule del dispositivo microfluidico.
- Assicurarsi che non venga introdotta aria collegando una goccia di liquido proveniente da un perno in acciaio inox direttamente all'ingresso di caricamento della cella. Utilizzare un panno laboratoriale senza pelucchi arrotolato per asciugare l'eccesso di liquido dal dispositivo microfluidico.
- Caricare manualmente le cellule applicando con attenzione pressione allo stantuffo della siringa, osservando direttamente l'unità di imaging al microscopio in visione in tempo reale. Applicare pressione allo stantuffo fino a quando le strutture a U in PDMS iniziano a deformarsi leggermente.
- Mantenere la pressione in modo continuo e attendere finché le cellule non iniziano a fluire nella zona di imaging. Non applicare una pressione eccessiva, poiché ciò potrebbe causare un sovraccarico e/o il distacco delle strutture in PDMS dal vetrino, rendendo l'unità di imaging inutilizzabile.
- Rilasciare la pressione una volta che le cellule iniziano a caricarsi nelle trappole e monitorare l'efficienza di caricamento in tutta l'unità di imaging. Riapplicare la pressione per ripetere il ciclo di caricamento fino a quando un numero sufficiente di cellule non viene intrappolato.
- Ripetere il ciclo di caricamento se sono occupate meno di 200 trappole. Le unità ottimamente caricate avranno cellule che occupano 2/3 delle trappole, bilanciando un caricamento sufficiente e il rischio di sovraccarico, che aumenta la probabilità di occlusione durante l'esperimento.
- Se vengono utilizzate pompe condivise per diverse unità di imaging e una di queste si sovraccarica, il tubo dell'unità interessata viene scollegato dalla pompa del mezzo per evitare che la pompa si blocchi a causa di ostruzioni e per prevenire la perdita di ulteriori condizioni sperimentaliFigura 2J).
- Rimuovere i perni cavi in acciaio inossidabile dall'ingresso di caricamento delle cellule una volta caricato un numero sufficiente di cellule. Inserire con attenzione e lentamente il perno solido in acciaio inossidabile nuovamente nel porto di ingresso per il caricamento delle cellule.
- Evitare di inserire troppo in profondità o troppo rapidamente il perno in acciaio inossidabile nel portello di caricamento, poiché ciò può causare un brusco aumento della pressione nell'unità di imaging, con conseguente perdita delle cellule intrappolate. Caricare il secondo canale per la stessa condizione, ripartendo dal passaggio 9.6.
- Rimuovere il perno in acciaio inossidabile dalle unità di imaging da caricare successivamente, quindi ripetere a partire dal passaggio 9.3 per caricare la condizione successiva. Ripetere fino a quando tutte le condizioni sono state caricate.
- Utilizzando la visione in tempo reale al microscopio, ispezionare tutte le unità di imaging caricate, verificando un caricamento sufficiente e stabile e confermando che l'unità non sia sovraccarica. Una volta che tutte le unità di imaging collegate alla micropompa sono state caricate e il caricamento cellulare appropriato è stato confermato, avviare la micropompa a una portata costante di 2.4 µL/min.
- Ispezionare attentamente il dispositivo microfluidico per verificare eventuali perdite dai porti di caricamento riposizionati non appena riprende il flusso del mezzo. Se si osserva una perdita: estrarre con attenzione ed inserire nuovamente il perno solido in acciaio inossidabile.
- Se la perdita non può essere arrestata, scollegare l'unità di imaging interessata dalla pompa del mezzo rimuovendo il tubicino dall'adattatore della siringa da 20 mL per il mezzoFigura 2J). Se l'unità di imaging è sovraccarica, scollegare l'unità di imaging dalla pompa per mezzo del distacco del tubo dall'adattatore della siringa sulla testata della siringa da 20 mL contenente il mezzo.
10. Acquisizione delle immagini
NOTA: Una volta avviati i pompe e completato il controllo di qualità, i gameti vengono identificati acquisendo immagini di tutto il campo visivo (aree contenenti cellule intrappolate) per ogni camera nei canali FITC e in campo chiaro al punto temporale t0 (Figura 1E e Figura 3D,E). Le condizioni di acquisizione dipendono dal sistema specifico e dalle esigenze sperimentali e possono essere adattate di conseguenza. Ad esempio, utilizzando un obiettivo 40x, vengono acquisite 2 x 27 immagini e tre z-slice per posizione con un intervallo di 3–8 µm, per compensare le differenze di piano focale variabili all'interno di una singola unità, nei canali FITC e in campo chiaro. Dopo l'acquisizione del tempo t0, viene effettuata un'acquisizione in time-lapse dello stesso campo visivo a intervalli di 15–20 min per 72 h, per coprire l'intera durata di vita replicativa dei gameti (Figura 3D,E). L'acquisizione in time-lapse viene eseguita esclusivamente nel canale DIC per evitare la fototossicità cumulativa derivante da ripetute acquisizioni nel canale FITC.
- Una volta avviati i micropompe, verificare nuovamente tutte le aree di interesse (ROI) e i piani focali per tutte le unità di imaging caricate. Acquisire il primo punto temporale (t0) nei canali FITC e DIC per tutte le ROI al fine di identificare i gameti (positivi per GFP) (Figura 1D e Figura 3C).
- Dopo l'acquisizione di t0, avviare l'acquisizione in time-lapse con intervalli di 15–20 min per un totale di 72 h, acquisendo esclusivamente nel canale DIC (Figura 1E e Figura 3D,E). Controllare occasionalmente il dispositivo durante l'esperimento per rilevare eventuali perdite spontanee. In caso di perdite osservate, scollegare la siringa corrispondente per prevenire malfunzionamenti gravi delle pompe o fuoriuscite di mezzo all'interno del microscopio.
- Al termine del time-lapse, trasferire i dati e procedere con la pulizia.
11. Pulizia
- Spegnere le pompe 30 minuti prima della pulizia, al termine dell'acquisizione in time-lapse. Rimuovere le siringhe del mezzo dalle micropompe e spegnere le pompe. Scollegare i perni cavi in acciaio inossidabile collegati ai tubi e alla siringa del mezzo.
- Rimuovere il dispositivo microfluidico dal microscopio e scollegare tutti i perni in acciaio inossidabile. Rimuovere l'olio dall'obiettivo del microscopio.
- Smaltire il dispositivo microfluidico e i perni in acciaio inossidabile in appositi contenitori per rifiuti. Trasferire i dati e spegnere il microscopio.
12. Analisi della durata del ciclo riproduttivo dei gameti
NOTA: Per quantificare la durata media riproduttiva delle cellule gametiche al termine di un esperimento con time-lapse, si elaborano le immagini e si conta la durata media riproduttiva delle cellule gametiche (Figura 1F). L'elaborazione dipende dall'allestimento del microscopio e dalle esigenze specifiche. In breve, le immagini in time-lapse in campo chiaro per ciascuna condizione (stessa unità di acquisizione) vengono unite insieme per formare un iper-stack. Se necessario, l'iper-stack in campo chiaro e le immagini FITC al tempo t0 vengono ritagliati e ridimensionati in modo che le coordinate X-Y di un punto specifico siano identiche in tutte le immagini. Le immagini vengono quantificate utilizzando macro personalizzate semiautomatiche per Fiji/ImageJ (ImageJ2, V. 2.14.0/1.54m)20,21. Le note specifiche sugli input delle macro sono indicate nell'intestazione di ciascuna macro e devono essere adattate ai dati di input individuali. La durata media riproduttiva viene misurata su 200 cellule per ciascun replicato tecnico per ogni genotipo e condizione. I dati provenienti da due replicati tecnici vengono concatenati per ottenere misurazioni robuste della durata media riproduttiva. L'esperimento viene ripetuto per ottenere un replicato biologico indipendente.
PUNTO DI PAUSA: l'analisi delle immagini per valutare la longevità replicativa dei gameti può essere eseguita in qualsiasi momento opportuno una volta completata la parte sperimentale del protocollo.
- Aprire t0 Immagine FITC per una specifica unità di microfluidica. Scegliere le cartelle di input e di output come richiesto e fare clic OK.
- Disegnare un rettangolo attorno al gamete positivo per FITC caricato nella trappola microfluidica e aggiungere il rettangolo al gestore delle aree di interesse (ROI) (scorciatoia t). Non ritagliare troppo vicino alla cellula; lasciare un margine di circa la larghezza di una trappola su ciascun lato. (Figura 1D, Figura 3C, e Figura supplementare 4).
- Continuare fino a quando tutti i gameti positivi al FITC sono stati aggiunti al gestore delle aree di interesse (ROI)Figura supplementare 5). Vai al gestore delle ROI e seleziona tutti i punti. Clicca su Altro e Salva.
- Salvare l'elenco delle aree di interesse (ROI) nella cartella di output. Trascinare e rilasciare il macro Ritaglio manuale dell'area di interesse ed esportazione in formato TIFF - Apertura delle immagini (File Supplementare 4) in FIJI/ImageJ per aprirlo.
- Selezionare l'ultima ROI nell'elenco e fare clic Eseguire nella finestra macro: Ritaglio manuale dell'area di interesse ed esportazione in formato TIFF - Apertura delle immagini (File Supplementare 4). Scegliere la cartella di output seguendo le indicazioni per avviare la macro.
- La macro inizia a duplicare e salvare tutte le ROI selezionate nella cartella di output specificata. La macro si arresta una volta che ha duplicato e salvato tutte le ROI.
- Chiudere t0 Immagine FITC. Aprire l'hyper stack a tempo-lapse in campo chiaro per la stessa unità di microfluidica. Se non è già aperto, trascinare e rilasciare il macro Ritaglio manuale dell'area di interesse ed esportazione in formato TIFF - Apertura delle immagini (File Supplementare 4) in Fiji/ImageJ per aprirlo.
- Se non è già aperto, trascinare e rilasciare l'elenco di ROI salvato dal t0 Importare l'immagine FITC in Fiji/ImageJ per aprirla. Selezionare l'ultima ROI nell'elenco e fare clic Eseguire su macro: Ritaglio manuale dell'area di interesse ed esportazione in formato TIFF - Apertura delle immagini (File Supplementare 4).
- Scegliere la cartella di output seguendo le indicazioni per avviare la macro e fare clic su OK. La macro inizia a duplicare e salvare tutte le ROI selezionate nella cartella di output specificata.
- La macro si arresta non appena duplica e salva tutte le ROI selezionate. Chiudere l'iperstack del time-lapse in campo chiaro.
- Trascinare e rilasciare il macro Annotazione manuale di GFP, RLS e fenotipo terminale (File Supplementare 5) in Fiji/ImageJ per aprire. Fare clic Eseguire nella finestra macro.
- Scegliere le cartelle di input e di output quando richiesto, quindi fare clic su OK. Ispezionare t0 FITC per assicurarsi che un gamete (cellula GFP-positiva) sia caricato. Confrontare t0 Immagine FITC e t0 temporizzazione in campo chiaro per assicurarsi che la stessa cellula sia ancora presente in t0 ripresa temporizzata in campo chiaro (Figura 3C).
- Cliccare OK nella finestra di prompt: Azione richiesta (Cellula GFP intrappolata SÌ/NO?)Figura supplementare 6. Se il t0 La cellula FITC non è positiva a GFP, scegliere 0 nella finestra di prompt.
- Se la cellula caricata nell'immagine a campo chiaro in t0 della sequenza temporale non è la stessa cellula caricata nell'immagine FITC in t0, scegliere 0 sulla finestra di prompt. Se la t0 La cellula FITC è positiva per GFP e la cellula caricata nel campo luminoso al tempo t0 è la stessa cellula caricata al tempo t0 immagine FITC, scegliere 1 sulla finestra di prompt (Figura supplementare 7). Fare clic OK sulla finestra di prompt una volta che è stata presa la decisione riguardo alla cellula GFP.
- Contare la durata della vita replicativa valutando il numero di cellule figlie prodotte dal gamete caricato prima che raggiunga un fenotipo terminale (cessazione della divisione) o venga espulso dalla trappola (perdita dalla regione di interesse, ROI).
- Una volta contato il ciclo vitale replicativo, fare clic su OK nella finestra di prompt: Azione richiesta (RLS della cellula?)Figura supplementare 8. Nella finestra di prompt, scegliere quante divisioni sono state osservate (RLS) (Figura 3D,; Figura supplementare 9).
- Una volta segnalato l'RLS, fare clic su OK nella finestra di richiesta. Determinare se la cellula ha raggiunto il fenotipo terminale o è stata espulsa dalla trappia prima di cessare la divisione.
- Cliccare OK nella finestra di prompt: Azione richiesta (Terminale?)Figura supplementare 10). Nella finestra di dialogo, scegliere 0 se la cellula viene espulsa mentre si sta ancora dividendo, prima che il fenotipo terminale sia stato osservato.
- Nella finestra di dialogo, scegliere 1 se è stato osservato un fenotipo terminale (Figura supplementare 11). Nella finestra di dialogo, scegliere “?” se non chiaro.
- Fare clic su OK nella finestra di prompt una volta presa la decisione sul destino terminale. Fare clic OK nella finestra di prompt: Azione richiesta (Motivo?) (Figura supplementare 12.
- Se la cellula viene espulsa prima di raggiungere il fenotipo terminale, scegliere il destino della cellula espulsa: "espulsa" = cellula espulsa mentre sta ancora dividendo; se la cellula ha raggiunto il fenotipo terminale, scegliere i destini cellulari terminali: (a) espulsa/finita = la cellula ha acquisito la morfologia terminale ma è stata espulsa entro 3 h dall'ultima divisione; (b) ingrandita = la cellula si è ingrandita e ha cessato di dividersi; (c) divisione fallita e ingrandita = la cellula non è riuscita a separarsi durante l'ultima divisione e ha cessato di dividersi; (d) raggrinzita = la cellula non si divide più e presenta una morfologia ristretta e raggrinzitaFigura supplementare 13; (e) altro = qualsiasi altra classe che non rientra nelle descrizioni precedenti.
- Cliccare OK nella finestra dei prompt una volta che la decisione sul destino cellulare terminale è stata presa. I risultati di tutti i prompt verranno registrati automaticamente nella finestra di registro e salvati come file .txt nella cartella di output.
- Non chiudere la finestra del registro durante il conteggio. L'immagine successiva nella cartella di input si aprirà automaticamente. Ripetere i passaggi da 12.12 a 12.22 fino a quando lo script non avrà elaborato tutte le immagini presenti nelle cartelle di input.
Risultati
Valutazione della separazione dell'età replicativa e dell'efficienza della gametogenesi
Per confrontare la durata della replicazione delle cellule gametiche provenienti da cellule precursori di età diverse, è necessario garantire un'adeguata separazione e purezza delle popolazioni cellulari. Per aumentare la purezza delle popolazioni cellulari anziane ottenute al 90–100%, è stata introdotta un'adattamento fondamentale al protocollo standard di separazione per età, in cui l'eluito cellulare anziano proveniente da un primo sorting viene riapplicato su una nuova colonna per un secondo sorting9. Per valutare la purezza e l'età delle popolazioni cellulari giovani e anziane sottoposte a doppio sorting, si esegue una colorazione contro le cicatrici di gemmazione e la biotina, e vengono acquisite immagini di circa 50 cellule per ogni condizione. L'agglutinina di germe di grano si lega specificamente alle cicatrici di gemmazione, strutture anulari ricche di chitina presenti nella parete cellulare del lievito, ognuna delle quali rimane dopo ogni evento di gemmazione, rivelando così l'esatta età replicativa di una cellula (Figura 1C e Figura 4A)22. Le immagini delle cellule pre-gametogeniche vengono analizzate seguendo il flusso di analisi delle immagini descritto al passaggio 5 del protocollo.
Il protocollo di separazione consecutiva qui descritto produce in modo costante popolazioni cellulari giovani con solo circa il 3,63% di cellule biotinilate e un'età replicativa media di 1,16, e popolazioni cellulari invecchiate contenenti circa il 96,74% di cellule biotinilate con un'età replicativa media di 8,55 (Figura 4B,C)9. Se la purezza di una delle due popolazioni cellulari, giovane o invecchiata, valutata mediante colorazione per biotina, è inferiore all'80%, l'esperimento viene interrotto. In un esperimento ottimale, la differenza nell'età media tra le popolazioni cellulari giovani e quelle invecchiate è di almeno 6 divisioni; se la separazione è inferiore a 4 divisioni, l'esperimento viene interrotto.
L'efficienza della gametogenesi viene analizzata dopo 24 ore in terreno induttivo per la gametogenesi. Nelle condizioni descritte, il 79,8% delle cellule giovani e il 78,89% delle cellule anziane formano con successo tetradi visibilmente distinte nel genotipo di controllo (Figura 4D)9. Un'efficienza ridotta della gametogenesi non rappresenta un collo di bottiglia rigido per questo protocollo, ma ridurrà il rendimento di gameti, rendendo i passaggi successivi più difficili e meno riproducibili. Pertanto, se l'efficienza della gametogenesi è inferiore al 30%, l'input cellulare per l'ordinamento viene raddoppiato (4 x 8 OD600) per garantire un rendimento sufficiente di gameti provenienti da cellule precursore anziane.
Le popolazioni di tetradi post-gametogeniche provenienti da cellule precursori giovani riproducono costantemente una purezza del 13,38% di cellule biotinilate e un'età replicativa media di 1,31, mentre quelle provenienti da cellule invecchiate presentano una purezza del 97,34% di cellule biotinilate e un'età replicativa media di 8,17 (Figura 4E,F)9. Devono essere effettuate ulteriori valutazioni se, in un genotipo specifico, la purezza delle popolazioni di tetradi ordinate varia di oltre il 20% o l'età media delle tetradi invecchiate diminuisce di oltre 3 divisioni rispetto alle popolazioni di cellule invecchiate pre-gametogeniche (Figura 4E,F).
In sintesi, il sorting consecutivo con microsferette magnetiche consente una separazione efficiente per età delle cellule pre-meiotiche, con efficienze di gametogenesi paragonabili sia nelle cellule giovani (79,8%) che in quelle anziane (78,89%). L'età replicativa e la purezza delle popolazioni cellulari vengono analizzate due volte: prima e dopo la gametogenesi. È importante rieseguire la verifica della separazione per età dei tetradi per escludere la possibilità che una determinata mutazione interferisca con la gametogenesi in maniera dipendente dall'età, causando un impoverimento specifico della gametogenesi nelle cellule anziane.
Valutazione del ringiovanimento gametogenico
Le cellule selvatiche pre-gametogeniche sono state suddivise in popolazioni cellulari giovani e anziane, e la gametogenesi è stata indotta come descritto in questo documento. Il numero di cicatrici di gemmazione per tetrad è stato quantificato per determinare l'età replicativa delle popolazioni prima della separazione dei gameti e dell'acquisizione della durata della vita replicativa dei gameti (Figura 5A)9. Dopo l'acquisizione temporale di immagini, la quantificazione e il confronto della durata della vita replicativa dei gameti derivati da cellule precursore giovani e anziane hanno mostrato durate medie di vita replicativa simili per i gameti derivati da cellule precursore giovani e anziane (rispettivamente 21 e 22 divisioni; p = 0,982; Figura 5B), confermando che il protocollo qui descritto cattura il processo di ringiovanimento gametogenico.
Utilizzando questo approccio, identifichiamo che la degradazione di componenti cellulari danneggiati attraverso l'autofagia selettiva è necessaria per il ringiovanimento gametogenico9. I percorsi dell'autofagia, che mediano la degradazione dei componenti danneggiati attraverso la vacuolo, declinano con l'età, portando a un aumento dei componenti cellulari danneggiati23,24. Atg11, la principale proteina scaffold dell'autofagia selettiva necessaria per il reclutamento del macchinario fondamentale dell'autofagia sui recettori dell'autofagia selettiva che marcano carichi specifici, è regolata positivamente in modo dinamico durante la gametogenesi9. Per verificare se l'eliminazione dei danni tramite autofagia selettiva è importante per il ringiovanimento gametogenico, cellule pre-gametogeniche atg11Δ sono state separate in popolazioni di cellule giovani e anziane, e la gametogenesi è stata indotta seguendo il protocollo qui descritto. Dopo aver confermato l'età replicativa della popolazione di tetradi quantificando le cicatrici di gemmazione per ogni tetrad (Figura 5C)9, le tetradi sono state separate e determinata la longevità replicativa dei gameti. La quantificazione della longevità replicativa mediana dei gameti atg11Δ derivati da precursori giovani e anziani ha rivelato che i gameti provenienti da cellule precursori anziane avevano una longevità replicativa significativamente e riproducibilmente più breve rispetto ai gameti derivati da cellule precursori atg11Δ giovani (Figura 5D, Rep.1, p = 2 x 10⁻⁶, Rep.2, p = 3 x 10⁻⁶ rispetto alla Figura 5B)9. Questo risultato suggerisce che l'autofagia selettiva mediata da Atg11 svolge un ruolo cruciale nel completo ringiovanimento dei gameti derivati da cellule precursori anziane e dimostra che il flusso di lavoro qui descritto può rivelare i componenti necessari per produrre gameti completamente ringiovaniti.
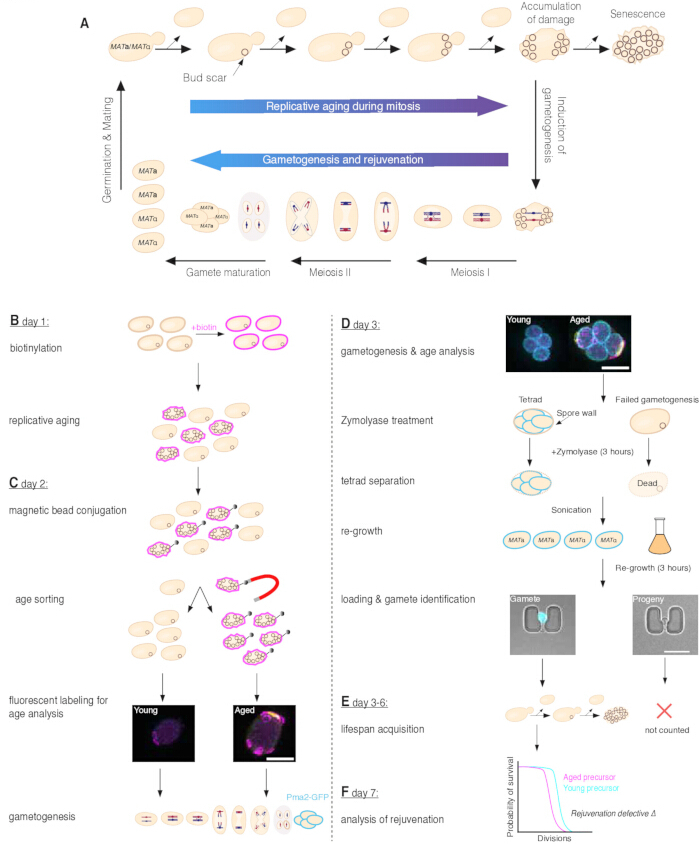
Figura 1. Ringiovanimento gametogenico e un percorso per valutare la durata replicativa dei gameti. (A) Durante la crescita vegetativa, il lievito gemmante si divide in modo asimmetrico. Le cellule figlie appena formate nascono giovani, mentre le cellule madri accumulano progressivamente danni associati all'età e diventano infine senescenti. L'età replicativa di una singola cellula di lievito è indicata dal numero di cicatrici di gemmazione, che si formano dopo ogni divisione e rimangono sulla parete della cellula madre (pannello superiore). La gametogenesi viene indotta dalla carenza di nutrienti (freccia verso il basso, a destra). Durante questo processo, il lievito diploide si divide in modo simmetrico, producendo tetradi contenenti quattro gameti aploidi ugualmente giovani di due tipi di accoppiamento. La durata replicativa dei gameti viene completamente ripristinata, anche nei gameti derivati da cellule precursori replicativamente anziane (pannello inferiore). Con l'aggiunta di nutrienti, i gameti germinano, riprendono la crescita mitotica e formano cellule diploidi attraverso l'accoppiamento dei due tipi sessuali (freccia verso l'alto, a sinistra). (B) Le cellule fondatrici vengono marcate con biotina al giorno 1 e coltivate per tutta la notte in mezzo ricco alla temperatura ottimale di crescita per generare cellule fondatrici anziane dal punto di vista replicativo e cellule figlie giovani. (C) Al giorno 2, le cellule fondatrici marcate con biotina vengono coniugate a microsfere magnetiche, seguite da un ordinamento per età mediante campo magnetico per separare le cellule fondatrici anziane dalle cellule figlie giovani. Successivamente, viene valutata la fluorescenza di biotina e delle cicatrici di gemmazione per determinare l'efficienza del frazionamento e verificare le età replicative delle popolazioni separate. Le cellule vengono quindi incubate per tutta la notte in mezzo induttore di gametogenesi per generare tetradi che esprimono Pma2-GFP. (D) Al giorno 3, vengono valutate l'efficienza della gametogenesi, la marcatura con biotina e le cicatrici di gemmazione per verificare la gametogenesi e le distribuzioni di età delle popolazioni. Le tetradi vengono trattate con Zymolyase per 3 h per digerire la parete sporigena e lisare le cellule che non hanno completato la gametogenesi, seguite da separazione meccanica mediante sonificazione. Ai gameti separati viene consentito di ricrescere per facilitarne il trattenimento nelle trappole microfluidiche a U, e successivamente vengono caricati nel dispositivo microfluidico. Le immagini rappresentative mostrano un gamete positivo per Pma2-GFP (a sinistra) e la progenie di un gamete negativo per Pma2-GFP (a destra) intrappolati nella trappola a U e visualizzati in campo chiaro e mediante fluorescenza Pma2-GFP (ciano). (E) La durata replicativa dei gameti viene misurata mediante imaging microfluidico a lungo termine con acquisizione temporale durante i giorni 3–6 del protocollo. (F) Risultato ipotetico dopo l'analisi della durata replicativa dei gameti in un contesto con difetto di ringiovanimento al giorno 7 del protocollo. Barre della scala = 5 µm. Questa figura è adattata da Spiri et al.9. Cliccare qui per visualizzare una versione ingrandita di questa figura.
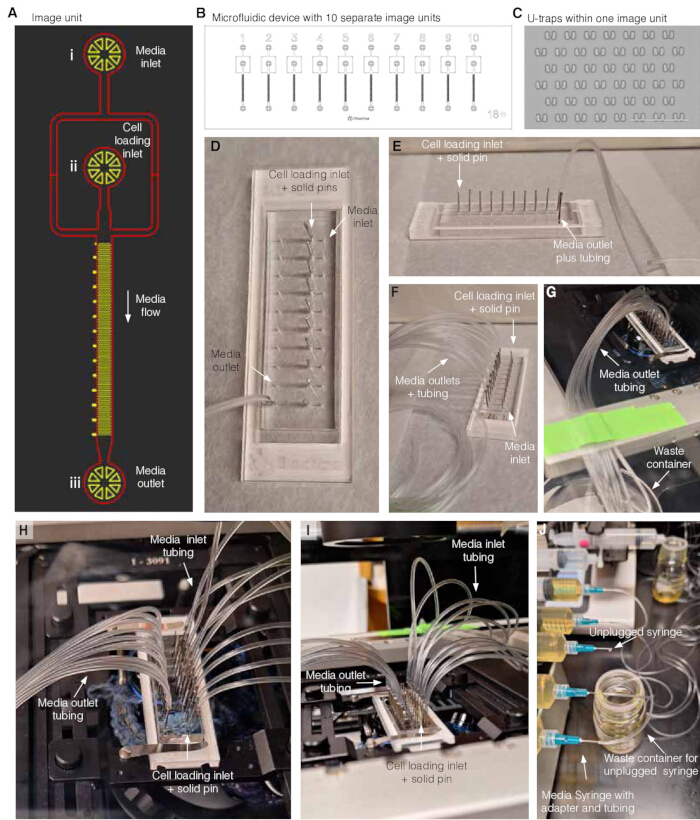
Figura 2. Preparazione del dispositivo microfluidico. (A) Schema di un'unità di imaging. (i) Ingresso della soluzione; (ii) ingresso del caricamento delle cellule e (iii) uscita della soluzione. Durante l'esperimento, la soluzione fresca scorre dall'ingresso della soluzione (i) verso l'uscita della soluzione (iii), mentre l'ingresso del caricamento delle cellule (ii) è chiuso con un perno in acciaio inossidabile solido. (B) Schema di un dispositivo microfluidico contenente 10 unità di imaging separate. (C) Immagine delle trappole a U in PDMS e dello spaziamento in un'unità di imaging; la barra della scala è 100 µm. (D) Vista dall'alto del dispositivo microfluidico con perni in acciaio inossidabile solidi inseriti in tutti gli ingressi di caricamento delle cellule e un perno in acciaio inossidabile cavo più tubo inserito in un'uscita della soluzione per la raccolta del flusso della soluzione. (E) Vista laterale del dispositivo microfluidico con perni in acciaio inossidabile solidi inseriti in tutti gli ingressi di caricamento delle cellule e un perno in acciaio inossidabile cavo più tubo inserito in un'uscita della soluzione per la raccolta del flusso della soluzione. (F) Dispositivo microfluidico con perni in acciaio inossidabile solidi inseriti in tutti gli ingressi di caricamento delle cellule e perni in acciaio inossidabile cavi più tubi inseriti in tutte le uscite della soluzione per la raccolta del flusso della soluzione. (G) Dispositivo microfluidico con perni in acciaio inossidabile solidi inseriti in tutti gli ingressi di caricamento delle cellule e perni in acciaio inossidabile cavi più tubi inseriti in tutte le uscite della soluzione, montato su un microscopio. I tubi per la raccolta del flusso della soluzione sono fissati (nastro verde) al piatto del microscopio e convogliati nel contenitore di raccolta dei rifiuti. (H) Dispositivo microfluidico con perni in acciaio inossidabile solidi inseriti in tutti gli ingressi di caricamento delle cellule, perni in acciaio inossidabile cavi più tubi inseriti in tutte le uscite della soluzione e perni in acciaio inossidabile cavi più tubi collegati a siringhe di soluzione inserite in tutti gli ingressi della soluzione, montato su un microscopio. (I) Dispositivo microfluidico con perni in acciaio inossidabile solidi inseriti in tutti gli ingressi di caricamento delle cellule, perno in acciaio inossidabile cavo più tubo inserito in tutte le uscite della soluzione e perno in acciaio inossidabile cavo più tubo collegato a siringhe di soluzione inserite in tutti gli ingressi della soluzione, montato su un microscopio. I tubi provenienti dalle siringhe di soluzione sono fissati al piatto del microscopio (nastro verde sullo sfondo). (J) Esempio di come disinserire la siringa della soluzione dal dispositivo microfluidico in caso di perdita o di un'unità di imaging sovraccarica. Le Figure 2A–C sono adattate da Jo et al.15. Le Figure D–J sono adattate da Spiri et al.9. Cliccare qui per visualizzare una versione ingrandita di questa figura.
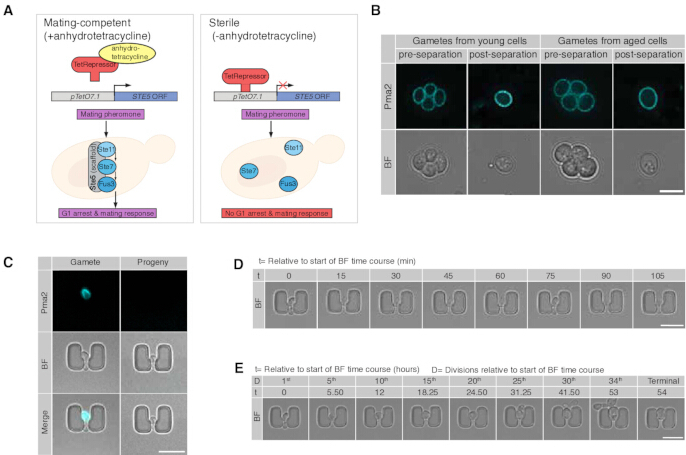
Figura 3. Preparazione dei gameti per l'acquisizione, basata su microfluidica, della durata della vita replicativa dei gameti. (A) Rappresentazione schematica del sistema genetico per ottenere sterilità condizionale. Il promotore endogeno di STE5, una proteina scaffold necessaria per la trasduzione del segnale in risposta al riconoscimento del feromone di accoppiamento, viene sostituito con il frammento del promotore pTetO7.1. Nello stato basale, la proteina Tet Repressore (TetR), espressa sotto un promotore costitutivo, si lega a pTetO7.1 e reprime la trascrizione da questo promotore. L'aggiunta e il legame dell'anidrotetraciclina inducono un cambiamento conformazionale nel Tet Repressore, riducendone l'affinità per pTet07.1 e quindi deprimendo la trascrizione di STE5. (B) Singole sezioni z rappresentative di tetradi giovani (pannello sinistro) e anziane (pannello destro) prima e dopo la separazione, e rispettivamente dei gameti, che mostrano campo chiaro e Pma2-GFP (ciano). (C) Gamete positivo per Pma2-GFP (pannello sinistro) e progenie di gameti negativi per Pma2-GFP (pannello destro) intrappolati in dispositivi basati su microfluidica, visualizzati in campo chiaro e Pma2-GFP (ciano). (D) Un gamete intrappolato rappresentativo si divide due volte nell'arco di 2 h. (E) Un gamete intrappolato in un'unità di imaging microfluidica, visualizzato ogni 5° divisione fino alla divisione terminale, la 34°, nell'arco di 54 h. Barre della scala = 5 µm. Questa figura è adattata da Spiri et al.9. Cliccare qui per visualizzare una versione ingrandita di questa figura.
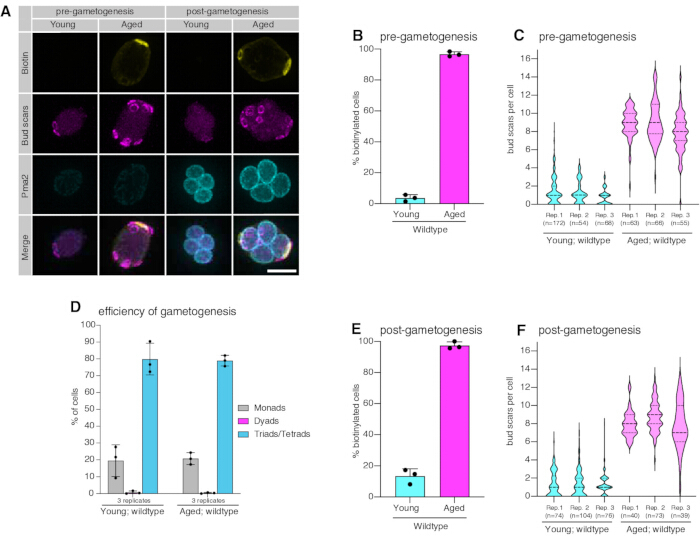
Figura 4. Quantificazione dell'età replicativa e dell'efficienza della gametogenesi. (A) Celle pre-gametogenetiche rappresentative ordinate per età, con proiezione dell'intensità massima (pannello sinistro) e tetradi post-gametogenesi (pannello destro), che mostrano il biotinilato mediante streptavidina fluorescente (giallo), le cicatrici di gemmazione ricche di chitina mediante agglutinina di grano germinato fluorescente (magenta) e Pma2-GFP (ciano). (B) Quantificazione della frazione di cellule biotinilate in popolazioni giovani (3,63 ± 2,12 %, media ± deviazione standard (DS), 3 repliche, n = 172, 54 e 68 rispettivamente) e anziane (96,74 ± 1,58 %, media ± DS, 3 repliche, n = 63, 66 e 55 rispettivamente) di tipo selvatico; le barre di errore rappresentano la DS. (C) Quantificazione dell'età replicativa mediante valutazione del numero di cicatrici di gemmazione in popolazioni cellulari giovani (1,16 ± 0,41, media ± DS, n = 3 repliche, n = 172, 54 e 68 rispettivamente) e anziane (8,55 ± 0,66, media ± DS, 3 repliche, n = 63, 66 e 55 rispettivamente) di tipo selvatico. (D) Quantificazione della frazione di tetradi in popolazioni post-gametogenetiche giovani (79,8 ± 9,43%; media ± DS, 3 repliche, Rep.1 e 3 n = 300, Rep. 2 n = 281) e anziane (78,89 ± 3,17 %, media ± DS, 3 repliche, n = 300 ciascuna) di tipo selvatico; le barre di errore rappresentano la DS. (E) Quantificazione della frazione di tetradi biotinilate in popolazioni giovani (13,38 ± 4,74%, media ± DS, n = 3 repliche, n = 74, 104 e 76 rispettivamente) e anziane (97,34 ± 2,33%, media ± DS, 3 repliche, n = 40, 73 e 39 rispettivamente) di tipo selvatico al termine della gametogenesi; le barre di errore rappresentano la DS. (F) Quantificazione dell'età replicativa mediante valutazione del numero di cicatrici di gemmazione in popolazioni di tetradi giovani (1,31 ± 0,04, media ± DS, 3 repliche, n = 74, 104 e 76 rispettivamente) e anziane (8,17 ± 0,54, media ± DS, 3 repliche, n = 40, 73 e 39 rispettivamente) di tipo selvatico. Barre della scala = 5 µm. Gli intervalli di confidenza sono stati calcolati con il metodo del punteggio di Wilson. I grafici a violino indicano la mediana (linee continue), il 25esimo e il 75esimo percentile (linee tratteggiate). Questa figura è tratta da Spiri et al.9. Cliccare qui per visualizzare una versione ingrandita di questa figura.
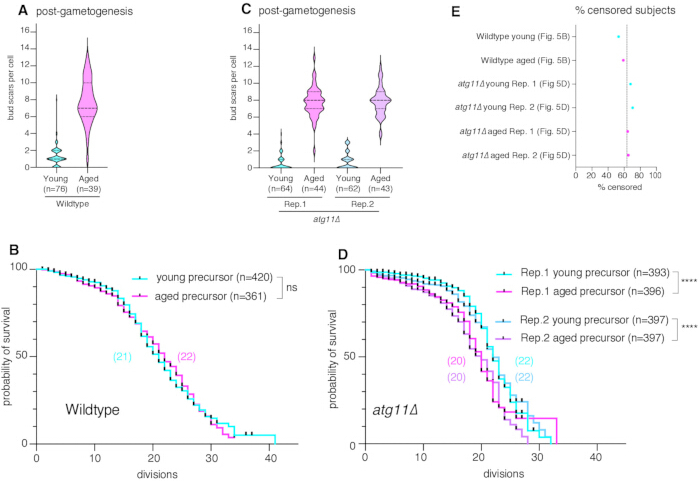
Figura 5Quantificazione della durata della vita replicativa. (A) Quantificazione dell'età replicativa mediante la valutazione del numero di cicatrici di gemmazione in cellule giovani (1,3 ± 1,2, media ± SD, n =76) e anziani (7,8 ± 2,6, media ± SD, n = 39) popolazioni di gameti di tipo selvatico, stessi dati mostrati in Figura 4F per Rep. 3. (B) Quantificazione della durata della vita replicativa di giovani (durata mediana della vita = 21, n = 420, 223 soggetti censurati) e anziani (durata mediana della vita = 22, n = 361, 213 soggetti censurati, p = 0,982 rispetto ai gameti giovani) di tipo selvatico. I conteggi provenienti da due replicati tecnici sono stati concatenati.C) Quantificazione dell'età replicativa mediante la valutazione del numero di cicatrici di gemmazione in atg11Δ popolazioni di tetradi: Rep. 1 giovane (0,53 ± 0,91, media ± SD, n = 64) e anziani (7,8 ± 1,8, media ± SD, n = 44); Rep. 2 giovane (0,82 ± 1, media ± SD, n = 62) e anziani (7,9 ± 1,7, media ± DS, n = 43). (DQuantificazione della durata della vita replicativa di atg11Δ gameti per due repliche biologiche indipendenti: Rep.1 giovani (vita media = 22, n = 393, 267 soggetti censurati) e anziani (vita media = 20, n = 396, 255 soggetti censurati) p = 2 x 10⁻⁶); Rep. 2 giovani (vita media = 22, n = 397, 280 soggetti censurati) e anziani (vita media = 20, n = 397, 259 soggetti censurati, p = 3 x 10⁻⁶ rispetto ai giovani). Per ogni replica biologica indipendente, i conteggi provenienti da due repliche tecniche sono stati concatenati. (E) Percentuale di eventi censurati in tutti gli esperimenti sulla durata della vita. La linea tratteggiata indica la media (63,4%) ± 6,2 media ± SD) di soggetti censurati da n = 6 esperimenti. La significatività statistica delle differenze nei tempi di replicazione è stata valutata mediante il test Log-rank (Mantel-Cox); le tacche sui grafici di sopravvivenza rappresentano gli eventi censurati. I grafici a violino indicano la mediana (linee continue), il 25°th e 75th percentili (linee tratteggiate) p i valori sono indicati (ns = p > 0.05, * = p ≤ 0.05, ** = p ≤ 0.01, *** = p ≤ 0.001, **** = p ≤ 0,0001). Questa figura è adattata da Spiri et al.9. Cliccare qui per visualizzare una versione ingrandita di questa figura.
Figura supplementare 1: Selezione delle regioni di interesse per l'analisi delle cicatrici di gemmazione. Immagine rappresentativa di ImageJ che mostra singole cellule selezionate mediante regioni di interesse rettangolari (ROI) e aggiunte al Gestore ROI per l'analisi successiva. Le ROI selezionate vengono visualizzate come riquadri gialli. Cliccare qui per scaricare questo file.
Figura supplementare 2: Inserimento manuale del numero di cicatrici di gemmazione. Schermata rappresentativa di ImageJ che mostra la finestra di dialogo utilizzata per inserire manualmente il numero di cicatrici di gemmazione identificate per ciascuna cellula selezionata. Le cicatrici di gemmazione vengono contate ruotando la proiezione Y ed esaminando il segnale di agglutinina da germe di grano. Cliccare qui per scaricare questo file.
Figura supplementare 3: Classificazione manuale dell'etichettatura con biotina. Schermata rappresentativa di ImageJ che mostra la finestra di dialogo utilizzata per registrare se una cellula selezionata è positiva o negativa all'etichettatura con biotina. Un valore di 1 indica una cellula positiva alla biotina, mentre un valore di 0 indica una cellula negativa alla biotina. Cliccare qui per scaricare questo file.
Figura supplementare 4: Selezione delle regioni di interesse in un dispositivo microfluidico. Schermata rappresentativa di ImageJ che mostra singole trappole microfluidiche a U selezionate mediante ROIs rettangolari e aggiunte al Gestore delle ROI. Ogni ROI comprende una singola trappola a U per l'analisi successiva. Cliccare qui per scaricare questo file.
Figura supplementare 5: Visualizzazione di aree di interesse (ROI) selezionate del microdispositivo U-trap. Schermata rappresentativa di ImageJ che mostra più ROI rettangolari sovrapposti al microdispositivo dopo la selezione di singoli U-trap. I ROI vengono visualizzati contemporaneamente utilizzando la funzione "Mostra tutto" nel Gestore ROI. Cliccare qui per scaricare il file.
Figura supplementare 6: Identificazione di cellule GFP-positive in trappole microfluidiche a U. Schermata rappresentativa di ImageJ che mostra la richiesta utilizzata per determinare se una cellula GFP-positiva è intrappolata all'interno della trappola a U selezionata. Un'immagine in fluorescenza viene visualizzata accanto all'immagine in campo chiaro per facilitare l'identificazione. Cliccare qui per scaricare questo file.
Figura supplementare 7: Classificazione manuale delle cellule GFP-positive. Schermata rappresentativa di ImageJ che mostra la finestra di dialogo utilizzata per registrare lo stato di GFP per una cellula all'interno di una trappola a U selezionata. Un valore pari a 1 indica una cellula GFP-positiva, mentre un valore pari a 0 indica una cellula GFP-negativa. Cliccare qui per scaricare questo file.
Figura supplementare 8: Inserimento manuale della durata della vita replicativa. Immagine rappresentativa dello schermo di ImageJ che mostra la finestra di dialogo utilizzata per inserire la durata della vita replicativa (RLS) di una singola cellula dopo aver esaminato la serie di immagini in time-lapse. L'RLS viene determinata come il numero totale di divisioni cellulari osservate. Cliccare qui per scaricare questo file.
Figura supplementare 9: Inserimento manuale della durata della vita replicativa. Schermata rappresentativa di Fiji/ImageJ che mostra la finestra di dialogo utilizzata per inserire la durata della vita replicativa (RLS) di una singola cellula dopo aver esaminato la serie di immagini in campo chiaro acquisite con microscopia a tempo differito. La RLS viene registrata come numero totale di divisioni cellulari osservate. Cliccare qui per scaricare questo file.
Figura supplementare 10: Valutazione dello stato terminale durante l'analisi della durata della vita replicativa. Schermata rappresentativa di Fiji/ImageJ che mostra la richiesta “Terminale?” utilizzata per determinare se la cellula analizzata ha raggiunto un fenotipo terminale oppure è stata espulsa dalla trappola prima dell'arresto terminale. Cliccare qui per scaricare questo file.
Figura supplementare 11: Registrazione dello stato terminale durante l'analisi della durata della vita replicativa. Schermata rappresentativa di Fiji che mostra la selezione del valore di stato terminale dopo aver determinato se era stato osservato un fenotipo terminale. Cliccare qui per scaricare questo file.
Figura supplementare 12: Selezione del destino cellulare terminale. Schermata rappresentativa di Fiji che mostra la richiesta utilizzata per assegnare il motivo della censura o il destino terminale di una cellula analizzata. Cliccare qui per scaricare il file.
Figura supplementare 13: Classificazione della morfologia cellulare terminale. Immagine rappresentativa da Fiji che mostra la selezione del fenotipo terminale, inclusa la classificazione "raggrinzita" per una cellula che ha cessato la divisione ed ha mostrato una morfologia ridotta. Cliccare qui per scaricare il file.
File Supplementare 1. Macro di Fiji per la Selezione Manuale di ROI ed Esportazione in TIFF. Macro personalizzata per Fiji/ImageJ utilizzata per selezionare manualmente singole cellule come aree di interesse (ROI), ritagliare le ROI selezionate ed esportare le immagini ritagliate come file TIFF per analisi successive. Cliccare qui per scaricare questo file.
File Supplementare 2. Macro di Fiji per Proiezioni 3D e in Z a Singola Cella. Macro personalizzata di Fiji/ImageJ utilizzata per generare proiezioni tridimensionali e immagini di proiezione in Z di singole cellule ritagliate, per analisi successive delle cicatrici di gemmazione e della marcatura con biotina. Cliccare qui per scaricare questo file.
File Supplementare 3. Macro di Fiji per l'annotazione manuale di Budscar e Biotin. Macro personalizzata per Fiji/ImageJ utilizzata per registrare manualmente il numero di cicatrici di gemmazione e classificare le singole cellule in base allo stato di marcatura con biotina. Cliccare qui per scaricare questo file.
File Supplementare 4. Ritaglio Manuale dell'Area di Interesse ed Esportazione in TIFF – Macro Open Images Fiji. Macro personalizzata per Fiji/ImageJ utilizzata per ritagliare ed esportare le corrispondenti aree di interesse dalle immagini FITC al tempo t0 e dalle serie temporali in campo chiaro iper-staccate, per l'analisi successiva della durata replicativa dei gameti. Cliccare qui per scaricare il file.
File Supplementare 5. Macro di Fiji per l'annotazione manuale di GFP, vita media replicativa (RLS) e fenotipo terminale. Macro personalizzato di Fiji/ImageJ utilizzato per identificare i gameti positivi per GFP, registrare manualmente la vita media replicativa (RLS), determinare lo stato terminale e classificare i fenotipi terminali o di espulsione durante l'analisi della vita media replicativa dei gameti. Cliccare qui per scaricare il file.
Discussione
Qui forniamo un protocollo dettagliato per misurare la durata replicativa dei gameti di lievito derivati da cellule precursori con diverso grado di invecchiamento, utilizzando un flusso di lavoro ad alta produttività basato sulla microfluidica introdotto da Spiri et al9. Questa tecnica accelera lo studio dell'efficienza del ringiovanimento gametogenico in diversi contesti genetici e può essere sfruttata per ottenere informazioni meccanicistiche sul processo conservato del ringiovanimento gametogenico. La scoperta che la gametogenesi azzera la durata replicativa nel lievito fu inizialmente ottenuta nei ceppi W303 e A364, utilizzando saggi di microdissezione come lettura7. L'azzeramento della durata replicativa in seguito alla gametogenesi non era stato possibile valutarlo nel ceppo SK1, nonostante il suo ampio utilizzo nello studio della gametogenesi, a causa delle difficoltà nel separare le prime figlie dal gamete7. Nello sviluppo di questo protocollo, abbiamo aggirato tale limitazione modificando geneticamente il ceppo SK1, introducendo la mutazione puntiforme D368V nel locus AMN1 per modulare la separazione cellulare ed eliminando FLO8 per abolire la floculazione25,26. Inoltre, l'espressione di STE5, una proteina scaffold di segnalazione essenziale per innescare la risposta al coniugio, è stata condizionalmente limitata mediante l'implementazione di un sistema Tet-OFF inducibile da anidrotetraciclina nel locus endogeno (Figura 3A)27,28,29. Ciò determina una completa carenza condizionale nel coniugio tra cellule MATa e MATα, consentendo incroci genetici senza innescare risposte di coniugio tra gameti MATa e MATα durante gli esperimenti. Infine, per identificare i gameti e distinguerli dalle cellule vegetative dopo una breve fase di crescita, è stato introdotto un reporter transgenico contenente una proteina di fusione Pma2-GFP sotto il suo promotore endogeno. Pma2-GFP viene espressa specificamente in fase tardiva della gametogenesi, si localizza sulla membrana plasmatica del gamete e viene mantenuta per diverse divisioni cellulari successive alla germinazione (Figura 1D, Figura 3B,C, e Figura 4A)9. Il saggio basato sulla microfluidica descritto qui aumenta significativamente la produttività e la fattibilità degli studi sul programma di ringiovanimento gametogenico rispetto ai laboriosi saggi di microdissezione che richiedono diversi giorni, che erano l'unico metodo precedentemente disponibile per quantificare il ringiovanimento gametogenico. In accordo con i risultati ottenuti nei ceppi W303 e A364 mediante microdissezione7, dimostriamo che la durata replicativa si azzera completamente dopo la gametogenesi nel ceppo SK1. Inoltre, applicando questo metodo, abbiamo rivelato che l'autofagia selettiva dipendente da Atg11 è essenziale per il completo ringiovanimento dei gameti (Figura 5B,D) (dati derivati da Spiri et al)9.
I dispositivi microfluidici (Figura 2A–D) vengono configurati e montati seguendo il protocollo descritto (passaggio 8). Prima di montare il dispositivo microfluidico sul microscopio, la lamella viene attentamente ispezionata alla ricerca di crepe. È necessario fare attenzione a non danneggiare la lamella durante la manipolazione del dispositivo microfluidico. Se vengono rilevate crepe, l'unità di imaging interessata non verrà utilizzata, per evitare fuoriuscite di mezzo nel microscopio e instabilità di pressione durante l'esperimento. Sebbene in teoria le unità di imaging non interessate dello stesso dispositivo microfluidico possano ancora essere utilizzate, si consiglia di passare a un nuovo dispositivo microfluidico, poiché la lamella strutturalmente compromessa presenta un elevato rischio di ulteriore propagazione delle crepe durante l'esperimento. Successivamente, ogni unità di imaging deve essere ispezionata al microscopio per verificare l'integrità delle strutture in PDMS e il loro corretto legame con la lamella. Per ridurre il rischio di aggregazione cellulare e occlusione durante l'esperimento, il Pluronic F-127 viene aggiunto al mezzo di crescita, e il mezzo viene sterilizzato per filtrazione per rimuovere i detriti prima dell'esperimento. Il mezzo viene fatto circolare attraverso le unità di imaging microfluidiche per almeno 2 h prima del caricamento delle cellule, per assicurare che le unità siano adeguatamente condizionate con il mezzo. Se in una specifica unità di imaging si accumula una quantità significativa di detriti nella regione del trappolino a U, ostacolando il caricamento delle cellule e il flusso del mezzo, si consiglia di escludere questa unità dall'esperimento disconnettendola dalla pompa del mezzo (Figura 2J). Una volta che il mezzo si è distribuito completamente in tutte le unità di imaging, viene acquisita un'immagine di prova delle aree di interesse (ROI) per controllare le differenze di piano focale all'interno di una singola unità di imaging e su tutto il dispositivo microfluidico. Se il dispositivo microfluidico presenta un'inclinazione interna, microregolazioni dell'inclinazione del palchetto possono attenuare questo problema. In alternativa, si possono acquisire tre sezioni z per ogni posizione e punto temporale con un intervallo z di 3–8 µm per compensare le differenze di piano focale all'interno di una singola unità di imaging.
Per separare i tetradi in singoli gameti, colture di età ordinate post-gametogenesi vengono incubate con Zymolyase per 3 h (Figura 1D). Questo enzima digerisce specificamente la parete cellulare del lievito, indebolendo l'ascus tetradico che protegge i gameti e lisando le cellule non gametiche (Figura 1D). I gameti separati sono protetti dalle loro pareti cellulari, che risultano più resistenti alla digestione e quindi evitano la lisi. Dopo la separazione dei tetradi, esaminare i gameti separati per confermare un'adeguata dissociazione dei tetradi e la conservazione dell'integrità dei gameti. Se più del 30% delle cellule rimane in tetradi integri, ulteriori cicli di sonificazione possono aiutare a romperli ulteriormente (Figura 3B). Si raccomanda di interrompere l'esperimento e ricominciare da capo con un nuovo lotto di Zymolyase se più del 30% dei tetradi rimane integro, poiché potrebbero formare aggregati cellulari durante la ricolonizzazione, causando problemi durante il caricamento e il funzionamento del sistema microfluidico. Dopo la separazione, le colture di gameti vengono ricolonizzate per 3 h a 30 °C in terreno ricco, per un tempo sufficiente a permettere ai gameti di aumentare di dimensione e poter essere facilmente trattenuti nei dispositivi microfluidici, ma abbastanza breve da garantire che la maggior parte delle cellule non abbia completato la prima divisione (Figura 1D). Al termine della ricolonizzazione, le cellule vengono osservate al microscopio ottico per verificare l'aumento dimensionale e la comparsa del primo gemmulo. Se un genotipo specifico richiede un tempo significativamente maggiore affinché i gameti aumentino di dimensione e inizino a dividersi, i tempi devono essere adeguati di conseguenza per garantire un efficiente trattenimento dei gameti.
Le cellule in eccesso vengono quindi caricate manualmente in unità di imaging microfluidiche applicando con attenzione pressione alla siringa, osservando l'unità tramite la vista in tempo reale del microscopio. È necessario fare attenzione a non applicare una pressione eccessiva, poiché potrebbe causare il distacco delle strutture in PDMS dal vetrino, danneggiando così l'unità di imaging. La pressione viene applicata in modo continuo finché le strutture in PDMS iniziano a deformarsi leggermente e le cellule cominciano a fluire nella zona di imaging. Una volta che le cellule iniziano a entrare nel dispositivo di imaging, la pressione viene ridotta man mano che passano attraverso l'unità, occupando le singole trappole. Se nel primo ciclo vengono catturate meno di 200 cellule, la pressione viene riapplicata per ripetere il ciclo di caricamento. Le unità ottimalmente caricate presenteranno cellule in almeno il 66% delle trappole, bilanciando un carico sufficiente rispetto a un sovraccarico, che aumenterebbe il rischio di ostruzioni durante l'esperimento. Le unità di imaging sovraccariche contengono un eccesso di cellule e detriti sopra e all'interno dell'area a U-trap, che possono ostacolare il flusso del mezzo in tutta l'unità di imaging. Se vengono utilizzate pompe condivise per diverse unità di imaging e accidentalmente una di queste viene sovraccaricata, l'unità interessata viene scollegata dalla pompa del mezzo per evitare che la pompa si blocchi a causa dell'ostruzione, prevenendo così il disturbo di altri gruppi sperimentali (Figura 2J). Il caricamento di tutte le condizioni deve essere completato entro 1 h per evitare divisioni cellulari premature dei gameti, che porterebbero a una diluizione dei gameti a causa della generazione di cellule figlie e a una valutazione imprecisa della longevità replicativa. Una volta completato il caricamento per tutte le condizioni e ripreso il flusso del mezzo, il dispositivo microfluidico viene ispezionato con attenzione per verificare eventuali perdite di mezzo dai porti di caricamento riposizionati. Se si osserva una perdita, rimuovere con cura il perno solido in acciaio inossidabile e reinserirlo nei porti di caricamento per risolvere il problema. In alternativa, se la perdita non può essere arrestata, l'unità di imaging viene scollegata dalla pompa del mezzo per evitare fuoriuscite di liquido nel microscopio durante l'esperimento (Figura 2J). Se l'unità di imaging è sovraccarica, come indicato dal numero di cellule e dai detriti intorno alle prime trappole, viene anch'essa scollegata dalla pompa del mezzo per evitare che la pompa si blocchi durante l'esperimento a causa di un aumento della pressione retrostante derivante da un ridotto flusso del mezzo (Figura 2J).
I dispositivi microfluidici personalizzati a U-trap aperta utilizzati in questo studio, ottimizzati per l'uso con SK1, permettono di catturare un'ampia gamma dinamica di durata della vita replicativa con un minore confinamento spaziale delle cellule rispetto ad altri disegni di trappole, riducendo al minimo la probabilità di effetti precedentemente riportati sull'invecchiamento30. Tuttavia, questo design aperto presenta lo svantaggio che le cellule possono essere espulse precocemente prima che la senescenza possa essere osservata, principalmente a causa dell'aumento significativo delle dimensioni cellulari durante le ultime divisioni della vita replicativa (osservato specificamente in SK1 e inevitabile) o a causa di piccole fluttuazioni di pressione nel sistema fluidico nel tempo. Pertanto, è necessario prestare particolare attenzione per evitare l'introduzione di aria nel sistema microfluidico durante la preparazione del dispositivo e il caricamento delle cellule. Per evitare bias nella valutazione della durata della vita replicativa dei gameti, ogni gamete caricato all'inizio della nostra acquisizione temporale viene conteggiato fino a quando non sono stati analizzati 200 gameti. Le cellule espulse prima della senescenza vengono classificate rigorosamente come soggetti censurati ai fini dell'analisi. Abbiamo riscontrato che i tassi di censura sono comparabili tra i diversi genotipi (Figura 5E, soggetti censurati = 63,4% ± 6,2, media ± DS), senza alcuna relazione sistematica tra la frequenza di espulsione e i fenotipi di durata della vita osservati. Sebbene ciò non sia stato osservato finora, si raccomanda di ripetere l'esperimento qualora i tassi di espulsione superassero l'80% tra le cellule analizzate. Pertanto, sebbene l'espulsione cellulare rappresenti una fonte significativa di censura intrinseca al saggio—anche perché contiamo ogni gamete caricato, anche se viene espulso nelle prime divisioni—non osserviamo evidenze che differenze nell'espulsione tra genotipi possano spiegare le differenze di durata della vita riportate. Seguendo questo approccio, la durata della vita replicativa può essere misurata in modo costante e robusto. Per ridurre gli eventi di espulsione in futuri esperimenti, sono attualmente in fase di sviluppo e verifica dispositivi con nuovi design di trappole.
Sebbene la capacità di elaborazione per la quantificazione del reset gametogenico della durata della vita sia significativamente più elevata rispetto al metodo precedentemente esistente, le divisioni cellulari di ciascun gamete devono essere contate manualmente da un ricercatore specializzato, rendendo così l'analisi dei dati un attuale limite del metodo descritto. I recenti progressi nei metodi basati sull'apprendimento automatico per l'automazione dell'analisi della durata della vita replicativa nei lieviti offrono una strategia promettente per superare il limite sopra menzionato31. Particolarmente promettente è un approccio recentemente pubblicato chiamato BudFinder, che utilizza un Autoencoder Mascherato precedentemente addestrato in modo autoguidato su dati di imaging su larga scala di lieviti, per poi affinare un modello trasformatore in grado di rilevare direttamente gli eventi di divisione cellulare32. Questo approccio riduce notevolmente il numero di eventi di divisione annotati manualmente necessari per l'affinamento del modello, rispetto ai metodi precedenti. In modo particolarmente incoraggiante, la grande quantità di dati già generata e annotata utilizzando il protocollo qui descritto si presta bene a un approccio simile che potrebbe automatizzare in futuro l'analisi della durata della vita replicativa dei gameti, superando così l'attuale limitazione. Inoltre, per applicazioni future, questo protocollo può essere facilmente combinato con biomarcatori consolidati e sistemi di espressione sofisticati per identificare i meccanismi molecolari e i fattori che mediano il ringiovanimento cellulare durante la gametogenesi in S. cerevisiae, consentendo così nuove intuizioni su questo processo conservato.
Dichiarazioni
Gli autori dichiarano di non avere interessi concorrenti.
Ringraziamenti
Ringraziamo i membri attuali e precedenti dei laboratori Brar e Ünal per le discussioni critiche e i commenti sul manoscritto. Questo lavoro è sostenuto dalla borsa di mobilità della Swiss National Science Foundation P500PB_214421 assegnata a S.S., G.A.B. è sostenuto da finanziamenti degli Istituti Nazionali di Salute (R01AG071869), T.L.S. è stato sostenuto da una borsa Longevity Impetus Grant del Norn Group, della Hevolution Foundation e della Rosenkranz Foundation. E.Ü. è sostenuto da finanziamenti degli Istituti Nazionali di Salute (R01AG071801) e dall'Astera Institute.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Sistema di filtro a vuoto/bottiglia di stoccaggio da 1000 mL | Corning | 431098 | 0.22 µm poro 54,5 cm2 Membrana PES, sterile. Conservare a temperatura ambiente. |
| siringa da 20 mL | Becton, Dickinson and Company (BD) | 302830 | Siringa Luer-Lok da 20 mL. Conservare a temperatura ambiente. |
| siringa da 5 mL | Becton, Dickinson and Company (BD) | 14-829-45 | Siringa da 5 mL con attacco Luer-Lok, conservare a temperatura ambiente. |
| Ampicillina | Alpha Teknova | A9510 | Conservare a -20 °C dopo la ricostituzione in acqua. |
| Beads magnetici anti-biotina | Miltenyi Biotecnologia | 130-097-046 | Conservare a 4 °C. |
| β-mercaptoetanolo | MilliPORE SIGMA | M625-250 mL | Conservare a 4 °C. |
| BSA | MilliPORE SIGMA | A4503-100G | Conservare a 4 °C. |
| Adattatore Clay Adams Intramedic Luer-Stub | Becton, Dickinson and Company (BD) | 427565 | 23 Gauge, conservare a temperatura ambiente. |
| Cuvette | Bio Rad | 2239955 | Cuvette monouso in polistirene di volume semimicro. Conservare a temperatura ambiente. |
| Etanolo | NA | vari vari | |
| EZ-Link Sulfo-NHS-LC-biotina | ThermoFisher Scientific | 21335 | Biotina per etichettare le cellule fondatrici nell'invecchiamento replicativo |
| Software Fiji | https://fiji.sc/ | NA | versione: Fiji/ImageJ (ImageJ2, V. 2.14.0/1.54m) |
| Streptavidina marcati fluorescentemente | ThermoFisher Scientific | S11225 | coniugato Alexa Fluor 546, conservare a -20 °C in aliquote. |
| Concanavalina A marcata con fluorescenza | ThermoFisher Scientific | W11263 | Alexa conjugato Fluor 350, conservare a -20 °C in aliquote. |
| Formaldeide | ThermoFisher Scientific | F79-1 | 37%, Conservare a 4 °C. |
| Mezzi induttori della gametogenesi | NA | Preparato in sede seguendo la ricetta standard | 2% di acetato di potassio, integratori di aminoacidi e ampicillina (40 mg/L di adenina, 40 mg/L di uracile, 10 mg/L di istidina, 10 mg/L di leucina e 10 mg/L di triptofano, 100 μg/mL ampicillina |
| Glicina | ThermoFisher Scientific | BP381-1 | 100%, 200 proof. Conservare a temperatura ambiente. |
| Perno cavo in acciaio inossidabile | iBiochips | HSP-100 | P/N: 0,28”, OD, 0,016”, ID, 0,500” Lungo, conservare a temperatura ambiente. |
| Microscopio fluorescente invertito | NA | NA | |
| Pompe per siringa Legato 200 | kdScientific | 788200 | Conservare a temperatura ambiente. |
| Legato 200/210, supporto multiuso in plastica o vetro 6/10 | kdScientific | 788300 | Conservare a temperatura ambiente. |
| Microscopio ottico | NA | NA | |
| Tubi a bassa adesività | USA Scientific | 1415-2600 | Conservare a temperatura ambiente. |
| Colonne LS | Miltenyi Biotechnology | 130-042-401 | Conservare a temperatura ambiente. |
| Dispositivi microfluidici | iBiochip | ADU-10, (AD-Chips del #18++) | Conservare a temperatura ambiente. |
| Tubazioni mediche di grado non-DEHP | iBiochips | MTB-100 | ID = 0,202”, OD = 0,060”, parete = 0,20”, conservare a temperatura ambiente. |
| PBS | NA | Preparato in sede seguendo la ricetta standard | Preparare 1 L di: PBS pH 7; PBS pH 8; PBS pH 8 + 100 mM glicina, PBS pH 7,4 + 0,5% BSA |
| Pluronic F-127 | MilliPORE SIGMA | P2443 | Conservare a temperatura ambiente. |
| Filtro pre-separazione | Miltenyi Biotechnology | 130-041-407 | Dimensione dei pori 30 µm |
| Separatore QuadroMACS e kit iniziali | Miltenyi Biotechnology | 130-091-051 | Conservare a temperatura ambiente. |
| Perno in acciaio inossidabile solido | iBiochip | SSP-200 | OD, 0,027”, ID, 0,500”, conservare a temperatura ambiente. |
| Sonicator | Branson | 100-132-1623R & 101-135-066R | |
| Spettrofotometro | NA | NA | |
| Rotatore per provette | NA | NA | |
| Y+A8+2:29+2:31+A8+2+2:33 | Brar-Übanca dati delle ceppi di lievito | pÜB42275 | trp1::pPma2-Pma2-eGFP::TRP1, ste5::NatR-pTet07.1-STE5, ura3::pRNR2-TetR-Tup1, pTetO7.1-TetR::URA3, flo8Δ, Amn1D368V |
| Ceppo di lievito 2 | Brar-Übanca dati delle ceppi di lievito | pÜB48561 | atg11Δ::KanMX, trp1::pPma2-Pma2-eGFP::TRP1, ste5::NatR-pTet07.1-STE5, ura3::pRNR2-TetR-Tup1, pTetO7.1-TetR::URA3, flo8Δ, Amn1D368V |
| YPD (YEP + glucosio al 2%, integrato con Trp e Ura) | NA | Preparato in laboratorio seguendo una ricetta standard | YPD (1% estratto di lievito, 2% peptone, 2% glucosio, 22,4 mg/L di uracile e 80 mg/L di triptofano). |
| Zymolyase 100T | MP Biomedicals | 8320932 | Conservare a -20 °C in aliquote dopo la ricostituzione in acqua. |
Riferimenti
- Denoth Lippuner A, Julou T, Barral Y. Budding yeast as a model organism to study the effects of age. FEMS Microbiol Rev. 2014;38(2):300-25.
- Higuchi-Sanabria R et al. Role of asymmetric cell division in lifespan control in Saccharomyces cerevisiae. FEMS Yeast Res. 2014;14(8):1133-46.
- Hughes AL, Gottschling DE. An early age increase in vacuolar pH limits mitochondrial function and lifespan in yeast. Nature. 2012;492(7428):261-5.
- Nyström T, Liu B. Protein quality control in time and space—links to cellular aging. FEMS Yeast Res. 2014;14(1):40-8.
- Neiman AM. Sporulation in the budding yeast Saccharomyces cerevisiae. Genetics. 2011;189(3):737-65.
- Sing TL, Brar GA, Ünal E. Gametogenesis: exploring an endogenous rejuvenation program to understand cellular aging and quality control. Annu Rev Genet. 2022;56(1):89-112.
- Ünal E, Kinde B, Amon A. Gametogenesis eliminates age-induced cellular damage and resets life span in yeast. Science. 2011;332(6037):1554-7.
- Ünal E, Amon A. Gamete formation resets the aging clock in yeast. Cold Spring Harb Symp Quant Biol. 2011;76:73-80.
- Spiri S et al. A role for selective ER autophagy in gametogenic rejuvenation revealed by high-throughput lifespan profiling. Nat Commun. 2026. doi:10.1038/s41467-026-77993-0.
- Koch BA, Staley E, Jin H, Yu HG. The ESCRT-III complex is required for nuclear pore complex sequestration and regulates gamete replicative lifespan in budding yeast meiosis. Nucleus. 2020;11(1):219-36.
- Lee MB et al. Defining the impact of mutation accumulation on replicative lifespan in yeast using cancer-associated mutator phenotypes. Proc Natl Acad Sci U S A. 2019;116(8):3062-71.
- Mortimer RK, Johnston JR. Life span of individual yeast cells. Nature. 1959;183(4677):1751-2.
- Chen KL, Crane MM, Kaeberlein M. Microfluidic technologies for yeast replicative lifespan studies. Mech Ageing Dev. 2017;161(Pt B):262-9.
- Jin M et al. Divergent aging of isogenic yeast cells revealed through single-cell phenotypic dynamics. Cell Syst. 2019;8(3):242-53.e3.
- Jo MC et al. High-throughput analysis of yeast replicative aging using a microfluidic system. Proc Natl Acad Sci U S A. 2015;112(30):9364-9.
- Li Y et al. A programmable fate decision landscape underlies single-cell aging in yeast. Science. 2020;369(6501):325-9.
- Li Y et al. Multigenerational silencing dynamics control cell aging. Proc Natl Acad Sci U S A. 2017;114(42):11253-8.
- Liu P, Young TZ, Acar M. Yeast Replicator: a high-throughput multiplexed microfluidics platform for automated measurements of single-cell aging. Cell Rep. 2015;13(3):634-44.
- Thayer NH et al. The Yeast Lifespan Machine: a microfluidic platform for automated replicative lifespan measurements. bioRxiv. 2022;2022.02.14.480146.
- Schindelin J et al. Fiji: an open-source platform for biological-image analysis. Nat Methods. 2012;9(7):676-82.
- Spiri S. Fiji macros for microscopy analysis of gametogenic rejuvenation [Internet]. Zenodo; 2026. Available from: [https://doi.org/10.5281/zenodo.22004193](https://doi.org/10.5281/zenodo.22004193)
- Cabib E, Bowers B. Chitin and yeast budding: localization of chitin in yeast bud scars. J Biol Chem. 1971;246(1):152-9.
- Mizushima N, Levine B, Cuervo AM, Klionsky DJ. Autophagy fights disease through cellular self-digestion. Nature. 2008;451(7182):1069-75.
- Rubinsztein DC, Mariño G, Kroemer G. Autophagy and aging. Cell. 2011;146(5):682-95.
- Kobayashi O, Suda H, Ohtani T, Sone H. Molecular cloning and analysis of the dominant flocculation gene FLO8 from Saccharomyces cerevisiae. Mol Gen Genet. 1996;251(6):707-15.
- Fang O et al. Amn1 governs post-mitotic cell separation in Saccharomyces cerevisiae. PLoS Genet. 2018;14(10):e1007691.
- Azizoglu A, Brent R, Rudolf F. A precisely adjustable, variation-suppressed eukaryotic transcriptional controller to enable genetic discovery. eLife. 2021;10:e69549.
- Choi KY, Satterberg B, Lyons DM, Elion EA. Ste5 tethers multiple protein kinases in the MAP kinase cascade required for mating in S. cerevisiae. Cell. 1994;78(3):499-512.
- Bellí G et al. An activator/repressor dual system allows tight tetracycline-regulated gene expression in budding yeast. Nucleic Acids Res. 1998;26(4):942-7.
- Gao Z et al. Comparative analysis of yeast replicative lifespan in different trapping structures using an integrated microfluidic system. Adv Mater Technol. 2020;5(12):2000655.
- Aspert T, Hentsch D, Charvin G. DetecDiv, a generalist deep-learning platform for automated cell division tracking and survival analysis. eLife. 2022;11:e79519.
- Nguyen P et al. BudFinder: a masked auto-encoder vision transformer framework for yeast budding detection and lifespan quantification. PLoS Comput Biol. 2026;22(5):e1013700.
Ristampe e permessi
Questo articolo è stato pubblicato
Video in arrivo