1. セルスタックにおけるHEK293細胞への2種類のプラスミドの共導入
- 37 °Cに設定したビーズバスで、ヒト胚性腎293(HEK293)細胞のクライオバイアルを解凍する。
注意:播種時のコールドショックを防ぐため、細胞の解凍中に完全Dulbecco’s Modified Eagle Medium(DMEM)を37 °Cに予熱しておく。最適な増殖能とトランスフェクション効率を確保するため、細胞の継代数が少ないこと(理想的には20回未満)を確認する。また、細胞がマイコプラズマフリーであることを確認する。 - クライオバイアルの内容物を、10 mLの予熱済み完全DMEMを含む15 mLコニカルチューブに滴下するように移し、50 × gで5分間遠心分離する。
- 培地を吸引し、HEK293細胞を20 mLの予熱済み完全DMEMに再懸濁する。細胞を15 cmプレートに播種し、37 °C、5% CO2条件下でインキュベートする。
- 1枚の15 cmプレートから細胞を分割し、細胞培養チャンバーへの播種用に3枚に分ける。
- 細胞が80%コンフルエントになったら、培地を吸引し、単層を破壊しないよう3 mLのリン酸緩衝生理食塩水(PBS)でプレートを穏やかに洗浄する。その後、PBSを吸引し、3 mLのトリプシンを加える。
- 細胞がプレートから剥がれるまで37 °Cで2分間インキュベートし、7 mLの完全DMEMをプレートに加えてトリプシンを中和する。
- すべての培地と細胞を15 mLチューブに回収し、50 × gで5分間遠心分離して細胞をペレット化する。
- 15 mLチューブから上清を吸引し、細胞ペレットを3 mLの完全DMEMに再懸濁する。20 mLの完全DMEMを含む各15 cmプレートに1 mLずつ加え、プレートを穏やかに揺らして細胞を均等に分散させ、37 °C、5% CO2条件下でインキュベートする。
- 細胞が80%コンフルエントになったら、ステップ1.4.1および1.4.2を繰り返す。上清を50 mLコニカルチューブに回収し、チューブを穏やかに転倒混和して細胞を均一にする。
- 細胞サンプルの10 µLとトリパンブルー10 µLを混合し、その混合液を細胞計数用スライドに加えて細胞カウンターで解析し、細胞密度を決定する。
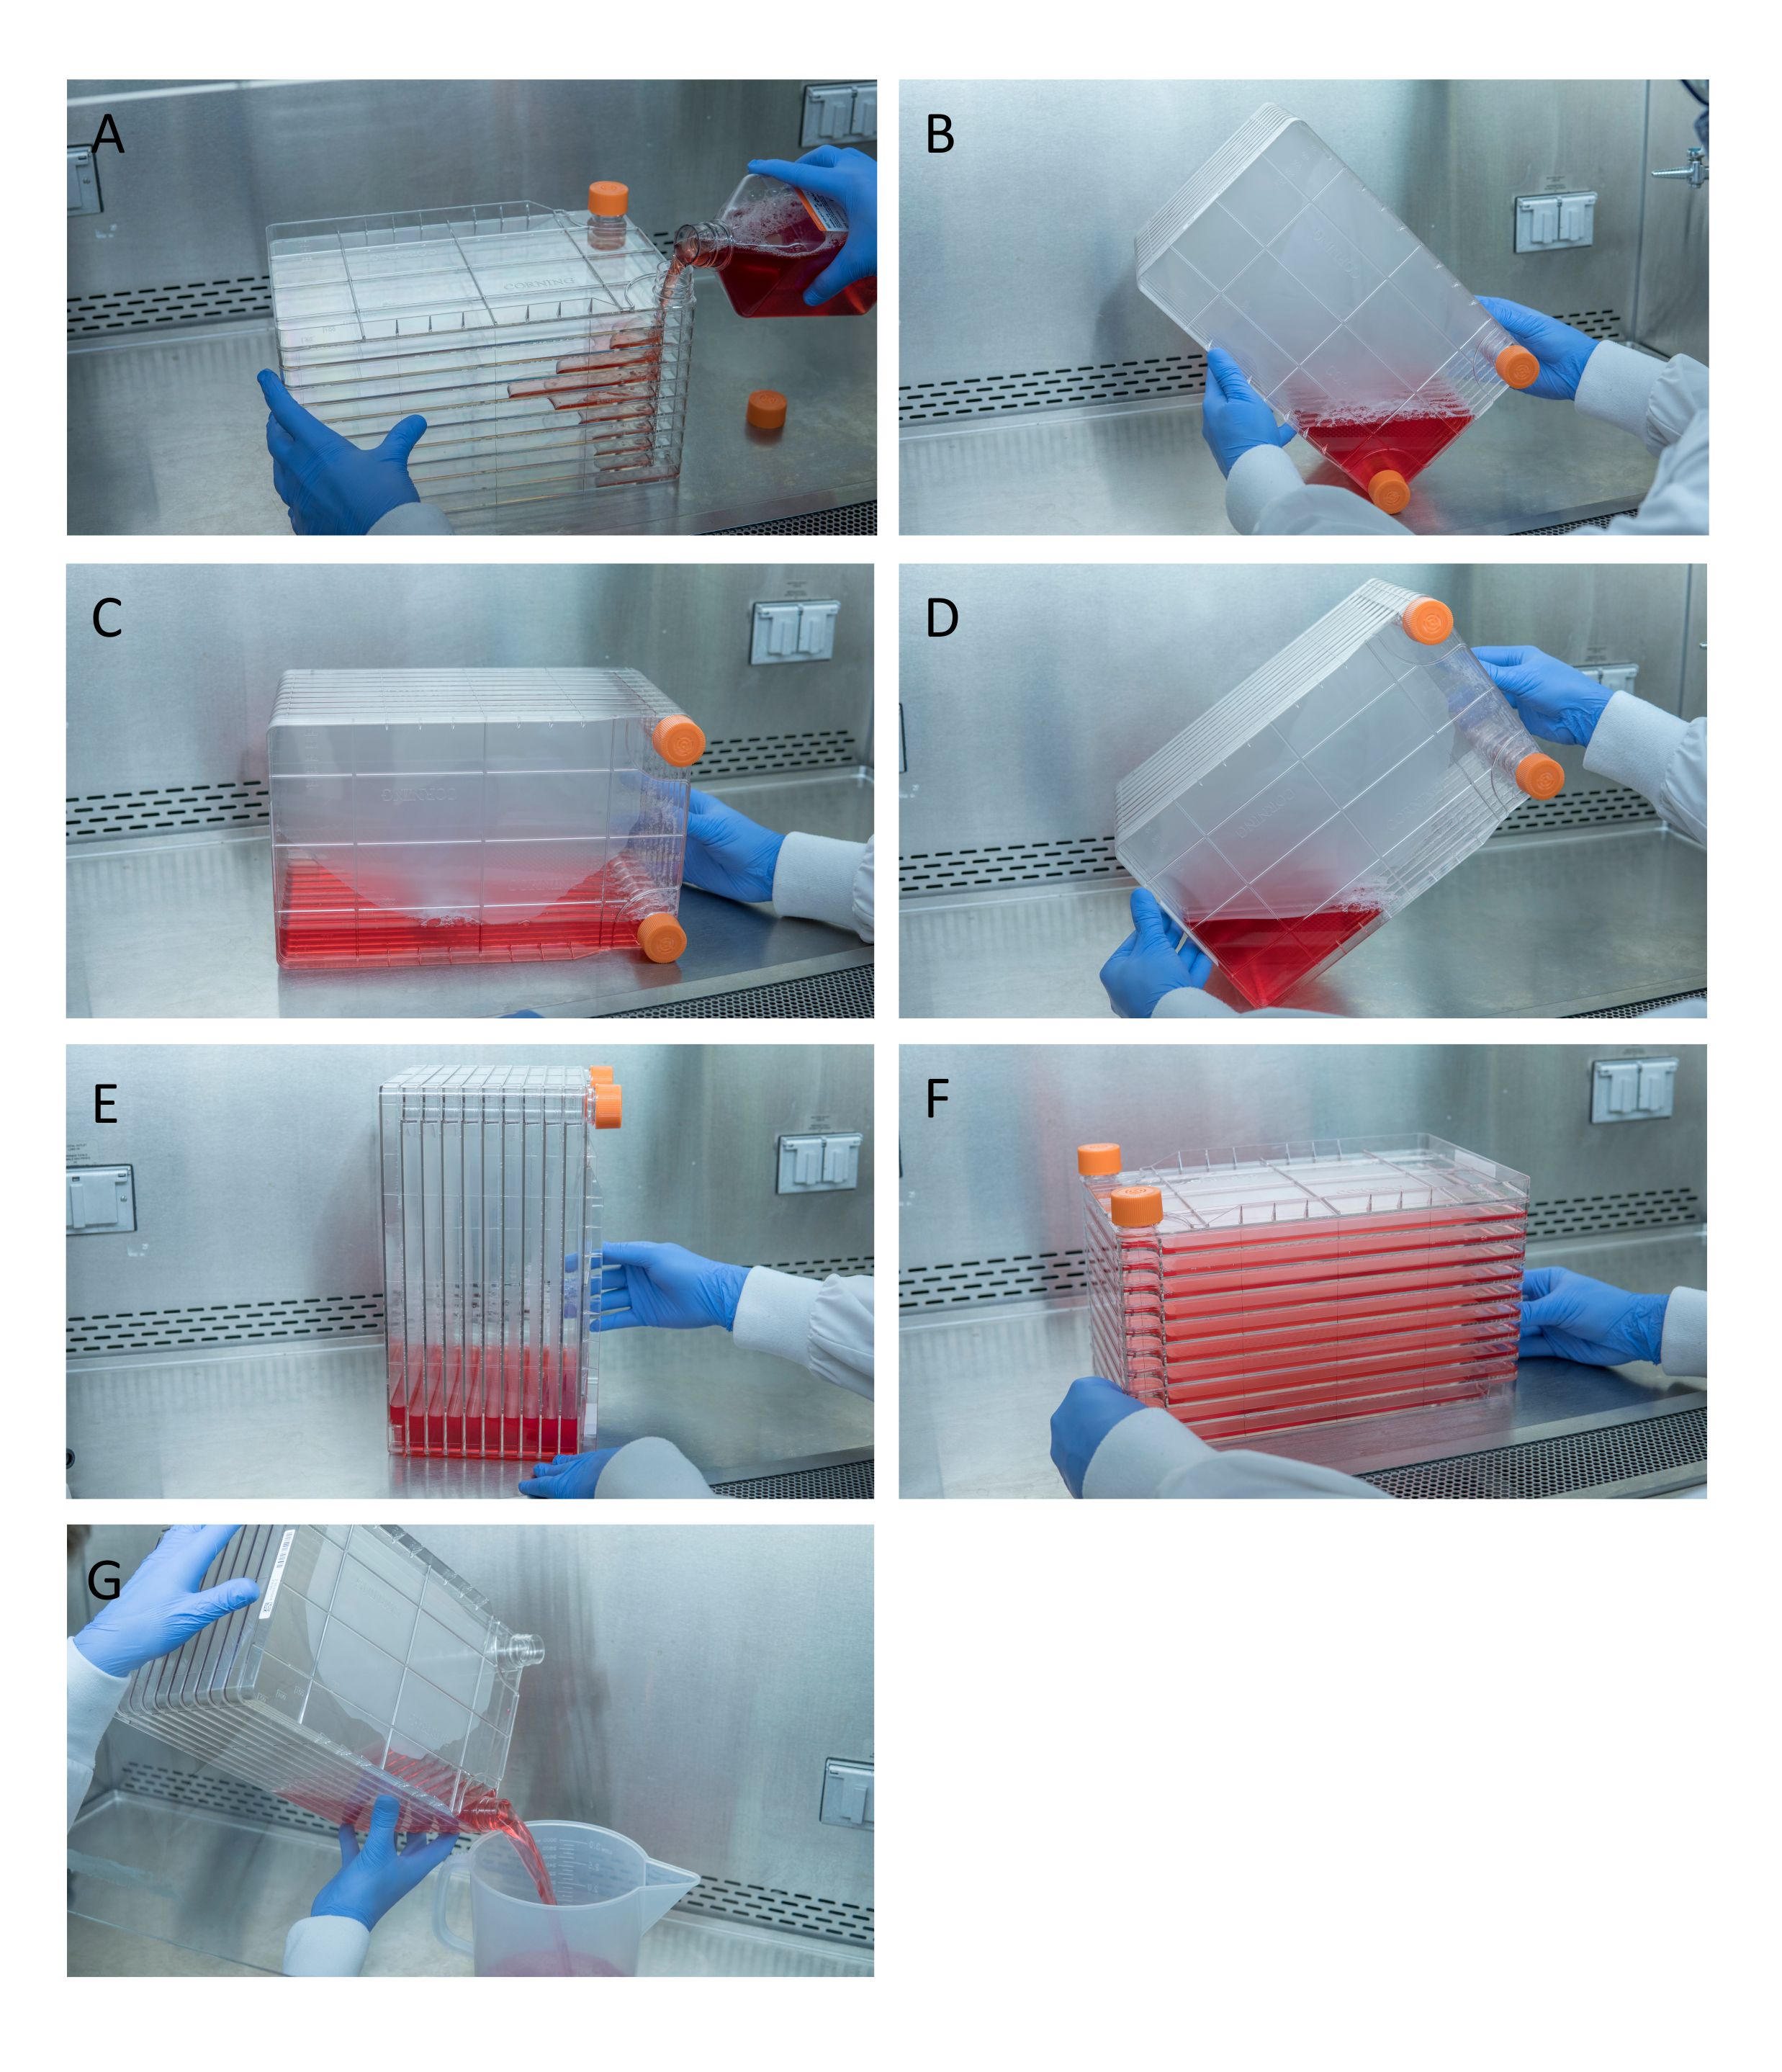
- 予熱した1 Lの完全DMEMと、細胞培養チャンバー(表面積6360 cm2)に1 × 10⁴ cells/cm2で播種するために必要な細胞懸濁液を混合する。細胞混合液を細胞培養チャンバーに注ぎ、穏やかに回転させて各単層に細胞を均等に分散させ(図1)、37 °C、5% CO2条件下でインキュベートする。
- 細胞培養チャンバーに加えて、コンフルエンスの参照用として15 cmプレートに1 × 10⁴ cells/cm2で播種する。
- 約65時間のインキュベート後、参照プレートのコンフルエンスを確認する(理想的には約80%-90%コンフルエント)。
注意:細胞培養チャンバーに添加する完全DMEMを37 °Cに予熱しておく。 - ポリエチレンイミン(PEI)/DNA混合液を、濃度比3:1(w/w)で調製する。
- 50 mLコニカルチューブに、40 mLの低血清培地、475 µgのpTrangene、および1425 µgのpHelperを加え、pHelper:pTrangeneの比率が3:1となるようにDNA混合液を調製する。
注意:PEI/DNA混合液の計算は表1を用いて行うことができる。
| 細胞培養チャンバーへのトランスフェクション | | | |
| プロトコール | | | | | |
| 1. トランスフェクションの前に、DNA、OptiMEM、およびPEIを室温に戻しておく。 |
| 2. トランスフェクションを行うセルスタックの数を入力する(予備は不要) | |
| 3. DNA濃度が正しいことを確認してください。濃度によって必要量(容量)が変わるためです。 |
| 細胞培養チャンバー数 | 1 | | | |
| 導入遺伝子プラスミドの濃縮 | 1 | mg/mL | | |
| pDGM6.2FFプラスミドの濃縮 | 1 | mg/mL | | |
| | | 細胞培養チャンバーあたりの量 | トランスフェクションマスターミックス |
| | OptiMEM | 48.1 | mL | 48.1 | mL |
| pTransgene:pHelper = 1:3の比率 | pトランスジェネ的に | 475 | µg | 475 | µL |
| | pHelper | 1425 | µg | 1425 | µL |
| 4. 50 mLコニカルチューブに、規定量のOptiMEMおよびプラスミドDNAを加える。 | |
| 5. 10回転倒混和させる | | | | | |
| PEI:DNA比 3:1 | PEI Max | 5.7 | mL | 5.7 | mL |
| 6. OptiMEMとプラスミドDNAを含む50 mLチューブに、規定量のPEIを加える。 |
| 7. すぐに50 mLチューブを密閉し、ボルテックスミキサーで撹拌し、さらに3〜5回転倒混和して混ぜ合わせる。 | |
| 8. PEI複合体を10分間インキュベートするため、タイマーを設定する。 | | | |
| 9. 導入に使用するセルスタックを生物安全キャビネット(BSC)内に移動させる。 | | | |
| 10. 10分後、トランスフェクション混合液をオレンジ色のポートのいずれか1つに注入する。 | | |
| 1. セルスタック内の液体を静かに混ぜ合わせる | | | |
| 12. 各層の液量を均等にし、トランスフェクションしたセルスタックをインキュベーターに戻す。 |
| 13. 72時間後に細胞培養チャンバーを回収する | | | | |
表1:細胞培養チャンバー用トランスフェクション計算機。細胞培養チャンバーへのトランスフェクションに必要なpTransgene、pHelper、およびPEIの正確な濃度を決定するためのインタラクティブワークシート。
2. 5.7 mLのPEI (1 g/L) を、低血清培地およびDNA混合液に滴下して加える。その後、短時間ボルテックスし、室温で10分間インキュベートする。
注意: PEI/DNAを室温でインキュベートすると、わずかに白濁する。
- PEI/DNAを8分間インキュベートした後、細胞培養チャンバーから培地を除去します。
注: 細胞の剥離を防ぐため、培地がスムーズに流れるよう、両方のオレンジ色のキャップを緩めておいてください。 - PEI/DNAを、あらかじめ温めておいた1 Lの完全DMEMに加え、その混合液を細胞培養チャンバーのポートからゆっくりと注ぎ入れます。液体をすべての列に均等に分散させます(図1)とし、72時間、以下の条件でインキュベートする。 37 °C、5% CO₂を含む2.
2 アデノ随伴ウイルス(AAV)の回収およびトランスフェクション済みHEK293細胞の化学的溶解
- 細胞培養チャンバーを激しく振って細胞を剥離させ、培地が剥離した細胞で濁るまで行い、4本の50 mL遠心チューブに注ぎ入れる。
- チューブを18,0 × gで30分間、4 °Cで遠心分離し、細胞をペレット化する。清澄化した上清を1 Lポリエチレンテレフタレート共重合ポリエステル(PETG)ボトルに注ぐ。
注記: 高速遠心機が使用できない場合は、12,0 × gで40分間遠心分離する。この回転数では細胞ペレットが固まっていない場合があり、上清を注ぐ際に滑り出す可能性がある。 - 細胞ペレットを50 mLの溶解緩衝液とともに50 mL遠心チューブで再懸濁し、37 °Cで60分間インキュベートする。
- チューブを18,00 × gで30分間遠心分離し、その後、上清を同じ1 L PETGボトルに移す。ペレット化した細胞残渣は廃棄する。
注記: 清澄化した上清は直ちに精製し、最大72時間まで4 °Cで保存する。長期保存の場合は-80 °Cで保存すること。-20 °Cでは保存しない。
3 ヘパリンアフィニティー 크ロマトグラフィーを用いたAAVベクターの精製
- -80 °Cから粗溶解物を出し、4 °Cで一晩置いて解凍する。解凍後、0.2 µMフィルターを用いて粗溶解物をろ過する。
- 遠心濃縮器をパッシベーションするため、使用するヘパリンセファロースカラムごとに、4 mLのフィルター前処理緩衝液を遠心濃縮器に加える。室温で2-8時間パッシベーションを行う。パッシベーションの準備は、精製ステップの直前に行う。
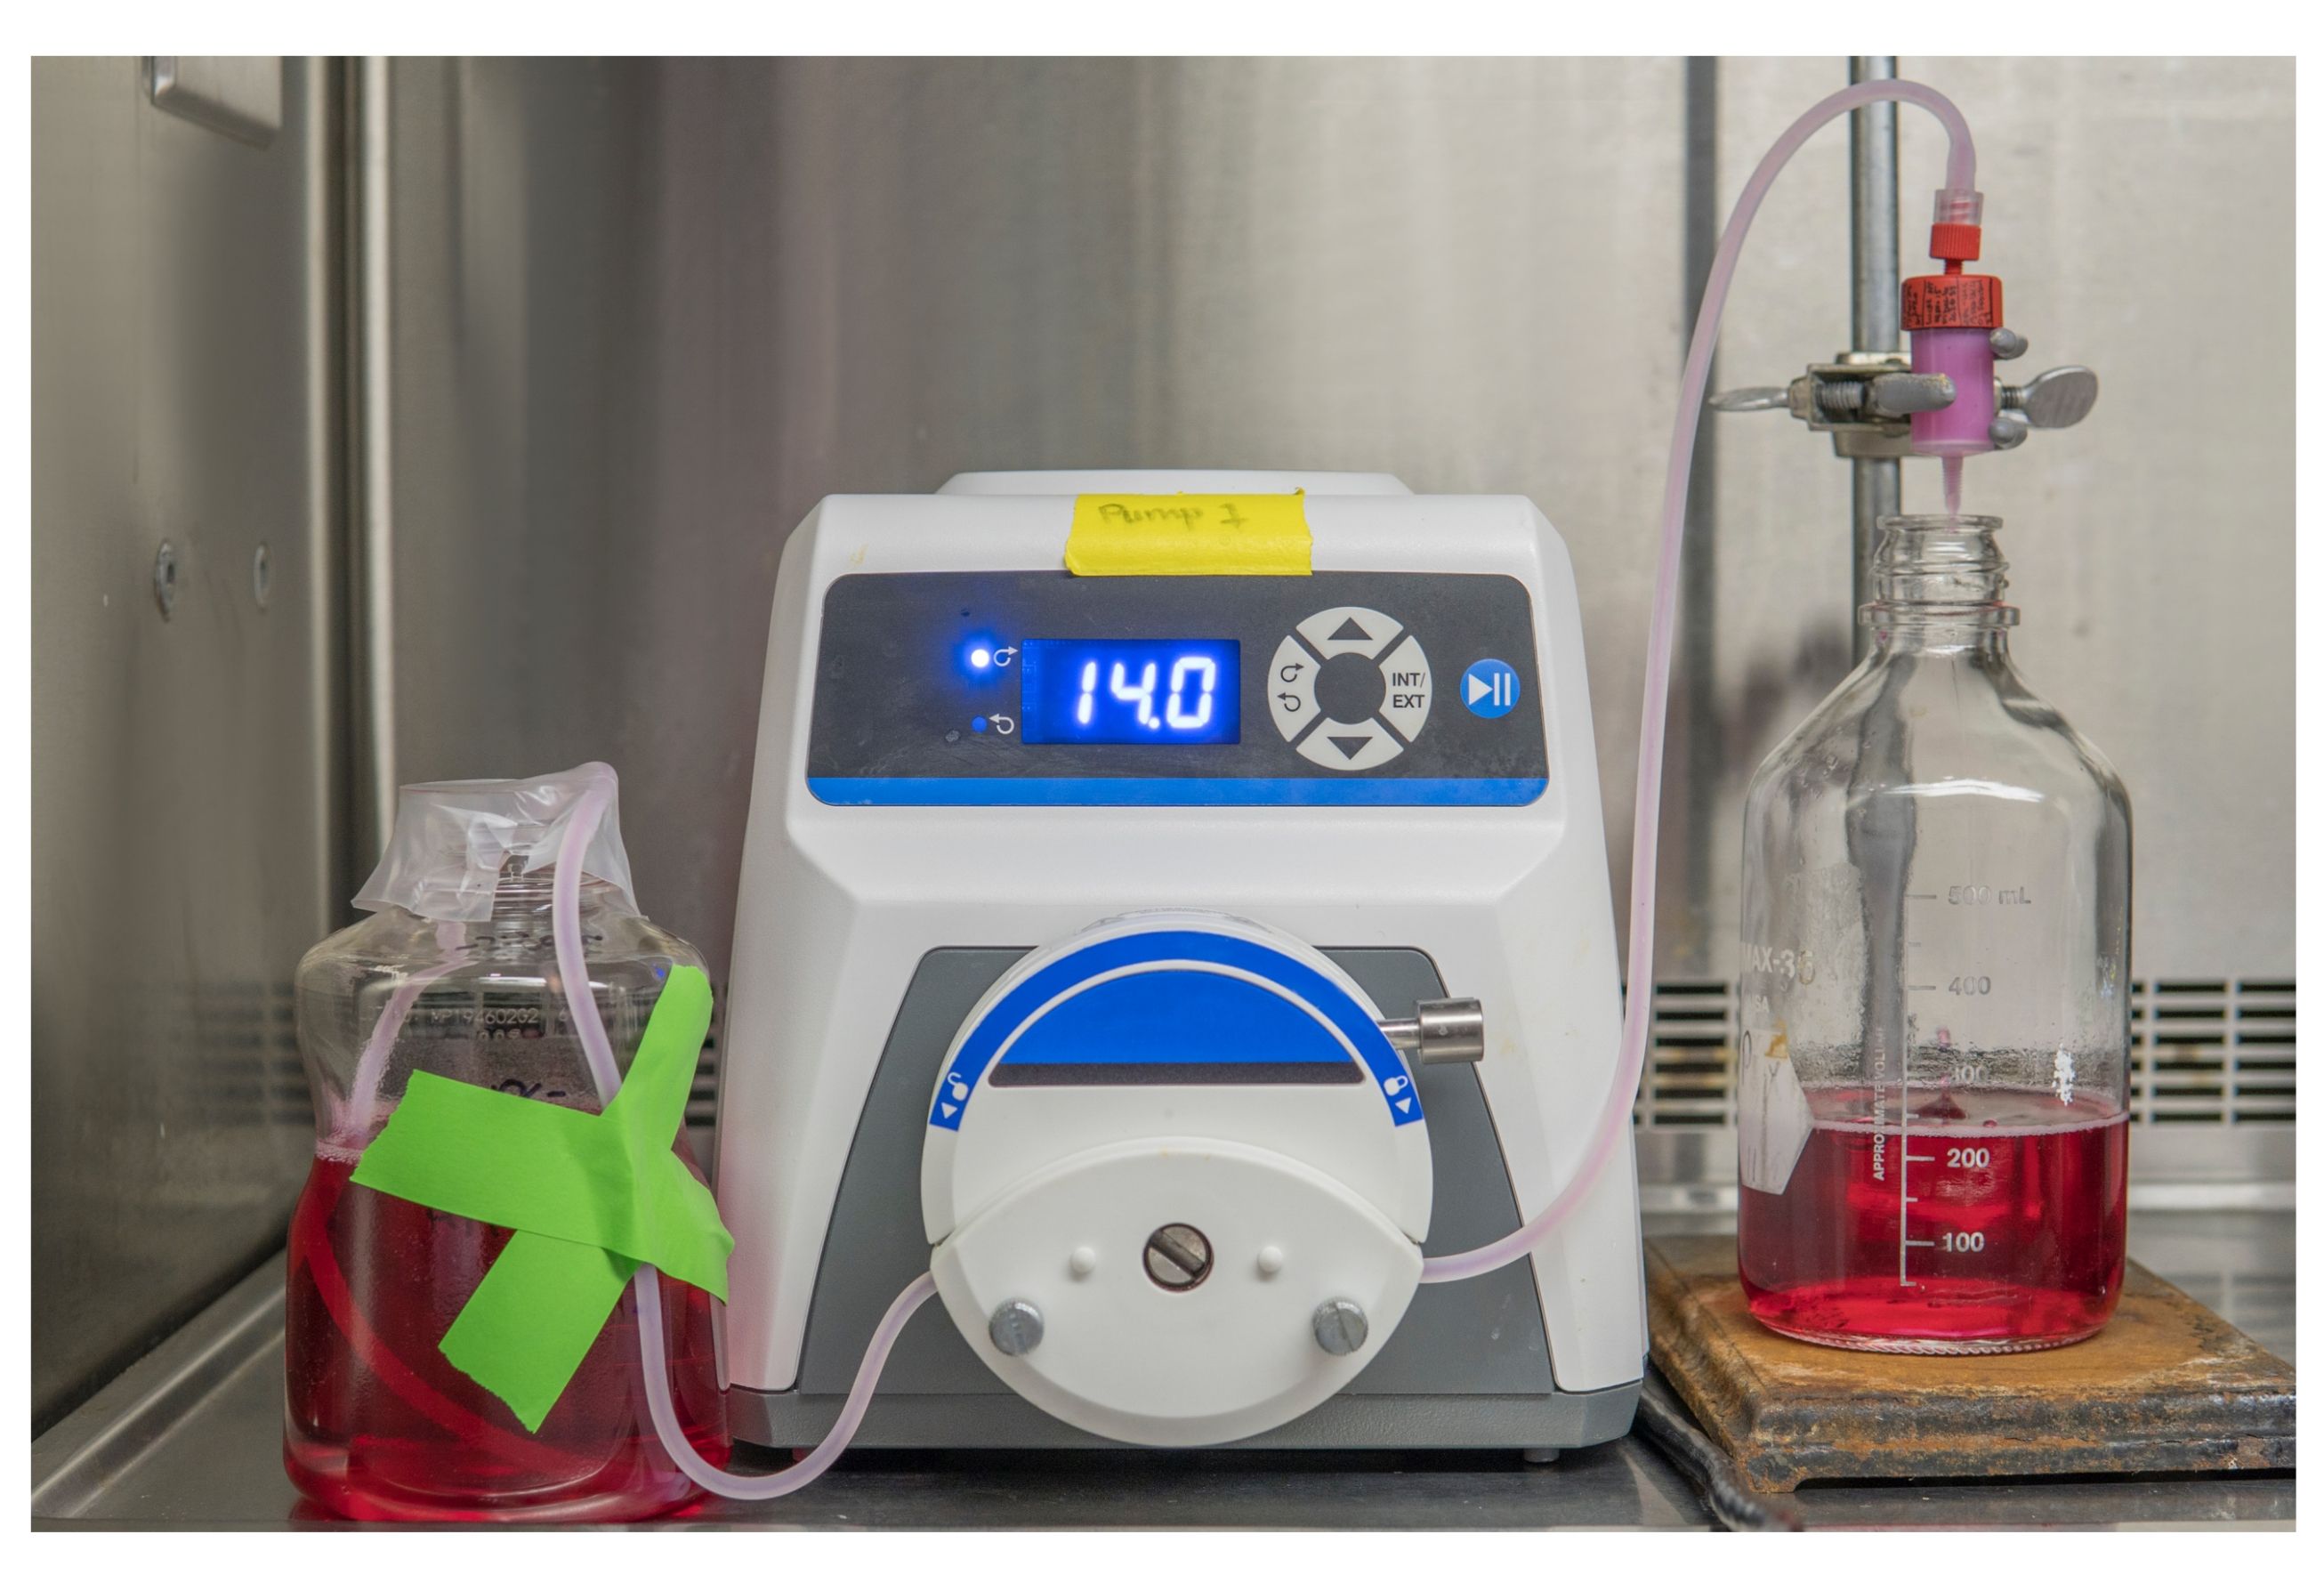
- チューブとポンプをセットアップする(図 2)。
- チューブをペリスタルティックポンプにセットし、1 M NaOHを20 mL流す。次に、分子生物学グレードの水を50 mL、続いて基礎DMEMを50 mL流す。
- 5 mLヘパリンセファロースカラムをチューブに接続し、保存剤を除去するために基礎DMEMを25 mL流す。
- ろ過した粗溶解物0.2 µMを、1-2 drops/sの流速でカラムに通す。
注意: 気泡の混入やカラムの乾燥を防いでください。これらが発生すると、カラムが損傷し、AAVの溶出ができなくなります。カラムが乾燥した場合は、そのカラムを廃棄し、残りの粗溶解液には新しいカラムを使用してください。
- 粗抽出液のすべてをヘパリンカラムに負荷し、以下の溶液を用いてカラムを洗浄する。
- Mg2+およびCa2+不含1× Hank's Balanced Salt Solutions (HBSS) 50 mLで洗浄する。
- Mg2+およびCa2+不含HBSS中の0.5 % N-Lauroylsarcosine 15 mLで洗浄する。
- Mg2+およびCa2+不含HBSS 50 mLで洗浄する。
- Mg2+およびCa2+含有HBSS 50 mLで洗浄する。
- Mg2+およびCa2+含有20 mM NaCl/HBSS 50 mLで洗浄する。
- Mg2+およびCa2+含有30 mM NaCl/HBSSを用いて5 mL × 5回(計25 mL)溶出させ、溶出液をE1-E5(各5 mL)としてラベルする。
- 遠心濃縮器を用いたウイルスの濃縮
- 前処理バッファーを入れた遠心濃縮器を90 × gで2分間遠心分離する。ろ液は捨てる。
- 遠心濃縮器のフィルターをMg2+およびCa2+含有HBSS 4 mLで洗浄し、10 × gで2分間遠心分離する。ろ液は捨てる。
- 溶出液E2を遠心濃縮器に加え、10 × gで5分間遠心分離して、ろ液を捨てる。
- E2をすべて加え終えた後、E3を遠心濃縮器に加え、濃縮ウイルス液が約1 mLになるまで100 × gで5分間遠心分離する。
注:液量がフィルターの液面以下にならないよう注意して遠心分離を行う。E1、E4、E5にはベクトルがほとんどまたは全く含まれておらず、不純物が含まれているため、遠心濃縮器で濃縮させない。 - p20フィルターチップを用いて、濃縮ウイルスを遠心濃縮器から回収し、滅菌済みの1.5 mL遠心チューブに移す。
- Mg2+およびCa2+含有HBSS 20 µLで遠心濃縮器をリンスし、フィルターに残っているAAVを回収する。ピペッティングを激しく数回(約30秒間)繰り返し、メンブレンに付着したウイルスを剥離させ、残りのウイルスと一緒に1.5 mL遠心チューブに入れる。チューブ内を十分に混合する。
- DNA抽出用に5 µLを分注し、精製したベクトルを-80 °Cで保存する。
- 2 M NaCl 25 mLを用いてカラムを洗浄する。さらに、37 °Cに予熱した0.1% Triton X-10 25 mLを用いてカラムを洗浄する。次に、滅菌dH2O 50 mLでカラムを洗浄し、その後20%エタノール 25 mLで洗浄する。
- 保存液となるため、カラムメンブレンが20%エタノールに完全に浸っていることを確認する。付属のプラグでカラムを封止し、4 °Cで保存する。
- チューブを1 M NaOH中で保存する。
注:適切に洗浄すれば、ヘパリンセファロースカラムは最大5回まで再利用可能である。