方法論記事

哺乳類細胞における組換えレンチウイルスの作製

70 回視聴

⸱

2026年9月30日

この記事について

要約

1. 転写因子用濃縮レンチウイルスパッケージングシステムの構築 濃縮ウイルスの作製(図1A, B) 1.1.1 1.5 × 10^6個のHEK (ヒト胚性腎) -293T細胞を60 mmディッシュに播種し、通常培地(表1参照)を用いて、5% CO2濃度の加湿インキュベーター内、37 °Cで培養する。 注:ウイルスをバッチでパッケージングする必要がある場合は、100 mm細胞培養ディッシュを使用できる(詳細は表2を参照)。 1.1.2 24時間後、導入当日にHEK-293T細胞が80~90%のコンフルエンスに達していることを確認し、培地を3.5 mLのDMEM (Dulbecco's modified eagle medium) (1 cm^2あたり150 µLのDMEM) に交換する。細胞を5% CO2濃度の加湿インキュベーター内、37 °Cで2時間静置する。 注:プラスミドのトランスフェクション効率を高めるために細胞を「飢餓状態」にする必要があるため、交換後の培地は無血清でなければならない。 1.1.3 Mitf、Sox10、Pax3、Sox2、Sox9、またはSnai2の標的プラスミド3 µg、パッケージングプラスミドPMD2.G 1 µg、およびパッケージングプラスミドPSPAX2 2 µgを含むプラスミド混合液(混合液A)を調製する。無血清DMEMを用いて、混合液Aの全量を150 µLにする。トランスフェクション試薬12 µL(量は全プラスミドの総質量の2倍とする)を加え、無血清DMEMを用いて混合液Bの全量を150 µLにして、トランスフェクション試薬混合液(混合液B)を調製する。 注:混合液を調製する際は、気泡が入らないようにゆっくりと液体を加えることが重要である。 1.1.4 混合液Aと混合液Bを室温で5分間静置した後、混合する。混合液を室温で20~30分間インキュベートし、トランスフェクション複合体を形成させる。 1.1.5 HEK-293T細胞をインキュベーターから取り出し、培地をDMEM + 2% FBS (胎児牛血清) に交換し、ステップ1.1.4の混合液を滴下して、穏やかに混ぜ合わせる。 1.1.6 8時間後、培地を3.5 mLの通常培地に交換する。培地交換後、24時間後および48時間後にウイルス上清を回収する。 1.1.7 2つの異なる時点で回収したウイルス上清を混合する。4 °Cで200 × g、5分間遠心分離する。上清を0.45 µmフィルターでろ過し、50 mLの滅菌コニカルチューブに回収する。 注:24時間後に回収したウイルスは4 °Cで保存し、48時間後に回収したウイルスと混合することができる。 1.1.8 4 °Cで6000 × g、一晩(約16時間)遠心分離してウイルス上清を濃縮する。遠心分離後、コニカルチューブの底にウイルスペレットが確認できることを確認する。 1.1.9 上清をゆっくりと捨てる。ウイルス上清の体積の1/100量の通常培地でウイルスペレットを溶解させる。P1000マイクロピペットを用いて、均一な混合物になるまで穏やかにピペッティングする。濃縮ウイルスを必要に応じてマイクロ遠心チューブに分注する。−80 °Cで保存する。 注:この方法によりウイルスは100倍に濃縮される。濃縮ウイルス (100倍) は−80 °Cで1年以上保存可能である。ウイルスの繰り返し凍結融解は避けること。 表1:通常培地およびリプログラミング培地の成分 成分 / 用量(濃度、量) / 最終濃度 通常培地 (100 mL) DMEM/HIGH GLUCOSE / 89 mL / - 不活化FBS / 10 mL / - 抗生物質 (Pen/Strep) / 10000 U/mL, 1 mL / 100 U/mL リプログラミング培地 (100 mL) RPMI-1640 / 88 mL / - 不活化FBS / 10 mL / - リコンビナントヒトSCF / 200 μg/mL, 50 μL / 100 ng/mL リコンビナントヒトbFGF / 4 μg/mL, 250 μL / 10 ng/mL リコンビナントヒトインスリン / 10 mg/mL, 50 μL / 5 μg/mL EDN3 human / 100 μM, 100 μL / 0.1 μM コレラトキシン / 0.3 mg/mL, 0.56 μL / 20 pM ホルボール-12-ミリスチン酸-13-アセテート (TPA) / 1 mM, 20 μL / 200 nM ヒドロコルチゾン / 100 μg/mL, 500 μL / 0.5 μg/mL アデニン / 40 mg/mL, 60 μL / 24 μg/mL 表2:レンチウイルスパッケージングシステムの詳細 培養ディッシュ / 播種密度 (cells/dish) / 培地 (mL) / プラスミドシステム トランスフェクション試薬 (µL) / 標的プラスミド (μg) / PMD2.G (μg) / PSPAX2 (μg) 35 mm / 6 × 10^5 / 1.5 / 1.5 / 0.5 / 1 60 mm / 1.5 × 10^6 / 3.5 / 3 / 1 / 2 / 2 100 mm / 4 × 10^6 / 8 / 8 / 3 / 6 / 3 / 4 Zhang, Y., 他マウス線維芽細胞からメラノサイトへの直接転換。 J. Vis. Exp. (2021)

このビデオでは、哺乳類細胞における組換えレンチウイルスの作製および濃縮方法について解説します。これにより、細胞リプログラミング、機能研究、および潜在的な治療研究などのアプリケーションに向けた、転写因子やその他の遺伝的要素の効率的な遺伝子導入が可能になります。
プロトコル

1. 転写因子用濃縮レンチウイルスパッケージングシステムの構築

  1. 濃縮ウイルスの調製(図1A、B)
    1. 1.5 × 10⁶ 個の細胞を播種する × 106 HEK(ヒト胚性腎)-293T細胞を60 mmディッシュに播種し、通常培地(参照: 表1) で 37 °C 5% CO2を加えた加湿インキュベーター内で2.
      注意: ウイルスをバッチでパッケージングする必要がある場合は、100 mmの細胞培養ディッシュを使用することができる(詳細は、~を参照)。 表2).
    2. 24時間後、導入当日にHEK-293T細胞が80~90%のコンフルエンスに達していることを確認し、培地を3.5 mLのDMEM(Dulbecco's Modified Eagle Medium)(150 µL 1 cm²あたりのDMEM量2)。細胞を 37 °C 5% CO2濃度の加湿インキュベーター内にて2 2時間。
      注: 交換培地は無血清である必要があります。これにより、細胞を "飢餓状態にした" プラスミドのトランスフェクション効率を向上させるため。
    3. 以下の成分を含むプラスミド混合液(混合液A)を調製する。 3 µg Mitf、Sox10、Pax3、Sox2、Sox9、またはSnai2の標的プラスミドの 1 µg パッケージングプラスミドPMD2.G、および 2 µg パッケージングプラスミドPSPAX2。mix Aの容量を~まで調整する。 150 µL 血清不含DMEMで調製する。トランスフェクション試薬の混合液(ミックスB)を、トランスフェクション試薬を添加して調製し、 12 µL トランスフェクション試薬(液量は全プラスミドの総質量の2倍とする)を加え、mix Bの容量を~まで調整する 150 µL 無血清DMEMで。
      注意: 混合液を調製する際は、気泡が生じないよう、液体をゆっくりと加えることが重要である。
    4. ミックスAとミックスBを室温で5分間静置した後、混合する。この混合液を室温で20〜30分間インキュベートし、トランスフェクション複合体を形成させる。
    5. HEK-293T細胞をインキュベーターから取り出し、培地をDMEM + 2% FBS(ウシ胎児血清)に交換し、ステップ1.1.4で調製した混合液を滴下してゆっくりと混ぜ合わせる。
    6. 8時間後、3.5 mLの通常培地に交換する。培地交換後、24時間後および48時間後にウイルス上清を回収する。
    7. 2つの異なる時点で回収したウイルス上清を混合する。200 × gで遠心分離し、 × 4 °Cで5分間、 centrifuge(遠心分離)する。 4 °C上清液をろ過し、 0.45 µm フィルターでろ過し、50 mLの滅菌済みコニカルチューブに回収する。
      注: 24時間後に回収したウイルスは、以下に保存することが可能です。 4 °C および48時間目に回収したウイルスと混合する。
    8. ウイルス上清を6000 × gで遠心分離し、濃縮する。 × gで 4 °C 一晩(約16時間)。遠心分離後、コニカルチューブの底にウイルスペレットが確認できることを確認する。
    9. 上清をゆっくりと捨てる。ウイルスペレットを、ウイルス上清の1/100量にあたる通常培地で溶解する。th ウイルス上清の1/100の量の通常培地でウイルスペレットを溶解させる。P1000マイクロピペットを用いて、均一な混合物になるまでゆっくりとピペッティングを行う。濃縮ウイルスを必要に応じてマイクロ遠心チューブに分注し、−80 °Cで保存する。80 °C.
      注: この方法により、ウイルスは100倍に濃縮されます。濃縮ウイルス(100倍)は、以下までの期間保存可能です。 >1年、−80 °Cウイルスの凍結融解を繰り返さないようにすること。

表1:通常培地およびリプログラミング培地の組成。

 構成成分用量(濃度、量)最終濃度
通常培地 (100 mL)DMEM/HIGH GLUCOSE89 mL 
熱不活化FBS10 mL 
抗生物質 (Pen/Strep)10000 U/mL, 1 mL100 U/mL
リプログラミング培地 (100 mL)RPMI-164088 mL 
熱不活化FBS10 mL 
リコンビナントヒトSCF200 μg/mL, 50 μL100 ng/mL
リコンビナントヒトbFGF4 μg/mL, 250 μL10 ng/mL
リコンビナントヒトインスリン10 mg/mL, 50 μL5 μg/mL
ヒトEDN3100 μM, 100 μL0.1 μM
コレラトキシン0.3 mg/mL, 0.56 μL20 pM
tPA (Phorbol 12-myristate 13-acetate)1 mM, 20 μL200 nM
ヒドロコルチゾン100 μg/mL, 500 μL0.5 μg/mL
アデニン40 mg/mL, 60 μL24 μg/mL

表2:レンチウイルスパッケージングシステムの詳細。

培養皿播種密度 (cells/dish)培地 (mL)プラスミドシステムトランスフェクション試薬 (µL)
ターゲットプラスミド (μg)PMD2.G (μg)PSPAX2 (μg)
35 mm6 ×1051.51.50.516
60 mm1.5 × 1063.531212
100 mm4 × 106883634

結果

figure-results-1

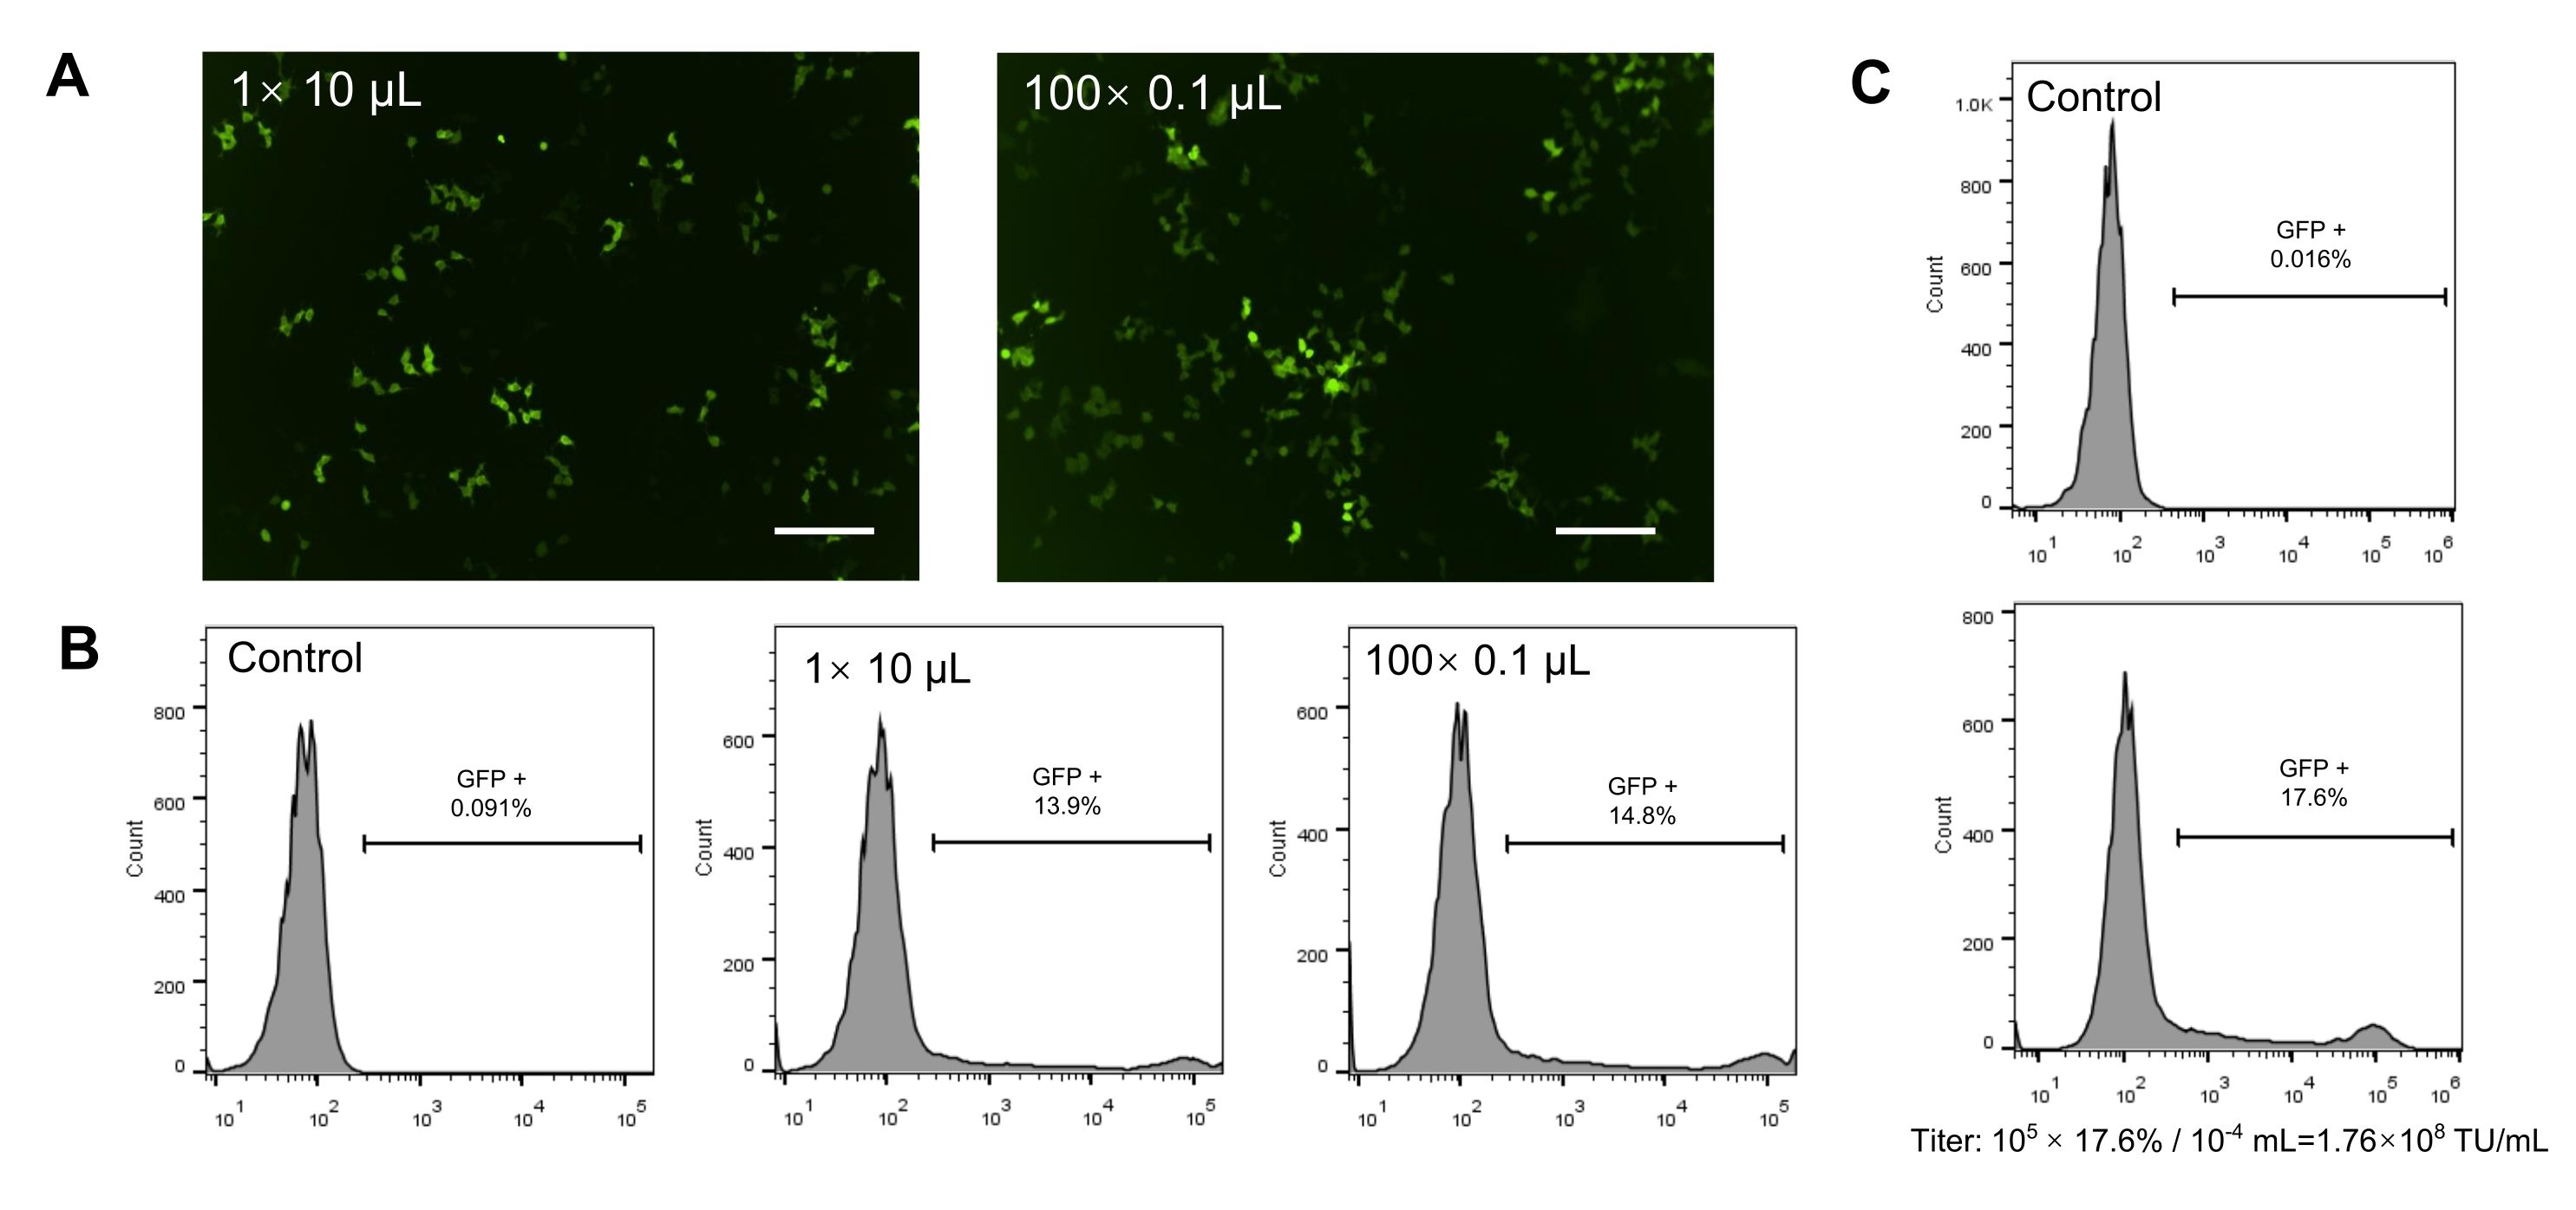
図1:濃縮ウイルスの作製とタイターの推定。 (A) 非濃縮レンチウイルス (1x) および濃縮レンチウイルス (100x) でHEK-293T細胞に感染させた後のGFP (緑色蛍光タンパク質) の蛍光強度 (B) フローサイトメトリーにより検出した、非濃縮レンチウイルス (1x) と濃縮レンチウイルス (100x) の感染率の比較 (C) 濃縮レンチウイルスのタイター推定。スケールバー = 250 µm。略語:GFP = 緑色蛍光タンパク質;TU = 導入単位。

材料

この記事で使用された材料の一覧
名前会社カタログ番号コメント
0.45 μM フィルターMilliporeSLHVR33RB 
95%/100% エタノールLANBAO210106室温保存
抗生物質 (Pen/Strep)Gibco15140-122-20 °C 保存
Anti-TRP2/DCT 抗体Abcamab74073宿主/アイソタイプ:Rabbit IgG、種反応性:マウス/ヒト、希釈倍率:1:200で使用
DMEM (High glucose)HyCloneSH30243.014 °C 保存
DMSOSigmaD2650室温保存
FBSGibco10270-106-20 °C 保存、使用前に不活化
ゼラチンSigmaG9391室温保存
GFP-PURO プラスミド (Mitf, Sox10, Pax3, Sox2, Sox9, Snai2)Hanheng Biological Technology Co., Ltd.pHBLPm003198 pHBLPm001143 pHBLPm002968 pHBLPm002981 pHBLPm004348 pHBLPm000325-20 °C 保存
ヘマトキシリンAbcamab220365室温保存
Lipofectamine 2000Invitrogen11668-019トランスフェクション試薬、4 °C 保存
PBS (-)GibcoC10010500BT室温保存
Phorbol 12-myristate 13-acetate (TPA)SigmaP8139ストック濃度 1 mM、最終濃度 200 nM
PolybreneSigmaH9268カチオン性ポリマー・トランスフェクション試薬。ストック濃度 8 μg/µL、最終濃度 4 ng/µL
ピューロマイシンGibcoA11138-03-20 °C 保存
組換えヒト bFGFInvitrogen13256-029ストック濃度 4 μg/mL、最終濃度 10 ng/mL
組換えヒト インスリンSigmaI3536ストック濃度 10 mg/mL、最終濃度 5 µg/mL

さらに記事を探す

レンチウイルスの作製遺伝子導入ウイルスの濃縮トランスフェクション複合体HEK-293T細胞ウイルス含有上清遠心分離細胞リプログラミング