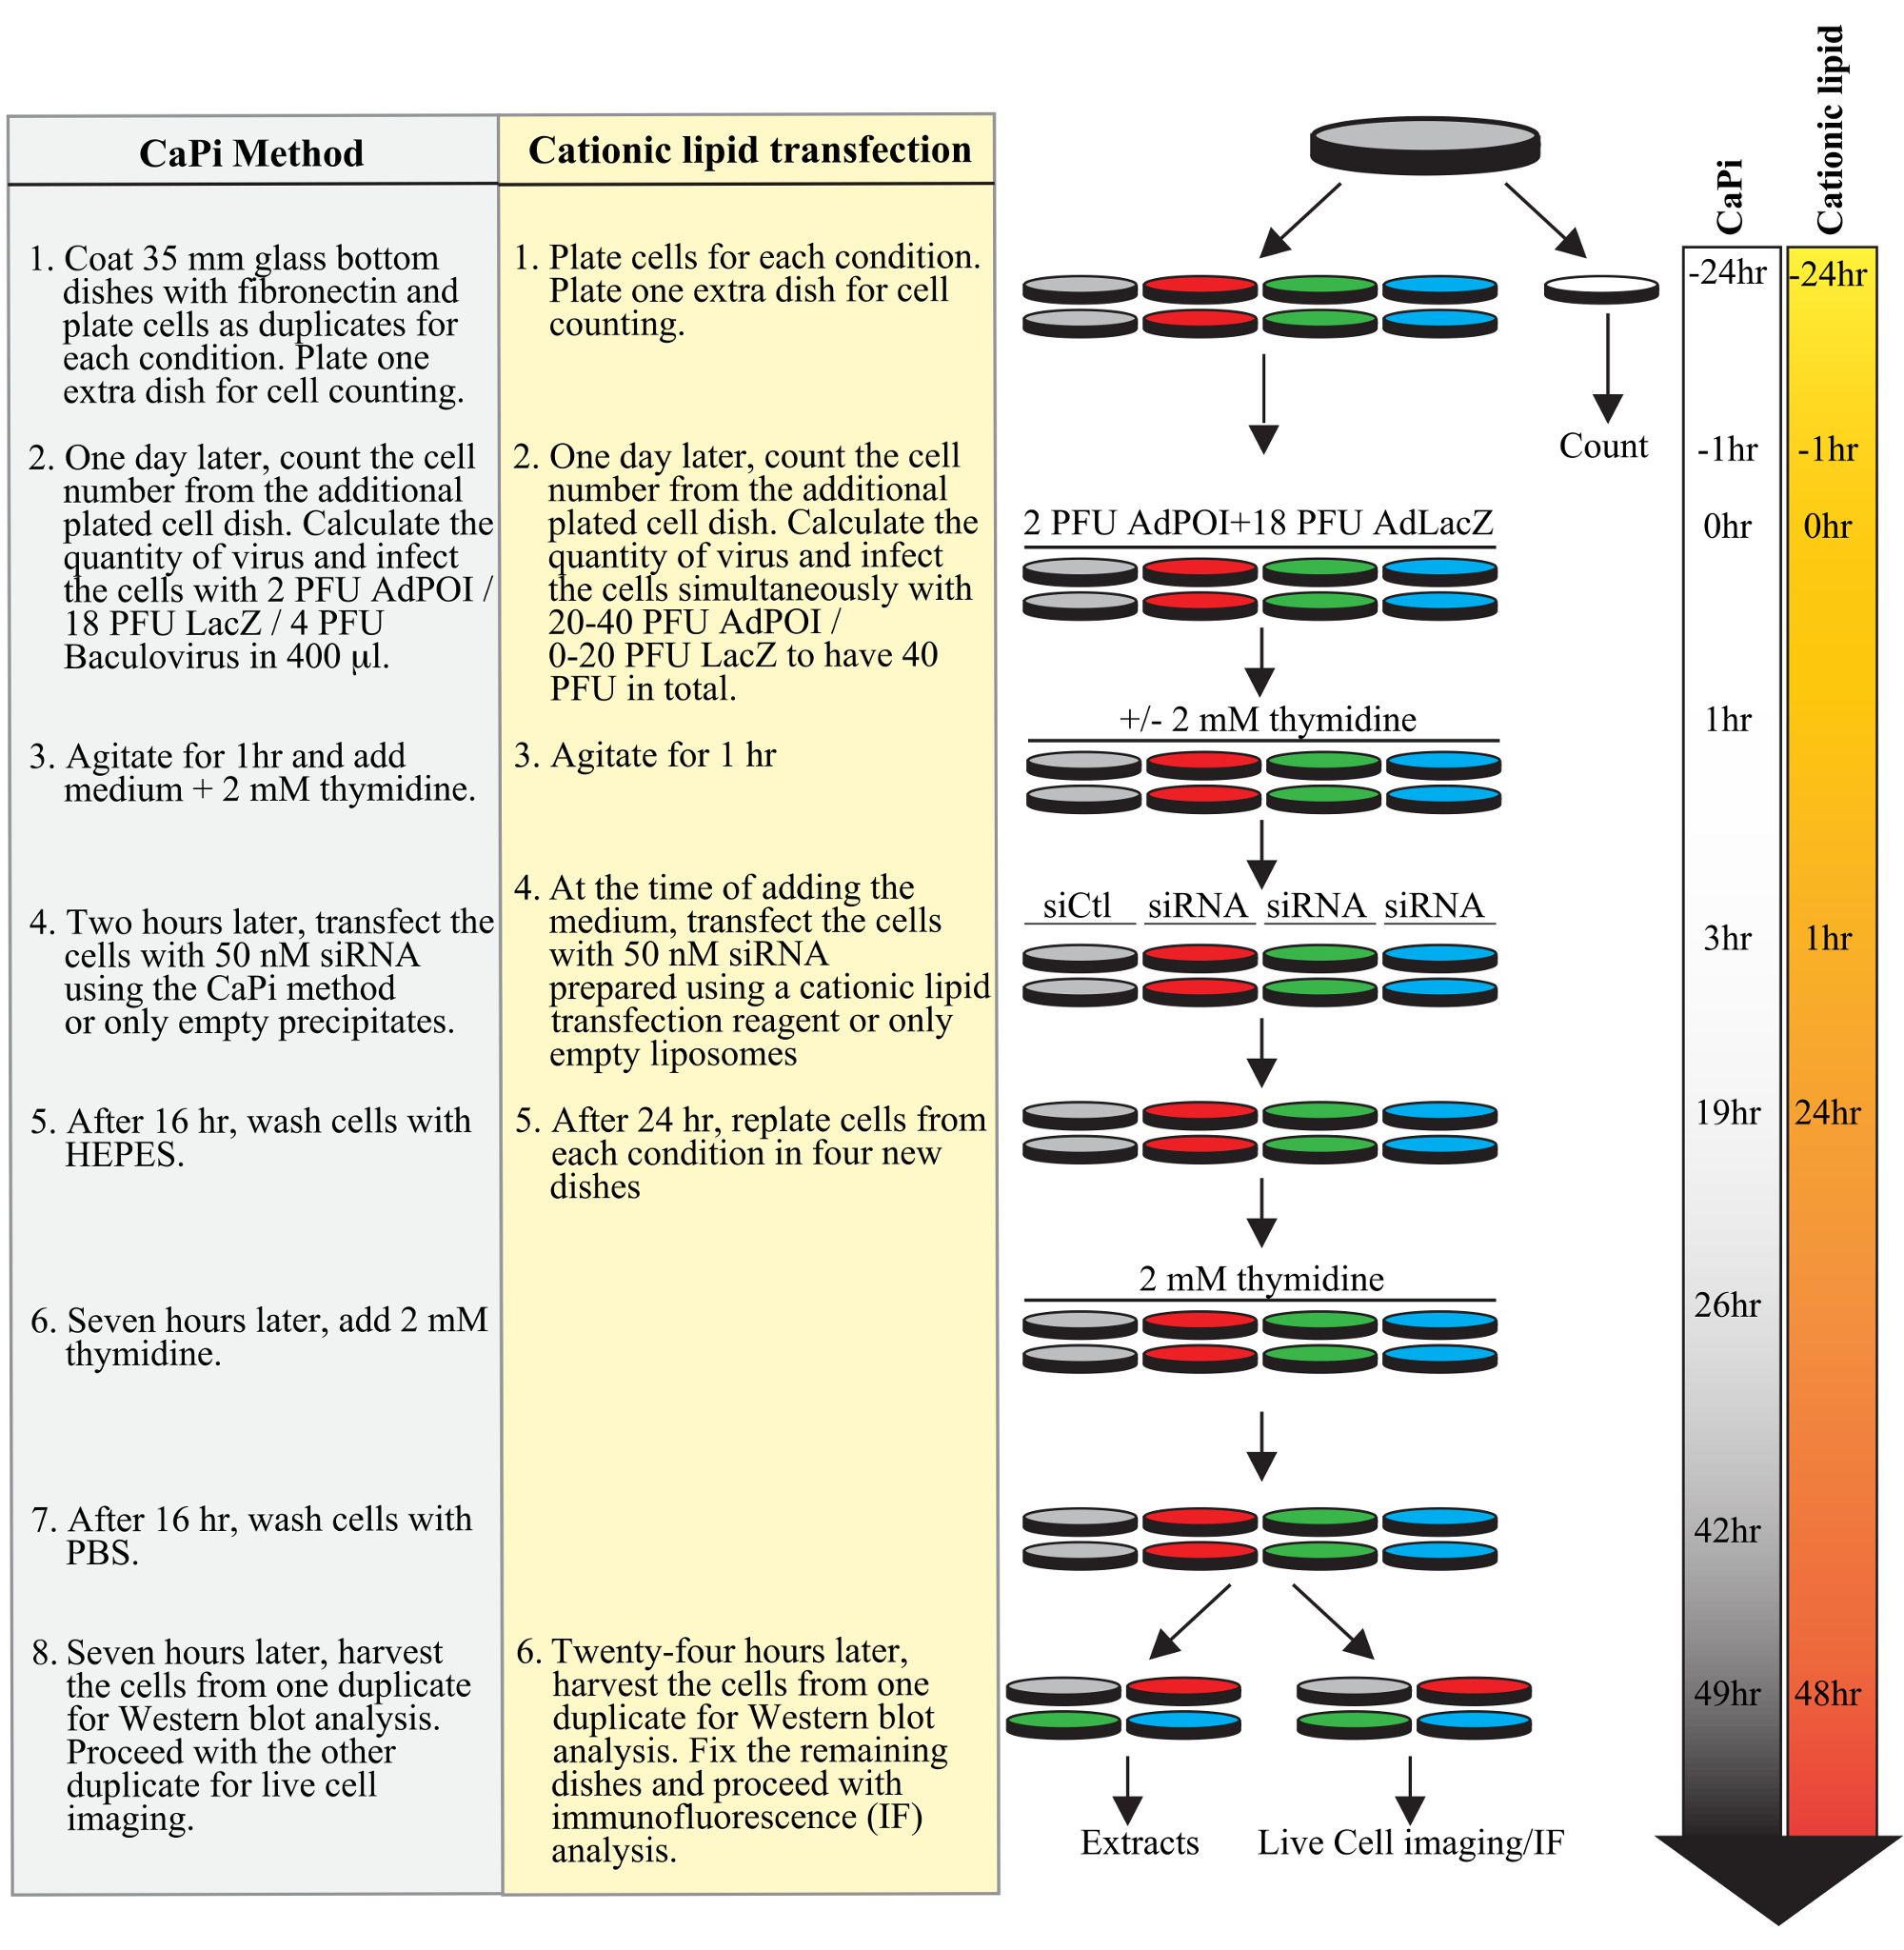
- リン酸カルシウム(CaPi)沈殿物を用いたHeLa-RFP-H2B細胞におけるアデノウイルス導入および小分子干渉RNA(siRNA)トランスフェクションによる内因性タンパク質のノックダウン
注記: すべてのアデノフェクションにおいて、目的遺伝子を搭載した組換えアデノウイルスの使用量を最小限に抑えつつ、最小の感染多重度(MOI)に達するように、無関係な遺伝子(例: LacZ)を搭載したコントロールアデノウイルスまたは遺伝子を搭載しないアデノウイルスを使用する(10-20 plaque-forming units (PFU)/cell)。
注記:この手順は、大規模な細胞集団において、細胞あたりの発現を均一化するのに有用であることが示されています。
- 細胞播種から1日後、別途播種したディッシュから細胞数をカウントする。培地を吸引し、1 mLの0.05% Trypsin/ethylenediaminetetraacetic acid (EDTA)で1回洗浄する。再び1 mLの0.05% Trypsin/EDTAを加え、すべての細胞が剥離するまで37 °C、5% CO₂でインキュベートする。1 mLピペットを用いて細胞を十分に分散させ、ヘモサイトメーターを用いて1 mLあたりの細胞数をカウントする。
- 目的タンパク質 (POI) の細胞あたり2 PFU、および空ベクトル(例:LacZ)の細胞あたり18 PFU、合計で細胞あたり20 PFUというMOIで細胞を形質導入するために必要なウイルス量を決定する。同時に、GFPタグ付きアクチンおよびRFPタグ付きα-tubulinをコードするバキュロウイルスをそれぞれ4 PFUずつ形質導入する。以下のアデノフェクションプロトコルに従って細胞に導入する。
- 滅菌フード内で、各条件につき1.5 mLプラスチックチューブを準備し、400 μLの温めたalpha minimum essential medium (αMEM)を加える。
- ウイルスの分注量を氷上でゆっくりと解凍し、必要に応じて、ピペッティングエラーを最小限に抑えるために1 μL以上の量をピペットで量り取れるようウイルスストックを希釈する。
- 400 μL αMEMを含む各1.5 mLプラスチックチューブに、計算した各条件あたりのウイルス量を加え、ピペッティングで穏やかに混ぜる。ウイルスの活性を維持するため、ウイルスストックは直ちに-80 °Cに戻す。
- 細胞から培地を吸引し、ウイルス混合液をゆっくりと滴下するようにピペットで加える。37 °C、5% CO₂でインキュベートし、ウイルスが細胞全体に十分に行き渡るよう、滅菌フード内で15分ごとに1時間、プレートを慎重に揺らす。少量の培地を使用することで、ウイルスと細胞の接触を促進させる。
- インキュベーション後、各プレートに1.6 mL αMEMをゆっくりとピペットで加え、総量を2 mLにする。2 mM thymidineを加えて細胞同期を開始し、37 °C、5% CO₂でさらに2時間インキュベートする。
- その間に、CaPi導入法(Figure 1参照)に従ってsiRNA導入ミックスを準備する。siRNAが不要な場合は、siRNAの量を滅菌水に置き換えて空導入を行う。
- 各条件につき200 μLのミックスを計算し、2連(duplicate)あたり400 μLとする。以下に、最終siRNA濃度を50 nMとした例を示すが、これは各目的タンパク質に合わせて調整する必要がある。1.5 mLプラスチックチューブに、139 μLの滅菌H2Oに対し、50 μL 1 M CaCl2と11 μL 20 μM siRNAをピペットで加え、ボルテックスで混ぜる。短時間遠心した後、200 μL 2× HEPES-buffered saline (HBS2x) (280 mM NaCl, 50 mM 4-(2-hydroxyethyl)-1-piperazineethanesulfonic acid (HEPES), 1.5 mM Na₂HPO₄, pH 7.01-7.05)を慎重に滴下して加える。
注: 滴が小さいほど沈殿物が小さくなり、導入効率が高くなる。200 μLピペットを用い、エアインジェクションによって3回穏やかに混ぜる。 - ミックスを室温 (RT) で30分間インキュベートする。200 μLの導入ミックスを各プレートにゆっくりと加え、十字方向に揺らす。プレートを37 °C、5% CO₂に移し、16時間置く。
- 翌日、細胞を2 mLの温めたHEPES (6.7 mM KCl, 150 mM NaCl, 10 mM HEPES, pH 7.3)で2回洗浄し、2 mL αMEMを加える。温度変化が細胞周期の長さに影響するため、一度に4枚以上の細胞プレートで操作は行わない。
- 倒立蛍光顕微鏡を用い、倍率20-40倍(空中)で感染効率を視覚化し、記録用に各条件について蛍光チャンネルと透過光チャンネルの両方で代表的な画像を3枚ずつ取得する。7時間後、2 mM thymidineを加え、37 °C、5% CO₂でさらに16時間インキュベートする。
- 翌日、siRNA導入およびウイルス感染から48時間後、細胞を2 mLの温めたphosphate-buffered saline (PBS)で2回洗浄し、生細胞イメージング用にはフェノールレッドなしの2 mL αMEMで、タンパク質抽出用にはフェノールレッドありの2 mL αMEMで7時間静置する。
- 導入から48時間後に、各条件の細胞を回収してタンパク質抽出液を調製し、ウェスタンブロット解析を行って、ノックダウン効率と内因性タンパク質の発現を確認する。
注: 目的タンパク質に対する抗体および、ローディングコントロールとして適切な抗体を使用する。ノックダウン効率は、コントロール細胞溶解液(コントロールsiRNAを導入したもの)を段階的に減少させてロードし(すなわち、1, ½, ¼, ⅛)、タイトレーション曲線を作成することで決定する。