The video demonstrates the in vitro assembly of virus-specific nucleocapsids from a purified RNA-free nucleoprotein–phosphoprotein complex, their purification by size exclusion chromatography, and validation of full-length viral RNA within the assembled particles.
方法論記事
ウイルス様ヌクレオカプシド粒子のin vitro再構成および精製
12 回視聴
⸱
2026年9月30日
この記事について
要約
プロトコル
1. 分子クローニング
注記:呼吸器合胞体ウイルス(RSV)の双シストロン性共発現構築プラスミドの作製には、リガーゼ独立クローニング(LIC)を用いました。LICは1990年代初頭に開発された手法で、T4 DNAポリメラーゼの3'-5'エキソヌクレアーゼ活性を利用して、ベクターとDNAインサートの間に相補的なオーバーハングを形成させます。構築には、オープンリーディングフレーム(ORF)のN末端に10x Hisタグを持つ2BT-10ベクターDNAを使用しました(図1)。
- SSPI消化を用いてLICベクターの直線化を行う。
- 10 μLのSSPI 10Xバッファー、5 U/μL濃度のSSPI酵素4 μL、5 μgのベクターminiprep DNAに相当する容量、および滅菌ddH2Oを合わせて100 μLにする。
- 消化液を37 °Cで3時間インキュベートする。
- ベクターDNAを抽出するため、消化液を1.0%アガロースゲルで電気泳動する。
- ゲル抽出キットを用いて抽出および精製を行う。最終的なベクターDNAの容量を30 μLのddH2Oに懸濁し、-20 °Cで保存する。
N1-391 Forward Primer、N1-391 Reverse Primer、P1-126 Forward Primer、およびP1-126 Reverse Primer(表1)を用いて、N1-391およびP1-126用のDNAインサートを調製する。
注:直線化したベクターとの十分なオーバーラップがあり、融解温度が55 °Cから60 °Cの間になるように設計されている。リバースプライマーについても、同様の理由で直線化したベクターの相補鎖と十分なオーバーラップがある。
表1. プライマー配列。
プライマー 配列 N1-391 Forward 5’-TACTTCCAATCCAATGCAATGGCCCTGAGCAAAGTGAAG-3’ N1-391 Reverse 5’-TTATCCACTTCCAATGTTATTACAGTTCCACGTCGTTGTCCTTGG-3' P1-126 Forward 5’-TACTTCCAATCCAATGCAATGGAAAAGTTCGCCCCCGAG-3' P1-126 Reverse 5’-TTATCCACTTCCAATGTTATTACTGGTCGTTGATTTCCTCGTAGC-3’ - 表2および表3の条件を用いて、DNAインサートのポリメラーゼ連鎖反応(PCR)増幅を行う。
- 増幅したDNAインサートを抽出する。前ステップのPCR産物を1.0%アガロースゲルで電気泳動し、ゲル抽出によりバンドを抽出・精製する。抽出したDNAの最終容量を15 μLのddH2Oに懸濁する。
表2. DNAインサートのPCR増幅試薬。
DNAインサートのPCR増幅 15 μL 10x Pfu polymerase反応バッファー 3 μL Forwardプライマー(100 μM濃度) 3 μL Reverseプライマー(100 μM濃度) 15 μL 2.5 mM濃度のデオキシヌクレオチド三リン酸(dNTP)ミックス 6 μL NまたはPの遺伝子を含むプラスミドDNA(100ng/ μL) 7 μL ジメチルスルホキシド(DMSO) 3 μL Pfu polymerase(2.5U/μL) 150 μLまで充填する量 滅菌ddH2O 表3. DNAインサートのPCR増幅サーモサイクリングプログラム。
DNAインサートのPCR増幅 ステップ 時間 温度 サイクル数 変性 4 min. 95 ºC 1 変性 45 sec. 95 ºC 30 アニーリング 30 sec. 62 ºC 伸長* 90 sec. 72 ºC 伸長 10 min. 72 ºC 1 ホールド ∞ 4 ºC 1 150 μLの混合液を3つの独立したPCR反応(3 x 50μL)として実行可能。 *Pfu DNA polymeraseの場合、伸長フェーズの推奨速度は1 kb/minである。ここでは、N1-391遺伝子およびP1-126遺伝子の長さが共に1.5 Kb未満であるため、伸長ステップに90秒を使用した。 ベクターおよびインサートDNAのT4 DNA polymerase処理(表4)。
表4. T4 DNA polymerase処理。
T4 DNA polymerase処理 10 x バッファー 2 μL ベクター/インサートDNA(0.1 pmolベクターまたは0.2 pmolインサート) 5 μL 25 mM dNTP* 2 μL 100 mM DTT 1 μL T4 DNA polymerase(LIC適合) 0.4 μL (1.25 U) 滅菌ddH2O 9.6 μL *ベクターにはdGTPを使用し、インサートDNAにはdCTPを使用した。 注:処理はベクターDNAとインサートDNAで別々に行う必要がある。
- 混合液を室温で40分間インキュベートする。その後、75 °Cで20分間加熱し、ポリメラーゼを不活性化する。反応混合液を-20 °Cで保存する。
- LICベクターとインサートベクターをアニーリングさせる。
- 2 μLのLICベクターDNAと2 μLの滅菌ddH2Oを用いてネガティブコントロールを設定する。
- 前述のT4 DNA polymerase反応で得られた2 μLのインサートDNAと2 μLのLICベクターDNAを0.2 mLチューブに混合する。
- 室温で10分間アニーリング反応を行う。
- 25 mM濃度のエチレンジアミン四酢酸(EDTA)1.3 μLを加え、反応を停止させる。
- 反応液を100 μLのEscherichia coli Top10コンピテントセルに形質転換し、アンピシリン選択プレートに塗布する。
- ポジティブなコンストラクトを同定する。
- プラスミドminiprep溶液を調製する。これはコロニーピッキングを行い、Luria Broth (LB)培地で接種することで行える。通常、3つのコロニーで十分である。
- 混合液を37 °Cで一晩インキュベートする。
- 混合液を4,560 x gで10分間遠心分離し、上清を捨てる。
- ペレットを250 μLのP1バッファーに再懸濁し、スピンminiprepキットを用いてプラスミドminiprepを行う。
- AseIまたはその他の制限酵素を用いて、miniprep産物の消化解析を行う。
- サンプルを0.8%アガロースゲルに負荷し、消化したプラスミドを泳動する。UVランプ下でゲルを解析する。
- シーケンシングサービスを利用して、ポジティブな産物の配列を検証する。
共発現DNAインサートを取得する。
- あらかじめ構築した2BT-10 N1-391および2BT-10 P1-126をテンプレートとして、PCRを行いN1-391およびP1-126を取得する。
- N1-391 ForwardプライマーとReverseプライマー 5 ́-GTGAAGATCCTGGCTGATGCAATGCGGCGGCGCGCCGCGATCGCGGATCC-3 ́を用い、表2および表3のPCR条件で、2BT-10 N1-391コンストラクトからN1-391を得るための第1次PCRを行う。
- Forwardプライマー 5’-CCGCCGCATTGCATCAGCCAGGATCTTCACTGCAGGACTCGAGTTCTAGA-3 ́とP1-126 Reverseプライマーを用い(表2および表3のPCR条件を使用)、2BT-10 P1-126コンストラクトからP1-126を得るための第2次PCRを行う。
- 最後に、前述の2つのPCR反応の混合産物に対してオーバーラップPCRを行い、N1-391とP1-126を融合させる。N1-391 ForwardプライマーとP1-126 Reverseプライマーを使用する。PCR条件は表5および表6に従う。
表5. オーバーラップPCR試薬。
オーバーラップPCR 15 μL 10 X Pfu polymerase反応バッファー 3 μL Forwardプライマー(100 μM) 3 μL Reverseプライマー(100 μM) 15 μL dNTPミックス(2.5 mM) 3 μL N1-391遺伝子を含む第1回PCRのDNA(100 ng/μL) 3 μL P1-126遺伝子を含む第1回PCRのDNA(100 ng/μL) 7 μL DMSO 3 μL Pfu polymerase (2.5 U/μL) 150 μLまで充填する量 滅菌ddH2O 表6. オーバーラップPCRサーモサイクリングプログラム。
オーバーラップPCR ステップ 時間 温度 サイクル数 変性 4 min. 95 °C 1 変性 45 sec. 95 °C 30 アニーリング 30 sec. 62 °C 伸長* 2 min. 72 °C 伸長 10 min. 72 °C 1 ホールド ∞ 4 °C 1 150 μLの混合液を3つの独立したPCR反応(3 x 50 μL)として実行可能。 *Pfu DNA polymeraseの場合、伸長フェーズの推奨速度は1 kb/minである。ここでは、N1-391とP1-126の遺伝子の合計長が2.0 Kb未満であるため、伸長ステップに2分を使用した。 - ベクターとDNAインサートを結合させる。
- ステップ1.3のプロトコルに従い、オーバーラップPCR産物をT4 DNA polymeraseで処理する。
- ステップ1.4のプロトコルに従い、LICベクターとPCR産物をアニーリングさせる。
- ステップ1.5のプロトコルに従い、ポジティブなコンストラクトを同定する。
2. タンパク質の発現と精製
注:NおよびPを共発現させるバイシストロニック構成体にはE. coliを使用します。細胞は37 °Cで培養しますが、発現は低温(16 °C)で一晩行います。タンパク質複合体は、コバルトカラム、イオン交換、およびサイズ排除クロマトグラフィーを組み合わせて精製します(図2)。
- 使用する E. coli タンパク質生産用のBL21(DE3)株。4 Lの細胞培養物を以下の条件で増殖させる。 37 °C ODまでLB (Luria Broth) 培地で600 0.6に達する。
- 温度を~まで下げる 16 °C1時間後、0.5 mMのイソプロピル β-D-1-チオガラクトピラノシド(IPTG)で一晩。
- 細胞を4,104 x gで25分間遠心分離し、上清を除去する。
- 細胞ペレットを200 mLの溶解バッファーA(50 mM リン酸ナトリウム, pH 7.4, 500 mM NaCl, 5 mM イミダゾール, 10% グリセロール, 0.2% NP40)に再懸濁する。1 Lの細胞培養液から得られた細胞ペレットの再懸濁には、50 mLの溶解バッファーを使用すること。
超音波処理(15分間、3秒間照射し3秒間休止)により細胞を溶解させる。その後、37,888 x gで40分間、細胞を遠心分離する。
注: このプロトコルは、超音波処理の前に細胞を-80℃で凍結させることで一時中断することが可能です。80 °C フリーザー
- 5~10カラムボリューム(CV)の溶解バッファーで平衡化した約10mLのビーズを含むコバルト重力カラム(直径x長さ:2.5 cm x 10 cm)に、上清をロードする。
- カラムを5 CVのバッファーB(50 mM Tris-HCl pH 7.4, 1 M NaCl, 10% glycerol, 5 mM imidazole)および5 CVのバッファーC(50 mM Tris-HCl pH 7.4, 500 mM NaCl, 10% glycerol, 5 mM imidazole)で洗浄する。
- 2 CVのバッファーD(50 mM Tris-HCl pH 7.4、500 mM NaCl、250 mM イミダゾール)を用いて、ビーズからタンパク質を溶出させる。
- Qカラム用に、溶出タンパク質をQAバッファー(50 mM Tris-HCl pH 8.0, 5% Glycerol)で5倍に希釈する。
- 5 mLのQカラムをQAバッファーで洗浄して平衡化し、次いでペリスタルティックポンプ(Rabbitなど)を用いて希釈したサンプルをQカラムにロードする。
- Qカラムを、QAバッファーおよびQBバッファー(50 mM Tris-HCl pH7.4, 1.5 M NaCl, 5% glycerol)とともにHPLC装置にセットする。流速を1 mL/minに設定する。
- 「ポンプ洗浄」プログラムを実行し、QBバッファー、続いてQAバッファーで装置を洗浄します(各1~2 CV)。システム流量を3 mL/minに設定してください。
- UV1を280 nmに、UV2を260 nmに設定してください。分画の回収には96深孔プレートを使用します。
- 溶出剤(QB緩衝液)の段階的グラジエントを用いてタンパク質を溶出させる。0% QBから開始し、濃度を5%ずつ上昇させ、各濃度で3~4 CV(カラムボリューム)ずつ適用する。NPタンパク質複合体は、15% QB緩衝液で溶出される。
- すべてのタンパク質が溶出された後、100% QBバッファー(2 CV)でカラムを洗浄してください。
- ゲルろ過用Superdex 200 Increase 10/300 GLカラム(直径×長さ:1.0 cm x 30 cm)を用いてタンパク質を単離し、バッファーE(20 mM 4-(2-ヒドロキシエチル)-1-ピペラジンエタンスルホン酸、またはHEPES pH 7.4および200 mM NaCl)で平衡化する。
- タンパク質含有画分を、ドデシル硫酸ナトリウム-ポリアクリルアミドゲル電気泳動(SDS-PAGE)により分析する。
3. ウイルス特異的NCのin vitroアセンブリ
注記: RS V特異的NC(N:RNA)のin vitroアセンブリは、調製したN0P複合体をRNAオリゴヌクレオチドとともにインキュベートすることで行いました。その後、サイズ排除クロマトグラフィー(SEC)を用いて、アセンブリ複合体をN0Pおよび過剰なRNAから分離しました(図2)。
- 精製したN0P複合体とRNAオリゴをモル比1:1.5で混合し、室温で1時間インキュベートする。通常、濃度1 mg/mLのN0Pタンパク質1 mLあれば次ステップに十分である。同量のN0Pタンパク質のみを含むコントロールサンプルを用意する。
- ゲルろ過用Superdex 200 Increase 10/300 GLカラムをバッファーE(20 mM HEPES, pH 7.4, 200 mM NaCl)であらかじめ平衡化させる。
- サンプルを21,130 x gで15分間遠心分離し、沈殿物を除いて上清をSECカラムにロードする。
- N:RNAアセンブリサンプルとN0PコントロールサンプルのSECクロマトグラフィー画像を比較し、A260/A280比と合わせて、どのピークがアセンブリされたN-RNA、N0P、および遊離RNAであるかを特定する。
- ピーク画分を回収し、SDS-PAGE जेलを実行するか、グリッドを作成する。
- アセンブリされたN-RNA複合体について、N-RNAピークの全画分を回収し、RNA抽出を行い、Urea-PAGEゲルを実行して、第1ステップで混合・インキュベートしたものと同じ特異的RNAの長さを再確認する。
結果
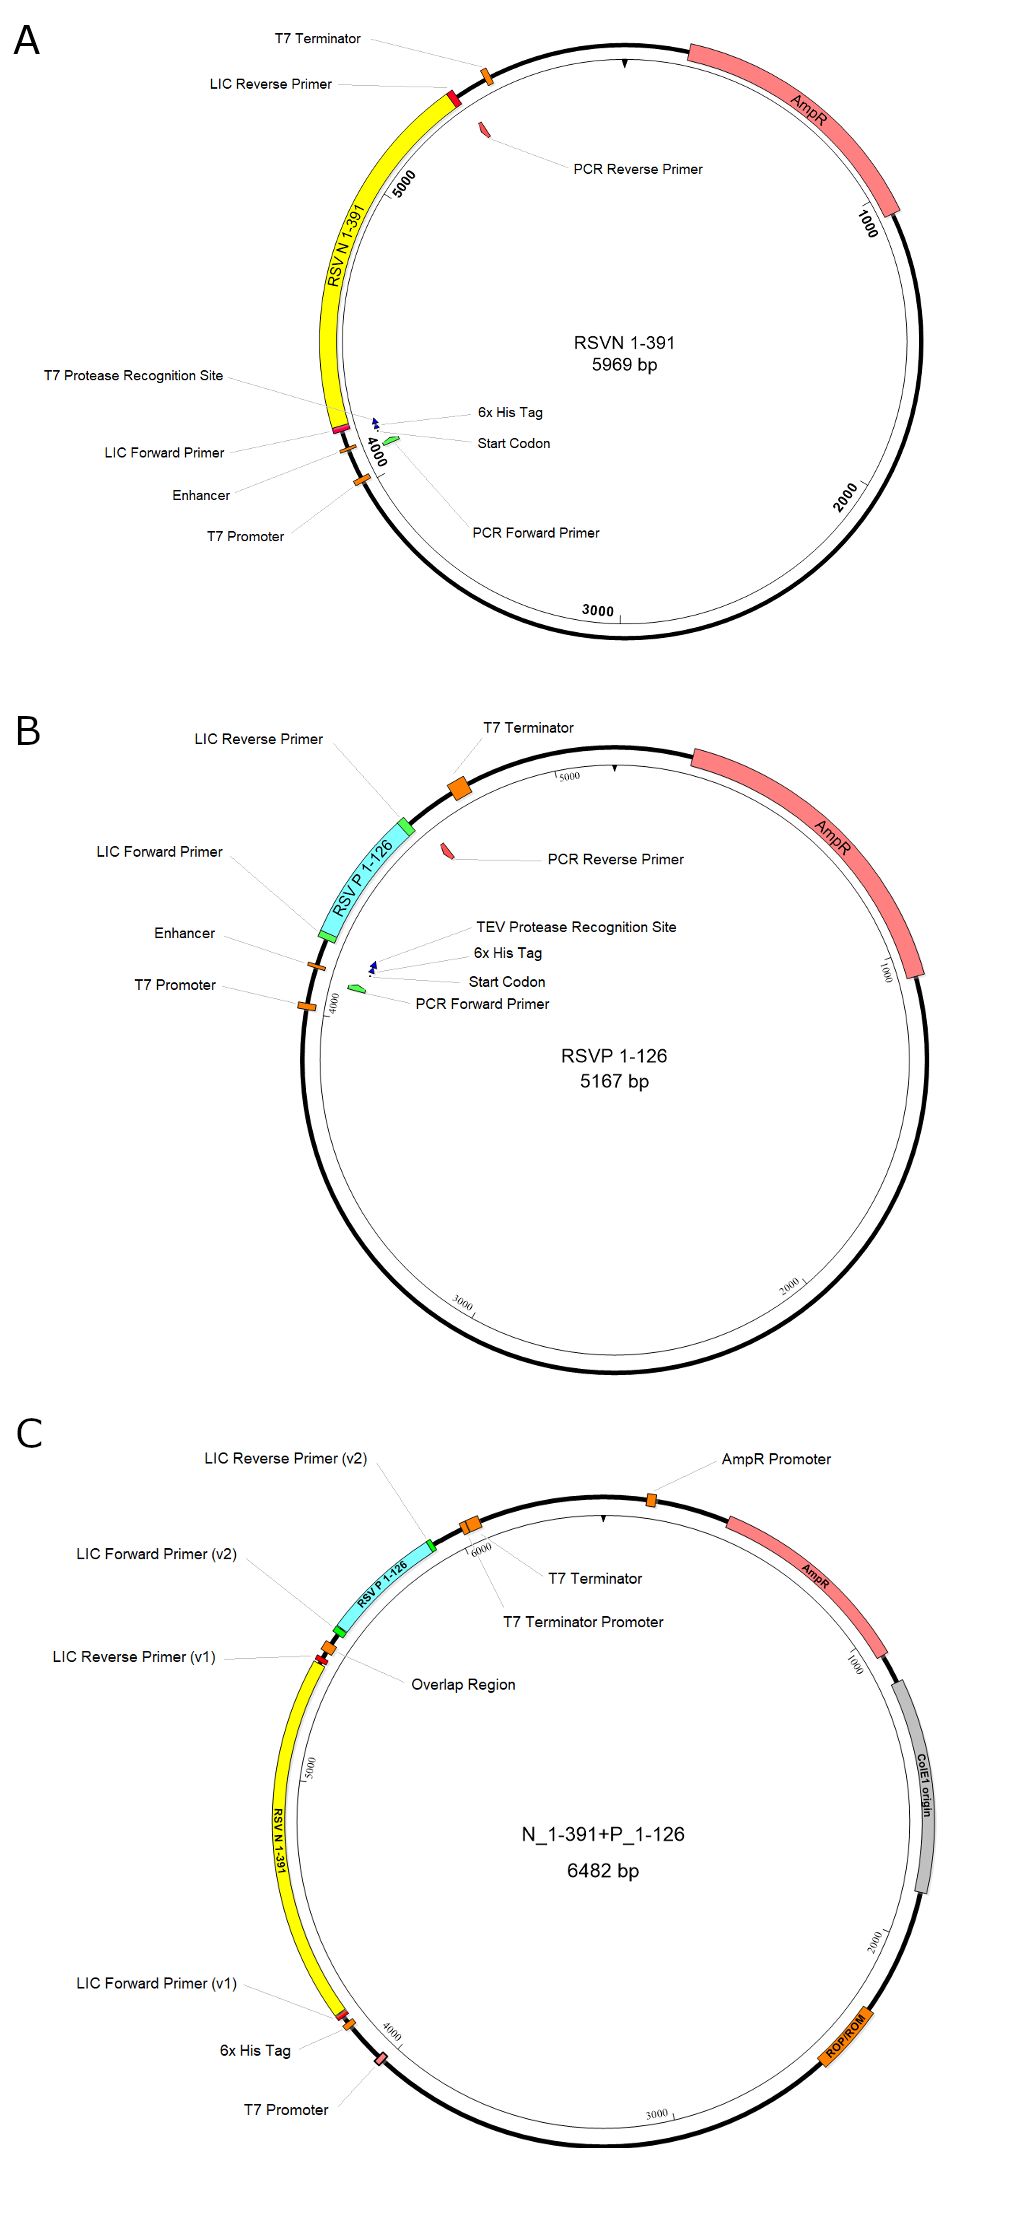
図1. プラスミド構築の模式図。 A. RSV N1-391の構築物。 B. RSV P1-126の構築物。 C. N1-391とP1-126を共発現させるためのバイシストロニック構築物。 1番目の遺伝子であるRSV N1-391、2番目の遺伝子であるRSV P1-126、抗生物質耐性遺伝子(AmpR)、およびプロモーターを、それぞれ黄色、シアン、ピンク、オレンジのボックスで強調表示している。 要約すると、RSV N1-391およびRSV P1-126の遺伝子インサートを個別に構築し、それらをアセンブルした。
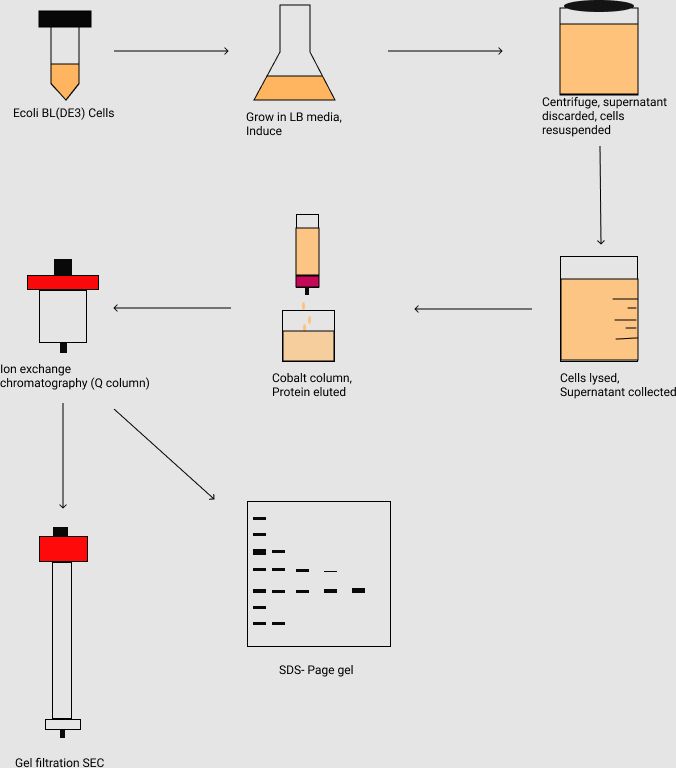
図2. タンパク質複合体N1-391P1-126の精製のフローチャート。ここでは、E. coli細胞培養の接種と大規模培養、および遠心分離による細胞回収の手順が示されています。細胞溶解後、タンパク質サンプルはアフィニティークロマトグラフィー(Co2+カラム)、イオン交換クロマトグラフィー(Qカラム)、およびゲルろ過サイズ排除(SEC)クロマトグラフィーによって精製されます。さらに、タンパク質サンプルはSDS-PAGEゲルによって分析されます。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| アガロース | SIgma | A9539-500G | LIC法を用いたコンストラクト作製 |
| アンピシリンナトリウム | GOLD BIOTECHNOLOGY | 5118.111317A | 細胞培養用抗生物質 |
| AseI | NEB | R0526S | LIC法を用いたコンストラクト作製 |
| コバルト(高密度)アガロースビーズ | Gold Bio | H-310-500 | Hisタグタンパク質の精製用 |
| Corning LSE デジタルドライバスヒーター | CORNING | 6885-DB | サンプルの加熱 |
| dCTP | Invitrogen | 10217016 | LIC法を用いたコンストラクト作製 |
| dGTP | Invitrogen | 10218014 | LIC法を用いたコンストラクト作製 |
| グリセロール | Sigma | G5516-4L | 溶液の調製 |
| HEPES | Sigma | H3375-100G | 溶液の調製 |
| HiTrap Q HP | Sigma | GE29-0513-25 | タンパク質精製 |
| イミダゾール | Sigma | I5513-100G | 溶液の調製 |
| IPTG(イソプロピル-β-D-チオガラクトピラノシド) | GOLD BIOTECHNOLOGY | 1116.071717A | タンパク質発現の誘導 |
| マイクロ遠心チューブ | VWR | 47730-598 | PCR用 |
| Misonix Sonicator XL2020 超音波液体プロセッサー | SpectraLab | MSX-XL-2020 | 細胞溶解用ソニケーター |
| New Brunswick Innova 44/44R | eppendorf | M1282-0000 | 細胞培養用シェーカー |
| Nonidet P 40 代替品 | Sigma | 74385-1L | 溶液の調製 |
| OneTaq DNAポリメラーゼ | NEB | M0480L | PCR |
| QIAquick Gel Extraction Kit | QIAGEN | 28706 | DNA精製 |
| SSPI-HF | NEB | R3132S | LIC法を用いたコンストラクト作製 |
| Superose 6 Increase 10/300 GL | Sigma | GE29-0915-96 | タンパク質精製 |
| T4 DNAポリメラーゼ | Sigma | 70099-3 | LIC法を用いたコンストラクト作製 |
| Thermo Scientific Sorvall RC 6 Plus 遠心機 | Fisher Scientific | 36-101-0816 | 遠心機、最高回転数 20,000 rpm |
| トリズマ塩酸塩 | Sigma | T3253-250G | 溶液の調製 |
